


由于许多生物活性分子带有α-立体中心的羰基结构, 开发有机亲电试剂对羰基化合物进行催化不对称α-官能团化的方法已成为研究热点[1]. 虽然在α-芳基化和α-烷基化反应方面已取得重要进展, 但α-烯基化反应的研究进展相对缓慢[2]. 这可能是由于三级α-烯基羰基化合物的不对称合成存在E/Z构型控制[3]及产物外消旋化/异构化(相较于起始原料, 产物α-质子酸性更强[4])等问题. 此外, 该领域的研究大多集中于构建季碳立体中心的偶联反应, 且均采用环状羰基化合物作为反应底 物[5-6].
为解决上述挑战, 加州理工学院化学系Gregory C. Fu课题组[7]近期开发了镍催化的烯基亲电试剂参与Reformatsky试剂的不对称α-烯基化反应, 旨在实现开链酰胺化合物的转化及三级碳立体中心的构建. 此类结构单元广泛存在于曲古抑菌素A和马特波内酯A~E等生物活性天然产物中. 该不对称偶联的方法可在一定程度上弥补现有方法的缺陷, 包括通过胺/铜协同催化合成β,γ-不饱和醛(因产物稳定性问题, 需还原为高烯丙醇进行分离)[8], 以及通过钯催化实现单一(E)-构型硅基烯酮缩醛与4种1-芳基烯基三氟甲磺酸酯的偶联合成β,γ-不饱和酯[3,9]. 在镍催化不对称α-烷基化反应的研究基础上, Fu等发现采用布朗斯特碱性较低的Reformatsky试剂作为亲核体, 可以避免手性富集产物发生外消旋 化/异构化, 并高效实现外消旋的α-锌化羰基化合物与烯基卤化物的对映收敛偶联, 以优良的对映选择性和收率生成β,γ-不饱和羰基化合物(Scheme 1).
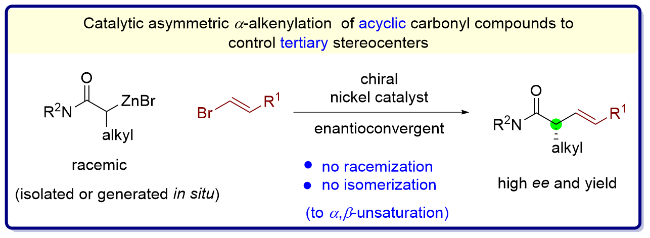
通过系统筛选一系列反应条件, Fu及其合作者成功开发出一种手性镍/双噁唑啉催化剂, 可实现所需的对映选择性α-烯基化反应, 解决开链酰胺化合物偶联与三级碳立体中心构建的双重挑战, 并获得优良收率和对映选择性(Scheme 2, 如底物1的产率83%, ee 93%). 在此条件下, 作者未观察到产物发生外消旋化或向α,β-不饱和酰胺的异构化, 烯烃构型也保持不变.
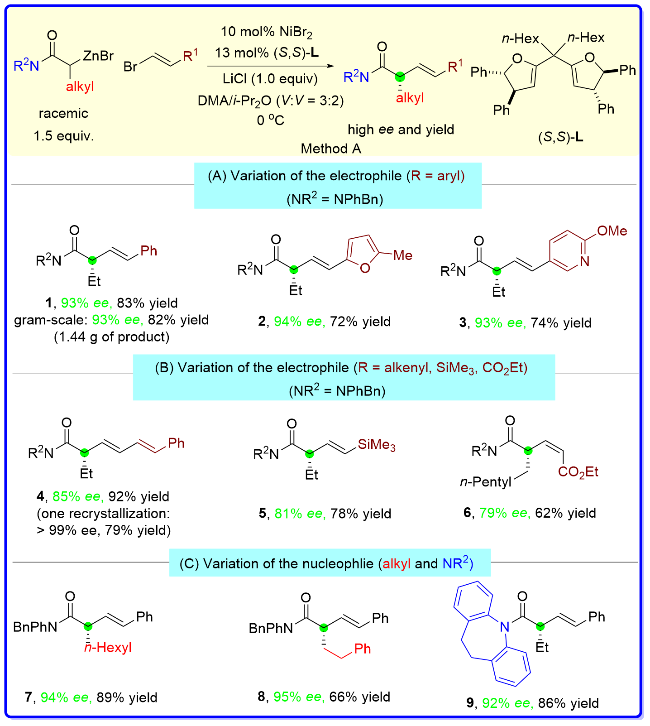
该镍催化体系在标准条件下, 多种亲核试剂与烯基溴化物能够被兼容, 并进行高效的对映选择性α-烯基化反应(Scheme 2). 就烯基溴化物而言, 其可携带多种芳基和杂芳基取代基(Scheme 2A). 克级规模与0.5 mmol规模反应均能保持相近的对映选择性和收率(底物1). 此外, 烯基溴化物除(杂)芳基外, 还可承载其他取代基. 例如含烯基(Scheme 2B, 底物4)、硅基(底物5)或酯基(底物6)均能实现催化不对称偶联, 在α-质子可能不稳定的情况下, 底物6对应的产物仍能获得较高ee值, 且烯基溴的(Z)构型在产物中可完全保持. 实验证实通过单次重结晶可将α-烯基化产物的对映体过量值提升至>99%(底物4).
该不对称烯基化反应对亲核试剂的适用范围也较广. 例如, Reformatsky试剂酰胺α碳上的取代基可为大位阻的正己基和苯乙基(Scheme 3C, 底物7~8). 此外, 酰胺氮原子可承载二芳基等取代基(底物9).
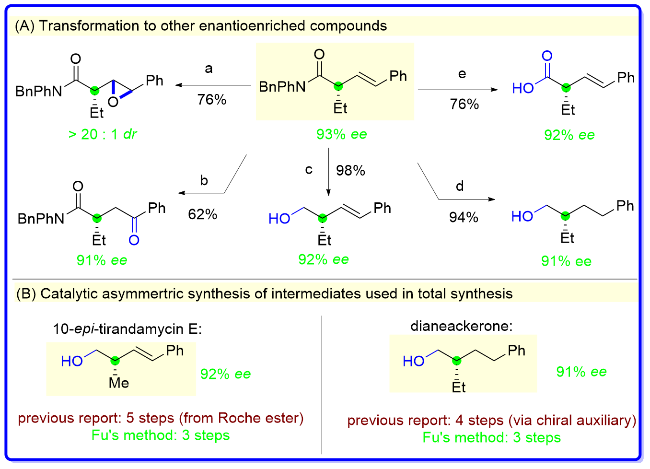


β,γ-不饱和羰基是曲古抑菌素A及马特波内酯A~E等天然产物的关键药效团. 如何简洁、高对映选择性地构建此类结构, 尤其是不稳定的开链三级立体中心, 是不对称合成中的一个难点. 针对此问题, Fu课题组将该不对称α-烯基酰胺制备方法应用于手性富集的β,γ-不饱和酰胺的高效制备. 该产物可作为多功能合成子, 其烯烃与酰胺基团均可用于进一步衍生. 例如烯烃可实现高非对映选择性环氧化(dr>20∶1)或Wacker氧化(Scheme 3A, a, b); 酰胺可被还原或水解为羧酸, 且几乎不发生外消旋化Scheme 3A, c~e). 这些转化使得从共同中间体快速合成10-表提兰达霉素E与鳄鱼信息素Dianeackerone[10]的关键手性醇成为可能(Scheme 3B).
最后, 作者对反应的机理开展了深入的探究, 并提出该反应遵循Ni(0)/Ni(II)催化循环, 通过协同(非自由基)氧化加成、转金属化和还原消除步骤, 实现了外消旋亲核试剂的对映收敛偶联, 其手性控制的关键可能源于锌或镍中间体的可逆迁移.
总之, Fu课题组发展了镍催化开链酰胺Refor- matsky有机锌试剂与烯基卤化物的不对称α-烯基化反应, 高效构建系列具有叔碳立体中心且具有优良对映选择性的β,γ-不饱和酰胺. 该方法对烯基与酰胺类底物具有广泛的适用性, 相较于以往研究多聚焦于环状羰基化合物季碳立体中心的构建, 本方法展现出显著的独特优势. 该策略规避了烯醇中间体E/Z构型控制及产物酸性α-质子不稳定性等潜在问题. 通过本方法制备的手性富集β,γ-不饱和酰胺可转化为多种有用化合物, 包括全合成路线中的中间体的高效制备等. 目前该课题组正持续推进利用丰产金属催化的偶联策略解决不对称催化领域未解难题.
(Cheng, F.)