综述与进展

关于亚磺酰基砌块法合成亚砜的研究进展

  • 邹震雷 a, b, d, ,
  • 李益凡 b, c, ,
  • 陈晨 a ,
  • 陈王哲 b ,
  • 张为钢 , b, * ,
  • 王毅 , b, d, *
展开
  • a 铜陵学院电气工程学院 安徽省光电子应用工程技术研究中心 仿生能源实验室 安徽铜陵 244000
  • b 南京大学化学化工学院 配位化学国家重点实验室 光刻胶材料教育部工程研究中心 江苏南京 210033
  • c 宿迁学院生物与材料工程学院 江苏宿迁 223800
  • d 马鞍山南大高新技术研究院 安徽马鞍山 238200

共同第一作者.

收稿日期: 2025-10-14

  修回日期: 2025-11-19

  网络出版日期: 2026-01-06

基金资助

国家自然科学基金(22071101)

国家自然科学基金(22271147)

国家自然科学基金(22471123)

国家自然科学基金(22401144)

铜陵学院基金(2023tlxyrc15)

铜陵学院基金(2025tlxyxdz146)

Recent Advances in Sulfoxide Synthesis via Sulfinyl Building Blocks

  • Zhenlei Zou a, b, d ,
  • Yifan Li b, c ,
  • Chen Chen a ,
  • Wangzhe Chen b ,
  • Weigang Zhang , b, * ,
  • Yi Wang , b, d, *
Expand
  • a Anhui Technology Research Center of Optoelectronic Technology Appliance, Biomimetic Energy Laboratory, School of Electrical Engineering, Tongling University, Tongling, Anhui 244000
  • b State Key Laboratory of Coordination Chemistry, Engineering Research Center of Photoresist Materials, Ministry of Education, School of Chemistry and Chemical Engineering, Nanjing University, Nanjing, Jiangsu 210033
  • c School of Biological and Materials Engineering, Suqian University, Suqian, Jiangsu 210033
  • d Maanshan High-Tech Research Institute of Nanjing University, Maanshan, Anhui 238200
*E-mail: ;

The authors contributed equally to this work.

Received date: 2025-10-14

  Revised date: 2025-11-19

  Online published: 2026-01-06

Supported by

National Natural Science Foundation of China(22071101)

National Natural Science Foundation of China(22271147)

National Natural Science Foundation of China(22471123)

National Natural Science Foundation of China(22401144)

Science Foundation of Tongling University(2023tlxyrc15)

Science Foundation of Tongling University(2025tlxyxdz146)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

硫元素具有丰富的价态变化, 使其化合物在现代合成化学、药物研发及材料科学领域发挥着关键作用. 其中, 亚砜及其衍生物凭借独特的物理化学性质与广泛的生物活性, 占据重要的核心地位, 相关合成方法学也因此成为近年来的研究热点. 基于亚磺酰基阳离子、亚磺酰基阴离子及亚磺酰基自由基等砌块的创新合成策略, 为亚砜骨架的高效构筑提供了有力支撑, 显著提升了合成效率与选择性, 为构建结构多样的亚砜分子奠定了坚实基础. 本综述将系统总结近期研究进展, 重点阐述各类新型合成策略, 并结合反应机理进行分析, 以期为相关领域的未来研究提供思路与启示.

本文引用格式

邹震雷 , 李益凡 , 陈晨 , 陈王哲 , 张为钢 , 王毅 . 关于亚磺酰基砌块法合成亚砜的研究进展[J]. 有机化学, 2026 , 46(4) : 1635 -1658 . DOI: 10.6023/cjoc202510008

Abstract

The diverse oxidation states of sulfur enable unique chemical reactivity in its compounds, underpinning their essential functions in modern synthetic methodologies, pharmaceutical design, and materials science. Particularly, sulfoxides and their derivatives have assumed a central strategic position due to their distinctive physicochemical properties and extensive bioactivities, making the development of their synthetic methodologies a burgeoning research focus in recent years. Innovative synthetic strategies utilizing sulfinyl cations, sulfinyl anions, and sulfinyl radicals as key sulfinyl building blocks have significantly advanced the efficient construction of sulfoxide scaffolds. These approaches have markedly enhanced synthetic efficiency and selectivity, providing a robust toolkit for accessing diverse sulfoxide frameworks. This review systematically summarizes recent progress, highlights novel synthetic strategies, and analyzes the associated reaction mechanisms, thereby providing insights and guidance for future research in related fields.

硫元素作为生命体中不可或缺的元素之一, 在自然界中广泛存在. 得益于其所具备的丰富氧化还原价态, 使得含硫化合物在有机化学反应中展现出独特的反应性与多样性, 特别是在有机合成、药物研发及材料科学等现代关键领域, 发挥着不可或缺的作用[1]. 含有硫氧双键(S=O)的四价硫(亚砜、亚磺酸酯和亚磺酰胺等)[2]和六价硫(砜、磺酸、磺酸酯和磺酰胺等)化合物[3], 凭借其独特的电子结构与理化性质, 在该领域占据了至关重要的战略地位. 正因其广阔的应用前景, 发展构建此类高价硫化合物的新型合成策略, 已成为推动该领域持续创新与发展的核心驱动力.
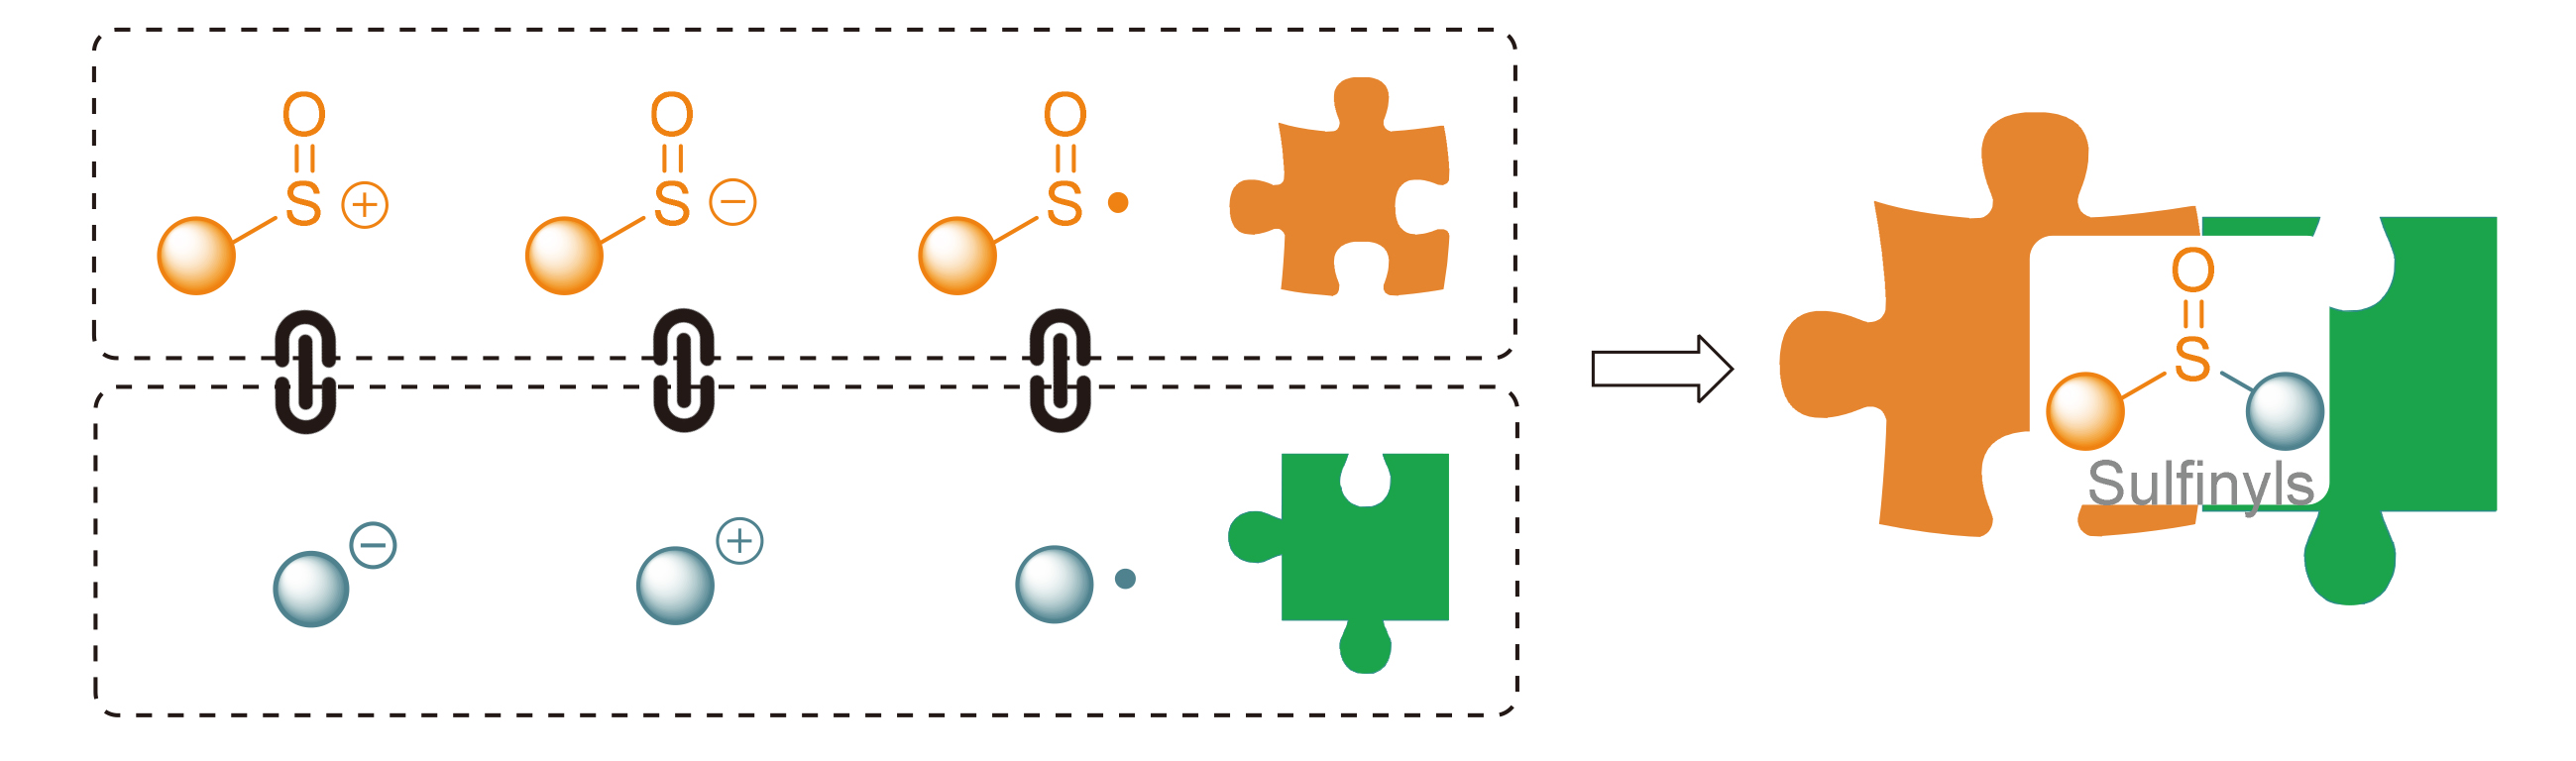
亚磺酰基基团作为一类特殊的四价硫存在形式, 得益于独特的S=O键电子排布, 可作为羰基或磺酰基的生物电子等排体[4], 在药物、天然产物及荧光探针等领域展现出重要价值. 因此, 亚砜基团的骨架构建在有机合成与药物化学中的重要性日益凸显, 其合成方法学的研究也受到了广泛关注[5]. 目前亚砜的合成主要通过以下三种策略: (i)通过化学氧化、金属催化氧化及光催化氧化等方法, 实现二价硫醇或硫醚的氧化构建[6]; (ii)通过化学还原、金属催化还原等方法实现六价磺酰基化合物的还原转化[7]; (iii)利用亚砜合成砌块实现其二价硫骨架的选择性构筑[8]. 尽管前两种策略(氧化法和还原法)在亚砜合成中具有应用价值, 但其固有的局限性, 如官能团兼容性受限、氧化/还原程度精准调控困难以及操作过程繁琐, 往往制约了合成效率. 相比之下, 基于亚砜砌块的模块化合成策略展现出显著优势: 该途径不仅通过规避氧化还原步骤, 从根本上提升反应效率, 其优异的位点选择性和官能团耐受性, 为功能分子的多样性导向合成提供了强有力的工具. 本文主要综述了近10年来国内外化学家利用亚砜基砌块合成亚砜的新方法学及研究前沿, 重点论述其转化路径(包括亚磺酰基阳离子路径、亚磺酰基阴离子路径以及亚磺酰基自由基路径)以及可能的反应机理(图1).
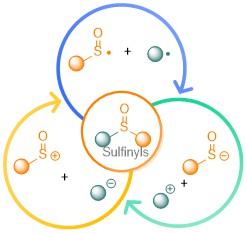
图1 亚砜的砌块合成策略

Figure 1 Synthesis strategy of sulfoxide compounds

1 亚磺酰基阳离子砌块合成

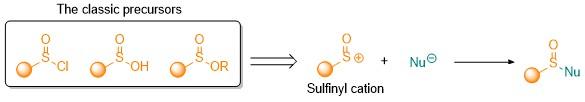
在众多亚砜合成策略中, 以亚磺酰基阳离子(R— S=O)作为关键砌块的方法无疑占据着至关重要的地位. 它最早诞生于人们对不稳定的亚磺酰氯等前体试剂的探索, 通过脱除一个氯负离子, 使得带正电的“饥饿”硫中心暴露出来, 进而与各类亲核试剂(如芳香环、胺和醇)高效地结合, 形成硫-氮(S—N)键[9]、硫-氧(S—O)键[10]等重要化学键, 最终完成亚砜、亚磺酰胺和亚磺酸酯等一系列含硫分子骨架搭建. 尽管目前关于亚磺酰基阳离子的产生方式仍相对有限, 但它在有机合成, 特别是在药物和精细化学品开发中, 扮演着不可替代的角色(图2).
图2 亚磺酰基阳离子砌块的合成策略

Figure 2 Synthesis strategy of sulfinyl cationic blocks

杂芳烃亚砜广泛存在于天然产物、药物(如质子泵抑制剂)、催化剂及功能材料中, 但其合成方法长期依赖金属催化、高温或强氧化条件, 限制了该类化合物的合成[11]. 2015年, 王磊课题组[12]开发了一种直接、高效的吲哚化合物C3位亚磺酰化反应. 该反应以芳基亚磺酸作为亚磺酰基源, 避免了使用需预先制备且不稳定的亚磺酰氯或依赖过渡金属催化的偶联反应(图3). 此外, 反应以水为溶剂, 副产物也仅为水, 凸显了其绿色化学优势. 在底物适用性方面, 无论芳基亚磺酸的取代基为给电子基团(Me、tBu、OMe)、吸电子基团(F、Cl、Br、CF₃), 还是大位阻基团(联苯基、萘基等), 反应均能顺利进行, 并以良好至优异的产率得到目标产物. 同时, 对于各种N-取代(Me、Et、Bu、Bn)的吲哚, 或吲哚环不同位置(C4~C7位)带有给电子或吸电子取代基的底物, 该反应也表现出良好的兼容性. 值得注意的是, N-甲基吡咯也能发生反应, 并通过重排得到C3位亚磺酰化产物, 进一步体现了该方法的独特性. 作者通过控制实验发现, 在氧气或惰性气氛下反应产率无显著差异, 排除了自由基反应途径的可能性. 最关键的是, 作者利用电喷雾电离质谱(ESI-MS), 成功捕捉并确认了芳基亚磺酰阳离子(ArS(O))为关键活性中间体, 据此提出反应可能经历亲电取代机理: 芳基亚磺酸经质子化后脱水, 生成高活性亚磺酰阳离子, 随后对吲哚C3位进行亲电进攻. 总之, 该方法原料廉价易得、操作简便、产率良好, 为3-芳基亚磺酰基吲哚类化合物的合成提供了一条直接、高效且环境友好的新策略.
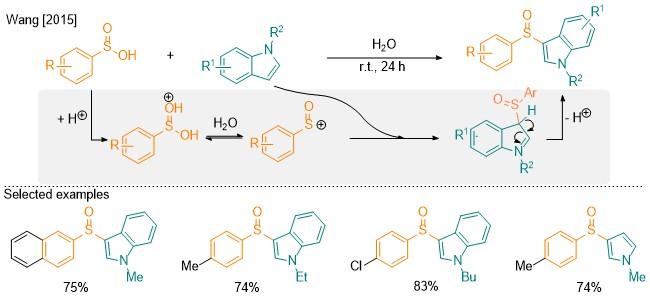
图3 芳基亚磺酸和吲哚在水中直接合成3-芳基亚砜吲哚

Figure 3 Direct synthesis of 3-arylsulfinylindoles from arylsulfinic acids and indoles in water

2017年, König团队[13]开发了一种无金属、可见光促进的温和亚磺酰基化策略, 填补了C—H键直接亚磺酰化方法的空白, 具有重要的合成价值和潜在应用前景. 该策略以亚磺酰胺为稳定、易得的亚磺酰基源, 过硫酸盐为绿色氧化剂, 在蓝光照射下, 过硫酸盐分解生成硫酸根自由基, 进而氧化亚磺酰胺产生亲电亚磺酰亚胺物种, 避免了使用不稳定的亚磺酰氯或亚磺酸类化合物. 该方法对富电子杂环(如吲哚、吡咯)的C3位亚磺酰基化表现出高区域选择性, 并以高产率获得产物; 然而, 对于低亲核性芳香体系(如苯环和甲氧基噻吩)则产率较低. 尽管如此, 该策略仍然展现了良好的官能团兼容性, 在亚磺酰化药物修饰及后续衍生化方面具有一定参考价值. 为解决上述方法需使用高达20 equiv.吲哚底物的问题, 2019年, 吴彦超课题组[14]提出了一种无需光照和外加氧化剂的策略, 在空气条件下, 仅以三甲基氯硅烷(TMSCl)为促进剂, 并通过控制反应时间即可实现杂芳烃在C2位或C3位的选择性亚磺酰化. 他们发现, 反应进行10 min时主要生成C2位亚磺酰化产物, 而将反应时间延长至4 h以上, 则可选择性地获得C3位亚磺酰化产物. 机理验证与控制实验表明, 该策略的关键在于C2位产物受动力学控制, 而C3位产物则由热力学控制主导. 这一仅凭反应时间调控区域选择性的重要发现, 为亚砜类分子的合成提供了更加绿色、高效的手段(图4).
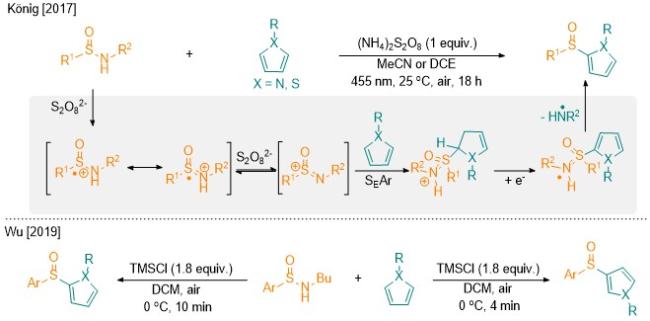
图4 杂芳基的C—H键亚磺酰基化反应

Figure 4 C—H sulfinylation of heteroarenes

相较于上述方法, 以亚磺酸酯为代表的亲电试剂与亲核试剂反应是获取亚砜的直接途径. Andersen团队[15]于1962年利用亚磺酸酯与格氏试剂反应, 开创了非对称芳基亚砜的合成方法. 然而, 受限于当时可用亚磺酸酯与格氏试剂种类有限, 该方法未能得到广泛应用. 直至2016年, Willis团队[16]另辟蹊径, 报道了一种高效的一锅法合成非对称亚砜的策略(图5). 该策略的核心是使用4-二氮杂双环[2.2.2]辛烷-1,4-二鎓-1,4-二亚磺酸(DABSO)作为安全、稳定的二氧化硫(SO2)源, 将其与三甲基氯硅烷(TMSCl)混合, 以获取亚磺酰基阳离子(sulfinyl-dication)合成子的等效物. 作者提出反应过程可能分为两步: 首先, 有机金属试剂(格氏试剂或有机锂试剂)与DABSO释放的SO2发生亲核加成, 生成亚磺酸盐中间体INT-I; 随后, TMSCl与该中间体发生O-硅烷化, 实现关键的极性反转, 生成高亲电性的硅烷磺酸酯INT-II; 最后, INT-II与第二个有机金属试剂发生亲核取代, 得到目标非对称亚砜. 与传统的硫醚氧化法或使用亚磺酰氯、不稳定亚磺酸衍生物等方法相比, 该策略直接采用易于操作的SO2替代物DABSO和商品化的有机金属试剂, 避免了使用有恶臭的硫醇或需要预制备的亚磺酰化试剂, 为非对称亚砜的合成提供了一个通用、高效且可靠的平台.
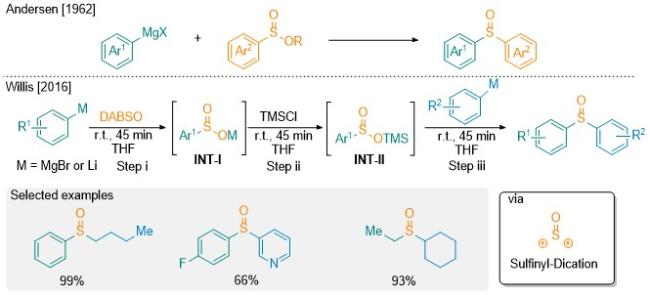
图5 亚磺酸酯与金属有机试剂作用的亚磺酰基化反应

Figure 5 Sulfinylation of organometallic reagents with sulfinate esters

2021年, Yoshida课题组[17]开发了一种有机硼化合物与亚磺酸酯的钯催化直接亚磺酰化反应策略(图6). 作者经过一系列条件优化, 确定使用Pd(dba)2/XPhos催化体系, 在1,4-二氧六环/水的混合溶剂中反应, 将催化剂负载量降至5 mol%. 该策略展现出优异的官能团耐受性: 苯硼酸底物无论带有给电子基团(如OMe、OH、NMe2、CH2CONHR)还是吸电子基团(如Cl、CH2CO-R), 以及苯基或环己基取代的烯基硼酸, 均能顺利反应生成亚砜产物. 值得注意的是, 乙烯基、甲硫基和Boc保护氨基等易氧化的敏感官能团, 在该条件下也表现良好. 基于控制实验, 作者提出了两种可能的反应机理: (i)传统Pd催化循环, 即亚磺酸酯与Pd(0)物种发生氧化加成, 形成Pd(II)-亚磺酸酯中间体, 再经硼酸物种转金属化与还原消除得到目标产物; (ii) σ-键复分解机制, 即通过Pd(II)中间体与硼酸酯发生σ-键复分解, 实现亚磺酰基转移. 此外, 作者还尝试了连续交叉偶联反应: 先使溴代亚磺酸酯与硼酸底物进行铃木偶联反应(Suzuki coupling), 再与另一硼酸底物进行亚磺酰基化, 成功合成目标产物. 结果表明, 两次偶联过程互不干扰, 有望成为未来双芳基亚砜的多步模块化组装的可靠工具.
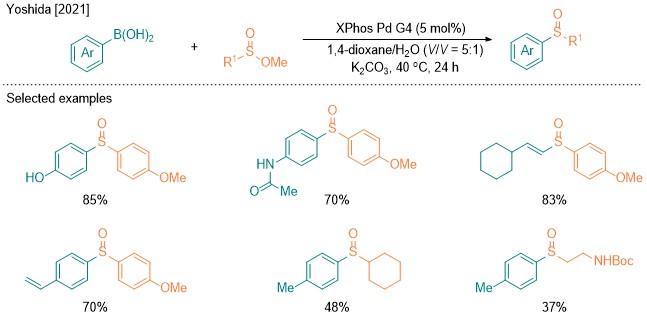
图6 钯催化的芳基/烷基硼酸与亚硫酸脂亚磺酰基化反应

Figure 6 Palladium-catalyzed sulfinylation of aryl- and alkenylborons with sulfinate esters

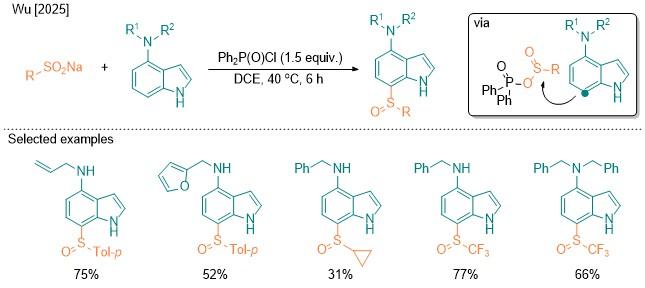
2025年, 吴劼团队[18]开发了一种无金属、温和条件下实现4-氨基吲哚C7位点区域选择性亚磺酰化的新方法, 利用氨基的对位导向能力, 解决了吲哚苯环C7位点C—H键活化亚磺酰化的长期挑战. 该方法采用商业可得的亚磺酸盐作为亚磺酰源, 以二苯基磷酰氯为活化剂, 通过底物范围拓展, 显示出优异的底物普适性, 包括芳基、烷基乃至三氟甲基亚磺酸盐, 均可高效参与反应, 为磺酰类化合物的合成提供了新途径, 在药物化学中具有潜在应用价值(图7).
图7 4-氨基吲哚的区域选择性C7亚砜化反应

Figure 7 Regioselective C7 sulfinylation of 4-aminoindoles

手性亚砜骨架单元广泛存在于多种上市药物中, 例如埃索美拉唑(质子泵抑制剂)、阿莫达非尼(促觉醒药)和舒林酸(抗炎药), 在药物化学和合成领域具有重要价值. 目前, 合成高对映选择性手性亚砜的主要策略包括两种经典方法: 一是使用有机金属试剂对非外消旋亚磺酸酯进行亲核取代(安德森法, Andersen method)[15b,19]; 二是通过金属配合物催化前手性硫化物的直接氧化(卡根和莫德纳法, Kagan and Modena method)[20]. 尽管这些方法已取得显著进展, 但安德森法及其衍生方法通常依赖化学计量的手性辅助剂, 限制了底物适用性和原子经济性. 因此, 鉴于手性硫立体中心在药物发现领域中的重要性日益凸显, 开发底物普适性更广的催化不对称合成方法已成为当前研究的迫切需求.
2022年, Tan团队和Zhang团队[21]合作报道了一种使用手性五氮阳离子催化剂PN1, 用于诱导催化前手性亚磺酸盐与醇的不对称缩合反应, 高效合成手性亚磺酸酯(图8). 反应以乙基氯甲酸酯为亲电试剂, 形成混合酸酐中间体, 在温和条件下(-20 ℃), 高产率、高对映选择性(收率高达96%, ee值高达98%)地生成亚磺酸酯. 催化剂PN1中的酚基团通过氢键作用增强立体控制, 硫醇盐作为重要添加剂, 能够进一步抑制副反应、提高反应效率. 该方法底物适用范围广泛, 涵盖给电子或吸电子取代的芳基亚磺酸盐及烷基亚磺酸盐, 并能与多种生物活性醇(如核苷醇、甾醇)兼容, 实现高非对映选择性(dr值达98∶2). 值得注意的是, 该方法可实现药物分子的后期官能化, 例如将塞来昔布、西地那非等药物的磺酰胺或磺酰基中间体转化为手性亚磺酸酯. 这一催化策略通过催化循环实现手性诱导, 无需化学计量手性试剂, 提升原子经济性, 弥补了经典安德森法的不足. 此外, 亚磺酸酯可作为“枢纽中间体”, 轻松转化为其他手性硫立体中心(如亚砜、亚磺酰胺和磺酰亚胺等), 且通过亲核取代可实现硫中心构型翻转. 毫无疑问, 这为手性亚砜及相关硫立体中心的合成提供了高效、通用的解决方案. 其催化特性、宽底物范围及与药物分子的兼容性, 标志着手性硫化学迈向更环保、更精准的新阶段.
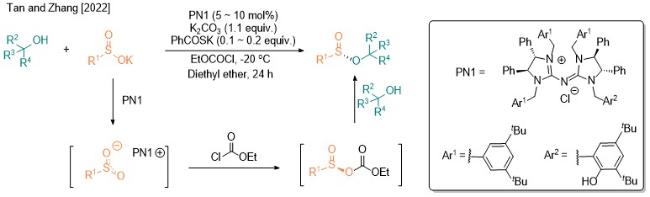
图8 五氮阳离子催化手性亚磺酸脂的合成

Figure 8 Synthesis of chiral sulfinate esters by pentanidium cation

上述工作虽在醇的磺酰化中表现优异, 但胺的高亲核性导致副反应(如生成氨基甲酸酯)发生, 无法实现高对映选择性亚磺酰胺的合成, 表明胺类底物在催化不对称亚磺酰基化反应中仍面临一定挑战. 2024年, 郭海明、谢明胜以及田寅团队三方合作, 共同开发了通过酰基转移机制实现手性硫(IV)中心构建的新方法[22], 使用双功能手性4-芳基吡啶氮-氧化物(ArPNO)作为催化剂, 成功实现了亚磺酰胺和亚磺酸酯的高效不对称合成(图9), 并结合密度泛函理论(DFT)计算证实, ArPNO催化剂通过形成O-酰氧基吡啶鎓阳离子中间体发挥作用, 其关键步骤SN2步骤能垒为25.9 kcal•mol-1, 为精确控制立体选择性, 避免胺的竞争副反应发生提供了可靠保障. 从底物范围上看, 该反应不仅适用于醇(合成亚磺酸酯), 还能高效地实现芳香胺的N-磺酰化, 获得高ee值(>90%)的亚磺酰胺, 甚至可直接对药物分子(如瓦德考昔布、格列本脲)进行后期修饰, 并实现亚磺酰胺向多种硫(VI)手性中心(如磺酰亚胺酯、磺酰亚胺酰胺)转化, 弥补了催化不对称N-磺酰化的空白, 为手性硫药骨架的构建提供了强而有力的合成工具.
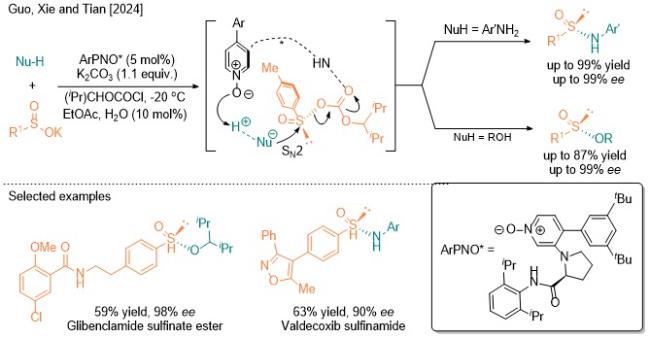
图9 吡啶氮氧化物催化手性亚磺酰胺和亚磺酸酯的合成

Figure 9 Synthesis of sulfoxides and sulfinate esters by pyridine N-oxides

手性亚砜在药物和不对称催化中应用广泛[1c,23], 但轴向手性亚砜的合成一直面临挑战. 2025年, 闫海龙课题组[24]提出一步法同时构建手性亚砜和轴向手性的策略(图10). 他们首先筛选了多种亚磺化试剂, 最终发现对甲苯亚磺酰氰具有高反应性和选择性, 随后通过反应条件优化, 将反应产率提升至51%, 对映选择性(ee)达75%, 非对映选择性(dr)达6∶1. 作者选择通过筛选环己二胺类催化剂, 发现当结构中含有轴向手性联萘结构, 可显著增强对映控制. 从底物拓展来看, 该反应适用于多样化的底物, 包括醚键取代基变化(如烷基、苄基)、萘环不同位置取代(如甲基、甲氧基和呋喃基)以及杂环磺酰氰(如噻吩、吡啶). 所有产物均保持高对映和非对映选择性(ee最高91%, dr>20∶1). 同时, 放大反应(6 mmol)保持高产率(61%)和高选择性(ee 91%, dr>20∶1), 经重结晶后ee可达>99%, 凸显了方法的可扩展性. 此外, 作者还尝试将轴手性亚砜产物进行氧化、交叉偶联等反应, 生成丰富的手性完全保持的亚磺酰基功能化衍生物. 总体来看, 该创新策略提供了一种简洁、高效的一步法合成轴向手性亚砜的方法, 解决了长期存在的合成挑战. 该方法凭借广泛的底物适用性、稳健的转化应用以及深入的机理阐释, 为手性硫化学与不对称催化领域提供了新的研究工具, 在药物开发及手性配体设计中具有潜在应用价值.
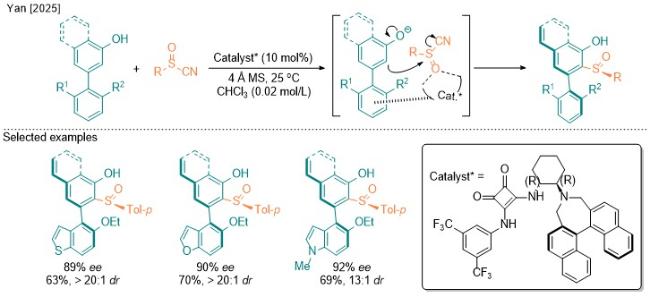
图10 一锅法构建轴手性亚砜

Figure 10 One-pot synthesis of axially chiral sulfoxides

2 亚磺酰基阴离子砌块合成

除亚磺酰基阳离子砌块合成策略外, 亚磺酰基阴离子砌块是另一种合成亚砜的重要途径. 然而, 由于亚磺酰阴离子(R—S=O)是一种不稳定且高反应活性的物种, 难以分离和保存, 如何有效获得亚磺酰基阴离子, 在很长一段时间内曾是困扰化学家的一大科学难题[25]. 幸运的是, 随着科技的进步和全球化学家的共同努力, 一系列亚磺酰基阴离子前体试剂(如β-亚砜酯[26]、烯丙基亚砜[27]、甲基[28]/苄基亚砜[29]等)被成功开发, 并广泛应用于化学合成研究中. 因此, 亲核反应合成路径已成为获取该类化合物的核心策略之一, 围绕亚磺酰基阴离子的研究始终未曾停止, 新的突破和重要发现不断涌现(图11).
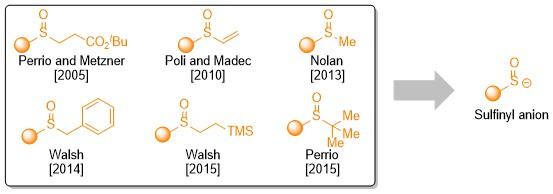
图11 经典的亚砜阴离子源

Figure 11 Typical sulfoxide anion source

β-亚砜酯作为亚磺酰阴离子与次磺酸的重要来源, 已得到广泛研究(图12). 2005年, Perrio与Metzner课题组[26]证实, 通过活性烷基卤化物捕获β-亚砜酯原位生成的亚磺酰阴离子, 可实现烷基化亚砜的合成. 次年, Poli与Madec团队[30]展示了在钯催化剂存在下, 以碘代芳烃为芳基源对亚磺酰阴离子进行芳基化的方法. 2018年, 张俊良课题组[31]通过“一锅一步”的策略, 从易得的β-亚磺酰酯原位生成亚磺酰基阴离子, 并利用铜催化亚磺酰基阴离子(RSO)与氮亲电试剂(N-苯甲酰氧基胺)的催化交叉偶联, 实现了高效构建S—N键; 同年, 张俊 良[32]和Bolm课题组[33]先后报道了无过渡金属参与的亚磺酰阴离子芳基化反应, 利用二芳基碘鎓盐作为芳基化试剂, 分别以叔丁基锂和氢氧化钾作为碱, 与β-亚砜酯反应, 原位生成亚磺酰阴离子, 并完成后续转化. 此外, Bolm课题组[34]利用铜催化完成苄基的亚磺酰基化构筑. 2019年, Waser等[35]开发了在无金属条件下, 以乙炔基苯并碘唑酮(EBX)试剂和β-亚砜酯分别作为炔基源和亚磺酰阴离子源, 实现亚磺酰阴离子的亲电炔基化反应, 该发现为炔基亚砜类底物的快速构建拓展了新的思路.
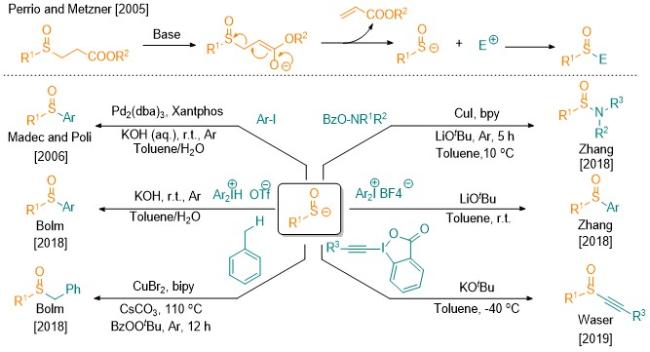
图12 β-亚砜酯的发现和早期应用

Figure 12 Discovery and previous application of β-sulfoxide esters

2022年, Kaliyamoorthy课题组[36] 开发了无需过渡金属催化、可直接实现亚磺酰化的合成方法. 特别需要注意的是, Li对于稳定亚磺酰阴离子和可能的协同亲核芳香取代机制过程发挥了关键作用. 作者能够高效地合成一系列杂芳基亚砜, 收率中等至优异(30%~94%), 充分展示了该策略优异的官能团兼容性, 尤其是, 该策略适用于质子泵抑制剂(如奥美拉唑、兰索拉唑等)中亚磺酰基苯并咪唑骨架的构建, 凸显了其在新药研发中的应用潜力. 此外, 作者成功将反应规模放大至7.46 mmol, 以72%的收率顺利获得目标产物, 证明了该方法的可靠性与可放大性, 为其在工业生产中的应用提供了有力支持. 2023年, 该课题组[37]将上述反应策略沿用至全氘代甲基亚砜构建. 他们选择将β-亚砜酯作为亚磺酰阴离子的稳定前体, 创新性地选用廉价、易制备且储存稳定的三氘代甲基对甲苯磺酸酯(CD3OTs)作为亲电性三氘甲基源. 在叔丁醇钠(NaOBu)作用下, 亚磺酰阴离子得以产生并稳定存在, 进而完成后续的反应, 并以75%~92%的理想收率和极高的氘代率(大于99%)获得一系列三氘甲基亚砜产物. 后续作者还将所得的三氘甲基亚砜进一步氧化为相应的三氘甲基砜, 或与叠氮化钠反应转化为三氘甲基亚磺酰亚胺, 极大地拓展了该方法的应用潜力. 毫无疑问, 该工作紧跟氘代药物研发热点, 致力于解决“神奇氘代甲基”(S(O)CD3)的高效引入这一关键问题, 为合成三氘甲基磺氧化物做出了重要贡献(图13).
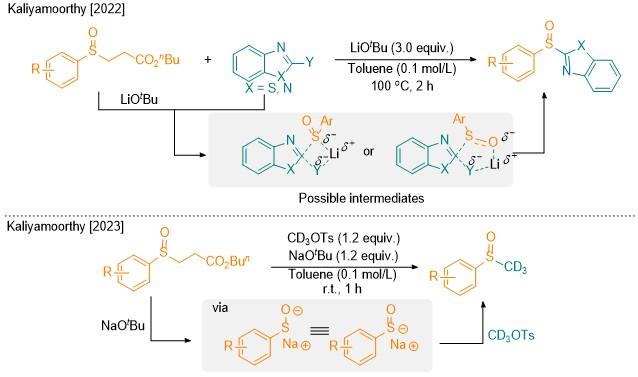
图13 β-亚砜酯的芳基化反应和氘甲基化反应应用

Figure 13 Application of arylation and deuterated methylation reactions of β-sulfoxide esters

2024年, 王磊、韩莹与费海洋团队[38]合作, 报道了使用芳基噻蒽鎓盐作为芳基化试剂, β-亚砜酯作为亚磺酰基源的Pd催化高效C—S交叉偶联反应(图14). 对位带有给电子基(Me, tBu, OPh等)的底物表现优异(产率高达86%), 对位带有吸电子基(F, CF₃, CN, CO2Me)以及邻位取代、多取代的芳基底物也能顺利反应, 展现了良好的官能团耐受性. 反应可放大至克级规模, 以83%的产率得到目标产物, 并且能高效回收副产物噻蒽(69%回收率), 证明了该方法的实用性和潜在工业化价值. 此外, 作者将所得的砜产物进一步转化为其他有价值的含硫化合物, 展示了其强大的合成应用潜力. 作者认为亚砜叔丁酯在碳酸铯(Cs2CO3)作用下产生关键的亚砜负离子中间体, 随后经历Pd催化循环, 生成目标亚砜产物. 这一策略不仅拓展了芳基噻蒽鎓盐的应用范围, 还为亚砜类化合物(特别是结构多样的芳基亚砜)的合成提供了一个高效、可靠的途径, 在药物化学和材料科学等领域具有重要的应用价值.
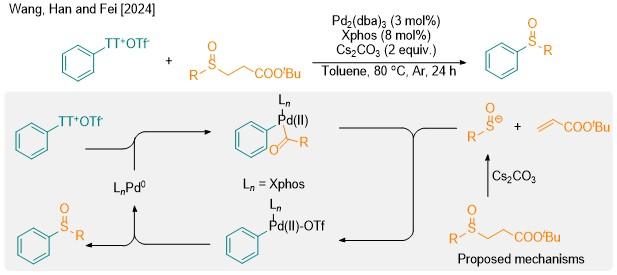
图14 β-亚砜酯与噻蒽鎓盐的钯催化偶联反应

Figure 14 Palladium-catalyzed coupling reaction of β-sulfoxide esters with thianthronium salt aromas

尽管大量研究已证实β-亚砜酯是优良的亚磺酰阴离子前体, 但绝大多数方法仍需依赖强碱, 极易造成底物官能团兼容性差, 并伴随副反应的发生. 因此, 在温和条件下实现亚磺酰阴离子的产生与转化, 将成为亚砜合成研究的下一个重点任务. 2015年, Walsh团队[39]设计了一种全新的、通用的策略(图15), 利用2-(三甲基硅基)乙基亚砜作为反应前体, 弱碱性的氟化铯(CsF)作为脱硅剂, 在80 ℃反应条件下产生烷基亚砜盐阴离子、乙烯气体以及三甲基氟硅烷, 并在钯金属催化条件下与芳基卤化物发生交叉偶联反应. 从结果看, 该策略拥有极其广泛的底物适用范围, 甚至能够兼容醚键、氨基、酯基、烯烃、噻吩和吡啶等敏感官能团, 并表现出卓越的化学选择性, 仅发生在亚磺酰阴离子上, 使得该方法在复杂分子后期修饰中具有巨大潜力.
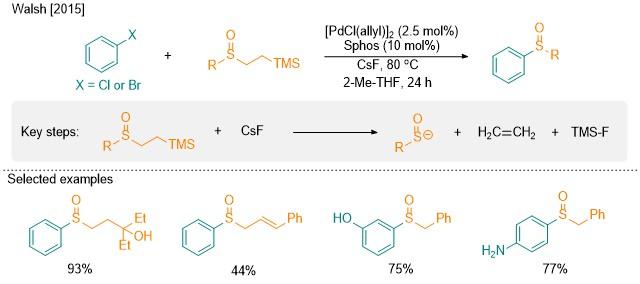
图15 β-亚砜硅烷与芳基卤化物的钯催化偶联反应

Figure 15 Palladium-catalyzed coupling reaction of β-sulfoxide silane with aryl halides

除上述策略外, 人们曾尝试直接以一氧化硫(SO)为合成砌块进行底物拼接, 但限于常规环境下一氧化硫极其不稳定, 极易发生歧化反应生成二氧化硫与硫单质, 这也导致直接利用一氧化硫进行亚砜合成的成功案例鲜有报道. 1984年Oae课题组[40]发现将苄基-2-吡啶基亚砜及芳基溴化镁混合, 意外获得了主产物苄基吡啶偶联产物、苯以及副产物苯亚磺溴化镁盐. 2016年, Stockman团队[41]报道了对上述主反应进行的拓展研究, 遗憾的是, 副产物苯亚磺溴化镁盐作为亚砜制备前体的价值未被有效挖掘. 直至2022年, Saito团队[42]另辟蹊径, 尝试将副反应途径作为主反应. 他们从一个简单的苄基-2-吡啶基亚砜出发, 依次与芳基格氏试剂和亲电试剂(烷基卤化物或卤代胺)反应, 选择性地获得一系列亚砜和亚磺酰胺化合物. 该策略不仅适用于各类杂芳基格氏试剂, 还可实现部分叔、仲、伯各级亚磺酰胺的合成. 作者利用该策略成功合成了镇静药Trimetozine、抗抑郁药Trocimine以及治疗痛风药物Probenecid的亚磺酰胺类似物, 这一实例充分证明了该方法对复杂分子的适用性以及在药物发现领域的巨大应用价值. 该“一锅三组分”耦合无需分离中间体, 大大地提高了合成效率和模块化程度, 为合成结构多样的亚磺酰胺提供了一个非常直接且高效的平台, 也为药物研发、材料科学和配体设计等领域的研究提供了可靠的合成工具. 此外, 该方法另一个重要创新在于, 作者巧妙地利用N-氯代琥珀酰亚胺(NCS)将胺原位转化为高活性的N-氯代胺, 随后与亚磺酰阴离子发生取代反应, 规避了贵金属催化剂的使用或特殊胺化试剂的预先制备过程(图16).
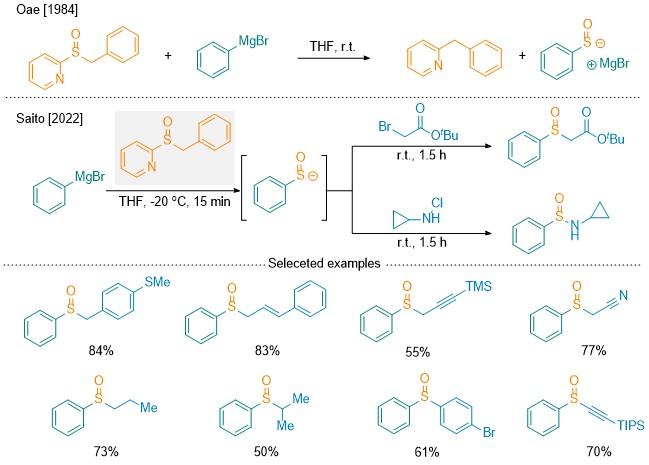
图16 苄基-2-吡啶基亚砜试剂用于亚砜和亚磺酰胺的合成

Figure16 Synthesize sulfoxides and sulfenamides by using benzyl-2-pyridine sulfoxide reagent

受到上述工作影响, 人们不再执着追求不稳定的一氧化硫, 转而寻求能通过已知反应产生“亚磺酰基阴离子”的稳定试剂, 将其作为一氧化硫的“储存罐”. 2023年, Saito课题组[43]开发了一种可用于各类亚砜和亚磺酰胺合成的亚磺酰肼固体试剂, 该试剂作为一氧化硫的替代物, 仅需三步合成, 并在-20 ℃下稳定储存至少一个月. 作者通过热诱导一氧化硫转移反应, 发现该试剂可与二烯(如2,3-二甲基-1,3-丁二烯、降冰片二烯等)高效环化生成环状亚砜, 并以环庚三烯捕获实验证实, 该试剂所释放的一氧化硫为单线态, 而非二聚副产物, 这一突破解决了传统单线态一氧化硫难以生成的难题. 从结果上看, 作者提出与格氏试剂和亲电试剂(如烷基卤化物、胺类)通过一锅三组分合成策略, 可高效构建结构多样的亚砜(收率高达50%~86%)和亚磺酰胺类化合物(收率为42%~81%), 为药物化学和催化领域提供重要的亚砜和亚磺酰按功能分子合成库. 从机理上看, 该反应格氏试剂与亚磺酰肼固体试剂形成稳定的亚磺酰肼中间体INT-I, 在亲核反应过程中S—N键发生断裂, 进而生成亚磺酰负离子INT-II, 这一步是该反应能够顺利进行的关键(图17).
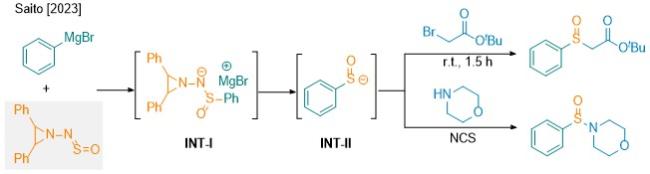
图17 亚磺酰肼基试剂用于亚砜和亚磺酰胺的合成

Figure 17 Synthesize sulfoxides and sulfenamides by using sulfenyl hydrazide reagent

2015年, Perrio团队[44]完成了一种基于叔丁基亚砜高效生成亚磺酰阴离子的新策略的开发, 并成功将其应用于钯催化的C—S交叉偶联反应中, 实现了非对称性的芳基亚砜化物的高效、高选择性合成(图18). 与之前依赖β-亚砜酯或甲基/苄基亚砜等需要复杂活化机制的前体不同, 该策略利用叔丁基亚砜在加热后很容易发生热裂解反应, 生成次磺酸(RS-OH)和异丁烯气体. 随后, 次磺酸在无机弱碱作用下迅速去质子化, 并获得次磺酸阴离子, 经重排后得到亚磺酰基阴离子(R—S=O), 进而完成后续的反应过程. 从结果上看, 磷酸钾(K3PO4)作为弱碱, 大大提升了反应官能团兼容性, 而挥发性的异丁烯大大简化了反应后处理过程, 同时避免了副产物的干扰. 此外, 该策略为亚磺酰阴离子的不对称芳基化反应应用开创了先河. 作者选择以手性环芳烷衍生的叔丁基亚砜为前体, 与碘苯反应, 以91%的产率得到产物, 并以75∶25的dr值分离得到一对非对映异构体, 而当使用手性联芳基为底物时, 反应以几乎定量产率完成, 并以88∶12的dr值获得非对映产物.
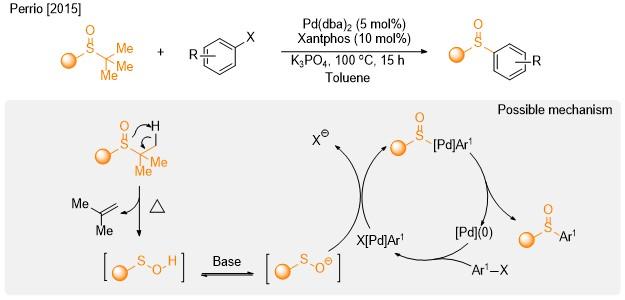
图18 叔丁基亚砜与芳基卤化物的钯催化偶联反应

Figure 18 Palladium-catalyzed coupling reaction of tert-butyl sulfoxide with aryl halides

近年来, 原位生成的亚磺酰阴离子的烷基化反应已成为获得高对映亚磺酰化合物的替代途径(图19), 该方法最早由Perrio及其同事[45]于2011年开创, 他们通过手性金鸡纳碱催化剂进行手性诱导, 使用多种卤代烷与由相应β-亚砜酯原位生成的亚磺酰基阴离子反应, 以一定对映选择性高效地获得目标亚砜. 随后, 2014年Tan团队[46]开发了一种新的手性卤化五氮阳离子催化剂, 实现了高对映选择性的亚磺酸阴离子苄基化, 获得了71%~99% ee值的各类杂芳基亚砜产物. 值得注意的是, 该团队通过制备各种卤素取代的催化, 发现不同的卤素取代基(如Br、I)能够优化电子和空间效应. 与传统的相转移催化剂(如金鸡纳碱)相比, 卤代五氮阳离子催化剂在反应中表现出卓越的立体控制能力, 减少副产物生成. 此外, 作者通过理论计算证明, 卤键和非经典氢键在过渡态中的关键作用, 为后续催化剂设计提供了重要的参考指导.
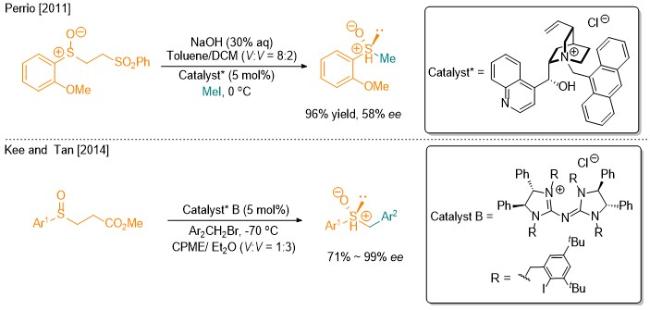
图19 手性催化剂诱导高立体选择性亚砜合成

Figure 19 Chiral catalysts induce the synthesis of highly stereoselective sulfoxide compounds

尽管在过去的几十年里, 通过过渡金属催化亚磺酰基阴离子(RSO)芳基化反应合成外消旋的亚砜已经被广泛报道, 但是实现手性亚砜的不对称合成仍存在一定挑战. 2007~2008年, Poli、Madec团队[47]以及Walsh团队[48]相继报道了使用β-芳基亚砜酯和碘苯或溴苯为底物, 约西福斯(Josiphos)型配体(R)-(S)-PPF-t-Bu2为手性配体, 成功实现了芳基亚磺酰基阴离子的钯催化不对称芳基化反应, 获得相应对映选择性的手性二芳基亚砜. 然而, 关于β-烷基亚砜酯稳定转化实现偶联反应的催化体系报道相对较少.
2018年, 张俊良课题组[49]开发了一种基于手性配体PC-Phos的钯催化体系, 实现了对烷基和芳基亚磺酰基阴离子的高效不对称芳基化反应. 该方法成功应用于苯基、苄基及多种烷基亚磺酰基阴离子, 与各类芳基碘化物或溴化物反应, 合成手性二芳基或芳基烷基亚砜产物, 适用于天然产物和药物衍生物(如氯贝特、非诺贝特)的后期修饰, 合成出手性亚砜衍生物, 表现出优异的收率和对映选择性, 尤其是解决了舒林酸(消炎药)合成中的不对称芳基化(ee>93%)的关键步骤, 大大提高了生产效率. 放大实验结果表明, 该策略放大至7 mmol规模时, 仍能以76%收率获得产物, 且对映选择性未损失, 进一步证明了该策略具备工业生产的应用潜力(图20).
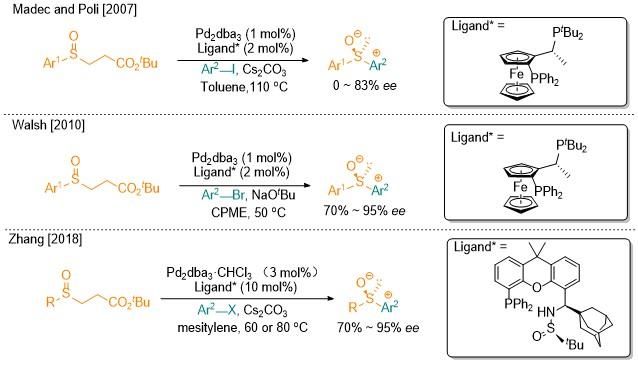
图20 β-亚砜酯与噻噻蒽鎓盐芳的钯催化偶联反应

Figure 20 Palladium-catalyzed coupling reaction of β-sulfoxide esters with thianthronium salt aromas

尽管钯金属催化革命性地改变了复杂有机分子的合成方式, 对医药、材料科学等多个领域产生了深远影响, 但其高昂的价格仍然限制了未来发展, 而利用廉价、低毒、储量丰富的第一行过渡金属(如镍、铁、铜)来替代钯金属催化剂是未来化学绿色发展的重要趋势. 2023年, 张清伟团队[50]使用廉价易得的镍金属催化剂, 实现了炔烃与原位生成亚磺酰基阴离子的不对称氢化亚磺酰基化反应(图21). 作者通过大量配体筛选, 发现(R,R)-Ph-BPE能给出最高的对映选择性(93% ee), 并成功用于腺苷、卡托普利、帕罗西汀、地氯雷他定等药物分子或生物活性分子的衍生化, 为相关药物发现提供了强大工具. 此外, 作者根据DFT计算, 认为Ni(0)与炔烃配位形成金属环丙烯, 显著提高了炔烃末端碳的电子密度(碱性), 使其易于与亚磺酸结合. 而对映选择性地控制关键在于一个S→O配位转换过程中, 亚磺酰基镍中间体可通过异构化, 将其与镍的配位点从硫原子转移到氧原子上, 这一过程因手性配体造成的空间位阻而变得困难, 进而实现了对两个硫孤对电子的手性区分, 这最终决定了产物的对映体比例. 该反应的创新之处在于, 它颠覆了已知的过渡金属协同催化机理, 通过利用Ni(0)对炔烃的强反馈π键作用, 实现了一种高对映选择性控制的催化机制. 这一策略为高效、高选择性合成结构多样的手性烯基亚砜开辟了一条全新途径.
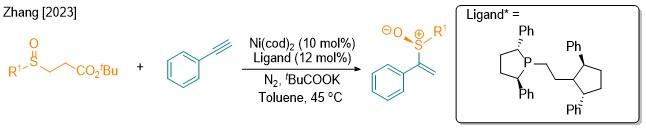
图21 β-亚砜酯与炔烃的镍催化不对称偶联反应

Figure 21 Nickel-catalyzed asymmetric coupling reaction of β-sulfoxide esters with alkynes

2024年, 张清伟课题组[51]同样以联烯和β-亚砜酯为模板底物开展研究, 发现当使用廉价的NiBr2•DME和较大空间位阻的Josiphos型配体为最优催化组合, 以氢氧化钠为强碱, 1,4-二氧六环为溶剂时, 可高产率、高对映选择性地合成一系列手性1,3-丁二烯基亚砜产物(图22). 从反应底物拓展上来看, 带有不同电性取代基(供电子、吸电子)的芳基底物, 都能以良好的收率(72%~88%)和优异的对映选择性(94%~98% ee)得到目标产物. 同时, 该催化体系同样适用于各类1°、2°、3°烷基取代基, 其对映选择性维持在83%~96% ee. 此外, 作者通过DFT计算提出Ni(0)对烯丙基碳酸酯的氧化加成是反应的决速步(能垒90.37 kJ/mol), 同时认为本研究之所以成功缘于“关联外球机理”, 即亚磺酸酯的硫原子直接亲核进攻镍-烯丙基中间体的碳原子, 同时钠离子从亚磺酰基的氧原子转移到离去基团上. 上述过渡态能垒仅为41.0 kJ/mol, 是更优的路径, 而传统的“内球机理”(即亚磺酸酯先与镍配位, 再发生还原消除)能垒较高(82.0 kJ/mol). 这一创新发现深化了对不对称镍催化过程的理解, 为发展新型、高选择性的不对称S—C键形成反应提供了新的思路和机遇.
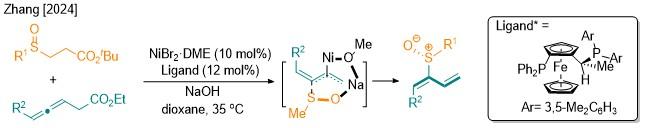
图22 β-亚砜酯与联烯的镍催化不对称偶联反应

Figure 22 Nickel-catalyzed asymmetric coupling reaction of β-sulfoxide esters with dienes

3 亚磺酰基自由基合成路径

亚磺酰基自由基(RSO•)作为一种典型的硫中心π-自由基, 其研究历史已超过60年. 亚磺酰基自由基能够与其他自由基之间通过金属或非金属催化方式完成自由基交叉偶联构建亚砜, 并在有机化学、环境化学和生物化学等领域具有广泛应用[52]. 1957年, Barnard课题组[53]提出亚磺酰氯与锌反应生成硫代磺酸酯的过程中, 可能存在亚砜自由基, 但苦于当时科学条件限制, 他们始终未能找到亚磺酰基自由基存在的直接证据. 直至1972年, Kawamura课题组[54]利用电子自旋共振(ESR)光谱, 表征了磺酰基自由基, 为亚砜自由基的相关研究注入一剂“强心针”. 随后, Harman[55]、Balla[56]等科学家相继发现亚砜自由基在生物、环境领域的应用, 但是受限于亚砜自由基固有的同源二聚性形成硫代磺酸酯、β-消除等特征以及有限的产生方式, 使得通过亚磺酰基自由基合成亚砜的工作鲜有报道. 然而, 伴随着近年来科学技术的快速进步, 关于能稳定产生亚砜自由基的方法被大量报道, 亚砜自由基合成路径已经成为快速搭建亚砜骨架的重要途径之一(图23).
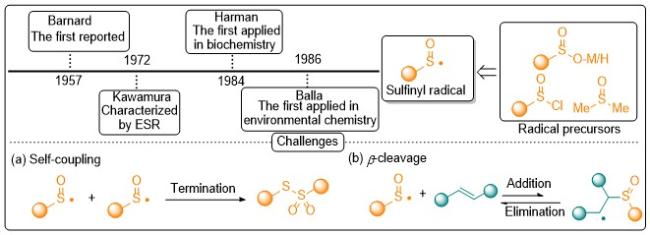
图23 亚磺酰基自由基的发展与挑战

Figure 23 Development and challenges of sulfenyl radicals

亚磺酰砜(Sulfinyl sulfones)是一类含三个氧原子的二硫化物, 由Knoevenagel等[57]在1908年发现. 由于其分子高度不稳定、极易氧化且对热敏感, 导致结构表征和应用研究面临极大挑战. 1958年, Bredereck等[58]率先提出亚砜基砜类化合物可能是亚磺酸歧化反应中的关键中间体, 并将其应用在有机合成领域. 此后, Kice等[59]对该类化合物的化学性质及应用潜力展开了系统性研究. 他们提出, 亚砜基砜类化合物的不稳定性主要源于分子中较弱的硫-硫(S—S)键, 能够作为亲电试剂, 与水、酸、醇和胺等多种亲核试剂作用. 2021年, 毕锡和团队[60]提出了一种“双自由基加成/自由基偶联”策略, 将亚磺酰砜作为亚磺酰基自由基前体, 在温和条件下同时释放高活性的磺酰基自由基和亚磺酰基自由基, 成功实现了对烯烃、炔烃和苯炔等多种不饱和烃类的高效、高选择性双官能团化反应(图24). 该项工作直接从廉价易得的对甲苯亚磺酸钠和乙酰氯出发, 在氯仿中原位生成亚磺酰砜试剂, 无需分离纯化即可用于后续反应. 从底物拓展上来看, 该方法展现出卓越的底物普适性和官能团耐受性, 成功应用于多种不饱和烃的“磺酰基-亚磺酰基”双官能团化, 包括末端炔烃、内炔烃、单取代、1,1-二取代、1,2-二取代的链状及环状烯烃, 1,3-二烯和联烯, 都能高效反应. 值得注意的是, 对于1,n-烯炔底物, 可通过自由基级联环化反应, 精准控制环的大小(五元环或六元环)以及磺酰基/亚磺酰基在环上的位置(内环或外环), 为快速构建含硫杂环提供了强大工具. 同时, 该方法实现了芳炔的自由基双硫化反应, 为邻位双硫取代芳烃的合成提供了新途径.
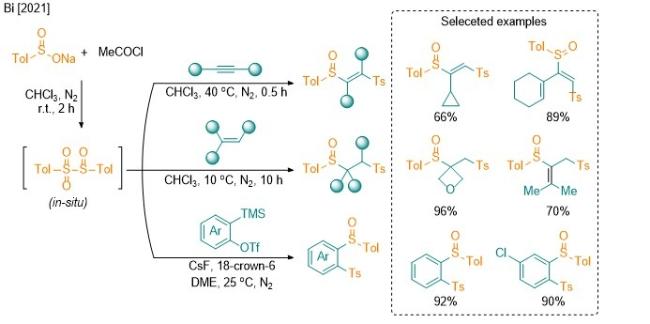
图24 以亚砜基砜为原料合成亚砜基自由基的研究

Figure 24 Synthetic exploration of sulfinyl radicals using sulfinyl sulfones

为了解释可能的反应机理, 该团队通过自由基捕获实验、自由基钟实验(环丙基开环)和电子顺磁共振(EPR)实验, 验证了自由基反应途径, 而单晶X射线衍射分析证实, 亚磺酰砜中S—S键键长(0.2230 nm)明显长于普通二硫化物, 为均裂产生自由基的反应活性提供了理论基础. 此外, DFT计算深入阐释了反应机理和选择性来源: 磺酰基自由基(INT-A)因其更强的亲电性, 优先与炔烃加成生成更稳定的碳中心自由基中间体(INT-II), 该中间体随后被亚磺酰基自由基(INT-B)捕获, 最终以更低的能垒生成热力学更稳定的反式产物(图25). 总之, 该项工作成功实现了亚磺酰基自由基在合成中的广泛应用, 突破了长期存在的科学难题. 所开发的基于亚磺酰砜的“双自由基加成/偶联”策略, 条件温和(无需光照、金属或光催化剂)、底物范围极其广泛、官能团耐受性出色且具有强大的合成实用性, 为快速构建结构多样的高价值含硫化合物(尤其是亚砜类)提供了全新的、通用的平台, 在有机合成、药物研发和材料科学等领域具有广阔的应用前景. 2023年, 朱佃虎团队与邵欣欣团队合作[61], 以上述发现为基础, 进一步开发了原位生成的亚磺酰砜与芳基/烷基/烯基/炔基卤化物的镍催化还原偶联反应等.
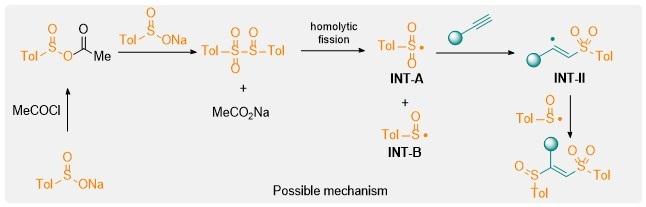
图25 可能的机理

Figure 25 Possible mechanism

2022年, Larionov课题组[62]以烷基羧酸和芳基亚磺酸钠为原料, 发展了一种无金属的光催化羧酸脱酸亚砜化高效合成亚砜类化合物的策略(图26). 他们使用吖啶橙作为有机光催化剂, 苯甲酰氯作为添加剂, 二氯甲烷作为反应溶剂, 用400 nm LED灯进行照射反应, 高效实现烷基芳基亚砜合成, 尤其是克级规模反应下, 仍能取得中等收率. 此外, 包括壬二酸、顺式环氧油酸、吉非罗齐、熊去氧胆酸、赤霉素酸等天然产物或药物分子也通过这一策略顺利实现了亚砜化修饰. 值得注意的是, 他们通过将两种不同羧酸底物分别通过预处理后混合反应, 可以高效选择性地获得交叉偶联亚砜产物. 从反应机理上看, 苯甲酰氯是作为原位合成亚砜基砜中间体的关键添加剂, 它与亚磺酸钠作用, 能够产生亚磺酰砜基物种(RSO—SO2R), 同时该物种发生S—S键均裂, 得到亚砜自由基(RSO•)和砜基自由基(RSO2•), 其中亚砜自由基与由烷基羧酸产生的烷基自由基发生自由基交叉偶联反应, 得到目标产物. 同时, 砜基自由基则重新参与反应循环. 从结果上看, 这一策略的优势在于规避了羧酸的预活化和不稳定的亚砜试剂的使用, 为各类烷基-芳基亚砜乃至烷基-烷基亚砜的快速构建提供了强而有力的合成工具.
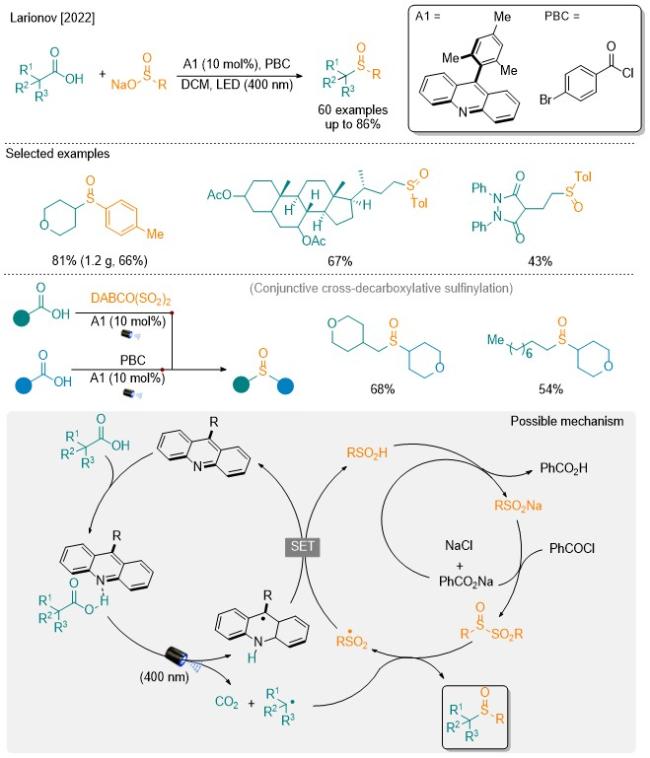
图26 光催化脱羧亚砜化反应

Figure 26 Photocatalytic decarboxylation sulfinylation reaction

2023年, 郑旦庆团队与吴劼团队[63]合作, 发展了一种光催化直接C(sp³)—H键亚磺酰化的新方法(图27). 他们从丰富易得的烷烃和亚磺酸盐出发, 温和、高效、步骤简洁地合成亚砜类化合物, 研究团队创新性地提出了一个双阶段、一锅法的策略: 首先, 利用廉价易得的亚磺酸钠与酰化试剂(如Boc₂O)在反应体系中现场生成高活性但稳定性差的亚磺酰砜. 然后, 采用十聚钨酸钠(TBADT)作为光催化剂, 在蓝光照射下高效攫取烷烃的惰性C—H氢原子, 产生烷基自由基. 最后, 烷基自由基对亚磺酰砜中的S—S键发起均裂取代, 成功引入亚磺酰基, 生成目标亚砜产物, 并释放出一个磺酰基自由基. 其中, 添加二叔丁基过氧化物(DTBP)作为辅助氧化剂, 确保被还原的十钨酸盐催化剂能够顺利再生, 维持催化循环. 该策略的核心在于实现了烷基自由基与高活性亚磺酰砜试剂在时间与空间上的动力学匹配, 成功规避了亚磺酰砜易分解的难题. 研究还发现, 该策略可进一步拓展至醛的C—H键. 对于二级和三级醛, 反应意外地经历了脱羰过程, 生成的烷基自由基被捕获, 最终得到脱羰亚磺酰化产物. 这一转化能直接将醛基(甲酰基)转变为亚磺酰基, 为药物发现中经典的羰基生物电子等排体替换提供了一种高效、直接的新工具. 此外, 该反应展现出独特的“HAT+自由基接力”策略, 也为其他含硫官能团甚至其他类型惰性C—H键的直接官能团化提供了新思路, 在药物化学、材料科学等领域具有广阔的应用前景.
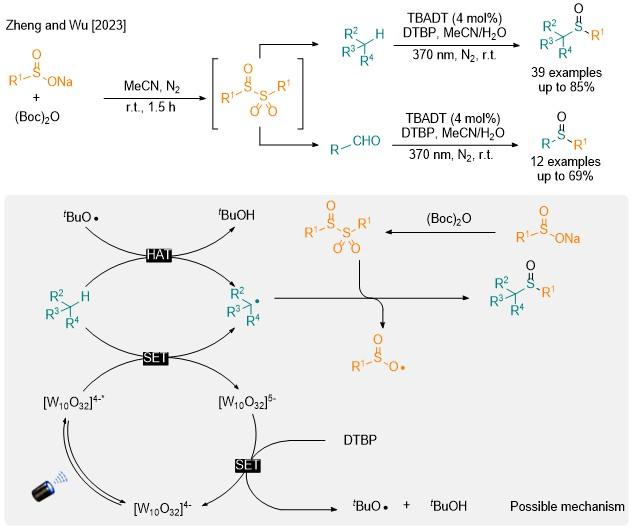
图27 光催化C(sp3)—H键活化策略构建亚砜

Figure 27 Photocatalytic activation of C(sp3)—H bond sulfinylation reaction

同年, 郑旦庆团队与吴劼团队[64]再次合作提出了一种可见光光催化还原(427 nm蓝光)桑德迈尔(Sandmeyer)类型的亚磺酰化反应(图28). 值得注意的是, 该反应采用“一锅两步”法合成, 直接从芳香胺出发, 经历原位重氮化后直接进入亚磺酰化反应过程. 从反应结果看, 该策略能够在室温下进行, 操作简便, 具有良好的官能团兼容性, 可实现了药物分子(如磺胺甲嘧啶、neratinib中间体)的后期亚磺酰化修饰, 彰显其在药物化学中的实用价值. 从机理上看, 其可能的机理路径, 包括光催化剂还原、芳基自由基生成、与亚磺酰磺酸酯的自由基取代等步骤, 廉价易得的抗坏血酸钠作为还原剂, 协助了光催化的催化循环. 该工作不仅避免了传统亚砜合成方法中使用的化学计量氧化剂、贵金属催化剂或敏感有机金属试剂, 拓展了Sandmeyer反应的类型和亚磺酰化反应的合成策略, 而且为亚砜的合成提供了一条绿色、经济和高效的新途径, 尤其在药物分子修饰和复杂分子构建中显示出广泛的应用潜力.
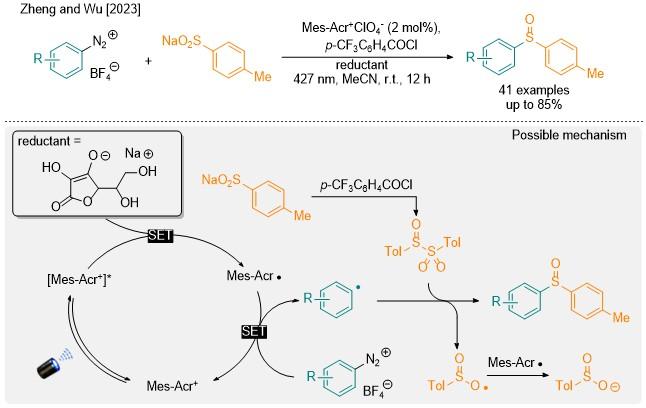
图28 光催化桑德迈尔类型的亚磺酰化反应

Figure 28 Photocatalytic Sandmeyer-type sulfenylation reaction

2023年, 夏吾炯团队和郭林团队[65]合作报道了一种光诱导配体到金属电荷转移(LMCT)驱动的、铁催化的未活化C(sp³)—H键的直接官能团化新策略, 成功实现了亚磺酰化反应(图29). 区别于传统的光催化氢原子转移(HAT)过程, 其区域选择性通常由C—H键的解离能(BDE)主导, 优先进攻较弱的三级>二级>一级碳-氢键, 本研究通过铁催化-LMCT过程产生氯自由基, 并选用特定的亚磺酰基自由基捕获剂, 彻底颠覆传统选择性, 优先在空间位阻更小的远端甲基(一级C—H)上发生反应, 而不是热力学更稳定的三级碳位点. 为了揭示上述反常区域选择性产生的原因, 该团队精心设计了一系列实验. 首先, 通过动力学同位素效应(KIE)实验发现, k/k≈1.0, 表明HAT步骤不是决速步. 然后, 通过添加烯烃捕获到了氯自由基参与的双氯加成副产物, 直接证明了氯自由基的存在. 紧接着, 成功分离并确认了硫代磺酸酯和亚磺酰砜是硫化与亚磺酰化过程中的关键中间体, 它们能单独在标准条件下与烷基自由基反应, 均可得到目标产物. 最后, 通过对比实验发现, 区域选择性不仅取决于HAT试剂(氯自由基), 更极大地受自由基捕获剂(如亚磺酰试剂)的性质影响, 这一结果证明了“捕获剂控制选择性”的新范式. 毫无疑问, 该工作是一项兼具基础理论创新和实际应用价值的杰出研究, 他们提出了“自由基捕获剂控制区域选择性”的新概念, 深化了对光催化LMCT过程的理解, 为未来设计更具选择性的C—H官能团化反应提供了重要指导, 所开发出的硫化、亚磺酰化策略都是构建复杂分子的强大工具. 其底物之广泛、选择性之独特、操作之简便, 使其能够极大地促进药物发现、材料科学和有机合成等领域的发展.
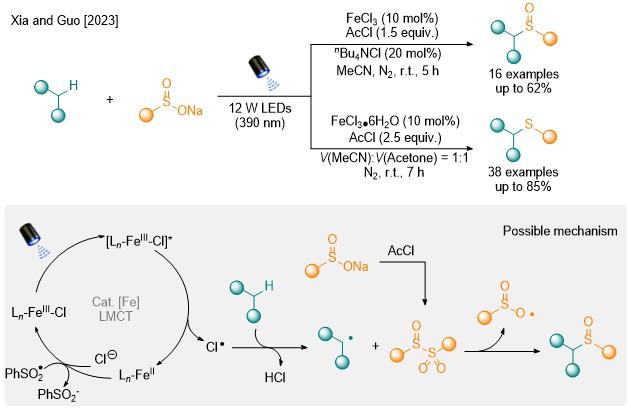
图29 铁催化的C(sp3)—H键亚磺酰基化反应

Figure 29 Iron-catalyzed C(sp3)—H sulfinylation

2022年, 吴劼团队[66]发展了一种在氮杂环卡宾(NHC)与光催化协同作用下、通过自由基途径合成磺氧化物(sulfoxides)的新方法(图30). 他们利用N,N'-羰基二咪唑(CDI)作为芳基亚磺酸活化试剂, 在氮杂环卡宾(NHC)与光催化协同作用下, 由亚磺酸直接生成亚磺酰自由基(RSO•), 进而参与C(sp³)—S=O键构建. 底物拓展表明, 该策略适用于各类四取代的汉斯酯、杂芳基亚磺酸以及一级、二级、三级烷基亚磺酸底物, 均能以中等至优异的收率得到产物, 尤其是对于合成传统方法难以制备的亚砜, 如β-酮基磺氧化物、含敏感官能团(如烯烃、杂原子)等分子. 在克级反应中, 将NHC催化剂载量降至2 mol%, 光催化剂载量同样降低, 仍保持良好产率和选择性, 显示出实际应用潜力. 此外, 作者通过四甲基哌啶氧化物(TEMPO)抑制实验完全抑制反应, 表明自由基机制, 而加入1,1-二苯乙烯后捕获到亚磺酰自由基歧化产物, 进一步佐证亚磺酰自由基中间体的存在. 总之, 这一策略通过NHC/光催化协同策略, 从磺酸和易得的烷基自由基前体出发, 经亚磺酰自由基中间体高效构建磺氧化物, 摆脱了亚砜合成对硫化物氧化的传统依赖, 为亚砜化物及其功能分子的制备提供了原子经济性高、操作简便、适用范围广的新方法.
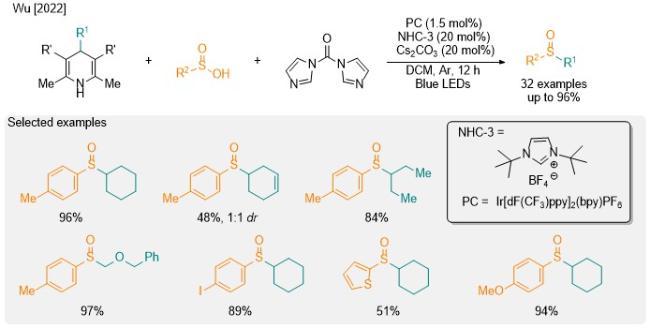
图30 氮杂环卡宾/光催化合成亚砜

Figure 30 Access to sulfoxides under NHC/photocatalysis

2023年, 刘峰团队[67]开发了一种光铜协同催化体系下的脱羧自由基亚磺酰化反应(图31). 该反应以羧酸衍生物(N-羟基邻苯二甲酰亚胺酯, NHPI酯)和亚磺酸钠为反应底物, 与传统方法(如硫化物氧化、Grignard试剂亲核取代)相比, 避免了亚砜过度氧化为砜以及使用强碱等问题. 反应在4 mmol规模下仍保持58%产率, 显示出良好的可放大性, 并成功用于药物分子(如脱氧胆酸、石胆酸衍生物)的后期修饰, 为药物研发提供了新工具. 作者通过控制实验和高分辨质谱检测, 证实反应过程中生成的亚磺酰砜(B)和二亚砜化物(C)作为亚磺酰基自由基的供体. 从机理上看, 光催化还原NHPI酯生成烷基自由基, 亚磺酸钠经单电子氧化生成亚磺砜自由基, 进而形成亚磺酰砜(B)和二亚砜化物(C)中间体, 最终与烷基自由基交叉偶联反应生成亚砜化物. 此外, Cu(I)离子在协助光催化循环和稳定亚砜自由基过程起到关键作用. 与已报道的亚磺酰自由基方法相比, 该光铜协同催化策略具有反应条件温和、底物适用范围广、操作简便及官能团耐受性优异等特点.
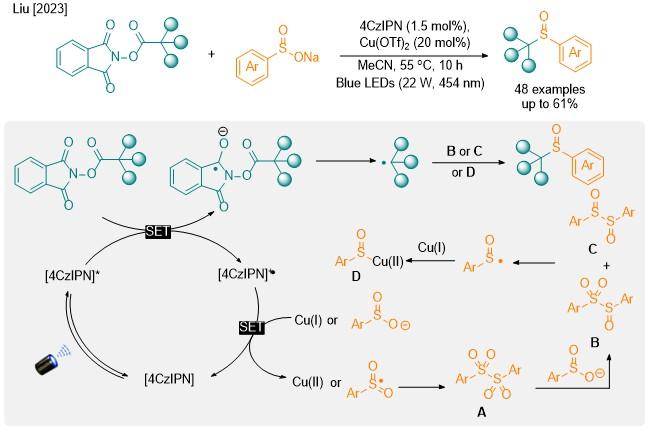
图31 光铜协同催化脱羧亚磺酰基化反应

Figure 31 Photo/copper catalytic decarboxylative radical sulfinylation

2025年, 刘峰课题组[68]承接上述合成策略, 又提出了一种烷基醇远端C(sp3)—H键亚磺酰化策略. 不同的是, 他们巧妙选取N-烷氧基吡啶盐(N-alkoxypyridinium salts)作为烷氧自由基前体, 在光催化条件下实现N—O键断裂, 进而产生烷氧自由基, 经1,5-氢原子转移(1,5-HAT)实现末端C(sp3)—H键活化, 以获得相应碳自由基, 最后经自由基偶联反应获得亚砜产物. 1,5-HAT过程精确选择远端C(sp3)—H键活化, 避免其他位点副反应(1,6-HAT)的发生. 此外, 通过底物拓展发现, 该策略具备良好的官能团耐受性, 除伯碳C—H键活化和烷基亚磺酸盐不适用外, 叔碳、仲碳和苄基C—H键的亚砜化均可顺利发生, 暗示这一策略为特定结构快速组装亚砜基团提供了一条独特的合成路径(图32).
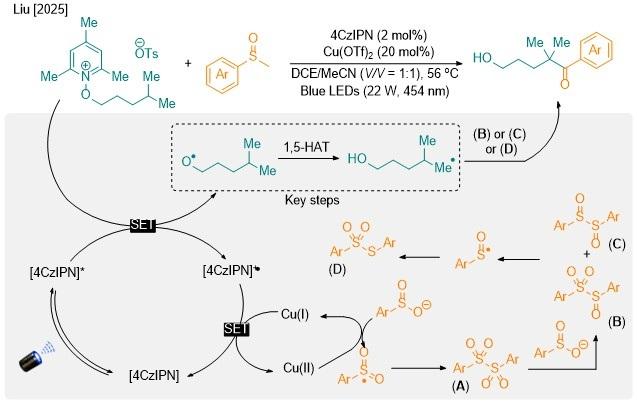
图32 光铜共催化远端C(sp3)—H键亚磺酰基化反应

Figure 32 Directed sulfinylation of distal C(sp3)—H bonds by photo/copper catalysis

引入新型氟烷基团的技术已在制药、农用化学品及功能材料领域展现出广泛的应用前景, 因其能赋予分子骨架独特的物理化学与生物学性质. 三氟甲基亚砜基团[CF₃S(O)]因其显著的吸电子特性、负性亲脂性、优异的膜渗透性以及与靶标化合物更高的结合亲和力(相较于非氟类似物), 在药物工业中扮演着关键角色, 例如世界知名且广泛使用的杀虫剂氟虫腈及其他含氟甲基亚砜基团的抗菌药、抗高血压药及抗关节炎药等[69]. 2023年, 邵欣欣团队[70]基于传统N-(三氟甲基亚砜基)邻苯二甲酰亚胺的合成方法改进, 以邻苯二甲酰亚胺、氢氧化钾和三氟甲基亚磺酰氯为原料, 完成了克级方法制备, 并发现当使用三乙胺(10 mol%)作为催化剂, 在2-甲基四氢呋喃溶剂中, 22 ℃下反应, 可以获得强亲电性的三乙基三氟甲基亚磺酰铵中间体. 当与支链烯丙醇混合时, 反应优先发生O-三氟甲基亚磺酰化, 形成不稳定的三氟甲基亚磺酸酯中间体, 随后通过2,3-σ重排(S—O键断裂)生成热稳定的烯丙基三氟甲磺酰化合物. 而当与肉桂醇混合时, 则直接O-三氟甲基亚磺酰化, 进行1,2-重排得到三氟甲磺酸酯. 之后, 邵欣欣团队[71]与朱佃虎团队[72]相继利用该试剂实现了包括烷基/芳基三氟甲基亚磺酸脂、三氟甲基亚磺酰铵、杂芳基三氟甲基亚砜的合成(图33). 尽管该类试剂显现出强大亲电性和官能团转化能力, 但三氟甲基亚磺酰自由基合成路径仍鲜有报道.
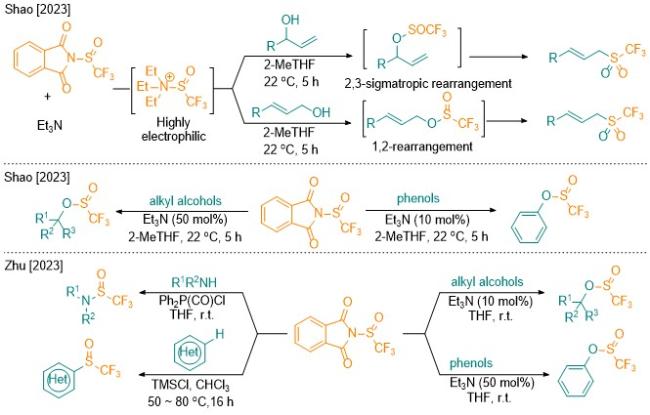
图33 N-(三氟甲基亚砜基)邻苯二甲酰亚胺的应用

Figure 33 Application of N-(trifluoromethanesulfinyl)phthalimide

2025年, 朱佃虎团队与薛小松团队[73]合作报道了一种性状稳定、白色固体三氟甲基亚砜试剂N-羟基邻苯二胺-O-三氟甲烷磺酸盐, 该试剂可通过N-羟基邻苯二胺与三氟甲基亚磺酰氯批量制备(图34). 他们通过将试剂与富电子芳环或吲哚类化合物混合, 可实现高区域选择性地合成杂芳基三氟甲基亚砜. 从底物拓展上看, 该反应条件温和且高效, 具有广阔的底物适用范围和良好的官能团耐受性, 尤其能够兼容, 如环丙烷(C3H5)、碳酸叔丁酯(Boc)、胺基(NH2)、羟基(OH)、硼酸频哪醇(Bpin)和烷基膦(P(tBu)2)等敏感基团. 对于复杂分子骨架修饰和规模化合成, 同样获得了令人满意的收率. 此外, 作者认为该反应能够顺利发生, 可能得益于他们所发展的三氟甲基亚砜试剂较低的S—O键解离能(BDE≈107 kJ/mol), 很容易实现S—O键均裂, 产生N-羟基邻苯二胺氧自由基和三氟甲基亚砜自由基. 为了证明上述猜想, 他们进行自由基捕获、EPR实验、循环伏安法(CV)测试以及关键中间体捕获等机理实验, 验证了该试剂具备形成自由基的潜力. 随后, 该团队[74]还报道了该试剂的亲电性质, 并作为三氟甲基亚砜阴离子用于三氟甲基亚磺酸酯及三氟甲基亚磺酰胺化合物的构建. 总之, 该试剂能通过均裂和异裂两种不同反应模式, 对多种芳烃表现出优异的反应活性. 无需光照、过渡金属或光催化剂参与, 摆脱了传统方法的多步预合成过程, 可在室温下以氧化还原中性方式完成丰富芳烃(包括芳香烃、酚类, 乃至电子密度低的挑战性普通芳烃)的直接官能团化, 其反应活性可调, 为相关转化提供了创新思路.
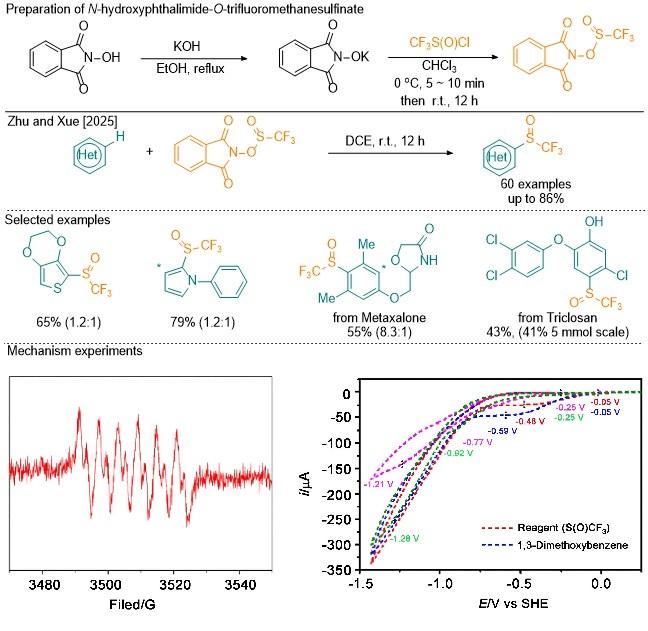
图34 新型三氟甲基亚砜试剂的发现及应用

Figure 34 Discovery and application of the new trifluoromethylsulfoxide reagent

除上述亚磺酸及其衍生物外, 二甲基亚砜(DMSO)作为一种廉价工业化学试剂, 在有机化学反应中常用作硫甲基源[75]或甲基砜基源[76], 而作为甲基亚砜源的报道很少. 2016年, Rastogi团队[77]打破传统认知, 将其应用到光催化下芳基重氮盐的甲基亚砜化反应中(图35). 作者通过条件优化发现, 当以4-甲氧基重氮盐和DMSO为模板底物, 以三联吡啶氯化钌(Ru(bpy)3Cl2) (2 mol%)为光催化剂, 氮气保护氛围, 室温, 蓝光照射2~4 h, 能够以68%的分离收率获得目标产物. 为验证官能团兼容性, 作者考察了30种不同底物, 结果表明该策略在温和条件下高效兼容多种官能团(如Alkyl、X、NO2、CO2R、CN、CNO和OR等), 并成功应用于高活性的噻吩环重氮盐底物. 值得注意的是, 作者将二甲基亚砜更换为全氘代-二甲基亚砜时, 该反应成功实现了全氘代甲基亚砜产物合成. 从机理上看, 反应成功的关键在于光催化剂匹配的氧化还原电位, 既实现了芳基重氮盐还原产生芳基自由基, 又完成了S—O自由基的氧化过程.
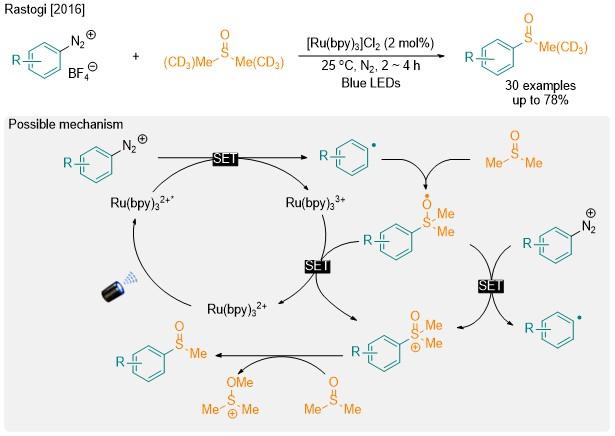
图35 光催化下芳基重氮盐与二甲基亚砜实现的甲基亚砜化反应

Figure35 Photocatalyzed methylsulfoxidation of (het)aryl diazonium salts using DMSO

4 总结与展望

鉴于亚砜在有机化学、医药学、生物学及高分子科学领域的重要性, 开发高效合成亚砜的方法一直是众多研究的重点. 尽管前人已报道多种合成方法, 但基于亚磺酰基砌块的合成策略, 可有效避免使用化学计量的氧化剂或还原剂, 是直接向目标分子骨架引入亚磺酰基基团的最直接、高效途径. 围绕这一主题, 本综述重点讨论了近十年通过亚磺酰基砌块实现亚砜合成的最新研究进展, 特别是其所涉及亚磺酰基阳离子、阴离子和自由基中间体的形成及其后续反应转化的可能机理.
尽管近十年来亚砜砌块的合成策略已取得显著进展, 但该领域仍存在若干关键挑战与发展空间, 具体体现在以下方面: (a)目前可用于产生亚砜阳离子、阴离子或自由基的前体类型仍较为有限, 亟需拓展新型亚砜骨架前体; (b)开发一氧化硫(SO)的稳定替代试剂, 将有力推动亚砜结构的模块化组装进程; (c)在亚砜阳离子策略中, 当使用过量有机金属试剂, 易导致自偶联等副反应, 抑制副反应是提升反应效率的关键; (d)亚砜阴离子的生成通常依赖强碱条件下离去基团诱导的极性反转, 发展温和条件下的转化策略具有重要价值; (e)亚砜自由基研究尚处于起步阶段, 解决其固有的低反应活性与易自终止特性, 并在温和条件下与其他物种自由基交叉偶联反应是完成其合成转化的重要突破口; (f)立足传统合成发现与新型兴起的光化学、电化学、流动化学和机械化学等先进技术, 有望在化学、区域及立体选择性控制方面实现新的突破.
最后, 由衷希望本综述能得到广泛关注, 并推动该领域取得进一步成果. 我们始终相信亚磺酰基砌块合成策略将进一步解决特异性位点选择性问题, 并在生物共轭连接方法库方面发挥重要作用, 为有机合成、药物化学和化学生物学领域未来创新提供源源不断的动力.
(Lu, Y.)
[1]
(a) Carreño, M. C. Chem. Rev. 1995, 95, 1717.

(b) Procter, D. J. J. Chem. Soc., Perkin Trans. 1 2001, 335.

(c) Fernández, I.; Khiar, N. Chem. Rev. 2003, 103, 3651.

(d) Carmen Carreño, M.; Hernández-Torres, G.; Ribagorda, M.; Urbano, A. Chem. Commun. 2009, 41, 6129.

(e) Wojaczynska, E.; Wojaczynski, J. Chem. Rev. 2010, 110, 4303.

(f) Zhu, H.; Wang, C.; Zong, L. Chin. J. Org. Chem. 2021, 41, 3431 (in Chinese).

(朱海梦, 王超, 宗利利, 有机化学, 2021, 41, 3431.)

[2]
(a) Legros, J.; Dehli, J. R.; Bolm, C. Org. Lett. 2005, 347, 19.

(b) Wyche, T. P.; Piotrowski, J. S.; Hou, Y.; Braun, D.; Deshpande, R.; McIlwain, S.; Ong, I. M.; Myers, C. L.; Guzei, I. A.; Westler, W. M.; Andes, D. R.; Bugni, T. S. Angew. Chem., Int. Ed. 2014, 53, 11583.

(c) Dini, I.; Tenore, G. C.; Dini, A. J. Nat. Prod. 2008, 71, 2036.

(d) Williamson, K. S.; Michaelis, D. J.; Yoon, T. P. Chem. Rev. 2014, 114, 8016.

[3]
(a) Ilardi, E. A.; Vitaku, E.; Njardarson, J. T. J. Med. Chem. 2014, 57, 2832.

(b) Feng, M.; Tang, B.; Liang, S.; Jiang, X. Curr. Top. Med. Chem. 2016, 16, 1200.

(c) Scott, K. A.; Njardarson, J. T. Curr. Top. Med. Chem. 2018, 376, 5.

(d) Giannetti, A. M.; Wong, H.; Dijkgraaf, G. J. P.; Dueber, E. C.; Ortwine, D. F.; Bravo, B. J.; Gould, S. E.; Plise, E. G.; Lum, B. L.; Malhi, V.; Graham, R. A. J. Med. Chem. 2011, 54, 2592.

[4]
(a) Drabowicz, J.; Togo, H.; Mikołajczyk, M.; Oae, S. Org. Prep. Proced. Int. 1984, 16, 171.

(b) Yin, X.; Zhang, Q.; Zeng, Q. Organics 2023, 4, 173.

[5]
(a) Numata, M.; Aoyagi, Y.; Tsuda, Y.; Yarita, T.; Takatsu, A. Anal. Chem. 2008, 80, 509.

(b) Sheikh, M. C.; Iwasawa, T.; Nakajima, A.; Kitao, A.; Tsubaki, N.; Miyatake, R.; Yoshimura, T.; Morita, H. Synthesis 2014, 42.

[6]
(a) Imada, Y.; Iida, H.; Ono, S.; Murahashi, S.-I. J. Am. Chem. Soc. 2003, 125, 2868.

(b) Liao, S.; Čorić, I.; Wang, Q.; List, B. J. Am. Chem. Soc. 2012, 134, 10765.

(c) Newhouse, T. R.; Li, X.; Blewett, M. M.; Whitehead, C. M. C.; Corey, E. J. J. Am. Chem. Soc. 2012, 134, 17354.

(d) Hussain, H.; Green, I. R.; Ahmed, I. Chem. Rev. 2013, 113, 3329.

(e) Sheet, D.; Paine, T. K. Chem. Sci. 2016, 7, 5322.

(f) Matavos-Aramyan, S.; Soukhakian, S.; Jazebizadeh, M. H. Relat. Elem. 2020, 195, 181.

[7]
(a) Kaminska, K.; Wojaczynska, E.; Skarzewski, J.; Kochel, A.; Wojaczynski, J. Tetrahedron: Asymmetry 2017, 28, 561.

(b) Huang, S.; Zeng, Z.; Zhang, N.; Qin, W.; Lan, Y.; Yan, H. Nat. Chem. 2023, 15, 185.

(c) Li, Y.; Zhang, W.; Kweon, J.; Pan, Y.; Wang, Q.; Chang, S.; Wang, Y. Nat. Commun. 2025, 16, 377.

(d) Zhong, Q.; Jiang, X.; Gao, H.; Wang, P.; Li, H. Org. Chem. Front. 2025, 12, 684.

[8]
(a) Han, Z.; Krishnamurthy, D.; Grover, P.; Fang, Q. K.; Su, X.; Wilkinson, H. S.; Lu, Z.-H.; Magiera, D.; Senanayake, C. H. Tetrahedron 2005, 61, 6386.

(b) Wei, J.; Sun, Z. Org. Lett. 2015, 17, 5396.

[9]
Reggelin, M.; Weinberger, H. Tetrahedron Lett. 1992, 33, 6959.

[10]
(a) Douglass, I. B. J. Org. Chem. 1965, 30, 633.

(b) Peltier, H. M.; Evans, J. W.; Ellman, J. A. Org. Lett. 2005, 7, 1733.

[11]
(a) Weber, F.; Sedelmeier, G. Nachr. Chem. 2013, 61, 528.

(b) Weber, F.; Sedelmeier, G. Nachr. Chem. 2014, 62, 997.

[12]
Miao, T.; Li, P.; Zhang, Y.; Wang, L. Org. Lett. 2015, 17, 832.

[13]
Meyer, A. U.; Wimmer, A.; König, B. Angew. Chem. Int. Ed. 2017, 56, 409.

[14]
Ji, Y.-Z.; Zhang, J.-Y.; Li, H.-J.; Han, C.; Yang, Y.-K.; Wu, Y.-C. Org. Biomol. Chem. 2019, 17, 4789.

[15]
(a) Andersen, K. K. Tetrahedron Lett. 1962, 3, 93.

(b) Andersen, K. K.; Gaffield, W.; Papanikolaou, N. E.; Foley, J. W.; Perkins, R. I. J. Am. Chem. Soc. 1964, 86, 5637.

(c) Andersen, K. K.; Bujnicki, B.; Drabowicz, J.; Mikolajczyk, M.; O’Brien, J. B. J. Org. Chem. 1984, 49, 4070.

(d) Solladie, G.; Hutt, J.; Girardin, A. Synthesis 1987, 173.

[16]
Lenstra, D. C.; Vedovato, V.; Flegeau, E. F.; Maydom, J.; Willis, M. C. Org. Lett. 2016, 18, 2086.

[17]
Suzuki, M.; Kanemoto, K.; Nakamura, Y.; Hosoya, T.; Yoshida, S. Org. Lett. 2021, 23, 3793.

[18]
Zhang, Y.; Zhang, Z.; He, Y.; Zhang, J.; Wu, J. Chem. Commun. 2025, 61, 14689.

[19]
Senanayake, C.; Krishnamurthy, D.; Lu, Z.; Han, Z.; Gallou, I. Aldrichim. Acta 2005, 38, 93.

[20]
(a) Pitchen, P.; Dunach, E.; Deshmukh, M.; Kagan, H. J. Am. Chem. Soc. 1984, 106, 8188.

(b) Di Furia, F.; Modena, G.; Seraglia, R. Synthesis 1984, 325.

[21]
Zhang, X.; Ang, E. C. X.; Yang, Z.; Kee, C; Tan, C.-H. Nature 2022, 604, 298.

[22]
Wei, T.; Wang, H.; Tian, Y.; Xie, M.; Gao, H. Nat. Chem. 2024, 16, 1301.

[23]
(a) Wojaczynska, E.; Wojaczynski, J. Curr. Opin. Chem. Biol. 2023, 76, 102340.

(b) Trost, B.; Rao, M. Angew. Chem. Int. Ed. 2015, 54, 5026.

(c) Han, J.; Soloshonok, V.; Klika, K.; Drabowicz, J.; Wzorek, A. Chem. Soc. Rev. 2018, 47, 1307.

[24]
Chang, Y.; Zhou, G.; Xu, D.; Wang, P.; Qin, W.; Yan, H. Nat. Synth. 2025, 4, 1587.

[25]
O'Donnell, J. S.; Schwan, A. L. Sulfur Lett. 2004, 25, 183.

[26]
(a) Caupène, C.; Boudou, C.; Perrio, S.; Metzner, P. J. Org. Chem. 2005, 70, 2812.

(b) Colobert, F.; Ballesteros-Garrido, R.; Leroux, F. R.; Ballesteros, R.; Abarca, B. Tetrahedron Lett. 2007, 48, 6896.

(c) Abarca, B.; Ballesteros, R.; Ballesteros-Garrido, R.; Colobert, F.; Leroux, F. R. Tetrahedron 2008, 64, 3794.

[27]
Bernoud, E.; Le Duc, G.; Bantreil, X.; Prestat, G.; Madec, D.; Poli, G. Org. Lett. 2010, 12, 320.

[28]
Izquierdo, F.; Chartoire, A.; Nolan, S. P. ACS Catal. 2013, 3, 2190.

[29]
(a) Jia, T.; Bellomo, A.; Montel, S.; Zhang, M.; El Baina, K.; Zheng, B.; Walsh, P. J. Angew. Chem. 2014, 126, 264.

(b) Jia, T.; Zhang, M.; Sagamanova, I. K.; Wang, C. Y.; Walsh, P. J. Org. Lett. 2015, 17, 1168.

[30]
Maitro, G.; Vogel, S.; Prestat, G.; Madec, D.; Poli, G. Org. Lett. 2006, 8, 5951.

[31]
Dai, Q.; Zhang, J. Adv. Synth. Catal. 2018, 360, 1123.

[32]
Wang, L.; Chen, M.; Zhang, J. Org. Chem. Front. 2019, 6, 32.

[33]
Yu, H.; Li, Z.; Bolm, C. Org. Lett. 2018, 20, 7104.

[34]
Yu, H.; Li, Z.; Bolm, C. Org. Lett. 2018, 20, 2076.

[35]
Amos, S. G. E.; Nicolai, S.; Gagnebin, A.; Le Vaillant, F.; Waser, J. J. Org. Chem. 2019, 84, 3687.

[36]
Pilathottathil, F.; Unnikrishnan, S.; Kaliyamoorthy, A. J. Org. Chem. 2022, 87, 14980.

[37]
Pilathottathil, F.; Unnikrishnan, S.; Murugesan, T.; Kaliyamoorthy, A. J. Org. Chem. 2023, 88, 9505.

[38]
Jin, F.; Hu, Q.; Wang, Q.; Sun, J.; Huang, K.; Yan, C.-G.; Han, Y.; Fei, H.; Wang, L. J. Org. Chem. 2024, 89, 13319.

[39]
Jia, T.; Zhang, M.; Jiang, H.; Wang, C. Y.; Walsh, P. J. J. Am. Chem. Soc. 2015, 137, 13887.

[40]
Oae, S.; Kawai, T.; Furukawa, N. Tetrahedron Lett. 1984, 25, 69.

[41]
Dean, W. M.; Šiaučiulis, M.; Storr, T. E.; Lewis, W.; Stockman, R. A. Angew. Chem. Int. Ed. 2016, 55, 10013.

[42]
Saito, F. Angew. Chem. Int. Ed. 2022, 61, e202213872.

[43]
Austrup, D.; Saito, F. Angew. Chem. Int. Ed. 2023, 62, e202315123.

[44]
Gelat, F.; Lohier, J.; Gaumont, A.; Perrio, S. Adv. Synth. Catal. 2015, 357, 2011.

[45]
(a) Gelat, F.; Jayashankaran, J.; Lohier, J.; Gaumont, A.; Perrio, S. Org. Lett. 2011, 13, 3170.

(b) Gelat, F.; Gaumont, A.; Perrio, S. J. Sulfur Chem. 2013, 34, 596.

[46]
Zong, L.; Ban, X.; Kee, C. W.; Tan, C.-H. Angew. Chem., Int. Ed. 2014, 53, 11849.

[47]
(a) Maitro, G.; Vogel, S.; Sadaoui, M.; Prestat, G.; Madec, D.; Poli, G. Org. Lett. 2007, 9, 5493.

(b) Maitro, G.; Prestat, G.; Madec, D.; Poli, G. Tetrahedron: Asymmetry 2010, 21, 1075.

[48]
Jia, T.; Zhang, M.; McCollom, S. P.; Bellomo, A.; Montel, S.; Mao, J.; Dreher, S. D.; Welch, C. J.; Regalado, E. L.; Williamson, R. T.; Manor, B. C.; Tomson, N. C.; Walsh, P. J. J. Am. Chem. Soc. 2017, 139, 8337.

[49]
Wang, L.; Chen, M.; Zhang, P.; Li, W.; Zhang, J. J. Am. Chem. Soc. 2018, 140, 3467.

[50]
Zhang, Y.; Hu, L.; Yuwen, L.; Lu, G.; Zhang, Q.-W. Nat. Catal. 2023, 6, 487.

[51]
Gao, L.; Wang, Y.; Zhang, Y.; Fu, Y.; Liu, Y.; Zhang, Q.-W. Angew. Chem. Int. Ed. 2024, 63, e202317626.

[52]
(a) Lu, Q.; Zhang, J.; Zhao, G.; Qi, Y.; Wang, H.; Lei, A. J. Am. Chem. Soc. 2013, 135, 11481.

(b) García-Domínguez, A.; Müller, S.; Nevado, C. Angew. Chem. Int. Ed. 2017, 56, 9949.

(c) Shyam, P. K.; Kim, Y. K.; Lee, C.; Jang, H. Adv. Synth. Catal. 2016, 358, 56.

(d) Zhang, Z.; Wang, X.; Sivaguru, P.; Wang, Z. Org. Chem. Front. 2022, 9, 6063.

(e) Wu, Z.; Pratt, D. A. Nat. Rev. Chem. 2023, 7, 573.

[53]
Topping, R. M.; Kharasch, N. J. Org. Chem. 1962, 27, 4353.

[54]
Kawamura, T.; Krusic, P. J.; Kochi, J. K. Tetrahedron Lett. 1972, 13, 4075.

[55]
Harman, L. S.; Mottley, C.; Mason, R. P. J. Biol. Chem. 1984, 259, 5606.

[56]
Balla, R. J.; Nelson, H. H.; McDonald, J. R. Chem. Phys. 1986, 109, 101.

[57]
Knoevenagel, E.; Polack, L. Ber. Dtsch. Chem. Ges. 1908, 41, 3323.

[58]
Bredereck, H.; Wagner, A.; Beck, Dipl.-Chem., E. H. H.; Dipl.- Chem., H.; Kottenhahn Dipl.-Chem., K. -G. Angew. Chem. 1958, 70, 268.

[59]
Kice, J. L.; Guaraldi, G. J. Org. Chem. 1966, 31, 3568.

[60]
Wang, Z.; Zhang, Z.; Zhao, W.; Sivaguru, P.; Zanoni, G.; Wang, Y.; Anderson, E., A.; Bi, X. Nat. Commun. 2021, 12, 5244.

[61]
Li, Y.; Liu, L.; Shan, D.; Liang, F.; Wang, S.; Yu, L.; Liu, J.; Wang, Q.; Shao, X.; Zhu, D. ACS Catal. 2023, 13, 13474.

[62]
Nguyen, V. D.; Haug, G. C.; Greco, S. G.; Trevino, R.; Karki, G. B.; Arman, H. D.; Larionov, O. V. Angew. Chem. Int. Ed. 2022, 61, e202210525.

[63]
Tan, H.; Zhang, C.; Deng, Y.; Zhang, M.; Cheng, X.; Wu, J.; Zheng, D. Org. Lett. 2023, 25, 2883.

[64]
Peng, G.; Cheng, H.; Cheng, X.; He, Y.; An, Y.; Wu, J.; Zheng, D. Org. Chem. Front. 2023, 10, 3033.

[65]
Tu, J.; Hu, A.; Guo, L.; Xia, W. J. Am. Chem. Soc. 2023, 145, 7600.

[66]
Wang, X.; Tang, Y.; Ye, S.; Zhang, J.; Kuang, Y.; Wu, J. Org. Lett. 2022, 24, 2059.

[67]
He, S.; Chen, G.; Gong, X.; Ao, G.; Liu, F. J. Org. Chem. 2023, 88, 6671.

[68]
Zhen, W.; Xu, H.; Qin, H.; Liu, F. Eur. J. Org. Chem. 2025, 28, e202500477.

[69]
(a) Chachignon, H.; Guyon, H.; Cahard, D. Beilstein J. Org. Chem. 2017, 13, 2764.

(b) Maeno, M.; Shibata, N.; Cahard, D. Org. Lett. 2015, 17, 1990.

(c) Zhu, D.; Ding, T.-M.; Luo, H.-Y.; Ke, H.; Chen, Z.-M. Org. Lett. 2020, 22, 7699.

(d) Kim, B.; Park, J.; Cho, C.-W. Org. Lett. 2021, 23, 4603.

(e) Liu, Z.; Yu, T.; Li, L.; Fu, W.; Gan, X.; Chen, H.; Gao, W.; Tang, B. Org. Chem. Front. 2022, 9, 1241.

(f) Xing, S.; Zhu, Y.-Y.; Liu, W.; Liu, Y.; Zhang, J.; Zhang, H.; Wang, Y.; Ni, S.-F.; Shao, X. Org. Lett. 2022, 24, 3378.

(g) Zou, Z.; Li, H.; Huang, M.; Shen, Y.; Liu, J.; Wang, Z.; Zhang, W.; Wang, Y.; Pan, Y. Chin. J. Org. Chem. 2024, 44, 1831 (in Chinese).

(邹震雷, 李和寅, 黄梦君, 沈胤朴, 刘继阳, 王之兆, 张为钢, 王毅, 潘毅, 有机化学, 2024, 44, 1831.)

(h) Liang, L.; Zhu, H. Eur. J. Org. Chem. 2024, 27, e202400569.

[70]
Xing, S.; Ma, C.; Liu, W.; Ni, S.; Zhu, D.; Xu, W.; Shao, S. Org. Lett. 2023, 25, 1066.

[71]
Liu, W.; Xing, S.; Ni, S.; Ma, C.; Fan, Q.; Ye, Z.; Zhao, Y.; Ouyang, T.; Bai, Y.; Shao, X. Org. Chem. Front. 2023, 10, 3522.

[72]
Yang, L.; Wang, S.; Liang, F.; Han, Y.; Li, Y.; Shan, D.; Liu, L.; Wang, Q.; Zhu, D. Org. Chem. Front. 2023, 10, 4368.

[73]
Yang, L.; Yu, L.; Liu, L.; Wang, L.; Zhong, Y.; Liang, F.; Zheng, C.; Liu, J.-Q.; Xue, X.; Zhu, D. JACS Au 2025, 5, 1448.

[74]
Yang, L.; Wang, H.; Wang, X.; Jiang, M.; Zhu, D. Org. Biomol. Chem. 2025, 23, 9928.

[75]
(a) Yin, G.; Zhou, B.; Meng, X.; Wu, A.; Pan, Y. Org. Lett. 2006, 8, 2245.

(b) Chu, L.; Yue, X.; Qing, F.-L. Org. Lett. 2010, 12, 1644.

(c) Luo, F.; Pan, C.; Li, L.; Chen, F.; Cheng, J. Chem. Commun. 2011, 47, 5304.

(d) Dai, C.; Xu, Z.; Huang, F.; Yu, Z.; Gao, Y.-F. J. Org. Chem. 2012, 77, 4414.

(e) Joseph, P. J. A.; Priyadarshini, S.; Kantam, M. L.; Sreedhar, B. Tetrahedron 2013, 69, 8276.

(f) Liu, F.-L.; Chen, J.-R.; Zou, Y.-Q.; Wei, Q.; Xiao, W.-J. Org. Lett. 2014, 16, 3768.

(g) Zhao, W.; Xie, P.; Bian, Z.; Zhou, A.; Ge, H.; Zhang, M.; Ding, Y.; Zheng, L. J. Org. Chem. 2015, 80, 9167.

[76]
(a) Yuan, G.; Zheng, J.; Gao, X.; Li, X.; Huang, L.; Chen, H.; Jiang, H. Chem. Commun. 2012, 48, 7513.

(b) Jiang, Y.; Loh, T.-P. Chem. Sci. 2014, 5, 4939.

(c) Gao, X.; Pan, X.; Gao, J.; Huang, H.; Yuan, G.; Li, Y. Chem. Commun. 2015, 51, 210.

[77]
Pramanikab, M. M. D.; Rastogi, N. Chem. Commun. 2016, 52, 8557.

文章导航

/