综述与进展

环硫鎓盐开环官能化反应的研究进展

  • 赵雨晴 a ,
  • 朱先进 b ,
  • 石凌宇 a ,
  • 魏鸣宇 a ,
  • 徐紫涵 a ,
  • 石永佳 a ,
  • 李旭锋 , b, * ,
  • 杨道山 , a, c, *
展开
  • a 青岛科技大学化学与分子工程学院 山东青岛 266042
  • b 浙江万盛股份有限公司 浙江临海 317000
  • c 南京林业大学 林木生物质低碳高效利用国家工程研究中心 林木生物质低碳高效利用国家工程研究中心 南京 210037

收稿日期: 2025-11-01

  修回日期: 2025-12-25

  网络出版日期: 2026-02-02

基金资助

国家自然科学基金(22271170)

山东省青年泰山青年专家(tsqn202408197)

山东省自然科学基金(ZR2024QB154)

Research Progress on the Ring-Opening Functionalization of Cyclic Sulfonium Salts

  • Yuqing Zhao a ,
  • Xianjin Zhu b ,
  • Lingyu Shi a ,
  • Mingyu Wei a ,
  • Zihan Xu a ,
  • Yongjia Shi a ,
  • Xufeng Li , b, * ,
  • Daoshan Yang , a, c, *
Expand
  • a College of Chemistry and Molecular Engineering, Qingdao University of Science and Technology, Qingdao, Shandong 266042
  • b Zhejiang Wansheng Co. Ltd., Linhai, Zhejiang 317000
  • c National Engineering Research Center of Low-Carbon Processing and Utilization of Forest Biomass, Nanjing Forestry University, Nanjing 210037

Received date: 2025-11-01

  Revised date: 2025-12-25

  Online published: 2026-02-02

Supported by

National Natural Science Foundation of China(22271170)

Taishan Scholars Program from Shandong Province(tsqn202408197)

Natural Science Foundation of Shandong Province(ZR2024QB154)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

环硫鎓盐是一类含四价硫原子的杂环化合物, 因其固有的缺电子性, 展现出优异的热力学稳定性和高反应活性, 在有机合成中占据重要地位. 近年来, 基于环硫鎓盐的亲核型和自由基型开环反应被广泛应用于含硫化合物的构建, 引起了研究者广泛关注. 环硫鎓盐的开环反应不仅为合成多样化的含硫化合物提供了新思路, 还拓宽了其在药物合成和功能材料中的应用空间. 综述了环硫鎓盐开环反应的最新研究进展, 重点讨论了其在亲核型和自由基型开环反应中C—C键和C—杂键的形成反应, 并对其底物范围和机理进行了阐述, 探讨了其在含硫化合物构建中的潜在价值.

本文引用格式

赵雨晴 , 朱先进 , 石凌宇 , 魏鸣宇 , 徐紫涵 , 石永佳 , 李旭锋 , 杨道山 . 环硫鎓盐开环官能化反应的研究进展[J]. 有机化学, 2026 , 46(4) : 1572 -1602 . DOI: 10.6023/cjoc202511018

Abstract

Cyclic sulfonium salts are a class of heterocyclic compounds containing a tetravalent sulfur atom. Due to their inherent electronic deficiency, they exhibit excellent thermodynamic stability and high reactivity, and thus play a significant role in organic synthesis. In recent years, the ring-opening reactions of cyclic sulfonium salts have garnered significant attention for their application in the construction of sulfur-containing compounds, particularly through nucleophilic and free radical type ring-opening reactions. These reactions not only provide new approaches for the synthesis of diverse sulfur-containing compounds but also broaden their potential applications in drug development and functional materials. The latest research progress of ring-opening reactions of cyclic sulfonium salts is summarized, focusing on the formation reactions of C—C bond and C—heteroatom bond in nucleophilic and free radical type ring-opening reactions. The substrates scope and reaction mechanisms are discussed in detail, and the potential value of these methodologies in the synthesis of sulfur-containing compounds is also discussed.

含硫化合物在药物化学及材料科学等领域具有广泛的应用[1]. 此外, 含硫化合物也是许多有机反应的关键中间体, 还常作为配体或手性助剂, 在化学转化中起着关键作用[2]. 由于其在有机化学中丰富的反应活性及在药物化学和材料科学等领域的广泛应用, 发展新的含硫化合物的简单、高效的合成方法引起了研究者极大的兴趣[3]. 环硫鎓盐作为带正电荷的四价硫有机化合物, 由于其固有的电子缺陷, 具有热力学稳定性强、反应活性高、合成方法易于实现且结构类型多样的特点, 被广泛地应用于各种反应类型中, 在合成化学中占有重要地位[4].
常见的环硫鎓盐合成方法主要有以下两种(Scheme 1)[5]: (a)以硫醇(RSH)与二卤代烃为原料, 先通过分子间亲核取代反应转化为硫醚(RSR'), 再经过分子内亲核取代反得到芳基或杂芳基取代的环硫鎓盐. 此方法操作简单, 条件温和, 并且能够通过调节底物结构灵活控制环大小(五元、六元)和取代基类型. (b)以被活化的烯烃或炔烃与四亚甲基亚砜反应获得烯基或炔基取代的环硫鎓盐. 该策略具有良好的区域选择性, 且所得环硫鎓盐活性较高, 易于在多种条件下进一步转化.
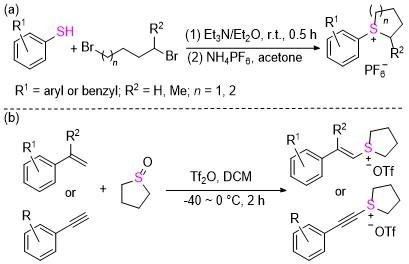
图式1 环硫鎓盐的常规合成方法

Scheme 1 Conventional methods for the synthesis of cyclic sulfonium salts

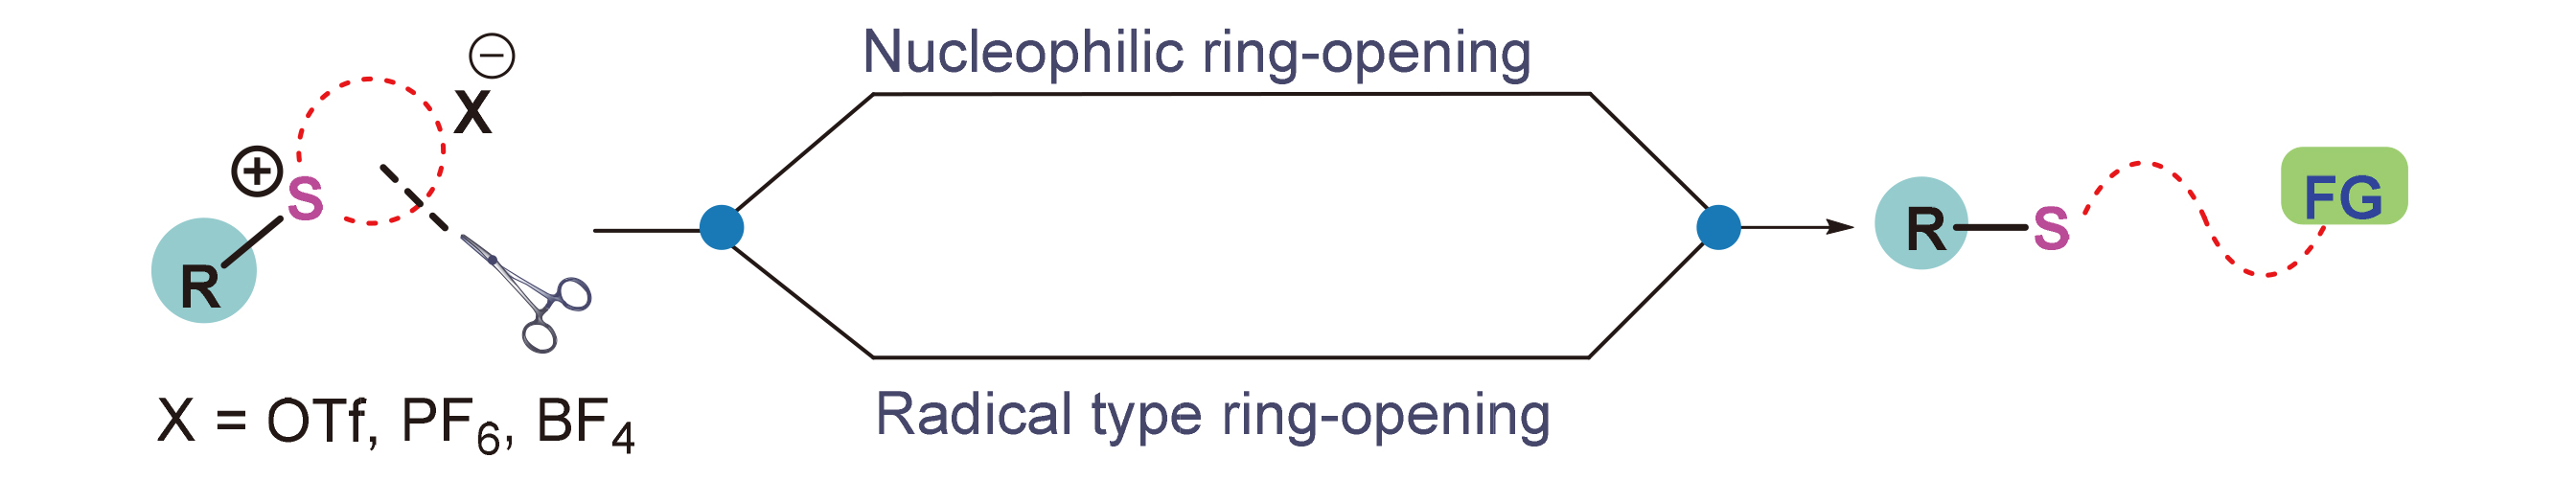
由于硫醚片段在天然产物、生物活性分子以及功能材料中普遍存在, 硫醚骨架的引入已逐渐成为现代药物设计与发现中的重要合成策略[6]. 例如孟鲁司特和替格瑞洛是治疗哮喘和急性冠脉综合征(ACS)等疾病的潜在药物分子, 布康唑则凭借优异的抗真菌活性备受关注. 另外, 这种硫醚结构还表现出免疫调节特性(Scheme 2, a)[7]. 作为一类含有硫醚片段的高活性有机中间体, 环硫鎓盐为构建多样化的硫醚化合物提供了更丰富的选择. 自Badet等[8]报道了硫鎓盐可作为烷基化试剂后, 关于硫鎓盐的研究越发广泛. 其中环硫鎓盐常被用作亲电试剂, 可以通过脱硫反应实现多种C—C键与C—杂键的构建. 此外, 环硫鎓盐还可以作为自由基前体进行交叉偶联反应, 从而高效地实现各种官能团化合物的合成[9]. 相较之下, 利用环硫鎓盐进行开环反应构建含硫醚化合物的研究较为有限[10]. 现有的环硫鎓盐开环策略主要分为两类: 亲核型开环和自由基型开环(Scheme 2, b). 这些策略不仅为合成硫醚化合物提供了新的思路, 也进一步拓展了其在有机合成中的应用空间. 本综述将重点介绍近年来环硫鎓盐在亲核型开环和自由基型开环反应中构建C—C键和C—杂键的进展, 并探讨其在含硫化合物合成中的价值.
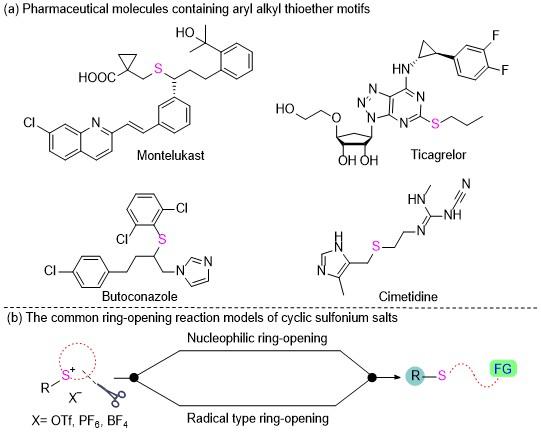
图式2 含硫醚片段的生物活性分子以及环硫鎓盐开环反应类型

Scheme 2 Pharmaceutical molecules containing aryl alkyl thioether motifs and common ring-opening reaction model of cyclic sulfonium salts

1 亲核型开环反应

环硫鎓盐作为一个重要的反应中间体, 广泛应用于构建复杂的C—C键和C—杂键. 环硫鎓盐具有强烈的亲电性, 其硫原子上的正电荷使其成为高反应性的电正性中心, 这种亲电性赋予它们在多种反应中的重要性, 尤其是在亲核性开环反应中[11,3b]. 在反应过程中, 在路易斯碱和布朗斯特碱作用下, 亲核试剂进攻环硫鎓盐中硫原子邻位的缺电性的碳原子, 导致C—S键的断裂并形成开环产物[12]. 在这一部分, 我们将详细探讨环硫鎓盐亲核型开环构建C—C键和C—杂键的研究进展, 包括它们的结构特点、反应机理及在合成化学中的应用.
1976年, Eliel团队[13]报道了五元环和六元环硫鎓盐在亲核试剂叠氮化钠和甲硫醇钠作用下的反应(Scheme 3). 研究表明, 通常五元环硫鎓盐在SN2反应中的开环程度较高, 能够显著释放环张力, 从而被亲核试剂优先进攻内环, 导致C—S键断裂致使环开裂. 此外, 亲核试剂进攻时形成的更有利的过渡态结构有助于反应的顺利进行. 六元环硫鎓盐则更倾向于外环进攻, 主要发生甲基取代(而非环开裂)是因为六元环几乎没有张力释放的需求, 且亲核试剂的进攻容易导致较高的过渡态能量, 使外环甲基取代反应更为优先. 研究结果表明五元环和六元环的反应性不同, 环的张力和几何结构影响了亲核进攻的途径. 五元环和六元环硫鎓盐与亲核试剂反应时的选择性差异, 为有机合成中的烷基化反应提供了理论和实验依据.
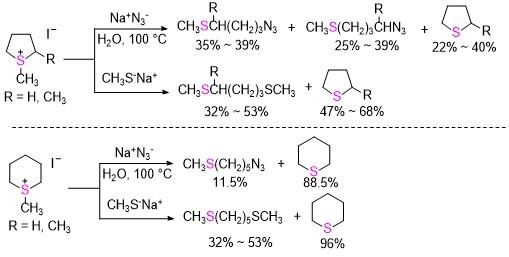
图式3 五元环和六元环硫鎓盐亲核性开环反应模式

Scheme 3 Nucleophilic ring-opening reaction mode of pentacyclic and hexacyclic sulfonium salts

2020年, 杨志刚课题组[14]报道了一种无催化剂、碱性条件下, 环硫鎓盐1在亲核卤化物及含SCF3的亲电试剂2作用下转变为硫叶立德, 生成氯代三氟甲硫基取代产物34的新方法(Scheme 4). 该反应可直接合成四取代三氟甲硫基取代烯烃, 具有反应条件温和、底物适应性广和官能团耐受性良好等优点. 研究表明, 不同的环硫鎓盐底物均可参与此反应, 如含有供电子基团(3a)和吸电子基团(3b)的芳香环以及杂芳环(3d)的底物, 均能获得良好的产率. 另外, 该方法对生物相关化合物片段底物也表现出良好的适用性, 包括对聚乙二醇(PEGs) (4b, 4c)和天然产物(如香豆素, 4d)进行修饰, 进一步扩大了其应用范围. 该反应机理如下: 环硫鎓盐1c在碱性条件下发生去质子化, 生成硫叶立德中间体1c'. 随后, 在BzCl或PhPOCl2存在下, 通过亲电三氟甲硫化和醇解过程, 生成SCF3取代的苯甲酸乙烯酯A或亚磷酸酯B. 物种A的噻吩环在氯离子的亲核进攻下发生开环反应, 生成SCF3取代的氯代苯甲酸酯3c; 类似地, 氯离子对物种B的噻吩环和烯醇碳的亲核进攻, 导致二氯化产物4a的形成.
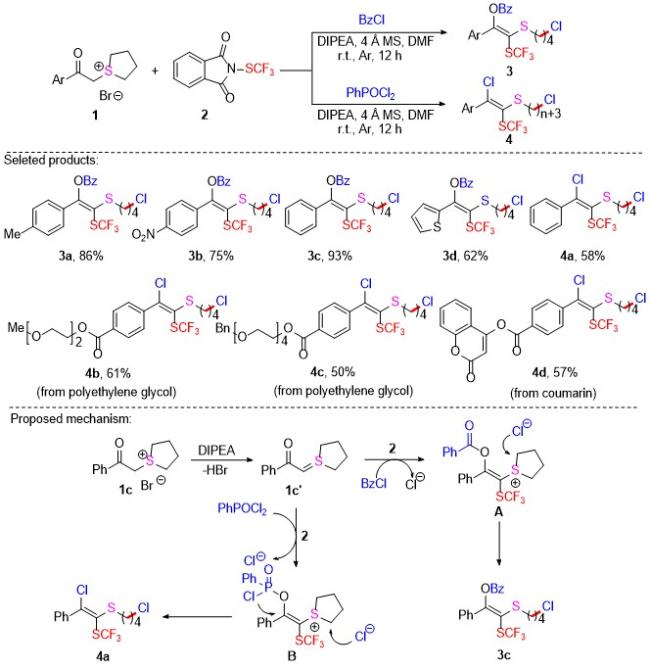
图式4 氯三氟甲基硫化硫叶立德反应合成四取代的三氟甲硫代烯烃

Scheme 4 Chlorotrifluoromethylthiolation of sulfur ylides for the formation of tetrasubstituted trifluoromethylthiolated alkenes

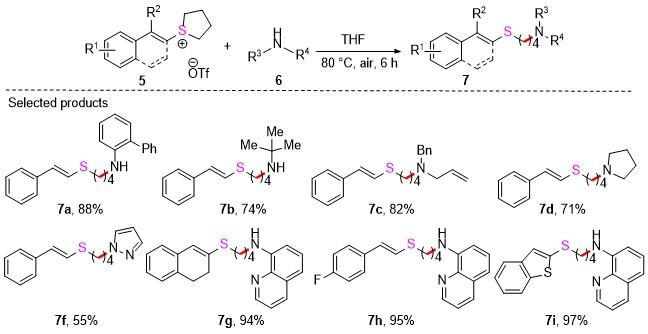
2022年, 闻建课题组[15]发展了乙烯基环硫鎓盐5与有机胺类化合物6在有碱或无碱条件下的C(sp3)—N偶联反应, 生成烷基胺和N-乙烯基噁唑类化合物的高效、绿色的方法(Scheme 5). 在无碱条件空气气氛下, 通过乙烯基环硫鎓盐的C(sp3)—S键断裂来合成各种烷基胺. 有机胺类底物的范围很广, 可以是伯烷基和仲烷基胺、芳基胺或各种含氮的杂环(7a~7g). 含卤素和杂环取代基的乙烯基环硫鎓盐也都有较高的产率(7h~7i). 另外, 一锅法、放大反应和产物衍生化实验表明, 该方法在有机合成中具有潜在的实用价值.
图式5 乙烯基环硫鎓盐与N-亲核试剂反应选择性合成烷基胺类化合物

Scheme 5 Selective synthesis of alkyl amines compounds from vinyl cyclic sulfonium salts and N-nucleophiles

同年, 余正坤和周永贵团队[16]提出了一种通过中断型Pummerer反应/无过渡金属催化的叠氮烷基化串联反应, 利用乙烯基环硫鎓盐810与叠氮化钠的亲核反应, 生成叠氮烷基硫醚类产物911的方法(Scheme 6).该反应能在空气中进行, 避免了过渡金属的使用, 因此在绿色化学和可持续合成方面具有重要意义. 底物拓展表明, 对于不同取代的乙烯基硫鎓盐和苯乙烯基硫鎓盐, 反应都能顺利进行, 并且产率较高(9a~9c, 11a, 11b). 值得注意的是, 在某些情况下, 环的大小和取代基的电子效应会影响反应产率和选择性(11c~11e).研究还探索了叠氮烷基硫醇化产物的后续转化. 例如, 生成的产物可与炔烃进行[3+2]环加成反应, 生成含叠氮基团的三氮唑衍生物(9a'), 进一步扩展了该方法的应用范围. 控制实验中自由基捕获试剂2,2,6,6-四甲基哌啶氧化物(TEMPO)或2,6-二叔丁基-4-甲基苯酚(BHT)不能抑制产物的产生, 表明叠氮化过程是通过亲核取代的机制发生的, 而非自由基途径.
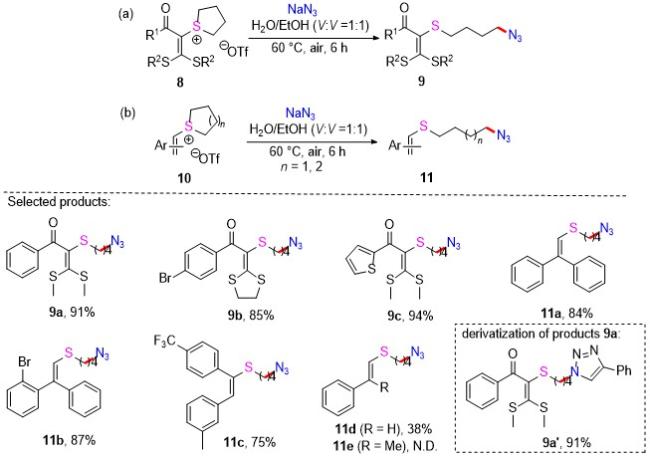
图式6 通过乙烯基环状硫鎓盐的C(sp3)—S键断裂实现无过渡金属催化的烯烃C—H叠氮烷基硫醇化反应

Scheme 6 Transition-metal-free olefinic C—H azidoalkylthiolation via C(sp3)—S bond cleavage of vinyl cyclic sulfonium salts

2024年, 闻建课题组[9a]报道了一种CF3CO2H作为催化剂的条件下, 环硫鎓盐12与水反应, 通过碱促开环羟基化反应来合成含硫醚片段衍生物13的新方法(Scheme 7). 反应的产率中等至优异, 且官能团耐受性良好, 能成功地将各种单取代、多取代以及杂环烯基环硫鎓盐和芳基环硫鎓盐转化为所需的羟基化产物(13a~13c, 13f~13h). 值得注意的是, 利用容易获得的雌酮和维生素E衍生的烯烃, 与四亚甲基亚砜在一锅法反应条件下进行了反应, 显示出中等的开环羟基化反应活性, 证明该反应在天然产物合成中的潜在应用(13d, 13e). 反应机理如下: 首先, 环硫鎓盐12在碱的促进下发生亲核开环酯化反应, 生成中间体14. 该中间体随后经过水解生成目标产物13. 值得注意的是, 在反应过程中, 三氟乙酸根离子可以再生, 再次参与亲核进攻, 生成三氟乙酸酯14, 并可继续进行后续反应. 另外, 在没有酸催化剂的情况下, 也能检测到少量目标产物, 因此不能排除直接的亲核开环羟基化反应. 但是主要的反应途径还是基于碱促进的亲核开环酯化反应, 随后经过水解形成目标产物. 该方法为获得远距离含羟基的硫醚类化合物提供了一条新途径.
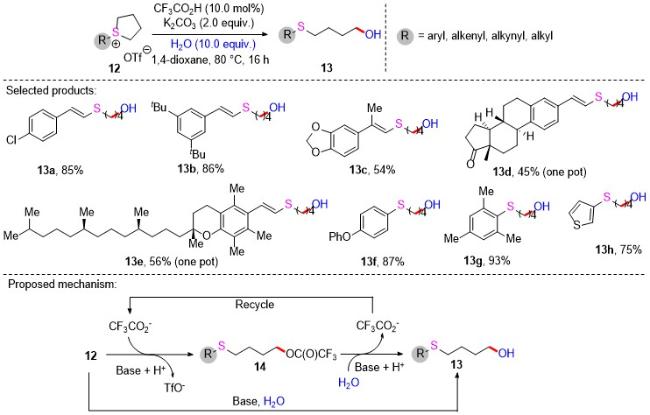
图式7 碱促进环硫鎓盐开环羟基化反应

Scheme 7 Base-promoted ring-opening hydroxylation of cyclic sulfonium salts

同年, 闻建课题组[17]再次报道了一种创新的基于α-溴代苯乙烯硫鎓盐15的碱促进亲核开环反应, 为炔基硫化物的高效合成提供了新的策略(Scheme 8). 该方法以四亚甲基亚砜为硫源, 经溴代烯烃与其反应形成环状硫鎓盐15, 15仅在NaOH作用下, 可与多种亲核试剂(胺、羧酸、酚或硫酚等)发生开环, 生成目标炔基硫化物16. 该反应以四氢呋喃(THF)为溶剂, 在80 ℃空气氛围下即可高效进行. 这一方法具有显著的优势, 体现在良好的官能团耐受性和广泛的底物适用范围上. 不同类型的胺、羧酸和酚类均能顺利转化, 产率达55%~92% (16a~16i). 值得注意的是, 该体系不依赖任何金属催化剂, 具有绿色、简便的特点, 可用于药物分子的后期官能团化, 如奥沙普秦、氟比洛芬和雌酚酮等药物分子均能在温和条件下转化为相应的炔基硫化物衍生物(16j~16l). 对于该反应的作用机理, 作者提出了两条可能的反应路径. 途径A: 首先, 亲核试剂与α-溴代苯乙烯硫鎓盐15进行碱促进的开环反应, 生成中间体A. 随后, 在碱的作用下中间体A发生消除反应转化为所需的产物16. 途径B: 在碱性条件下, α-溴代苯乙烯硫鎓盐15先经消除反应生成炔基硫鎓盐中间体B. 随后, 中间体B与亲核试剂发生开环反应, 生成所需产物16. 值得注意的是, 这两条途径并存且协同作用, 促进了反应的顺利进行, 并成功地得到目标产物.
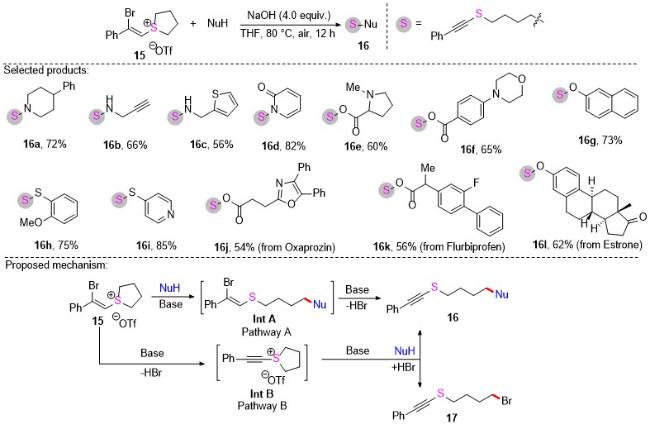
图式8 碱促α-溴代苯乙烯环硫鎓盐亲核开环合成炔基硫化物

Scheme 8 Synthesis of alkynyl sulfides via base-promoted nucleophilic ring-opening of α-bromostyrene cyclic sulfonium salt

多组分反应作为一种重要的合成策略, 在复杂分子的快速构建中发挥着重要作用. 2024年谢龙勇团队[18]报道了一种环硫鎓盐18、二硫化碳(CS2)与胺19的三组分反应, 实现了S-烷基二硫代氨基甲酸酯20的简便合成(Scheme 9). 该方法在室温和空气条件下, 无需任何催化剂和添加剂, 仅在二甲基亚砜(DMSO)溶剂中即可高效进行, 展现出优良的操作简便性与绿色化学特征. 反应对多种底物均表现出良好的兼容性, 包括具有不同取代基的烯基、芳基及炔基硫鎓盐以及多种环胺和链胺底物(20a~20k). 此外, 该反应能够以克级规模顺利进行, 并可由苯乙烯通过“一锅两步法”实现目标产物的高效制备, 薄荷醇等衍生的各种烯基硫盐和胺也都能很好地兼容(20l). 机理研究表明, 该反应并非经由自由基过程, 而是通过胺19与CS2原位生成亲核中间体IM-1, 并对环硫鎓盐18发生亲核进攻, 从而构建新的C—S键. 该工作将硫鎓盐的开环反应引入到二硫代氨基甲酸酯结构的构筑中, 拓展了硫鎓盐在多组分反应及有机硫化学中的应用范围. 该方法原料易得, 操作简单, 在药物化学和有机合成中颇具吸引力.
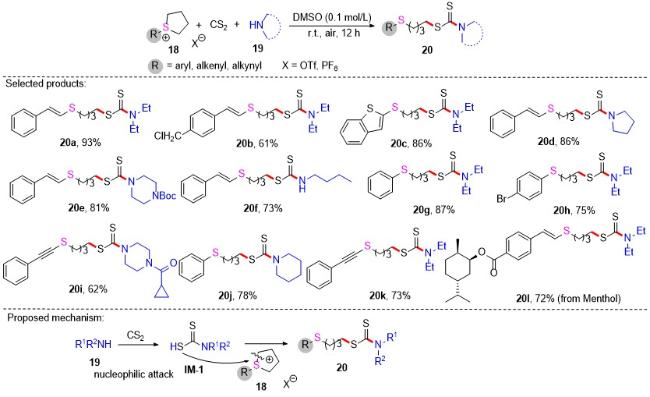
图式9 环硫鎓盐与二硫化碳、胺多组分反应合成S-烷基二硫代氨基甲酸酯

Scheme 9 Synthesis of S-alkyl dithiocarbamates via multicomponent reaction of cyclic sulfonium salts with CS2 and amines

利用环硫鎓盐作为可控的硫源和活化中间体, 开展基于C—S键断裂的有机转化逐渐成为硫化学研究的热点. 2024年, 闻建课题组[19]报道了一种碱促选择性C—S键断裂实现炔基硫化物(alkynyl sulfides)高效构建的新策略(Scheme 10). 该方法以炔烃21与四亚甲基亚砜形成C(sp)—S键的炔基硫鎓盐为关键中间体, 在80 ℃空气氛围下, 以THF为溶剂, 在温和无金属条件下, 通过碱诱导的亲核开环反应, 实现了多类炔基硫化物22的“一锅法”合成. 结果表明, 含有供电子取代基(tBu, 22a)或吸电子取代基(F, 22b)的炔烃均能顺利转化, 尤其是醛基(CHO, 22c)和羰基(CO, 22d)等敏感官能团, 均能耐受, 以36%和52%的产率获得所需产物. 多种亲核试剂, 如一级胺、二级胺、芳胺、羧酸及硫酚等均可参与反应, 并取得中等至优异产率(22e~22j). 注意的是, 每一种亲核试剂都可以商业购买, 而且价格低廉, 说明了该方法的实用性. 此外, 研究者进一步证明该反应可以克级规模顺利进行, 并可对所得炔基硫化物进行多样化转化, 在有机合成、分子生物学和材料科学中有着广泛的应用, 证明了当前工艺的合成用途, 例如分子间的叠 氮-炔烃[3+2]环加成反应: 以[Ir(cod)Cl2]为催化剂, 将产物22g与苄基叠氮进行[3+2]环加成反应, 得到相应的产物22g'.
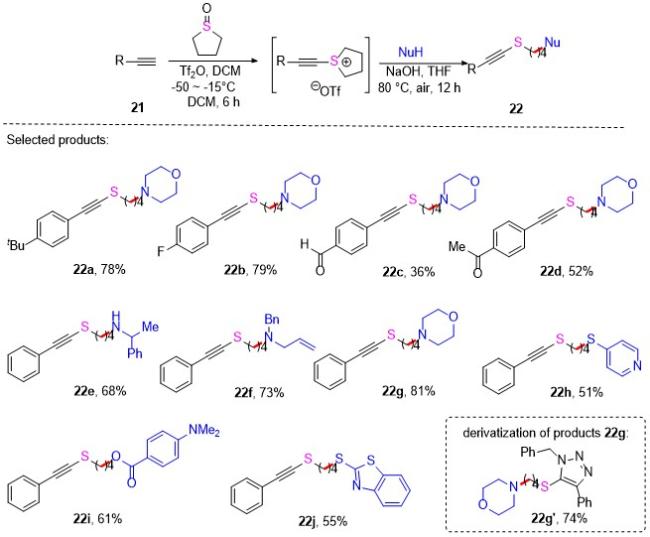
图式10 碱促进炔基硫鎓盐C—S键断裂选择性合成炔基硫化物

Scheme 10 Base-promoted selective synthesis of alkynyl sulfides via C—S bond cleavage of alkynyl sulfonium salts

同年, 谢龙勇团队[20]报道了一种无过渡金属及添加剂条件下, 以DMSO为溶剂, 即可实现的烯基/芳基环硫鎓盐23与亚硫酸钠24的开环磺化反应(Scheme 11). 该方法操作简便, 实用性强, 在温和条件下, 通过亲核进攻诱导环硫鎓盐开环, 高效构建出一系列含硫醚片段的有机砜化合物25. 整个反应体系无需过渡金属催化剂或外加添加剂, 具有反应条件温和、原料易得、底物适用范围广、官能团兼容性好以及操作简单等优点, 体现了绿色化学和原子经济性的设计理念. 更重要的是, 各类取代的环硫鎓盐(芳香/烯基)以及亚硫酸钠均可顺利反应且产率普遍较高(25a~25f). 值得一提的是, 该策略所得产物可以很容易地转化为亚砜、砜、亚磺酰亚胺以及若干杂环化合物(26a~26e), 展现出优异的衍生化潜力与应用前景.
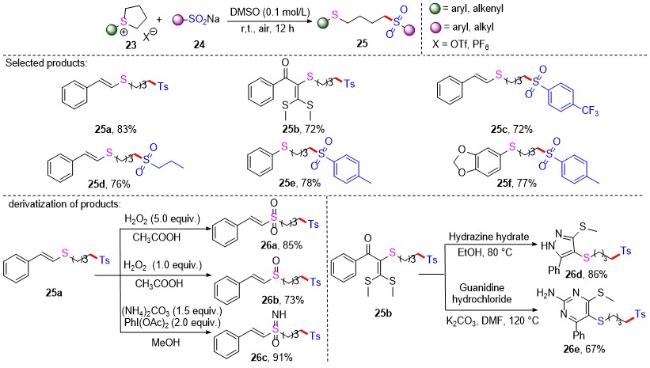
图式11 无过渡金属和无添加剂条件下环硫鎓盐与亚硫酸钠的开环磺化反应

Scheme 11 Ring-opening sulfonylation of cyclic sulfonium salts with sodium sulfinates under transition-metal- and additive-free conditions

2024年, 谢龙勇团队[21]开发了一种环硫鎓盐27、单质硫(S8)和H-磷酸酯29的三组分反应, 在DMSO作溶剂、三乙胺作碱的温和无过渡金属的条件下, 获得了各种S-烷基硫代磷酸酯31. 使用类似的方法, 该团队还开发了其他两种有效的策略, 通过环硫鎓盐27、P4S10和醇28的三组分反应合成S-烷基二硫代磷酸酯30, 以及通过环硫鎓盐27、硒粉和H-磷酸盐29的三组分合成硒代磷酸酯类化合物32 (Scheme 12). 三种体系中, 各种取代烯基及芳基硫鎓盐都能较好地参与反应(30a~30c, 31a~31d, 32a, 32b). 另外, 二甲基等多种H-磷酸盐(31d)以及乙醇(30a)、异丙醇(30b)等醇, 均能与体系兼容. 这些反应具有原子经济性高、条件温和及操作简单等优点, 符合可持续化学的原则. 该反应可能的机理为: 反应涉及一个亲核开环过程, 其中亲核分子IM-1是由S8与H-磷酸盐29在Et3N存在下原位反应生成, 亲核试剂IM-1'是通过Cs2CO3介导的P4S10和R'OH (28)反应生成.
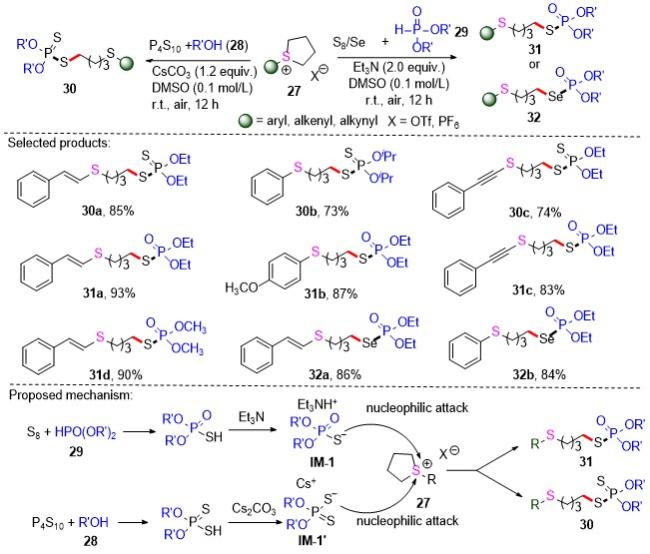
图式12 环硫鎓盐与S8、H-膦酸酯或P4S10及醇开环反应合成S-烷基硫代硫酸酯/二硫代膦酸酯

Scheme 12 Synthesis of S-alkyl phosphorothioates/phosphorodithioates via ring-opening reaction of cyclic sulfonium salts with S8, H-phosphonates or P4S10, and alcohols

2025年, 钱存卫课题组[22]以环硫鎓盐33、异硫氰酸酯34和胺35为原料, 建立了一种简便、无碱的三组分反应, 实现了S-烷基异硫脲的高效合成(Scheme 13). 该方法通过芳基、烯基和炔基硫鎓盐的开环反应, 为合成一系列S-烷基取代的异硫脲提供了另一种途径. 通过系统的条件优化发现, 以甲苯为溶剂, 80 ℃条件下反应12~20 h为最优条件. 对于胺类底物, 多元环(4~7元环)脂肪族仲胺、无环脂肪族仲胺及脂肪族伯胺均能顺利反应(36a~36d). 遗憾的是, 因芳香胺的电子效应与位阻效应, 无法参与反应. 带有不同取代基的烷基、烯基硫鎓盐的反应活性较好(36a, 36e), 炔基硫鎓盐虽收率中等(36f), 但为炔基取代S-异硫脲提供了合成路径. 芳基异硫氰酸酯, 无论其苯环上带有给电子基(36g)还是吸电子(36h), 均能实现高效转化. 更重要的是, 该方法可轻松实现克级放大(3 mmol规模收率81%), 且产物可进一步转化为高价值的亚砜亚胺(36a')或环状化合物(36f'), 充分证明了其应用潜力. 通过控制实验揭示了反应的关键路径: 吗啉(35a)与异硫氰酸苯酯(34a)加成生成硫脲A, 再经异构化得到中间体B. 接下来, B与芳基环硫鎓盐33a直接亲核开环得到所需的产物36a.
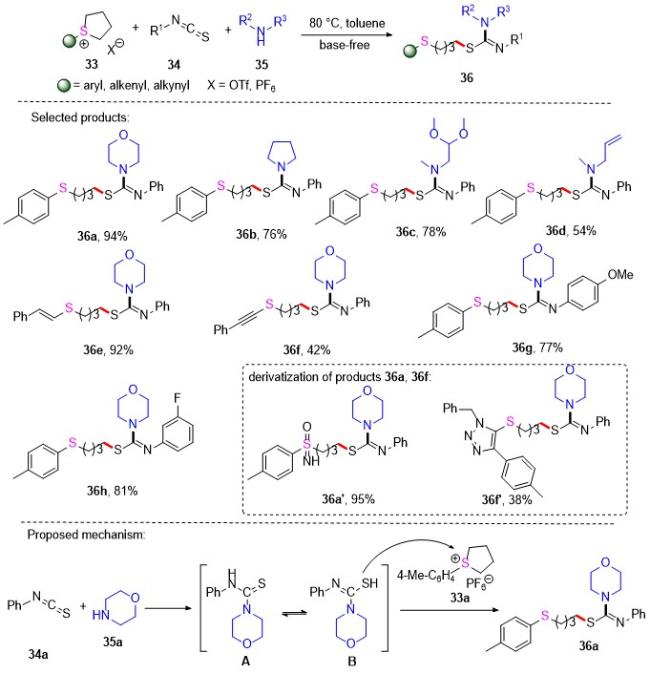
图式13 无碱条件下环硫鎓盐与异硫氰酸酯和胺的开环反应合成S-烷基异硫脲

Scheme 13 Base-free synthesis of S-alkyl isothioureas through ring-opening reaction of cyclic sulfonium salts with isothiocyanates and amines

2025年, 谢龙勇团队[23] 报道了一种溶剂调控区域选择性的反应策略, 以廉价的KX (KCl、KBr、KI)作为理想卤素源, 实现了炔基环硫鎓盐37的开环卤化及卤磺化反应(Scheme 14). 该方法以不同的溶剂为反应介质, 以N-甲基吡咯烷酮(NMP)为溶剂合成了单卤化开环产物38, 以二氯甲烷(DCM)为溶剂合成了卤磺化开环产物39. 合成的产物可以通过氧化、水解、取代、环加成等, 进一步转化为各种有价值的官能化分子(38aa~38ad), 证明了这种方法在有机合成中的实用性. 基于控制实验提出了溶剂控制反应的潜在反应路径: 最初, 当使用NMP作为反应溶剂时, 该过程主要涉及KX促进的亲核开环, 导致卤代产物38的形成(路径A). 相反, 当反应在DCM中进行时, 会发生另一种途径产生中间体IM-1, 该中间体随后被KX进攻, 产生中间体IM-2. 随后, IM-2从水中捕获一个质子, 最终形成卤代磺化开环产物39. 此外, IM-1还可能捕获氢质子生成IM-2', 然后被KX进攻, 获得目标产物39(路径B).
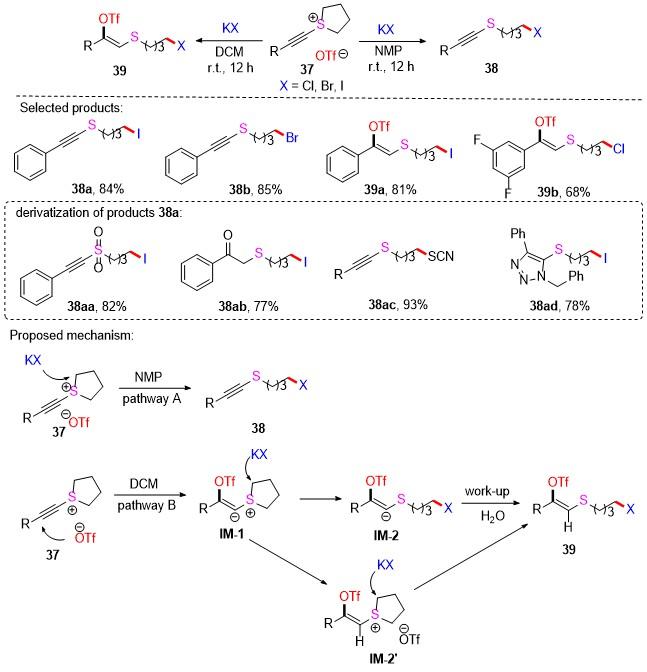
图式14 炔基环硫鎓盐与碱金属卤化物的溶剂控制开环卤化和卤磺化反应

Scheme 14 Solvent-controlled ring-opening halogenation and halosulfonation of alkynyl cyclic sulfonium salts with alkali halides

2025年, 余正坤和周永贵团队[24]通过碱催化的芳香C—H功能化, 成功实现了[2.2]对环芳烃环硫鎓盐的硫代烷基膦酰化反应(Scheme 15). 该反应以[2.2]对环芳烃环硫鎓盐40与二级磷氧化物41为原料, 在50 ℃温度、碱KOtBu和溶剂tBuOH的作用下, 选择性地断裂C(sp³)—S键, 从而获得硫代烷基膦酰化的[2.2]对环芳烃衍生物42. 该方法具有广泛的底物适用范围, 对常见试剂的功能基团具有较好的耐受性(42a~42c). 所得到的目标产物进一步转化为潜在的P,S-配体(42a'), 该配体可用于Suzuki和Sonogashira交叉偶联反应, 体现了该方法的实用性. 这项工作为[2.2]对环芳烃提供了一个温和而简明的官能化方案.
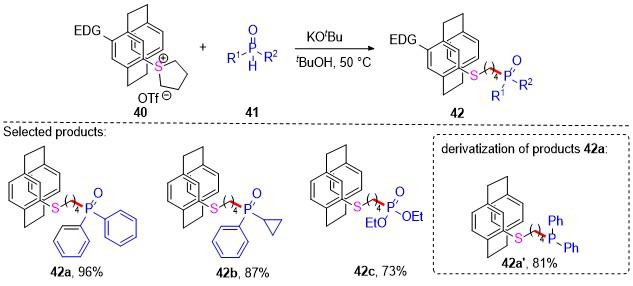
图式15 通过环硫鎓盐进行的[2.2]对环芳烷C—H硫代烷基膦酰化反应

Scheme 15 Aromatic C—H thioalkylphosphinylation of [2.2]paracyclophanes via cyclic sulfonium salts

为了避免或尽量减少有机溶剂的使用, 一种极具吸引力的替代方案是发展机械力化学, 特别是球磨反应. 与溶液状态反应相比, 机械力化学具有一些优势, 如反应时间短, 减少废物产生, 对氧不敏感, 区域选择性高等[25]. 2025年谢龙勇团队[26]报道了一种球磨促进的环硫鎓盐43/45开环硒氰化反应(Scheme 16). 反应使用KSeCN作为硒氰化试剂, 在无溶剂室温条件下进行. 该方法的优势在于: (1)只需10~15 min, 在室温和无溶剂条件下即可完成; (2)不需要催化剂或氧化剂, 符合绿色化学的要求; (3)反应收率高(最高可达94%), 底物范围广, 适用于烯基硫鎓盐、芳基硫鎓盐和炔基硫鎓盐, 含有各种取代基(如烷基、卤素、三氟甲基和酯基)的底物均能顺利反应, 可合成多种含硫醚片段的硒氰酸酯类化合物(44a, 46b). 值得注意的是, 芳基和烯基硫鎓盐相比, 炔基硫鎓盐表现出明显不同的反应性质, 形成各种含有SeCN的乙烯三氟甲磺酸酯类产物(46a, 46b), 具有完全的Z选择性. 在控制实验基础上, 作者提出了该球磨反应的可能的反应路径: 当以烯基/芳基硫鎓盐43为底物时, 反应主要通过KSeCN促进的亲核性开环机理进行, 从而得到产物44. 相反, 炔基硫鎓盐45遵循明显不同的反应路径. 最初, 45与三氟甲烷磺酸阴离子之间发生亲电加成反应, 形成中间体IM-1. 然后, KSeCN进一步进攻该中间体, 生产中间体IM-2. 此后, IM-2从水中提取了一个质子, 最终生成开环硒氰化乙烯三氟甲磺酸酯46.
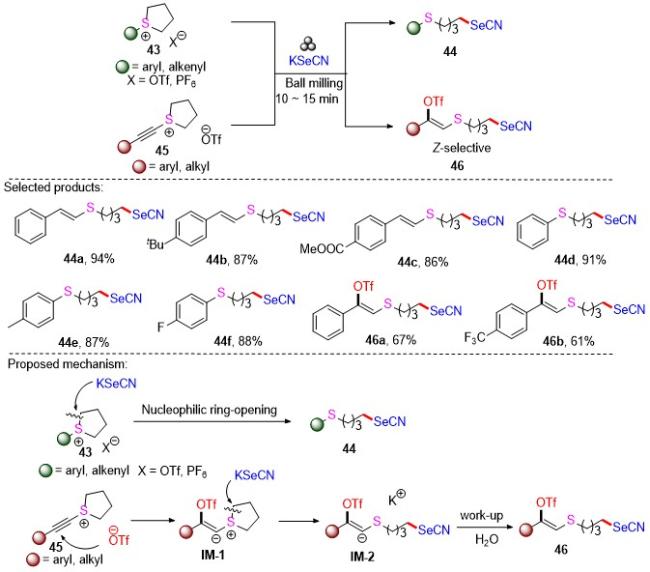
图式16 球磨促进环硫鎓盐与KSeCN的开环硒氰化反应

Scheme 16 Ball-milling promoted ring-opening selenocyanation of cyclic sulfonium salts with KSeCN

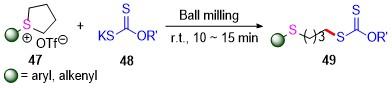
同年, 该团队[27]再次利用这种球磨方法, 实现了环硫鎓盐47与黄元酸钾48的开环反应(Scheme 17), 以容易获得的烷基黄原酸钾48作为有效的亲核试剂, 高效合成了多种含硫烷基黄原酸酯49, 且反应表现出较宽的底物范围和良好的官能团相容性. 重要的是, 利用这种机械化学法, 在无有机溶剂、无催化剂及无添加剂的条件下, 在不锈钢球罐中以25 Hz的频率球磨, 很短时间内(10~15 min)即可合成目标产物. 因此该方法在有机合成和可持续化学中更具吸引力.
图式17 球磨促进环硫鎓盐的开环黄原化反应

Scheme 17 Ball-milling promoted ring-opening xanthylation of cyclic sulfonium salts

2025年, 朱龙志、雷健和熊碧权等[28]报道了一种新颖的方法. 通过铜催化的P(O)—OH型亲核试剂51与乙烯基硫鎓盐50之间的开环和交叉偶联反应来构建 P(O)—O—C键(Scheme 18). 这种方法利用乙烯基硫鎓盐50作为多功能烷基化试剂, 通过原位生成碳阳离子中间体, 利用碱促进的P(O)—OH键的选择性裂解和动态激活, 高效地合成了具有广泛官能团耐受性的磷酸盐类化合物. 与已有的方法相比, 这种方法巧妙地避免了对空气和湿度敏感且昂贵的P(O)—H和P(O)—X化合物的使用, 在原子经济性和操作简便性方面都有显著改善, 从而为有机磷的合成创造了一个新的框架. 在该反应体系中, 含有不同取代基的对称和不对称乙烯基硫鎓盐与P(O)—OH型亲核剂, 均表现出良好的底物相容性(52a~52f). 有趣的是, 该方法还促进了含两个 P(O)—OH键苯基膦酸的有效多官能团反应(52g~52h). 反应可能的机理: 首先, 磷酸/膦酸化合物51的P(O)—OH键在碱的存在下经历去质子化, 生成相应的磷酸/膦阴离子IM-1. 此外, 乙烯基硫鎓盐50在另一个碱和CuI分子的存在下, 发生热力学驱动的开环反应, 导致碳正离子IM-2的形成. 最后, 磷酸/膦阴离子IM-1和碳正离子IM-2反应生成目标产物52.
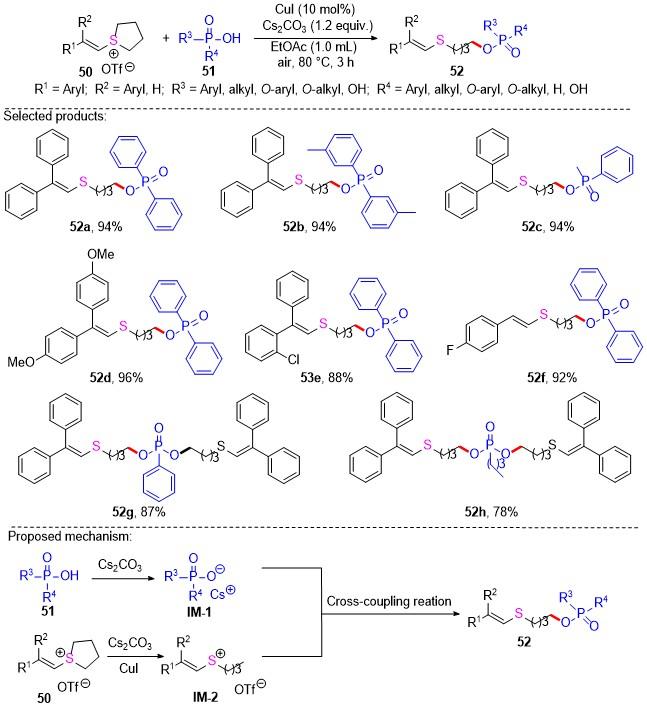
图式18 铜催化乙烯基硫鎓盐参与的P(O)—OH键多样性转化: 通过离子开环过程实现磷酸氧基化

Scheme 18 Copper-catalyzed vinylsulfonium salt diversification with P(O)—OH bonds: phosphoryloxylation via an ionic ring-opening process

2 自由基型开环

自由基反应是一类重要的化学反应, 可以在温和条件下实现各类化学键的断裂和重组, 实现分子多样性的构建[29]. 环硫鎓盐自由基型开环反应通常涉及环硫鎓盐在特定条件下发生环上的C—S键断裂开环, 并生成烷基自由基的化学过程. 通过调控反应条件, 反应的立体选择性和区域选择性也可能得到有效控制, 从而实现对产物结构的精确调控. 近年来, 随着绿色化学和可持续化学的发展, 光催化作为一种清洁、有效且可控的化学反应方法, 已经被证明是实现一些具有挑战性的化学键断裂和构建的有效平台[30]. 光催化不仅是一种环境友好的反应方式, 而且能够在温和的条件下促进多种化学反应, 逐渐成为调控和促进环硫鎓盐开环反应的关键工具. 然而, 在光氧化还原催化下, 硫鎓盐的自由基生成通常伴随含硫碎片的去除, 最终生成相应的碳中心自由基中间体[31]. 因此, 开发新的环硫鎓盐的反应模式, 尤其是将含硫醚片段的结构引入有机分子中, 具有重要的研究价值. 2022年, 杨道山课题组[5d]首次报道了环硫鎓盐的“自由基型开环”反应模式, 自此环硫鎓盐自由基型开环官能化反应得到了较大发展. 本章节将按成键类型, 即C—C成键、C—X (X=S, Se, Te)成键以及环化构建杂化进行总结.

2.1 C—C键构建

在有机合成化学中, C—C键的构建一直是研究的核心之一. 近年来, 新的C—C键构建策略不断涌现, 特别是光催化、过渡金属催化以及自由基反应等, 为高效、高选择性C—C键构建提供了全新的思路. 这些新型的反应极大地拓展了有机合成的应用范围. C—C键构建反应的不断创新和进步, 不仅促进了基础化学研究的深入, 也推动了医药、材料和农化等行业的发展[32].

2.1.1 C(sp3)—C(sp3)构建

2023年, 杨道山课题组[33]开发了一种在可见光条下烯醇硅醚54与芳基环硫鎓盐53的位置选择性烷基化反应(Scheme 19). 在光催化剂Cu[(dpp)(DPEphos)]Br的作用下, 芳基环硫鎓盐的C—S键可以在温和的条件下选择性地裂解, 生成相应的烷基自由基. 这为利用芳基硫鎓盐作为硫源, 合成含硫醚化合物提供了方便的途径. 各种含给电子基或吸电子基团的芳基硫鎓盐与烯醇硅醚顺利反应(55a~55e). 结果表明, 含富电子基团的芳基硫鎓盐的反应活性高于含缺电子基团的芳基硫鎓盐. 此外, 研究还发现, 芳基硫鎓盐的C—S键是在大位阻的地方发生断裂, 这与亲核性开环的区域选择性明显不同(55f). 该方案中, Cu(I)光敏化剂在蓝光照射下被激发, 生成激发态物种Cu[(dpp)(DPEphos)]Br*. 随后, Cu[(dpp)(DPEphos)]Br*与硫鎓盐53发生单电子转移(SET), 生成烷基自由基A. 接着, 烷基自由基A与烯醇硅醚54的双键发生加成反应, 形成烷基自由基B, 该自由基与Cu(II)再次发生单电子转移(SET)被氧化, 生成碳正离子中间体C, 最终通过脱硅反应得到所需的芳烷基硫醚55.
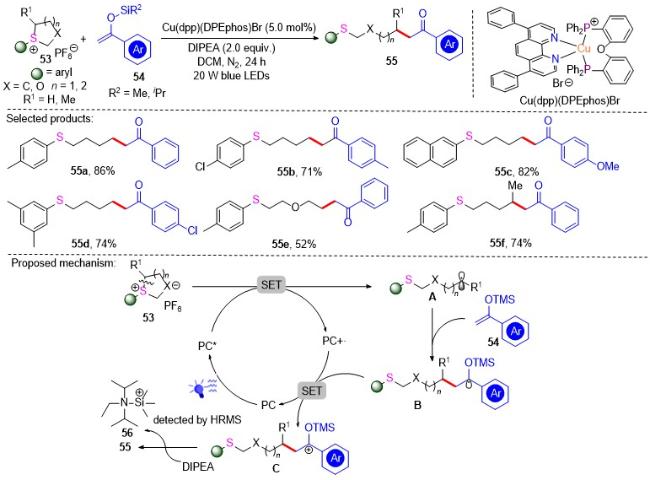
图式19 可见光/铜催化烯醇硅醚与芳基硫鎓盐的烷基化反应

Scheme 19 Visible light/copper catalysis enabled alkylation of silyl enol ethers with arylsulfonium salts

同年, 杨道山课题组[10b]又开发了一种可见光/双膦铜(I)络合物的催化体系, 来构建含硫醚片段的芳基酮类化合物. 该方法以环硫鎓盐57和芳香烃58为原料, 用[Cu(TolBINAP)Br]2作为光氧化还原催化剂来代替贵金属光催化剂. 该方法反应条件温和, 以DMSO为温和氧化剂, 为合成各种含硫α-烷基苯乙酮59提供了一条新的实用的途径(Scheme 20). 研究发现, 具有富电子基团或贫电子基团的各种硫鎓盐与芳香烃可以有效地反应. 另一方面, 不同种类的芳香烃也适合于该工催化体系(59a~59d). 此外, 在环烷基链上有氧原子的硫鎓盐也能很好地与苯乙烯反应, 生成芳基/烷基酮(59e). 值得注意的是, 这种光催化方法也被用于雌酮衍生的苯乙烯的后期功能化(59f). 反应机理如下: 首先, 在光照条件下(25 W, 455 nm), 基态一价铜光敏剂[Cu(TolBINAP)- Br]2被激发到激发态(CuIL*). 然后, CuIL*57之间发生单电子转移(SET), 得到CuIIL和碳中心自由基A. 随后, 自由基A通过自由基加成过程被芳香烃58截留, 得到另一个碳中心自由基B, 后者被CuIIL通过另一个单电子转移(SET)过程, 氧化成碳阳离子中间体C. 最后, 中间体C经过Kornblum氧化途径得到芳基/烷基酮59.
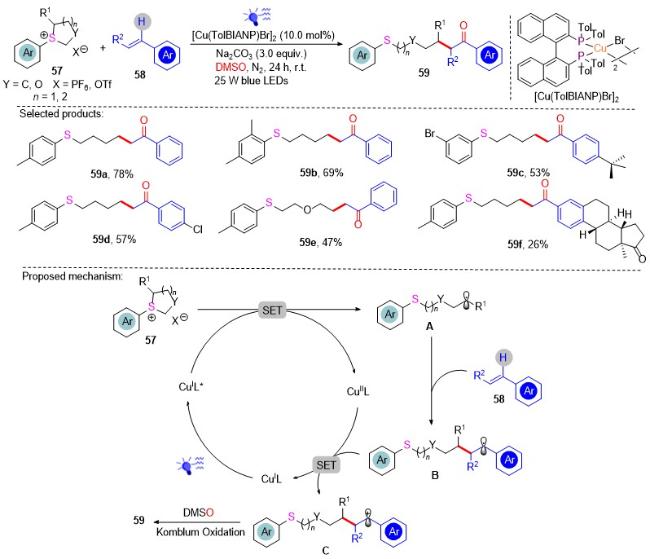
图式20 可见光铜催化合成α-烷基苯乙酮: 通过硫鎓盐自由基型开环与烯烃的氧化烷基化反应

Scheme 20 Visible-light copper catalysis for the synthesis of α-alkylacetophenones: the radical-type ring opening of sulfonium salts and oxidative alkylation of alkenes

从相对简单的起始原料“一锅法”制备复杂的有机分子来说, 烯烃的双功能化策略是较为直接和高效的方法之一. 2025年, 钟龙金团队[34]报道了一种新颖的可见光诱导铜催化环硫鎓盐61、烯烃60和亲核试剂62的三组分分子间1,2-烷基芳基化反应, 实现了含硫醚片段的1,1-二芳基烷烃63的高效构建(Scheme 21). 在该反应中, 含芳基硫醚的烷基片段和亲核试剂通过自由基接力过程依次安装到烯烃的C=C键上. 该策略还可应用于含有供电子或吸电子取代基的硫鎓盐(63a~63c). 对于芳环上含有甲基、甲氧基等供电子基团的苯乙烯, 反应获得了良好的收率(63d~63f). 然而, 含吸电子基团的苯乙烯则没有表现出反应活性. 原因可能是吸电子基团取代的芳环不利于苄基碳正离子中间体的稳定. 作者根据详细的控制实验, 提出了可能的反应机理: 在20 W的蓝光LED照射下, 原位生成的光催化剂CuILn被激发到激发态CuILn*. 硫鎓盐61a [Ep=-1.56 V vs Ag/AgCl]与激发态光催化剂[Cu]+* [E1/2(CuII/CuI*)=-2.15 V vs Ag/AgCl]之间发生单电子转移还原反应(SET), 通过选择性地断裂硫鎓盐61a中的C—S键, 生成CuIILn物种和烷基中间体A. 接下来, 烷基中间体A可以被烯烃60a捕获生成苄基B. 在CuIILn物种和苄基B之间发生单电子氧化过程, 生成相应的碳正离子C和活性光催化剂物种CuILn. 最后, 碳正离子中间体C通过与亲核试剂62a发生傅克反应, 得到最终产物63a.
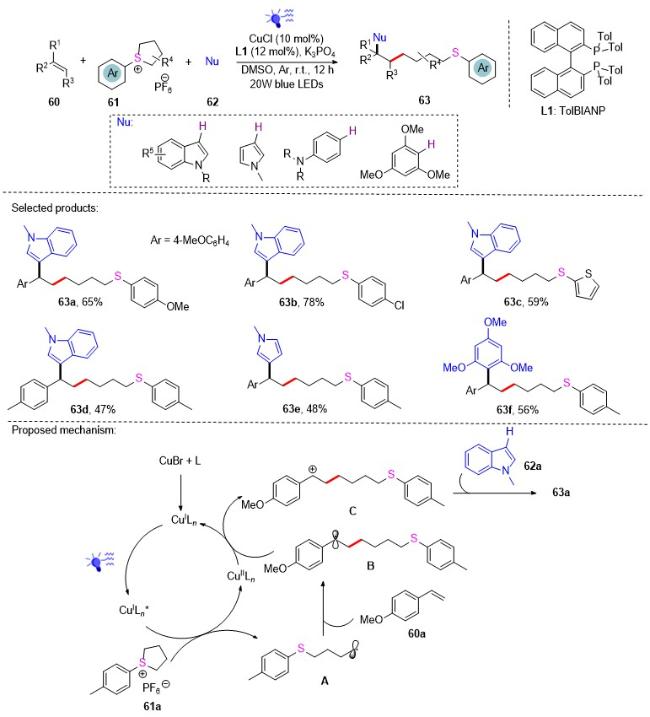
图式21 光诱导铜催化硫鎓盐C—S键断裂的烯烃三组分烷基化反应

Scheme 21 Photoinduced copper-catalyzed three-component alkylarylation of alkenes involving C—S bond cleavage of sulfonium salts

2025年, 钟龙金团队[35]报道了一种α,α-二取代烯丙醇64与硫鎓盐65的可见光催化自由基接力反应. 通过自由基类型的C—S键断裂和1,2-芳基迁移接力策略, 开发了获得远端酮基硫醚衍生物66的简便途径(Scheme 22). 该催化体系具有较广的底物普适性, 包括具有供电子和吸电子基团的各类烯丙醇衍生物(66a~66c). 在该反应中具有电子吸引基团的芳基优先迁移生成产物(66b, 66c), 这种选择性表明芳基的迁移不太可能通过阳离子中间体进行, 因为在这种情况下, 更富电子的芳基由于具有更强的稳定正电荷的能力, 有望优先迁移. 因此, 观察到的芳基迁移机理更符合自由基的途径. 作者提出了可能的反应机理: 最初, 原位形成的CuBr络合物CuILn被可见光激发到激发态CuILn*, CuILn*通过单电子转移(SET)还原65a得到烷基中间体A和CuIILn. 随后, 中间体A进一步与α,α-二苯基烯丙醇64a反应生成自由基B, 然后芳基通过螺环自由基中间体C进行1,2-迁移生成自由基中间体D. CuIILn进一步氧化自由基物种D, 获得相应的碳正离子中间体E, 最后通过去质子化过程得到所需的目标产物66a.
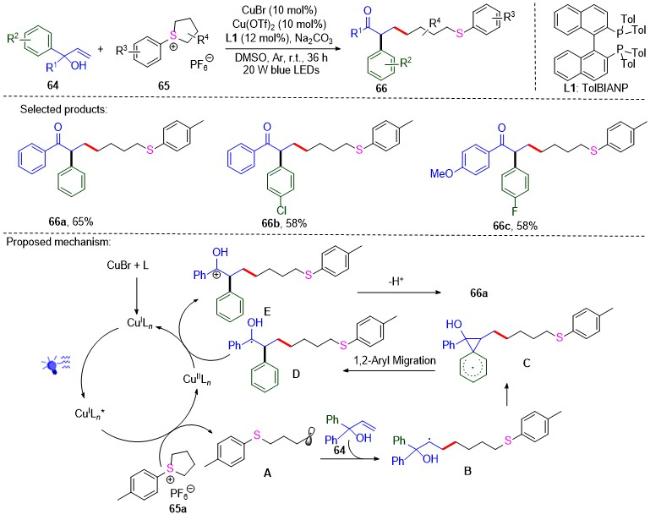
图式22 光/铜催化烯丙醇与硫鎓盐通过自由基型芳基迁移实现1,2-烷基芳基化反应

Scheme 22 Light/copper catalysis in 1,2-alkylarylation of allylic alcohols with sulfonium salts involving radical 1,2-aryl migrations

2.1.2 C(sp3)—C(sp2)构建

2022年, 杨道山课题组[36]利用铜基光敏剂TolBINAP-CuI在可见光照射条件下实现了硫鎓盐67与杂芳烃68的自由基型开环/烷基化反应. 该方法不需要贵金属光催化剂, 也不需要化学计量的外部氧化剂, 多数含取代基的硫鎓盐和杂芳烃均可以较好地参与反应(69a~69d). 值得注意的是, 这种自由基型反应具有不同于亲核开环反应的区域选择性, 烷基化产物是在较高的空间位阻位置(69e)产生的. 另外, 该方法也可应用于复杂的生物(杂环)芳香族环化合物, 例如咖啡因(69f), 在含硫生物活性分子的合成及后期修饰中具有一定的应用前景. 此外作者还进行了详细的机理研究, 包括电子顺磁共振(EPR)实验、发光猝灭实验和动力学同位素效应实验, 提出了可见光驱动的硫鎓盐自由基型开环烷基化机制(Scheme 23). 首先, TolBINAP-CuI (PC)复合物在可见光照射下被激发, 生成TolBINAP-CuI* (PC*). 接着, TolBINAP-CuI*67发生单电子转移(SET)反应, 生成TolBINAP-CuI•+ (PC•+)和一个开环的烷基自由基B, 该自由基B比自由基A更为稳定. 然后, 烷基自由基B与杂芳烃68反应, 生成相应的碳自由基中间体C, 随后通过单电子氧化过程生成碳正离子D. 最后, 碳正离子D通过去质子化反应生成C—H烷基化产物69, 同时释放铜配合物, 从而完成催化循环.
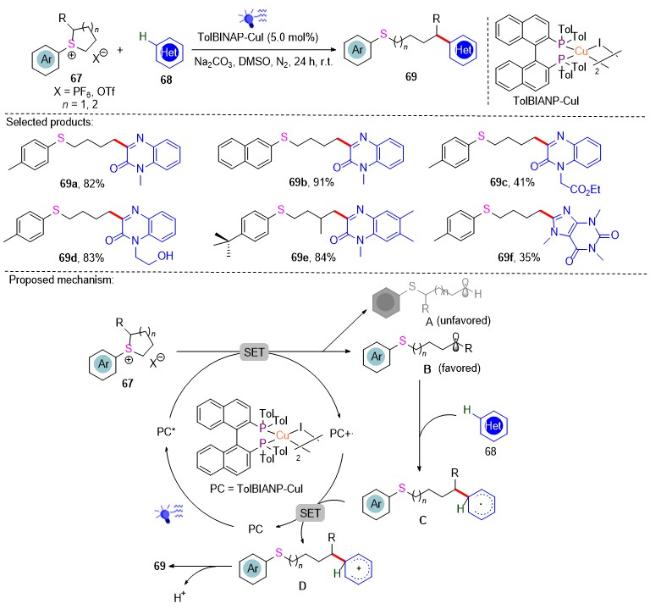
图式23 铜光催化硫鎓盐与杂芳烃自由基型开环反应

Scheme 23 Visible-light-induced radical type ring-opening of sulfonium salts with heteroarenes by copper photocatalyst

2023年, 吴小锋团队[10d]在原位生成的铜光催化剂的促进下, 开发了一种可见光诱导硫鎓盐70、亲核试剂71和CO的三组分开环羰基化反应, 以获得远距离的含硫羧酸衍生物72 (Scheme 24). 该方法对具有不同官能团(包括碘、甲硫基、三氟甲基或酯基等)的酚都能很好地兼容并获得相应的产物(72a~72f). 值得注意的是, 在这些官能团中, 酰胺等也是潜在的亲核反应中心, 它们被很好地保留了下来, 表明开环羰化反应具有良好的化学选择性(72g). 有趣的是, 其他亲核试剂, 如甲醇、水和胺也参与反应, 转化为所需的羰基化产物(72j~72l). 另外, 以邻苯二酚为底物时, 通过控制试剂的加入量可以选择性地得到单甲基化产物(72i)和双甲基化产物(72h). 作者提出了如下的反应机理: 光照引发CuILn物种与硫鎓盐70a之间的单电子转移, 生成CuIILnX物种和烷基自由基A. 烷基自由基A捕获CO生成酰基中间体B, 该中间体随后被CuIILnX物种捕获, 生成中间体D. 或者, 烷基自由基A与CuIILnX物种快速重组形成中间体C, 随后通过一氧化碳插入C—Cu键也可以生成中间体D. 最后, 生成的酰基铜D与亲核试剂反应, 生成所需的碳酰化产物72, 并同时释放再生的活性CuILn物种, 以便进入下一个催化循环.
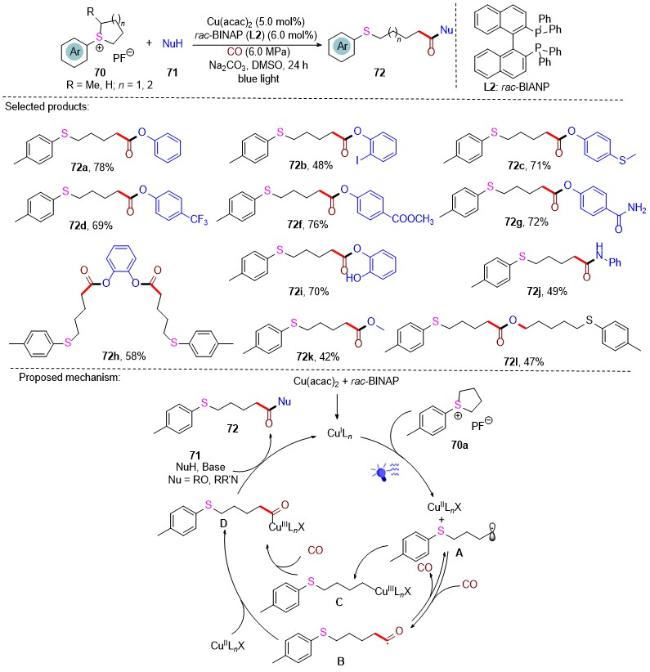
图式24 铜催化的可见光诱导硫鎓盐开环羰基化反应

Scheme 24 Copper-catalyzed visible-light-induced ring-opening carbonylation of sulfonium salts

开发用于类Heck偶联构建C(sp3)—C(sp2)键的新型烷基亲电试剂是目前的研究热点. 2024年, 杨道山课题组[37]以铜配合物[(BINAP)Cu(NCMe)PF6]为光敏剂, 通过可见光驱动的氧化还原中性过程, 以硫鎓盐73为亲电烷基化试剂, 制备了各种含芳基烷基硫醚结构的烯烃类化合物75 (Scheme 25). 该反应具有良好的官能团耐受性和底物普适性(75a~75f). 值得注意的是, 生物相关的雌酚酮类环硫鎓盐也能与烯烃很好地反应, 以中等的产率得到目标产物(75g). 作者根据控制实验提出了如下反应机理: 铜盐配合物[(BINAP)Cu(NCMe)PF6] (PC)吸收蓝光后, 被激发成[(BINAP)Cu(NCMe)PF6]* (PC*). 然后, [(BINAP)Cu(NCMe)PF6]*与环硫鎓盐73发生单电子还原反应, 生成烷基自由基A和[(BINAP)- Cu(NCMe)PF6]•+ (PC•+). 随后, 烷基A与烯烃74反应生成碳自由基中间体B, 该中间体被氧化的[(BINAP)- Cu(NCMe)PF6]•+物种氧化成碳正离子C, 并释放出[(BINAP)Cu(NCMe)PF6] (PC)完成催化循环. 最后, 通过简单的碱介导的去质子化反应得到烯烃产物75. 这一策略将进一步拓展新的硫鎓盐反应模式, 为构筑C(sp3)—C(sp2)键提供了新的思路.
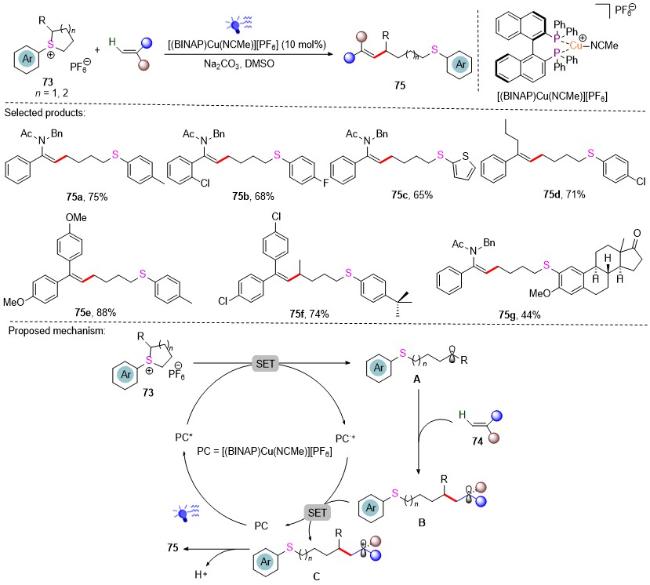
图式25 可见光/铜催化通过选择性C—S键断裂实现了烯烃和环硫鎓盐之间的类Heck偶联

Scheme 25 Visible light/copper catalysis enabled Heck-like coupling between alkenes and cyclic sulfonium salts via selective C—S bond cleavage

同年, 杨道山课题组[38]又报道了一种新的镍催化还原交叉偶联反应, 以芳基碘化物77和环硫鎓盐76为反应底物, 成功实现了C(sp3)—C(sp2)键的高效构建(Scheme 26). 在催化还原交叉偶联(CRCC)条件下, 环烷基(芳基)硫鎓盐的anti-Markovnikov选择性开环反应此前尚未有文献报道. 该方法显著特征是: C(sp3)—C(sp2)键可以选择性地在溴(碘)芳烃的含碘碳上形成, 这在催化还原交叉偶联条件下通常被认为是一个巨大的挑战. 值得注意的是, 这种还原交叉偶联转化具有不同于亲核开环反应的区域选择性, 烷基化产物是在较高的空间位阻位(78a~78c)上, 以anti-Markovnikov途径获得的. 实验和计算机理研究支持LiNiIAr作为活性物种, 同时非传统的anti-Markovnikov选择性烷基化反应则通过LNiIAr对硫鎓盐的氧化性S-取代反应实现. 该方法进一步扩大了CRCC条件下烷基亲电基团的范围, 为构筑C(sp3)—C(sp2)键提供了一种新的策略. 这项研究对药物发现中开发新的烷基化方法具有重要意义, 环状硫鎓盐作为烷基来源体, 能够在镍催化下有效地构建包含硫的有机分子, 具有广泛的适用性. 作者基于密度泛函理论(DFT)和控制实验提出该反应机制: 首先, 用锌还原NiII络合物预催化剂生成NiI物种A. 然后, 芳基碘化物77与NiI络合物的氧化加成得到NiIII物种B, 该物种B被化学计量的锌还原得到Ar1-NiII-L3配合物C. 随后, 络合物C充当还原剂并将电子传递到76, 从而得到物种E, 该物种经历笼内自由基/Ni反弹到D. 最后, 物种D发生还原消除, 再生NiI催化剂并重启下一催化循环, 同时提供所需的交叉偶联产物78.
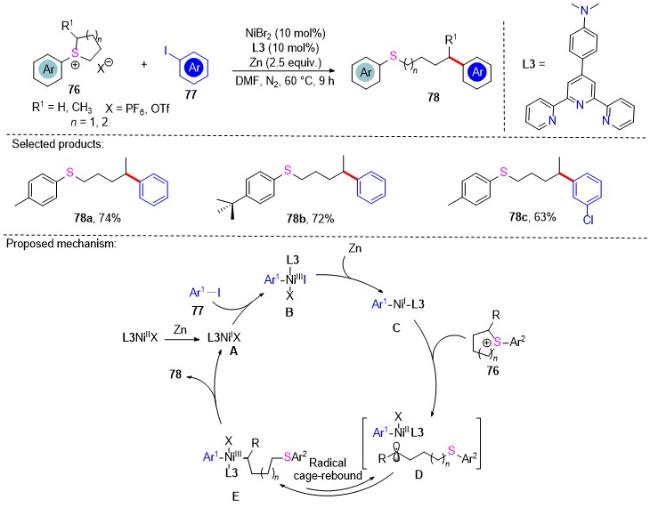
图式26 镍催化下配体促进的碘代芳烃与环硫鎓盐的还原偶联反应

Scheme 26 Ligand-promoted reductive coupling between aryl iodides and cyclic sulfonium salts by nickel catalysis

2.1.3 C(sp3)—C(sp)构建

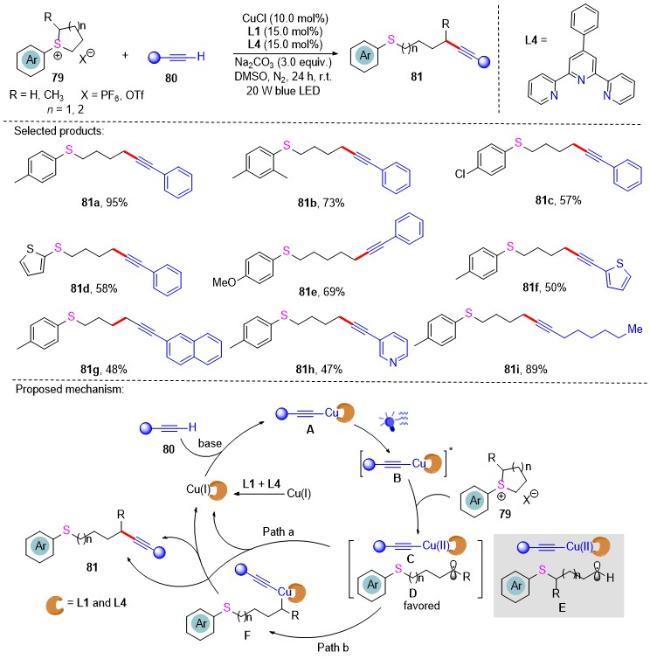
内炔是生物活性分子和材料中广泛存在的骨架, 也是化学合成中的重要合成模块. 2023年, 杨道山课题 组[10c]开发了一种新颖高效的铜/光催化体系, 以实现硫鎓盐79和炔烃80之间的Sonogashira偶联反应, 实现了一系列含硫醚片段的内炔烃的构建(Scheme 27). 该反应具有良好的底物普适性, 一系列芳基硫鎓盐被有效地转化为相应的产物(81a~81c). 杂环硫鎓盐, 如噻吩硫鎓盐也可以很好地参与反应, 并以中等的产率得到所需的产物(81d). 值得注意的是, 六元环硫鎓盐也可很好地参与反应(81e). 除了芳基炔外, 脂肪烃也能进行这种自由基型的开环反应(81i). 基于自由基捕获和EPR测试等结果, 作者推测了该反应的机理: CuBr催化剂、乙炔和配体L1/L4在Na2CO3存在下反应, 生成的中间体A在可见光照射下直接激发生成配合物B. 随后, 被激发的B将一个电子转移到硫鎓盐79上, 以提供Cu(II)物种C, 同时生成烷基自由基D. 后续可能经过两个途径: 在路径a中, 烷基自由基与Cu(II)物种通过笼外的成键反应, 得到所需的产物81. 或者, 在路径b中, 烷基DC反应, 得到三价铜中间体F, 再经过还原消除反应得到产物81.
图式27 可见光/铜催化硫鎓盐与炔烃的反马尔科夫尼科夫开环反应

Scheme 27 Anti-Markovnikov ring-opening of sulfonium salts with alkynes via visible light/copper catalysis

2.2 C(sp3)—X键构建反应(X=Se、S、Te)

2022年, 杨道山课题组[5d]开发了一种铜/光催化环硫鎓盐82与二硫族化合物83的开环反应, 用于构筑烷基硒、硫化物和碲化物84 (Scheme 28). 多种芳基硫鎓盐与二硫化物可以有效地反应, 以中等到较好的产率得到产物(84a~84e). 此外, 烷基硫鎓盐也很好地参与反应(84f). 溴、硝基等吸电子基团在反应中耐受性较好, 反应活性无明显差异(84c, 84d). 值得注意的是, 该方法还可以构筑C(sp3)—S/Te键, 且以中等至较高的产率得到相应的产物(84g, 84h). 作者通过详细的机理验证实验, 提出了如下反应机理: 首先, 基态[Cu(dpp)(Xant- phos)]Cl光催化剂被可见光激活到其激发态. 然后, 硫鎓盐82与激发态的铜配合物发生单电子转移, 生成烷基A和二价铜物种. A与二硫族化合物83反应生成目标产物84, 游离基B经过偶联反应得到83. 在这一阶段, 氧化的铜(II)物种被二异丙基乙二胺还原, 循环再生[Cu(dpp)(Xantphos)]Cl, 完成光催化循环.
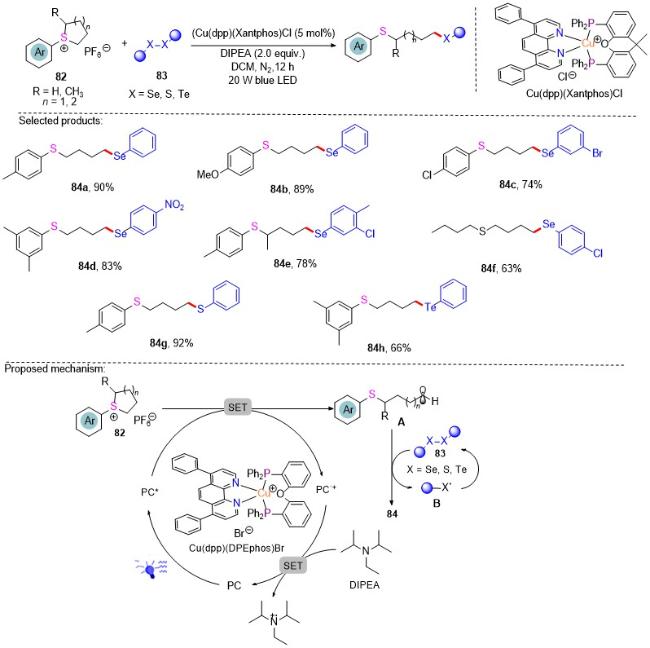
图式28 可见光和铜催化二硫属化合物和硫鎓盐的自由基型开环反应

Scheme 28 Radical type ring opening of sulfonium salts with dichalcogenides by visible light and copper catalysis

2.3 环化构建杂环

由于杂环化合物是许多药物的核心结构单元, 因此开发新的杂环构建的方法一直是有机合成领域的研究热点[39]. 自从光催化硫鎓盐自由基型开环反应被报道以来, 该策略已经被很多课题组应用到杂环化合物的构建中.
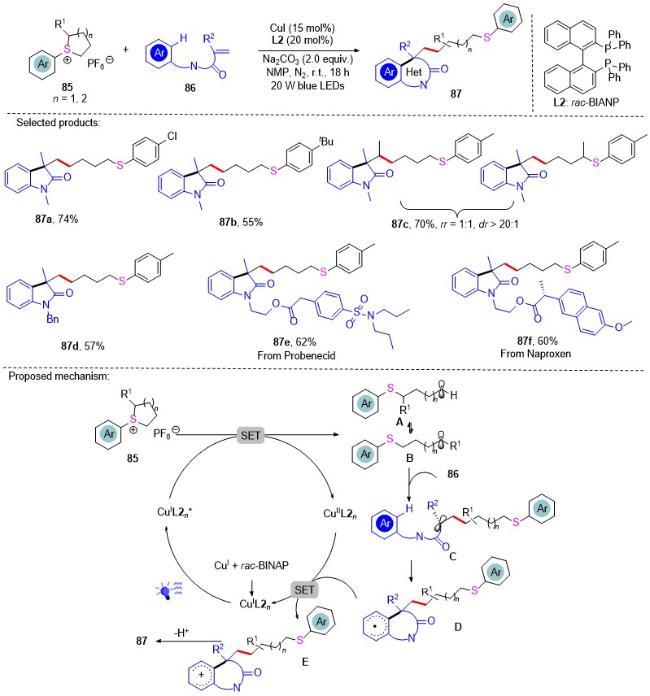
2024年, 杨道山课题组[40]将环硫鎓盐自由基型开环策略应用到自由基串联环化构建杂环的反应中, 发展了一种光催化环硫鎓盐85与烯烃86的串联环化反应, 以构建含硫N-杂环化合物87 (Scheme 29). 反应具有良好的官能团耐受性, 采用该策略合成了一系列含芳基烷基硫醚结构的N-杂环化合物. 各种带有吸电子基团(Cl)或给电子基团(tBu)的环硫鎓盐, 都可以很好地与N-芳基丙烯酰胺类化合物反应(87a, 87b). 值得注意的是, 当使用2-甲基取代环硫鎓盐时, 得到了两个区域选择性异构体的混合物(87c); 含苄基的N-官能化丙烯酰胺以中等到良好的产率生成了相应的氧化吲哚类产物(87d). 更重要的是, 一些药物活性分子的衍生物, 如丙磺舒和萘普生等, 都可以很好地参与反应(87e, 87f), 在生物活性分子修饰方面具有潜在的应用前景. 根据大量的机理研究, 作者提出了可能的反应机理: 首先, 原位生成的CuIL2n络合物被激发成CuIL2n*. 接下来, CuIL2n*与环硫鎓盐85发生单电子转移反应, 得到CuIIL2n和烷基碳自由基AB. 自由基A主要是动力学速率控制产物, 而B是热力学控制产物, 它们相互转化, 并快速与86反应生成新的碳自由基中间体C. 然后, 自由基C分子内环化得到自由基中间体D, 该中间体可以通过与CuIIL2n进行单电子转移, 进一步转化为碳正离子中间体E, 并释放CuIL2n完成催化循环. 最后, 碳正离子中间体E失去H, 生成含硫的N-杂环87.
图式29 可见光/铜催化环硫鎓盐和烯烃环化合成含硫N-杂环

Scheme 29 Annulation cascades of cyclosulfonium salts and alkenes towards sulfur-containing N-heterocycles by visible light/copper catalysis

2024年, 刘宇和钟龙金团队[41]报道了一种以铜(I)复合物[Cu(TolBINAP)Br]2作为光还原催化剂, 利用可见光引发环状硫鎓盐89开环反应, 并生成相应的烷基自由基中间体, 随后选择性地加成到连接芳香环88的 C=C双键上, 从而进行烷基化/6-exo-trig环化/5-exo- trig环化反应的策略, 实现含硫杂环的构建(Scheme 30). 该方法具有温和的反应条件、较高的区域选择性和广泛的底物适用性(90a~90e). 反应产物可以进一步通过氧化反应转化为含亚砜片段的杂环衍生物(90a'), 为合成具有药用潜力的复杂分子提供了新途径. 其反应机理为: 最初, 光催化剂[Cu]复合物在35 W蓝光LED照射下转化为激发态[Cu]+*复合物. 激发态[Cu]+*物种与硫鎓盐89发生单电子转移(SET)过程, 通过C(sp3)—S键的断裂生成铜(II)复合物[Cu]2+和烷基自由基中间体A. 接着, 自由基中间体A选择性地加成到1,7-二烯88中连接芳香环的C=C双键, 生成稳定的苯基甲基自由基中间体B. 烷基自由基A加成到与芳香环连接的双键上, 能够获得更稳定的苯基甲基自由基. 此外, 这两种C=C双键的电子密度和立体阻碍差异也对选择性产生一定影响. 随后, 发生了一个6-exo-trig自由基环化反应, 生成自由基中间体C, 接着该中间体经历了5-exo-trig自由基环化, 形成中间体D. 随后, [Cu]2+的氧化态与中间体D发生单电子转移(SET)过程, 生成相应的芳香阳离子中间体E, 并再生基态的光催化剂[Cu]复合物. 最后, 芳香阳离子E通过去质子化过程, 转化为目标产物90. 此策略为含硫聚环化合物的合成开辟了新的方向, 尤其是在药物化学和功能材料领域, 具有重要的应用前景.
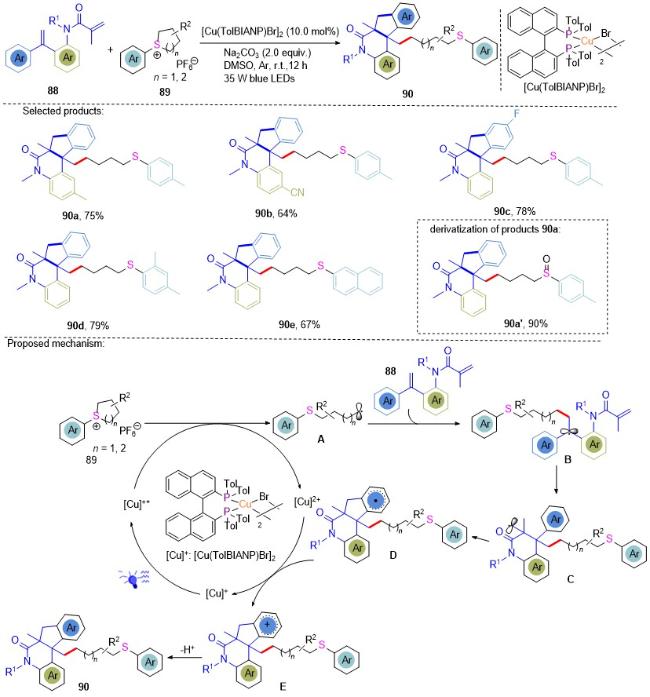
图式30 可见光诱导铜催化1,7-二烯与硫鎓盐的烷基化/外环化反应合成含硫多环化合物

Scheme 30 Visible-light-induced copper-catalyzed alkylation/exo-cyclization of 1,7-dienes with sulfonium salts to access sulfur-con- taining polycyclic compounds

同年, 刘宇和钟龙金团队[42]发展了一种铜光催化N-(邻氰基二芳基)丙烯酰胺91与硫鎓盐92的自由基甲基化/环化反应, 实现了一系列含硫醚片段的N-杂环衍生物93的高效合成(Scheme 31). 该反应条件温和, 产率较高. 作者通过控制实验提出了可能的反应机理: 首先, CuBr和TolBINAP原位形成的CuILn络合物可以吸收光能, 生成激发态中间体CuILn*. 然后, 环硫鎓盐92被激发态的CuILn*还原为CuIILn物种和烷基自由基中间体A. 然后, 自由基A与底物91上的C=C键结合生成新的自由基中间体B, 该中间体B经两次分子内自由基串联环化形成中间体D. 随后, 中间体D与CuIILn物种进行单电子转移, 得到了离域的碳正离子E和CuILn物种. 最后, 中间体E进一步脱去质子得到目标产物93.
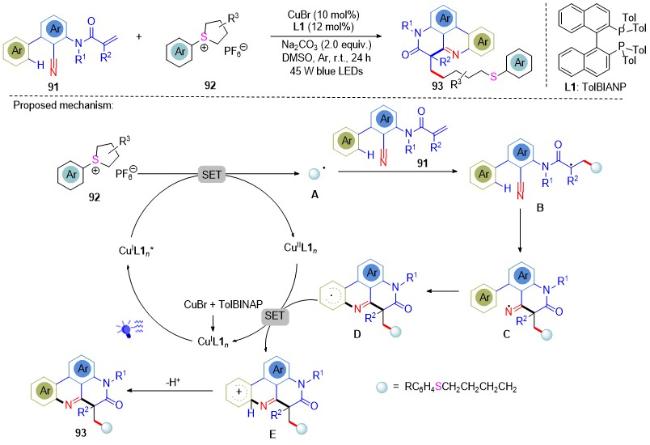
图式31 铜催化下N-(邻氰基二芳基)丙烯酰胺与硫鎓盐的自由基级联环化反应

Scheme 31 Radical cascade cyclization of N-(o-cyanobiaryl)acrylamides with sulfonium salts via synergetic photoredox and copper catalysis

2025年, 刘宇、周全和黄鹏飞团队[43]报道了一种 铜/光催化硫鎓盐95自由基型开环引发的1,7-烯炔类化合物94的串联环化反应, 合成了含硫醚片段的杂多环化合物96/97 (Scheme 32). 作者考察了不同环状硫鎓盐和1,7-烯炔底物的适应性, 发现许多含不同取代基的硫鎓盐和1,7-烯炔底物, 都能高效地生成目标产物(96a~96e). 有趣的是, 在丙烯酰胺部分2号位置存在苄基时, 反应选择性转向了6-exo-dig环化, 而不是1,5-氢原子转移, 并成功转化为苯并[j]菲啉-6(5H)-酮衍生物(97a~97c). 作者提出了可能的反应机理: 首先, 基态光敏化剂CuIL1n在可见光照射下被激发, 生成强还原性的激发态CuIL1n*. 接着, 激发态CuIL1n*和硫鎓盐95发生单电子转移反应, 生成烷基自由基A. 随后, 烷基自由基A与1,7-烯炔化合物94的双键发生自由基加成反应, 生成自由基中间体B, 接着通过6-exo-dig自由基炔烯环化反应生成乙烯自由基中间体C. 接下来, 自由基中间体C通过1,5-氢原子转移(HAT)生成中间体D, 随后经历5-endo-trig自由基环化反应生成自由基E. 最后, 自由基E经过单电子氧化和去质子化反应, 生成所需的产物96a. 另外, 烷基自由基A还可以与1,7-烯炔化合物94 (R=Bn)反应, 首先发生一次自由基加成反应, 随后经过两次自由基环化反应, 生成中间体H. 类似地, 中间体H经过单电子氧化和去质子化反应生成产物97a, 完成光催化剂的循环.
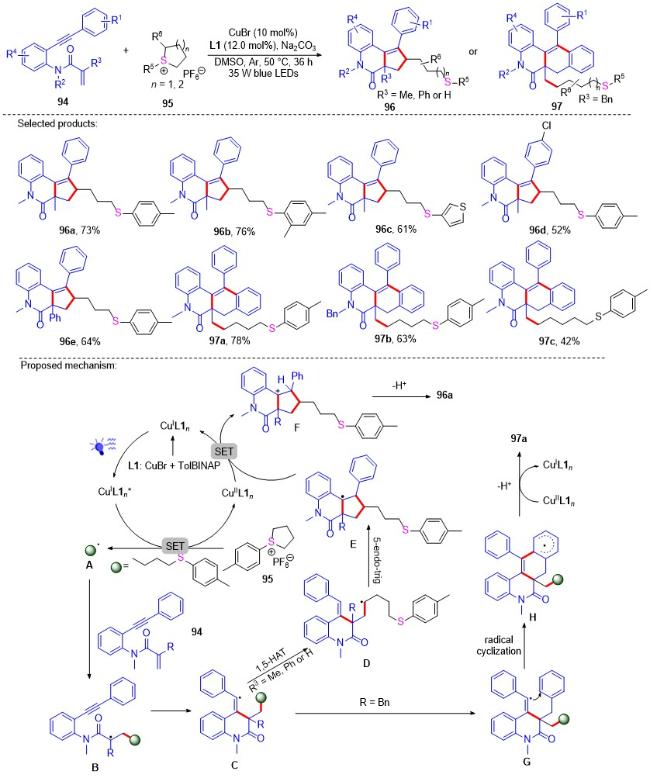
图式32 自由基中继策略光诱导铜催化1,7-烯烃与硫鎓盐的碳环化反应

Scheme 32 Photoinduced copper-catalyzed carbocyclization of 1,7-enynes with sulfonium salts via radical relay strategy

2025年, Dell'Amico团队[44]报道了一种新型的光催化硫鎓盐98/100开环扩环反应, 用于合成含硫的环状化合物99/101, 主要是六元、七元和八元的环状硫化物(Scheme 33). 该策略进一步扩展了硫鎓盐的应用范围, 并使用了微流控技术来提高反应的效率, 减少副产物的生成. 该反应具有很高的区域选择性和立体选择性, 尤其在光照条件下通过光催化剂的激发, 生成了稳定的自由基和碳正离子中间体, 从而使得反应更具选择性. 作者详细描述了反应的机理: 在光照激发下, 光催化剂(PC)经历氧化猝灭过程, 跟硫鎓盐98发生单电子转移反应生成自由基A和光催化剂的自由基阳离子(PC•+). 随后, 分子内自由基捕获反应生成更稳定的自由基B, 接着自由基B被PC•+氧化, 形成稳定的碳正离子C, 并再生基态的光催化剂(PC). 在这个阶段, 碱的作用至关重要, 它促进了消除反应的进行, 通过生成双键, 最终形成硫化物99. 还考察了反应的普适性, 大部分硫鎓盐都能很好地参与反应, 以中等至较高产率成功合成目标产物(99a~99e). 此外, 作者还探讨了不同的亲核试剂(如醇、氨基)对产物的影响(101a~101e).
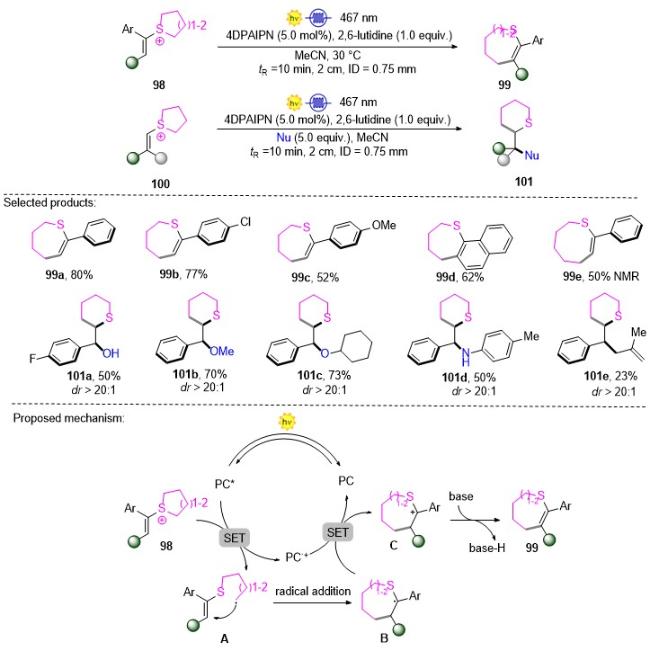
图式33 微流控光催化硫鎓盐环扩环反应用于合成环状硫化物

Scheme 33 Microfluidic photocatalytic ring expansion of sulfonium salts for the synthesis of cyclic sulfides

3 结论与展望

总结了环硫鎓盐在亲核型开环和自由基型开环反应方面的研究进展, 强调了不同类型的开环模式在合成化学中的重要性. 环硫鎓盐作为重要的反应中间体, 在形成多种化学键(如C—C、C—O、C—N、C—S等)方面展现了巨大的应用潜力. 环硫鎓盐的开环反应不仅具有较高的原子经济性和步骤经济性, 而且能够合成多种具有生物活性或功能性的含硫化合物, 扩展了硫化物的合成方法和应用范围. 随着自由基型反应类型的不断发掘, 结合环硫鎓盐的亲核性开环反应, 能够在温和条件下实现复杂分子的高效合成, 减少传统方法中对高温、强酸或强氧化剂的依赖. 此外, 环硫鎓盐的反应性和多样性使其成为一种极具潜力的化学合成工具, 尤其在药物化学、材料科学及有机合成领域具有广泛的应用前景.
尽管环硫鎓盐开环反应已取得显著进展, 但仍有许多挑战需要进一步探索. 首先, 文献报道的环硫鎓盐主要集中于五元环和六元环, 扩展环硫鎓盐的底物范围, 例如三元环或七元环的研究仍是一个挑战. 其次, 反应的立体选择性仍是一个重要的研究方向, 如何实现环硫鎓盐开环反应在立体选择性方面的应用是未来的一个重点. 此外, 尽管已有部分研究揭示了环硫鎓盐的自由基型开环反应机理, 但该领域的反应机理仍需进一步完善. 通过结合理论计算和实验研究, 揭示更多细节和中间体的转化过程, 将有助于设计出更加高效和专一的催化剂. 总之, 环硫鎓盐开环反应的研究在有机合成、药物合成及材料科学等领域具有重要应用, 随着催化技术和反应机制的进一步深入, 未来必将为合成化学和相关领域的发展做出更多贡献.
(Zhao, C.)
[1]
(a) Miękus, N.; Marszałek, K.; Podlacha, M.; Iqbal, A.; Puchalski, C.; Świergiel, A. H. Molecules 2020, 25, 3804.

(b) Melford Chuka, E. CNS Neurol. Disord.: Drug Targets 2025, 24, 1.

(c) Zeng, D.; Wang, M.; Deng, W.-P.; Jiang, X. Org. Chem. Front. 2020, 7, 3956.

(d) Hao, J.; Lv, Y.; Tian, S.; Ma, C.; Cui, W.; Yue, H.; Wei, W.; Yi, D. Chin. Chem. Lett. 2024, 35, 109513.

(e) Li, X.; Cui, W.; Deng, Q.; Song, X.; Lv, J.; Yang, D. Green Chem. 2022, 24, 1302.

(f) Fan, R.; Tan, C.; Liu, Y.; Wei, Y.; Zhao, X.; Liu, X.; Tan, J.; Yoshida, H. Chin. Chem. Lett. 2021, 32, 299.

[2]
(a) Noshi, M. N.; El-awa, A.; Torres, E.; Fuchs, P. L. J. Am. Chem. Soc. 2007, 129, 11242.

(b) Wang, M.; Jiang, X. ACS Sustainable Chem. Eng. 2022, 10, 671.

(c) Wang, N.; Saidhareddy, P.; Jiang, X. Nat. Prod. Rep. 2020, 37, 246.

[3]
(a) Colomer, J. P.; Traverssi, M.; Oksdath-Mansilla, G. J. Flow Chem. 2020, 10, 123.

(b) Péter, Á.; Perry, G. J. P.; Procter, D. J. Adv. Synth. Catal. 2020, 362, 2135.

(c) Xu, Z.; Wan, J.; Liu, Y. Chin. J. Org. Chem. 2023, 43, 2425 (in Chinese).

(徐忠荣, 万结平, 刘云云, 有机化学, 2023, 43, 2425.)

(d) Yang, D.; Yan, Q.; Zhu, E.; Lv, J.; He, W.-M. Chin. Chem. Lett. 2022, 33, 1798.

[4]
(a) Tian, Z.-Y.; Hu, Y.-T.; Teng, H.-B.; Zhang, C.-P. Tetrahedron Lett. 2018, 59, 299.

(b) Nenaidenko, V. G.; Balenkova, E. S. Russ. J. Org. Chem. 2003, 39, 291.

(c) Mondal, M.; Chen, S.; Kerrigan, N. J. Molecules 2018, 23, 738.

(d) Kafuta, K.; Rugen, C. J.; Heilmann, T.; Liu, T.; Golz, C.; Alcarazo, M. Eur. J. Org. Chem. 2021, 2021, 4038.

(e) Šiaučiulis, M.; Ahlsten, N.; Pulis, A. P.; Procter, D. J. Angew. Chem., Int. Ed. 2019, 58, 8779.

(f) Kaiser, D.; Klose, I.; Oost, R.; Neuhaus, J.; Maulide, N. Chem. Rev. 2019, 119, 8701.

[5]
(a) Wang, C.; Liu, B.; Shao, Z.; Zhou, J.; Shao, A.; Zou, L.-H.; Wen, J. Org. Lett. 2022, 24, 6455.

(b) Srogl, J.; Allred, G. D.; Liebeskind, L. S. J. Am. Chem. Soc. 1997, 119, 12376.

(c) Aukland, M. H.; Talbot, F. J. T.; Fernández-Salas, J. A.; Ball, M.; Pulis, A. P.; Procter, D. J. Angew. Chem., Int. Ed. 2018, 57, 9785.

(d) Cui, W.; Li, X.; Guo, G.; Song, X.; Lv, J.; Yang, D. Org. Lett. 2022, 24, 5391.

(e) Zhang, Y.-L.; Yang, L.; Wu, J.; Zhu, C.; Wang, P. Org. Lett. 2020, 22, 7768.

[6]
(a) Gangjee, A.; Zeng, Y.; Talreja, T.; McGuire, J. J.; Kisliuk, R. L.; Queener, S. F. J. Med. Chem. 2007, 50, 3046.

(b) Faucher, A.-M.; White, P. W.; Brochu, C.; Grand-Maître, C.; Rancourt, J.; Fazal, G. J. Med. Chem. 2004, 47, 18.

(c) Ilardi, E. A.; Vitaku, E.; Njardarson, J. T. J. Med. Chem. 2014, 57, 2832.

[7]
(a) Kaldor, S. W.; Kalish, V. J.; Davies, J. F.; Shetty, B. V.; Fritz, J. E.; Appelt, K.; Burgess, J. A.; Campanale, K. M.; Chirgadze, N. Y.; Clawson, D. K.; Dressman, B. A.; Hatch, S. D.; Khalil, D. A.; Kosa, M. B.; Lubbehusen, P. P.; Muesing, M. A.; Patick, A. K.; Reich, S. H.; Su, K. S.; Tatlock, J. H. J. Med. Chem. 1997, 40, 3979.

(b) Gueiffier, A.; Mavel, S.; Lhassani, M.; Elhakmaoui, A.; Snoeck, R.; Andrei, G.; Chavignon, O.; Teulade, J.-C.; Witvrouw, M.; Balzarini, J.; De Clercq, E.; Chapat, J.-P. J. Med. Chem. 1998, 41, 5108.

(c) Chand, S.; Pandey, A. K.; Singh, R.; Kumar, S.; Singh, K. N. Chem.-Asian J. 2019, 14, 4712.

(d) Jafarzadeh, A.; Nemati, M.; Khorramdelazad, H.; Hassan, Z. M. Int. Immunopharmacol. 2019, 70, 156.

(e) Liu, H.; Guo, J.; Yu, D.; Yang, Y.; Yang, X.; Sun, B.; Ma, L.; Li, T.; Wu, X.-H. Int. Heart J. 2025, 66, 21.

(f) Long, Y.; Zheng, Y.; Shen, R.; Xu, B.; Zhou, X. J. Organomet. Chem. 2023, 1002, 122910.

[8]
Badet, B.; Julia, M.; Ramirez-Muñoz, M. Synthesis 1980, 1980, 926.

[9]
(a) Wang, Z.; Shao, Z.; Wang, C.; Wen, J. J. Org. Chem. 2024, 89, 3084.

(b) Tian, Z.-Y.; Lin, Z.-H.; Zhang, C.-P. Org. Lett. 2021, 23, 4400.

(c) Yang, L.-H.; Chen, L.; Yao, W.-S.; Peng, H.-Y.; Xu, X.-Q.; Peng, S.; Xie, L.-Y. J. Org. Chem. 2025, 90, 5407.

(d) Zhou, M.; Tan, X.; Hu, Y.; Shen, H. C.; Qian, X. J. Org. Chem. 2018, 83, 8627.

(e) Zhu, X.; Jiang, M.; Li, X.; Zhu, E.; Deng, Q.; Song, X.; Lv, J.; Yang, D. Org. Chem. Front. 2022, 9, 347.

(f) Altundas, B.; Kumar, C. V. S.; Fleming, F. F. ACS Omega 2020, 5, 13384.

[10]
(a) He, Y.; Huang, Z.; Ma, J.; Huang, F.; Lin, J.; Wang, H.; Xu, B.-H.; Zhou, Y.-G.; Yu, Z. Org. Lett. 2021, 23, 6110.

(b) Li, X.; Li, X.; Cui, W.; Wu, Q.; Wang, L.; Lv, J.; Yang, D. Org. Lett. 2023, 25, 3260.

(c) Li, X.; Jiang, M.; Zuo, J.; Song, X.; Lv, J.; Yang, D. Sci. China: Chem. 2023, 66, 791.

(d) Zhang, Y.; Bao, Z.-P.; Kuai, C.-S.; Wu, X.-F. J. Catal. 2023, 426, 1.

[11]
(a) Lu, Y.; Liu, Q.; Wang, Z. X.; Chen, X. Y. Angew. Chem., Int. Ed. 2022, 61, e202116071.

(b) Kozhushkov, S. I.; Alcarazo, M. Eur. J. Inorg. Chem. 2020, 2020, 2486.

[12]
Xu, H.; Zhang, J.; Zuo, J.; Wang, F.; J.; Hun, X.; Yang, D. Chin. J. Org. Chem. 2022, 42, 4037 (in Chinese).

(徐浩, 张杰, 左峻泽, 王丰晓, 吕建, 混旭, 杨道山, 有机化学, 2022, 42, 4037.)

[13]
Eliel, E. L.; Hutchins, R. O.; Mebane, R.; Willer, R. L. J. Org. Chem. 1976, 41, 1052.

[14]
Wang, N.; Jia, Y.; Qin, H.; Jiang, Z.-X.; Yang, Z. Org. Lett. 2020, 22, 7378.

[15]
Zou, L.-H.; Liu, B.; Wang, C.; Shao, Z.; Zhou, J.; Shao, A.; Wen, J. Org. Chem. Front. 2022, 9, 3231.

[16]
He, Y.; Huang, Z.; Ma, J.; Lin, J.; Zhou, Y.-G.; Yu, Z. Adv. Synth. Catal. 2022, 364, 3023.

[17]
Zhou, J.; Wang, Z.; Xu, H.; Su, M.; Wen, J. Org. Biomol. Chem. 2024, 22, 2953.

[18]
Yang, L.; Shu, J.; Liu, Y.; Jin, Y.-X.; Chen, S. S.; Huang, W.; Xu, X.-Q.; Xie, L.-Y. J. Org. Chem. 2024, 89, 15248.

[19]
Wang, Z.; Su, M.; Xu, H.; Zhou, J.; Wen, J. Adv. Synth. Catal. 2024, 366, 2264.

[20]
Yang, L.-H.; Liu, X.-S.; Liu, C.; Wang, S.-Y.; Xie, L.-Y. J. Org. Chem. 2024, 89, 12668.

[21]
Yang, L.-H.; Chen, L.; Li, B.; Jin, Y.-X.; Liu, Y.; Peng, S.; Xie, L.-Y. Org. Chem. Front. 2024, 11, 5731.

[22]
Qian, C.-W.; Xiang, W.; Gu, M.-Q. Chem.-Eur. J. 2025, 31, e202403990.

[23]
Yang, L.; Yang, Q.-Z.; Shu, J.; Liu, Y.; Jin, Y.-X.; Liu, Q.; Xie, L.-Y. J. Org. Chem. 2025, 90, 8189.

[24]
Li, M.; Ma, J.; Wang, L.; Wu, K.; Zhou, Y.-G.; Yu, Z. J. Org. Chem. 2025, 90, 9593.

[25]
(a) James, S. L.; Adams, C. J.; Bolm, C.; Braga, D.; Collier, P.; Friščić T.; Grepioni, F.; Harris, K. D. M.; Hyett, G.; Jones, W.; Krebs, A.; Mack, J.; Maini, L.; Orpen, A. G.; Parkin, I. P.; Shearouse, W. C.; Steed, J. W.; Waddell, D. C. Chem. Soc. Rev. 2012, 41, 413.

(b) Wang, G.-W. Chem. Soc. Rev. 2013, 42, 7668.

[26]
Peng, S.; Tang, L.; Meng, N.-D.; Peng, H.-Y.; Yao, W.-S.; Tang, S.-S.; Yang, L.-H.; Xie, L.-Y. Tetrahedron 2025, 185, 134816.

[27]
Shu, J.; Huang, W.; Chen, S.-S.; Yang, L.-H.; Xie, L.-Y. Org. Biomol. Chem. 2025, 23, 8392.

[28]
Zheng, S.; Xu, W.; Zhu, L.; Lei, J.; Xiong, B. J. Org. Chem. 2025, 90, 13525.

[29]
(a) Wang, Z.; Chen, Y.; Zhu, C. Chin. J. Chem. 2025, 43, 437.

(b) Yue, B.; Wu, X.; Zhu, C. Chin. J. Org. Chem. 2022, 42, 458 (in Chinese).

(乐柏佟, 吴新鑫, 朱晨, 有机化学, 2022, 42, 458.)

(c) Wu, Y.; Chen, J.-Y.; Ning, J.; Jiang, X.; Deng, J.; Deng, Y.; Xu, R.; He, W.-M. Green Chem. 2021, 23, 3950.

(d) Ji, M.; Zhu, C. Chin. J. Org. Chem. 2021, 41, 2914 (in Chinese).

(吉梅山, 朱晨, 有机化学, 2021, 41, 2914.)

(e) Gui, Q.-W.; Wang, B.-B.; Zhu, S.; Li, F.-L.; Zhu, M.-X.; Yi, M.; Yu, J.-L.; Wu, Z.-L.; He, W.-M. Green Chem. 2021, 23, 4430.

(f) Wen, Y.-C.; Hou, J.-C.; Zhou, Q.; Wang, S.-H.; Jiang, J.; Yang, Z.; Zhu, H.-T.; Wang, Z.-L.; He, W.-M. Chin. Chem. Lett. 2025, 36, 111795.

(g) Xu, H.; Li, X.; Ma, J.; Zuo, J.; Song, X.; Lv, J.; Yang, D. Chin. Chem. Lett. 2023, 34, 108403.

(h) Niu, T.; Liu, J.; Wu, X.; Zhu, C. Chin. J. Chem. 2020, 38, 803.

(i) Zhang, Y.; Tang, Y.; Zhou, Y.-Y. Chin. J. Org. Chem. 2025, 45, 1 (in Chinese).

(张业飞, 唐勇, 周友运, 有机化学, 2025, 45, 1.)

(j) Wang, Z.; Gan, L.; Song, Z.; Liu, Y.; Wan, J.-P. Chin. J. Chem. 2024, 42, 3041.

(k) Wang, D.; Wang, J.; Ma, C.; Jiang, Y.; Yu, B. Chin. J. Org. Chem. 2022, 42, 4024 (in Chinese).

(王丹凤, 汪瑾, 马春华, 姜玉钦, 於兵, 有机化学, 2022, 42, 4024.)

[30]
(a) Prier, C. K.; Rankic, D. A.; MacMillan, D. W. C. Chem. Rev. 2013, 113, 5322.

(b) Chen, J.-R.; Hu, X.-Q.; Lu, L.-Q.; Xiao, W.-J. Acc. Chem. Res. 2016, 49, 1911.

(c) Peng, Q.-H.; Peng, J.; Cai, Y.-L.; Wang, Z.-L.; Yi, R.-N.; Shen, C.; He, W.-M. Acta Chim. Sinica 2025, 83, 1013 (in Chinese).

(彭琼慧, 彭佳, 蔡迎丽, 王祖利, 易荣楠, 沈超, 何卫民, 化学学报, 2025, 83, 1013.)

(d) Xin, C.; Jiang, J.; Deng, Z.-W.; Ou, L.-J.; He, W.-M. Acta Chim. Sinica 2024, 82, 1109 (in Chinese).

(辛翠, 蒋俊, 邓紫微, 欧丽娟, 何卫民, 化学学报, 2024, 82, 1109.)

(e) Song, H.-Y.; Jiang, J.; Wu, C.; Hou, J.-C.; Lu, Y.-H.; Wang, K.-L.; Yang, T.-B.; He, W.-M. Green Chem. 2023, 25, 3292.

(f) Hou, J.-C.; Jiang, J.; Dai, H.; Wang, J.-S.; Li, T.; Chen, X.; He, W.-M. Sci. China: Chem. 2025, 68, 1945.

(g) Zeng, Y.-Y.; Jiang, J.; Wen, Y.-C.; Zhuang, C.-L.; Ou, L.-J.; Yang, Z.; Zhu, H.-T.; Wang, Z.-L.; He, W.-M. Chin. Chem. Lett. 2026, 37, 111776.

(h) Li, H.-C.; Zhang, M.; Lv, Q.; Sun, K.; Chen, X.-L.; Qu, L.; Yu, B. Chin. Chem. Lett. 2025, 36, 110579.

(i) Chen, X.-M.; Song, L.; Pan, J.; Zeng, F.; Xie, Y.; Wei, W.; Yi, D. Chin. Chem. Lett. 2024, 35, 110112.

(j) Guo, G.; Li, X.; Ma, J.; Shi, Y.; Lv, J.; Yang, D. Chin. Chem. Lett. 2024, 35, 110024.

(k) Yuan, X.-Y.; Wang, C.-C.; Yu, B. Chin. Chem. Lett. 2024, 35, 109517.

(l) Yang, S.-H.; Song, J.-C.; Yang, H.; Zhou, M.-Y.; Wei, Z.-H.; Gao, J.-H.; Dong, D.-Q.; Wang, Z.-L. Chin. Chem. Lett. 2023, 34, 108131.

(m) Wu, Q.; Yang, D. Chin. J. Org. Chem. 2024, 44, 3571 (in Chinese).

(吴启龙, 杨道山, 有机化学, 2024, 44, 3571.)

(n) Zhang, Q.; Zhao, Q.; Wu, X.; Wang, L.; Shen, K.; Hua, Y.; Gao, C.; Zhang, Y.; Peng, M.; Zhao, K. Chin. Chem. Lett. 2025, 36, 110167.

(o) Lin, F.; Zhang, Y.; Wu, M.; Liu, H.; Hao, W.-J.; Jiang, B. Chin. J. Org. Chem. 2025, 45, 1729 (in Chinese).

(林风, 张艳, 吴明, 刘会艳, 郝文娟, 姜波, 有机化学, 2025, 45, 1729.)

[31]
(a) Chen, J.; Li, J.; Plutschack, M. B.; Berger, F.; Ritter, T. Angew. Chem., Int. Ed. 2020, 59, 5616.

(b) Berger, F.; Plutschack, M. B.; Riegger, J.; Yu, W.; Speicher, S.; Ho, M.; Frank, N.; Ritter, T. Nature 2019, 567, 223.

(c) Chen, C.; Wang, M.; Lu, H.; Zhao, B.; Shi, Z. Angew. Chem., Int. Ed. 2021, 60, 21756.

[32]
(a) Newman, A.; Gupta, P. ACS Omega 2025, 10, 53624.

(b) Inoue, M.; Malins, L. R.; Renata, H. Org. Lett. 2024, 26, 7775.

(c) Zhang, W.; Liang, Z.; Yao, X. Tetrahedron 2025, 179, 134651.

(d) Ni, Q.; Zhou, Y.; Chen, L.; Liu, Y. Org. Chem. Front. 2025, 12, 975.

(e) Hart, D. J. Science 1984, 223, 883.

(f) Lal Verma, N.; Kumar, M.; Sharma, D.; Jaipal; Kumar, S.; Rathore, N.; Jaiswar, G. Results Chem. 2023, 6, 101130.

(g) Li, H.; Li, S.; Hu, H.; Sun, R.; Liu, M.; Ding, A.; Liu, X.; Luo, W.; Fu, Z.; Guo, S.; Cai, H. Chem. Commun. 2023, 59, 1205.

(h) Xu, X.; Zhang, Y.; Zhang, X. Molecules 2024, 29, 5553.

[33]
Cui, W.; Guo, G.; Wang, Y.; Song, X.; Lv, J.; Yang, D. Chem. Commun. 2023, 59, 6367.

[34]
Chen, H.; Shang, X.; Jiang, N.; Zhou, Q.; Tang, K.-W.; Zhong, L.-J.; Liu, Y. Org. Chem. Front. 2025, 12, 1498.

[35]
Jiang, N.; Chen, H.; Liu, Y.; Zhong, L.-J. Chem. Commun. 2025, 61, 11971.

[36]
Zhu, X.; Song, X.; Li, X.; Wang, F.; Lv, J.; Jiang, M.; Yang, D. Adv. Synth. Catal. 2022, 364, 4384.

[37]
Liu, X.; Li, X.; Wang, L.; Shi, Y.; Lv, J.; Yang, D. Org. Chem. Front. 2024, 11, 2195.

[38]
Li, J.; Chen, C.; Dong, Y.; Lv, J.; Peng, J.-M.; Jiang, Y.-Y.; Yang, D. Chin. Chem. Lett. 2024, 35, 109732.

[39]
(a) Wang, Y.; Wang, J.; Chen, C.; Song, L.; Wang, Z.-L.; Wei, W.; Yi, D. Chem. Commun. 2025, 61, 10812.

(b) Zhao, Y.; Cao, D.; Wan, J.-P.; Liu, Y. Chin. Chem. Lett. 2026, 37, 111740.

(c) Wu, C.; Wu, S.; Huang, Q.; Sun, K.; Huang, X.; Wang, J.; Yu, B. Chin. Chem. Lett. 2025, 36, 110250.

(d) Cui, W.; Li, Y.; Li, X.; Li, J.; Song, X.; Lv, J.; Jiang, Y.-Y.; Yang, D. Chin. Chem. Lett. 2023, 34, 107477.

(e) Zhao, F.; Ding, H.; Sun, T.; Shen, C.; Wang, Z.-L.; Wei, W.; Yi, D. Chin. Chem. Lett. 2026, 37, 111834.

(f) Li, W.; Wang, Y.; Chen, J.; Shi, D.; Zhang, L.; Yu, X.; Wang, Z.-J. Chin. J. Org. Chem. 2024, 44, 2110 (in Chinese).

(李文雅, 王煜, 陈江琦, 史丹, 张良, 余小春, 王正军, 有机化学, 2024, 44, 2110.)

(g) Zuo, J.; Li, X.; Shi, Y.; Lv, J.; Yang, D. Org. Lett. 2024, 26, 3541.

(h) Yi, R.; He, W. Chin. J. Org. Chem. 2024, 44, 1035 (in Chinese).

(易荣楠, 何卫民, 有机化学, 2024, 44, 1035.)

[40]
Ma, J.; Li, X.; Chen, Y.; Shi, Y.; Song, X.; Lv, J.; Yang, D. Chin. J. Chem. 2024, 42, 1637.

[41]
Liu, X.-Q.; Fan, J.-H.; Tang, K.-W.; Zhong, L.-J.; Liu, Y. Adv. Synth. Catal. 2024, 366, 3868.

[42]
Liu, X.-Q.; Chen, H.; Fan, J.-H.; Tang, K.-W.; Zhong, L.-J.; Liu, Y. Org. Lett. 2024, 26, 7650.

[43]
Zhong, L.-J.; Liu, X.-Q.; Huang, P.-F.; Tang, K.-W.; Zhou, Q.; Liu, Y. J. Org. Chem. 2025, 90, 15880.

[44]
Humbrías-Martín, J.; Garrido-González, J. J.; Medrano-Uribe, K.; Pelosi, G.; Laze, L.; Dell’Amico, L. ACS Catal. 2025, 15, 6507.

文章导航

/