综述与进展

自由基介导的1,n-氮迁移反应研究进展

  • 陈嘉豪 ,
  • 占贝贝 , * ,
  • 张夏衡 , *
展开
  • 中国科学院大学杭州高等研究院 化学与材料科学学院 化学与材料科学学院 杭州 310024

收稿日期: 2025-12-11

  修回日期: 2026-01-21

  网络出版日期: 2026-02-05

基金资助

国家自然科学基金(22171049)

国家自然科学基金(22301054)

浙江省自然科学基金(LDQ23B020001)

杭州市领军型创新创业团队项目(TD2022002)

中国科学院大学杭州高等研究院资助项目.

Research Progress in Radical-Mediated 1,n-Nitrogen Migration Reactions

  • Jiahao Chen ,
  • Beibei Zhan , * ,
  • Xiaheng Zhang , *
Expand
  • School of Chemistry and Materials Science, Hangzhou Institute for Advanced Study, University of Chinese Academy of Sciences, Hangzhou, 310024

Received date: 2025-12-11

  Revised date: 2026-01-21

  Online published: 2026-02-05

Supported by

National Natural Science Foundation of China(22171049)

National Natural Science Foundation of China(22301054)

Natural Science Foundation of Zhejiang Province(LDQ23B020001)

Hangzhou Leading Innovation and Entrepreneurship Team Project(TD2022002)

Research Funds of Hangzhou Institute for Advanced Study, University of Chinese Academy of Sciences.

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

自由基介导的1,n-氮迁移反应是一种新型的分子骨架修饰策略, 能够高效地实现含氮官能团在分子内的迁移, 因而在精准构建高价值含氮化合物的研究中受到广泛关注. 综述了基于迁移位点差异的三类氮迁移反应, 包括1,2-氮迁移、1,3-氮迁移以及远程氮迁移, 并分别探讨了它们在有机合成中的应用. 最后, 对该领域未来可能的发展方向进行了展望.

本文引用格式

陈嘉豪 , 占贝贝 , 张夏衡 . 自由基介导的1,n-氮迁移反应研究进展[J]. 有机化学, 2026 , 46(4) : 1560 -1571 . DOI: 10.6023/cjoc202512013

Abstract

The radical-mediated 1,n-nitrogen migration reaction represents a novel strategy for skeleton rearrangement that enables the efficient intramolecular relocation of nitrogen-containing functional groups. As such, it has attracted considerable attention for the precise synthesis of high-value nitrogen-containing compounds. This review summarizes three types of nitrogen migration reactions classified by the migration site, including 1,2-nitrogen migration, 1,3-nitrogen migration, and remote nitrogen migration, along with their applications in organic synthesis. Furthermore, prospects for future development in this field are discussed.

迁移反应作为一类高效的分子骨架重构技术, 在复杂分子的快速构筑及后期官能团化修饰中展现出不可替代的重要价值, 已发展成为有机合成化学领域极具影响力的核心成键策略之一[1-5]. 近年来, 自由基介导的迁移反应受到广泛关注, 并在多种迁移类型中展现出了丰富的反应性与应用潜力. 化学家们在芳基、杂芳基、氰基、烯基及炔基等官能团的迁移反应中实现了碳-碳键的高效构建, 极大地推动了自由基化学的发展[6-13]. 相比之下, 杂原子迁移领域仍存在较多空白, 尤其是氮迁移反应[14-18].
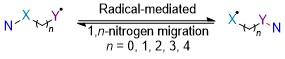
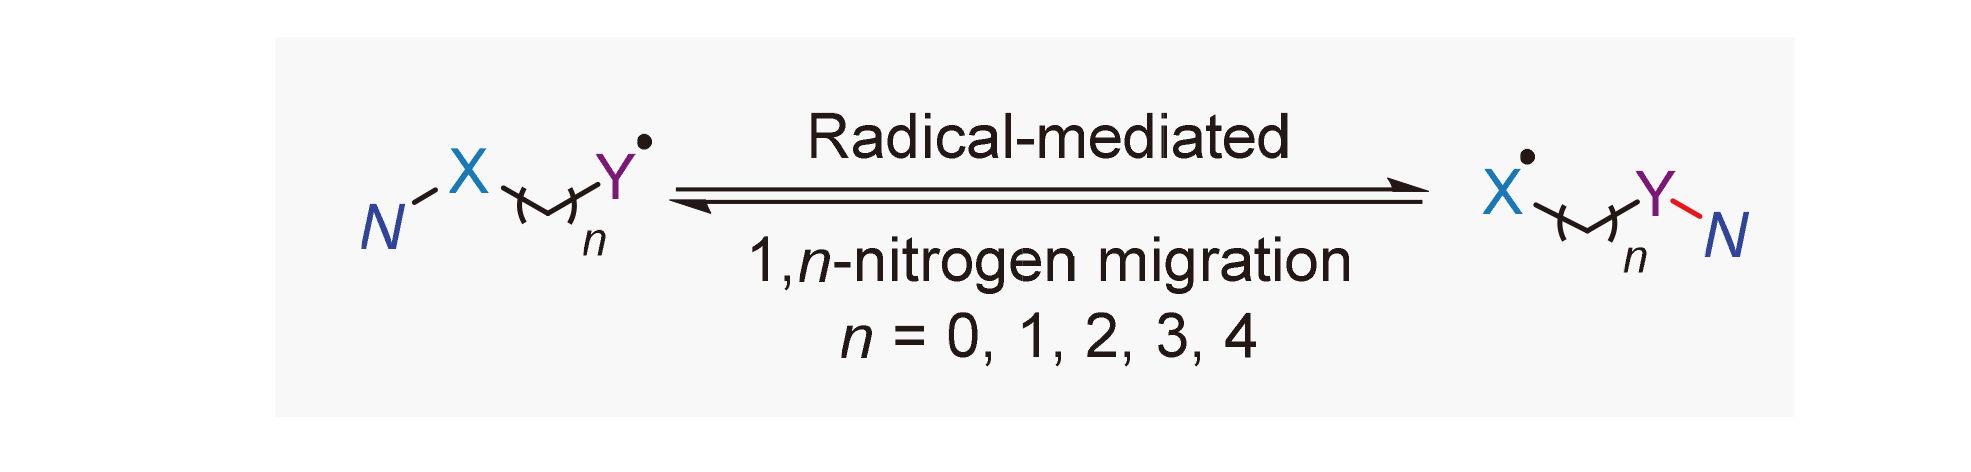
1970年, Chirpich等[19]对源自梭菌属的赖氨酸氨基变位酶进行了研究, 该酶能够催化L-α-赖氨酸转化为L-β-赖氨酸, 由此开创了氮迁移反应研究的先河. 目前, 基于氮原子的骨架编辑已成为一个重要的研究领域[20], 然而针对氮迁移反应的系统性概述仍较为缺乏. 本文综述了1990年至2025年间自由基介导的1,n-氮迁移反应研究进展, 展示了不同策略的反应机理以及在复杂分子构建中的应用前景. 按照迁移位点分类可分为(Scheme 1): (1) 1,2-氮迁移; (2) 1,3-氮迁移; (3)远程氮迁移.
图式1 自由基介导的1,n-氮迁移反应

Scheme 1 Radical-mediated 1,n-nitrogen migration

1 1,2-氮迁移反应

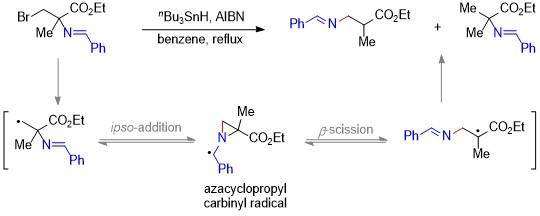
自20世纪70年代Chirpich等[19]报道酶催化1,2-氮迁移反应以来, 自由基介导的1,2-氮迁移便成为最早被深入研究的氮迁移类型. 1990年, Frey等[21]基于依赖5'-磷酸吡哆醛的赖氨酸氨基转位酶的作用机制, 采用亚胺保护的α-氨基酸酯作为底物, 实现了非酶过程的自由基1,2-氮迁移反应, 提出了相应的化学反应模型(Scheme 2). 该模型揭示, 碳自由基对亚胺π键进行ipso-加成, 生成氮丙啶自由基中间体, 继而通过β-断裂实现氮迁移. 这一机制已被后续多项研究证实[22-26], 为新型1,2-氮迁移反应的设计与发展奠定了坚实的理论基础.
图式2 自由基介导的1,2-氮迁移反应

Scheme 2 Radical-mediated 1,2-nitrogen migration

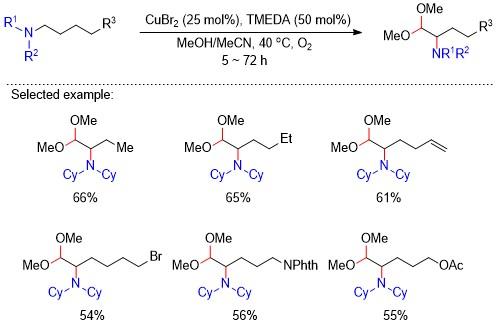
2010年, Loh等[27]报道了铜催化的叔胺重排反应(Scheme 3). 该反应以氧气为氧化剂, 在40 ℃的温和条件下, 通过C(sp3)—H氧化过程, 成功实现了叔胺底物在烷基链上的1,2-氮迁移, 可用于合成α-氨基缩醛. 研究发现, 反应过程中底物易转化为N,N-二环己基甲酰胺副产物; 通过添加N,N,N',N'-四甲基乙二胺(TMEDA)作为配体, 并控制其与溴化铜的比例为2∶1, 可有效抑制该副产物的生成. 此外, 机理实验表明, 反应经历烯胺中间体, 并通过电子转移过程形成氮丙啶离子, 随后开环完成1,2-氮迁移.
图式3 铜催化的1,2-氮迁移反应合成α-氨基缩醛

Scheme 3 Copper-catalyzed 1,2-nitrogen migration for a-amino acetals synthesis

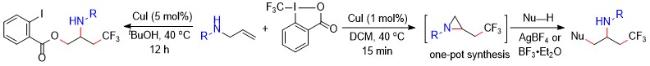
2013年, Sodeoka等[28]研究显示, 在铜盐及Togni试剂存在下, 烯基胺可发生1,2-氮迁移反应, 生成氮迁移的三氟甲基化产物(Scheme 4). 当反应时间从12 h缩短至15 min时, 铜催化剂用量可降至1 mol%, 仍能以较高产率(70%~91%)获得氮丙啶产物, 证实该反应经由氮丙啶中间体进行. 基于此, 作者利用多种亲核试剂, 发展了一锅法三组分氮迁移反应, 为β-三氟甲基胺砌块的合成提供了一种新策略.
图式4 铜催化三氟甲基化/1,2-氮迁移串联反应

Scheme 4 Copper-catalyzed trifluoromethylation/1,2-nitrogen migration cascade reaction

2018年, 关正辉课题组[29]报道了一种氧化环化/1,2-氮迁移串联反应(Scheme 5). 该反应以烯胺酯为底物, 在铜催化剂和氧气氧化条件下, 两分子烯胺酯通过迁移与环化过程, 生成氨基甲基取代的吡咯. 对于N-芳基取代的烯胺酯, 带有缺电子取代基的底物比带有富电子取代基的底物表现出更高反应活性; 而N-烷基取代的底物则无法有效生成目标产物. 根据机理实验结果,作者提出了如下反应历程: 烯胺酯首先在二价铜作用下发生单电子氧化, 随后对另一分子烯胺酯加成, 生成自由基中间体Int-1; Int-1经铜盐进一步氧化脱氢, 形成亚胺中间体Int-2. 该中间体随后异构化生成Int-3, 并与二价铜作用, 转化为Int-4. Int-4经由分子内亲核加成及铜盐氧化, 生成中间体Int-6; 后者发生自由基偶联, 得到氮丙啶中间体Int-7, 最终经开环及1,2-氮迁移过程, 得到目标产物氨基甲基吡咯.
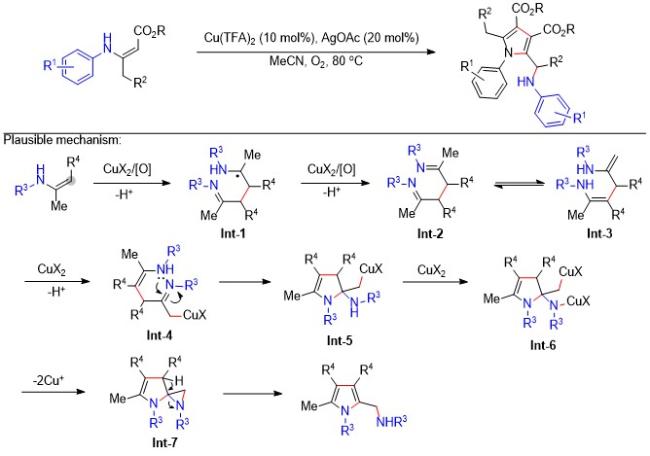
图式5 铜催化的氧化环化/1,2-氮迁移串联反应

Scheme 5 Copper-catalyzed oxidative cyclization/1,2-nitrogen migration cascade reaction

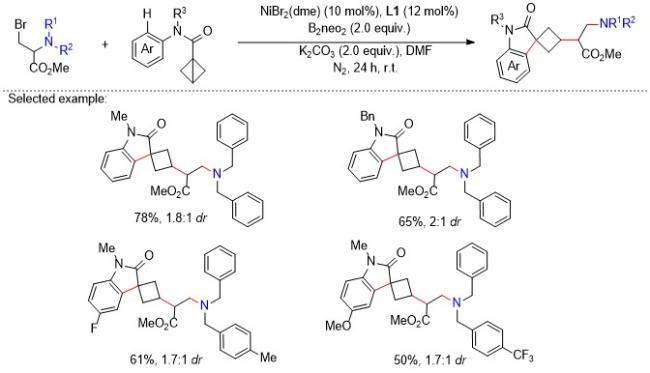
2024年, 唐石课题组[30]基于镍/硼协同催化体系, 以β-溴代-α-氨基酸酯为底物, 发展了一种全新的1,2-氮迁移策略(Scheme 6). 作者通过系统的机理研究, 揭示了该反应不同于Frey等先前提出的路径, 并不历经氮丙啶型中间体, 而是经由氮消除-易位-加成的反应途径. 在该机制中, 二硼添加剂发挥关键作用: 除作为还原剂外, 它还通过与氮配位促进C—N键断裂. 该方法通过自由基1,2-氮迁移串联C—H偶联、卤代或硒化, 能够高效构建结构多样的β-氨基酸酯类化合物, 并展现出良好的官能团兼容性, 以及优异的区域选择性与非对映选择性. 双环[1.1.0]丁烷(Bicyclo[1.1.0]butanes, BCBs)的自由基开环反应在复杂螺环分子构建中展现出显著的合成潜力[31-32]. 在此基础上, 该研究小组[33]进一步利用镍/硼催化体系, 发展了基于1,2-氮迁移与BCBs开环的串联反应, 实现了螺环丁基-β-氨基酸酯的高效合成(Scheme 7).
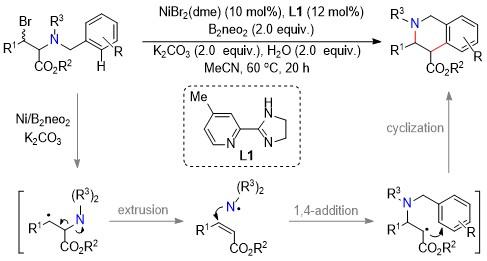
图式6 镍/硼协同催化1,2-氮迁移反应合成β-氨基酸酯

Scheme 6 Nickel/diboron cooperative catalysis for the synthesis of β-amino acid esters via 1,2-nitrogen migration

图式7 镍催化BCBs开环/1,2-氮迁移串联反应

Scheme 7 Nickel-catalyzed BCBs ring-opening/1,2-nitrogen migration cascade reaction

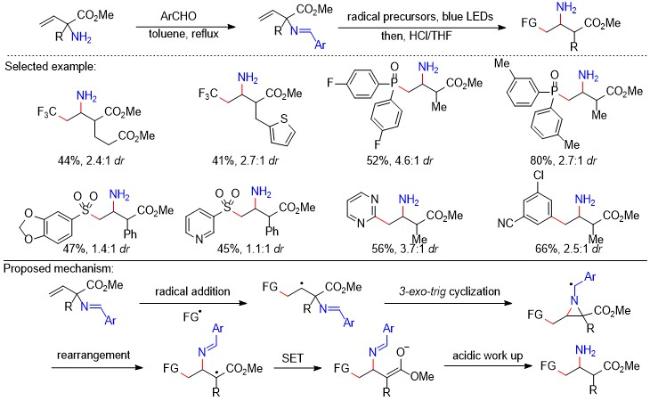
2025年, 张夏衡课题组[34]受酶促反应机制启发, 以乙烯基取代的α-氨基酸酯为底物, 结合光氧化还原催化策略, 成功实现了仿生的1,2-氨基在烷基链上的迁移反应(Scheme 8). 该策略反应条件温和, 底物适用范围广, 能够兼容多种自由基前体, 为多种非天然β-氨基酸衍生物的合成提供了一种高效方法. 机理研究表明, 反应经自由基加成启动, 历经3-exo-trig环化形成氮丙啶型自由基中间体, 随后发生重排及单电子转移(Single electron transfer, SET)过程, 最终生成目标迁移产物.
图式8 光催化仿生的1,2-氮迁移反应

Scheme 8 Visible-light-induced biomimetic 1,2-nitrogen migration

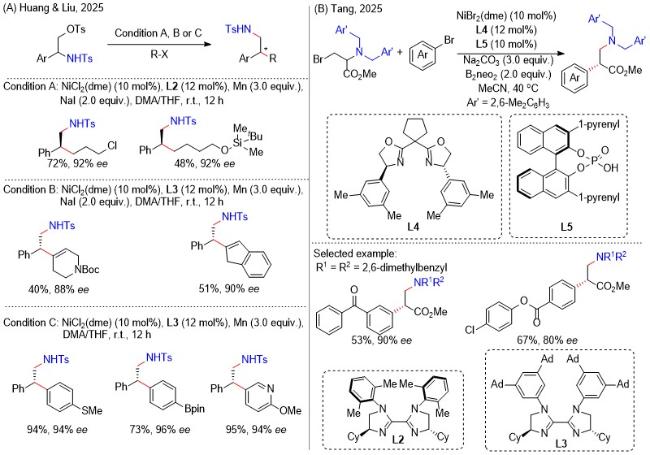
2025年, 黄渊和刘松等[35]合作开发了镍催化的不对称1,2-氮迁移偶联反应(Scheme 9A). 作者通过设计一类新型手性双咪唑啉配体, 以易得的β-氨基醇磺酸酯为底物, 串联氮迁移过程与交叉偶联反应, 从而建立了一种模块化合成手性β-芳基乙胺的方法. 该策略进一步通过对药物活性分子手性前体的合成, 展示了其在药物化学领域的潜在应用价值. 同年, 唐石课题组[36]报道了类似的研究工作, 利用手性双噁唑啉与手性磷酸双配体体系, 实现了镍催化的不对称交叉偶联/1,2-氮迁移串联反应, 能够高立体选择性地构建手性β-氨基酸酯衍生物(Scheme 9B).
图式9 镍催化的不对称交叉偶联/1,2-氮迁移串联反应

Scheme 9 Nickel-catalyzed asymmetric cross-coupling/1,2-nitrogen migration cascade reaction

2 1,3-氮迁移反应

自由基介导的1,3-氮迁移需要经过一个在动力学上较为不利的四元环过渡态, 致使反应能垒较高[37-38]. 因此, 与1,2-或远程氮迁移相比, 1,3-氮迁移的实现难度更大, 相关研究的发展进程也相对更为缓慢.
直至2017年, 王细胜课题组[39]报道了一种二价铜催化、氧气作为氧化剂的1,3-氮迁移反应(Scheme 10). 该策略通过氮中心自由基对苯环的4-exo-trig环化过程, 开发了从α,α-双取代苄胺直接、高效合成吲哚类化合物的新方法. 在筛选添加剂时, 由于反应副产物是水, 作者在体系中加入了硫酸镁作为除水剂, 从而在一定程度上提高了反应产率. 此外, 该反应被成功应用于多种具有生物活性的天然产物和药物分子的后期修饰, 进一步凸显了该策略良好的应用潜力. 反应起始于铜促进的仲胺氧化, 生成氮中心自由基中间体Int-8, 该自由基对苯环进行4-exo-trig环化, 形成6并4环状自由基中间体Int-9. 紧接着Int-9经单电子氧化与去质子化, 生成环状胺Int-10, 后者继而发生retro-4π开环及1,5-氢迁移, 得到中间体Int-12. 随后, Int-12在铜氧化作用下转化为氮中心自由基Int-13, 该自由基对烯烃进行5-endo-trig环化形成中间体Int-14后, 经由单电子氧化及去质子化, 最终得到目标吲哚类产物.
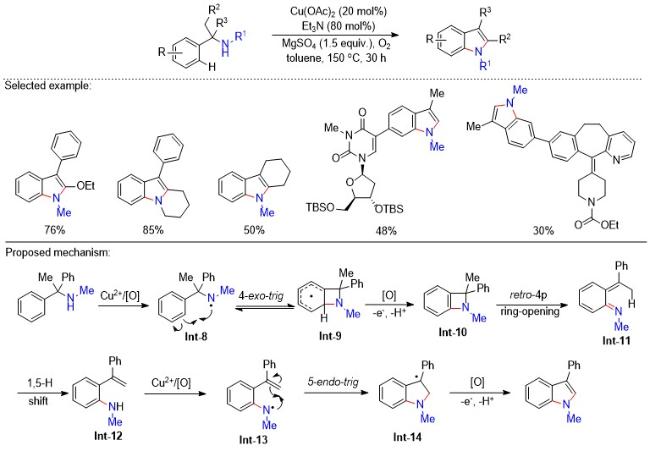
图式10 铜催化1,3-氮迁移反应合成吲哚类化合物

Scheme 10 Copper-catalyzed 1,3-nitrogen migration for indole synthesis

非天然α-氨基酸在药物化学与合成化学等领域发挥关键作用, 既可修饰蛋白质功能, 又能作为手性合成砌块[40-42]. 2022年, Meggers等[43]采用自主开发的手性钌、铁催化剂, 通过分子内对映选择性C(sp3)—H键氮宾插入反应, 高效实现了高立体选择性的1,3-氮迁移反应(Scheme 11). 该策略以来源广泛的羧酸为起始底物, 使其与N-Troc保护的羟胺发生偶联, 生成氮杂酯中间体; 随后经不对称1,3-氮迁移反应, 利用两步过程快速构建出非天然手性α-氨基酸衍生物. 以手性钌催化剂为例, 作者提出了如下反应机理: 氮杂酯首先在钌催化剂作用下发生N—O键断裂, 生成中间体Int-15; 随后经立体专一性氢原子转移(Hydrogen atom transfer, HAT)过程, 产生双自由基中间体Int-16. 该中间体迅速发生自由基关环, 形成螯合物Int-17, 最后经质子化得到手性α-氨基酸产物. 之后, 该团队在前述策略的基础上进一步优化反应条件, 开发了改进的手性铁催化体系, 以更高的收率和对映选择性合成N-Boc保护的手性氨基酸衍生物[44,45].
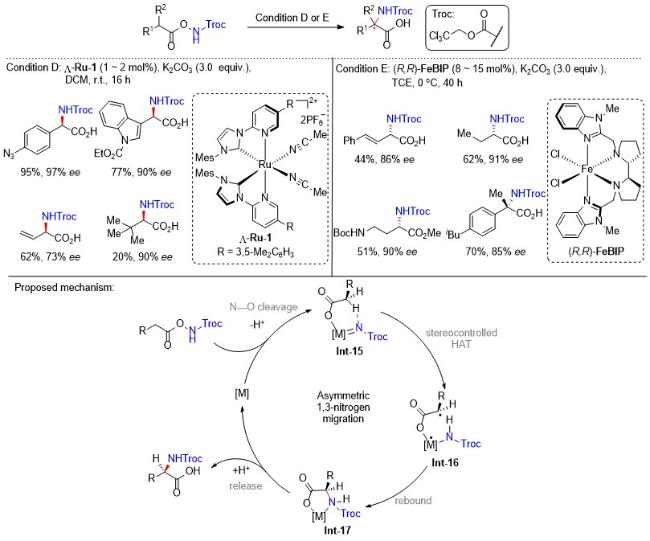
图式11 钌、铁催化的对映选择性1,3-氮迁移反应合成手性α-氨基酸

Scheme 11 Ru or Fe-catalyzed enantioselective 1,3-nitrogen migration to access chiral α-amino acids

2025年, 杨扬和刘鹏等[46]通过合作研究, 利用定向进化改造的非血红素铁酶, 成功实现了对映选择性的1,3-氮迁移反应(Scheme 12). 凭借该酶中心多配位模式的优势, 该策略能够对二级和三级C(sp3)—H键进行胺化反应, 从而高效合成一系列α-三取代和α-四取代的非天然D-氨基酸衍生物. 值得注意的是, 该方法还可用于构建“甲基-乙基”手性中心[47], 以良好收率及对映选择性(88∶12 er)获得α-甲基乙基取代的手性氨基酸衍生物, 为解决此类手性识别难题提供了一种新的酶催化策略. 然而, 该策略对非活化烷基链底物中的C(sp3)—H键胺化仍不适用. 近日, 作者通过改进的非血红素铁酶催化体系, 实现了立体专一性地合成非天然L-氨基酸衍生物[48-49], 进一步凸显了生物催化方法在手性分子合成中的巨大潜力, 也为开发新型可持续的非天然酶促反应提供了重要借鉴. 随后, 赵群[50]、肖汉[51]等同样开发了用于合成手性α-氨基酸的非血红素铁酶催化体系. 同年, 潘慧杰课题组[52]利用生物素-链霉亲和素技术, 以手性八面体铁络合物作为催化中心, 构建出一类全新的人工金属酶催化剂, 并成功实现了上述类似的不对称1,3-氮迁移反应. 该策略的一个重要优势在于能够有效兼容非活化烷基链底物, 以高达98% ee的对映选择性获得手性α-氨基酸产物.
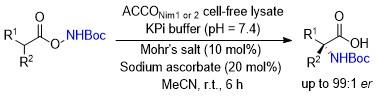
图式12 非血红素铁酶催化的不对称1,3-氮迁移反应合成手性α-氨基酸

Scheme 12 Nonheme Fe 1,3-nitrogen migration for asymmetric chiral α-amino acids synthesis

3 远程氮迁移反应

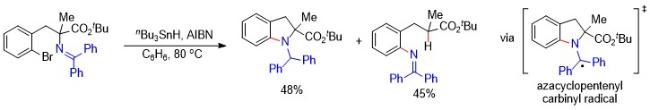
Johnston等[53]在2003年的一项研究中观察到, 氮杂环戊烯基卡宾自由基中间体的异构化中存在1,4-氮迁移现象(Scheme 13). 他们发现, 氮杂环戊烯基卡宾自由基经过5-exo环化/断裂过程后, 可实现亚胺基团从sp3-C到sp2-C的1,4-氮迁移, 这一发现为后续开发远程氮迁移反应提供了重要指导.
图式13 自由基介导的1,4-氮迁移反应

Scheme 13 Radical-mediated 1,4-nitrogen migration

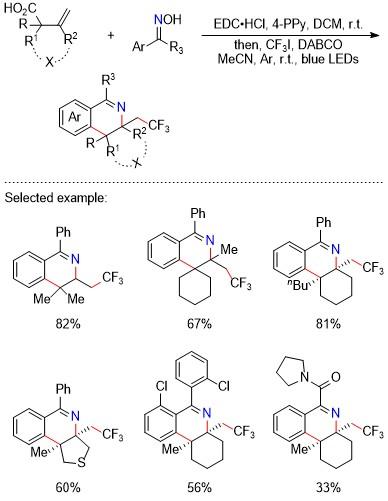
2021年, 韩丙课题组[54]报道了第二例自由基介导的远程氮迁移反应. 该团队基于电子供体-受体(Electron donor-acceptor, EDA)复合物策略[55-57], 以烯烃衍生的二芳基酮肟醚为底物, 实现了从氧中心至碳中心的1,4/5-氮迁移反应(Scheme 14). 机理研究表明: 该反应经由奎宁环与自由基前体作用产生自由基, 进而对烯烃进行加成引发反应; 随后历经5/6-exo-trig环化及N—O键断裂过程, 最终通过脱氢步骤生成相应的1,4/5-氮迁移产物. 该方法无需金属参与, 可在室温或光照条件下温和进行. 它不仅兼容Togni试剂、氟烷基碘等自由基前体, 还适用于多种缺电子和富电子自由基, 如芳基/烷基磺甲基、三氯甲基、烷基和叠氮自由基, 从而为β(γ)-氨基酮类化合物的合成提供了一条高效途径. 随后, 该团队开发了一种自由基串联反应策略, 以三氟碘甲烷为三氟甲基化试剂, 芳基酮肟同时作为酸活化剂与双官能化试剂, 实现了3-烯酸的高效1,2,3-三官能团化(Scheme 15)[58]. 该反应始于三氟甲基自由基对原位生成的烯酸酯末端烯烃的加成, 并经由1,4-氮迁移、脱羧及芳基化过程, 可以优异的区域选择性和非对映选择性构建三氟甲基化3,4-二氢异喹啉骨架.
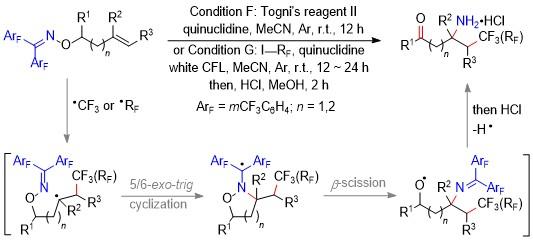
图式14 基于EDA策略的自由基1,4/5-氮迁移反应合成β(γ)-氨基酮

Scheme 14 Radical 1,4/5-nitrogen migration access to β(γ)-amino ketones via EDA strategy

图式15 基于1,4-氮迁移的3-烯酸自由基脱羧1,2,3-三官能团化反应

Scheme 15 Radical decarboxylative 1,2,3-trifunctionalization of 3-enoic acids via 1,4-nitrogen migration

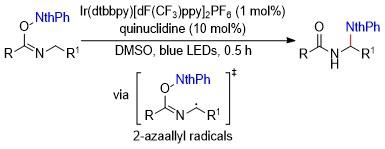
2022年, 吴劼课题组[59]报道了一种基于1,4-氮迁移过程的三组分自由基反应(Scheme 16). 该策略采用芳基重氮四氟硼酸盐作为芳基源, 焦亚硫酸钠作为二氧化硫源, 实现了非活化烯烃的氨基磺酰化. 该反应条件温和, 官能团兼容性良好, 无需额外氧化剂与添加剂, 可在室温下高效构建β-氨基砜类化合物. 同年, 施敏和魏音等[60]N-羟基邻苯二甲酰亚胺亚氨酸酯为底物, 报道了一例可见光诱导的1,4-氮迁移反应, 在温和条件下实现了仲N-烷基苯甲酰胺N-α位C(sp3)—H键胺化反应(Scheme 17). 机理实验与密度泛函理论(Density functional theory, DFT)计算证实, 反应涉及HAT过程, 产生2-氮杂烯丙基自由基中间体.
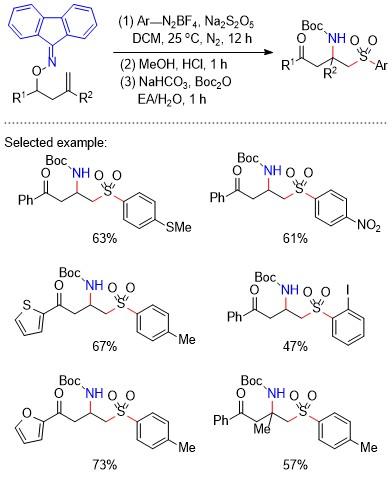
图式16 基于1,4-氮迁移的三组分自由基反应合成β-氨基砜

Scheme 16 Radical three-component reaction for the synthesis of β-amino sulfones via 1,4-nitrogen migration

图式17 可见光诱导的N-烷基苯甲酰胺N-α C(sp3)—H胺化反应

Scheme 17 Visible-light-induced N-α C(sp3)—H amination of N-alkyl benzamides

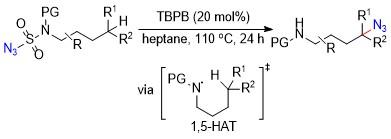
2023年, Meggers课题组[61]在其前期1,3-氮迁移研究[43-45]的基础上, 利用八面体手性钌催化剂, 发展了一类氮宾介导的1,6-氮迁移反应(Scheme 18). 该策略巧妙地将分子内亲核试剂共价连接于氮宾前体, 通过环内亲核加成与胺基环外加成的协同过程, 实现了分子内烯烃的对映选择性氨氧化反应. 该方法能够以较高的收率和优异的对映选择性, 高效构建含有手性季碳中心的γ-氨甲基-γ-内酯. 此外, 所得产物可进一步衍生为δ-内酰胺、噁唑啉酮及四氢呋喃等重要手性杂环骨架, 展现出良好的合成应用潜力. 而后, 夏勇等[62]开发了一种自由基介导的远程惰性C(sp3)—H键叠氮化方法(Scheme 19). 该反应以磺酰胺叠氮底物作为自由基前体和叠氮源, 通过1,5-HAT过程, 实现分子内1,6-氮迁移, 可以优异的位点选择性实现叔、仲、伯及苄基C(sp3)—H键叠氮化.
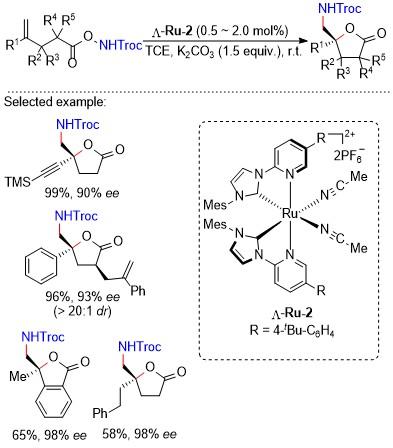
图式18 钌催化的对映选择性1,6-氮迁移反应合成手性γ-氨甲基-γ-内酯

Scheme 18 Ru-catalyzed enantioselective 1,6-nitrogen migration to access chiral γ-aminomethyl-γ-lactones

图式19 基于1,6-氮迁移的磺酰胺远程C(sp3)—H叠氮化反应

Scheme 19 Remote C(sp3)—H azidation of sulfamoyl azides via 1,6-nitrogen migration

2024年, 韩丙课题组[63]利用1,4-氮迁移过程, 报道了一例新颖的非活化烯烃双官能团化反应(Scheme 20). 该策略在可见光诱导下, 通过串联烯烃碳胺化和Hof- mann-Löffler-Freytag (HLF)反应[64,65], 实现了腙类化合物N—N键断裂及1,4-氮迁移, 发展了一种通过自由基途径, 利用腙N—N模块的新方法. 该反应条件温和, 底物适用范围广, 可兼容多种碘代自由基前体. 值得一提的是, 当使用β-溴代烯烃参与反应时, 在碱性条件下可经历两次连续消除, 以良好的收率得到单一(Z,Z)-构型的共轭二烯产物. 随后, 田仕凯和张目亮等[66]也报道了一例基于可见光诱导腙N—N键断裂的1,4-氮迁移反应, 实现了非活化烯烃的氨磺酰化反应.
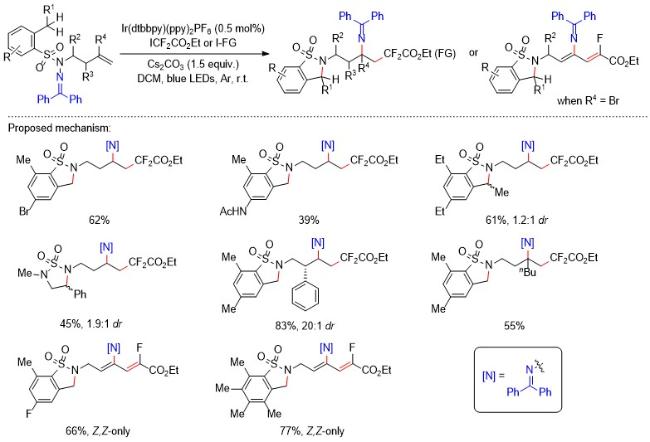
图式20 可见光诱导的碳胺化/1,4-氮迁移串联反应

Scheme 20 Visible-light-induced carboamination/1,4-nitrogen migration cascade reaction

2025年, 黄焕明课题组[67]采用可见光诱导的能量转移(Energy transfer, EnT)策略[68-71], 成功实现了氧杂π,σ-甲烷重排反应, 经由1,4-氮迁移和Norrish-Yang环氧化过程, 高效合成α-氨基环氧化合物(Scheme 21). 反应效率与光敏剂的三线态能量密切相关, 其中9-噻吨酮为最优选择. 该反应体系简单, 官能团兼容性良好, 可适用于多种杂环底物; 对于共轭二烯类底物, 也能顺利得到目标环氧化产物, 但不适用于四元环或五元环产物的生成. 机理实验结果表明, 反应起始于C—C双键的活化, 而非N—O σ键的断裂; 然后经由5-exo-trig环化和β-断裂产生氧中心自由基物种, 最终通过双自由基偶联关环形成目标环氧产物. 同年, 韩丙课题组[72]和夏鹏举课题组[73]也分别独立报道了该转化, 进一步验证了此光促1,4-氮迁移反应的可行性与普适性.
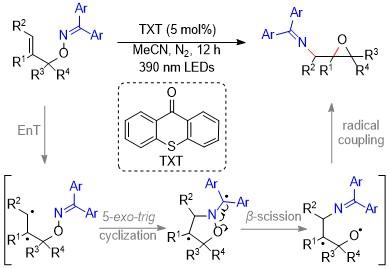
图式21 基于能量转移策略的1,4-氮迁移反应合成环氧化物

Scheme 21 EnT-enabled 1,4-nitrogen migration for epoxide synthesis

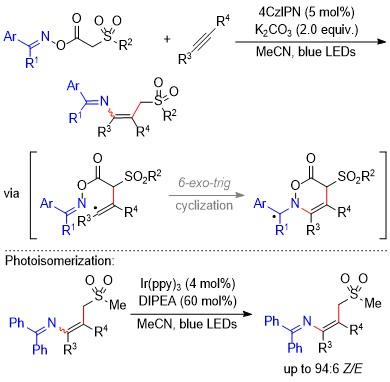
近日, 刘乐课题组[74]采用肟酯作为双官能团化试剂, 通过可见光诱导生成自由基对炔烃加成, 随后历经6-exo-trig环化过程并发生1,5-氮迁移, 高效地实现了炔烃的烷基胺化反应(Scheme 22). 该反应以4CzlPN作为光敏剂, 在蓝光照射下可有效合成多种复杂四取代烯烃, 但其Z/E选择性较差. 为提高产物立体选择性, 作者系统评估了多种光敏剂的三线态激发态能量[75-77], 最终选用Ir(ppy)3进一步对烯烃产物进行光异构化, 成功将Z/E比例提升至94∶6.
图式22 可见光诱导的烷基胺化/1,5-氮迁移串联反应

Scheme 22 Visible-light-induced alkylamination/1,5-nitrogen migration cascade reaction

4 总结与展望

综上, 自由基介导的1,n-氮迁移反应已成为实现官能团迁移与骨架重排的重要策略之一, 因而受到广泛关注. 本综述根据迁移位点的不同, 总结了三类氮迁移反应: 1,2-氮迁移、1,3-氮迁移以及远程氮迁移. 这些策略能够高效地实现分子内含氮官能团的迁移与易位, 为复杂分子的精准合成提供了新途径, 展现出巨大的发展潜力与应用空间. 尽管自由基介导的氮迁移研究已取得显著进展, 但仍存在诸多挑战, 主要包括: (1)反应底物类型相对局限, 目前主要集中于(类)卤代物、烯烃类等活性前体, 而通过HAT过程断裂C—H键, 实现含氮官能团在普通烷基或芳烃碳骨架上迁移的研究仍较为稀缺; (2)在1,3-及远程氮迁移反应中, 基于C—N键断裂的迁移研究尚显不足; (3)立体选择性控制仍是核心瓶颈, 目前已报道的立体专一性氮迁移方法极为有限, 难以满足手性药物及复杂天然产物合成中对光学纯度的严苛要求.
针对上述问题, 该领域未来的发展可从以下方向重点推进: (1)创新催化体系与引发模式, 借助金属催化、光催化、电催化、酶催化或多催化协同策略, 开发基于惰性C—H键活化、新型含氮前体参与的氮迁移反应, 丰富反应类型与底物适用范围; (2)强化机制研究与选择性调控, 通过DFT计算、电子顺磁共振(Electron paramagnetic resonance, EPR)等手段深入解析迁移过程中的中间体结构与反应路径, 为区域选择性、立体选择性的精准调控提供理论支撑; (3)发展手性催化策略, 设计新型手性配体、手性有机催化剂或手性自由基捕获剂, 构建立体专一性的氮迁移反应体系, 实现手性含氮化合物的高效合成; (4)拓展应用场景与合成价值, 将氮迁移策略与其他合成方法学(如交叉偶联、环加成反应)相结合, 应用于复杂分子的全合成及药物分子的结构修饰, 为功能分子的高效构建提供更为强大的工具, 推动有机合成化学向更精准、更高效和更环保的方向发展.
(Lu, Y.)
[1]
Moyano, A.; El-Hamdouni, N.; Atlamsani, A. Chem.-Eur. J. 2010, 16, 5260.

[2]
Song, Z.-L.; Fan, C.-A.; Tu, Y.-Q. Chem. Rev. 2011, 111, 7523.

[3]
Zhang, X.-M.; Tu, Y.-Q.; Zhang, F.-M.; Chen, Z.-H.; Wang, S.-H. Chem. Soc. Rev. 2017, 46, 2272.

[4]
Wu, H.; Wang, Q.; Zhu, J. Eur. J. Org. Chem. 2019, 2019, 1964.

[5]
Du, Y.; Li, S.; Cheng, S.; Jia, H.; Wang, Z.; Han, L.; Zhu, N. Acta Chim. Sinica 2026, 84, 93 (in Chinese).

(杜云哲, 李曙懿, 程思柳, 贾慧劼, 王政, 韩利民, 竺宁, 化学学报, 2026, 84, 93.)

[6]
Studer, A.; Bossart, M. Tetrahedron 2001, 57, 9649.

[7]
Chen, Z.-M.; Zhang, X.-M.; Tu, Y.-Q. Chem. Soc. Rev. 2015, 44, 5220.

[8]
Wu, X.; Zhu, C. Acc. Chem. Res. 2020, 53, 1620.

[9]
Wu, X.; Ma, Z.; Feng, T.; Zhu, C. Chem. Soc. Rev. 2021, 50, 11577.

[10]
Allen, A. R.; Noten, E. A.; Stephenson, C. R. J. Chem. Rev. 2022, 122, 2695.

[11]
Chen, Y.-S.; Cao, Z.; Wu, X.-X.; Zhu, C. Sci. Sinica Chim. 2023, 53, 289 (in Chinese).

(陈亚苏, 曹柱, 吴新鑫, 朱晨, 中国科学: 化学, 2023, 53, 289.)

[12]
He, C.; Zhou, Y.; Duan, X.; Liu, L. Chin. J. Org. Chem. 2025, 45, 1478 (in Chinese).

(贺重隆, 周有康, 段新华, 刘乐, 有机化学, 2025, 45, 1478.)

[13]
Chen, F.; Cao, Z.; Zhu, C. Chem. Commun. 2024, 60, 14912.

[14]
Matsuo, B.; Granados, A.; Majhi, J.; Sharique, M.; Levitre, G.; Molander, G. A. ACS Org. Inorg. Au 2022, 2, 435.

[15]
Jiang, X.-M.; Liu, X.-R.; Chen, A.; Zou, X.-Z.; Ge, J.-F.; Gao, D.-W. Eur. J. Org. Chem. 2022, e202101463.

[16]
Zhang, Y.; Zhou, G.; Liu, S.; Shen, X. Chem. Soc. Rev. 2025, 54, 1870.

[17]
Chen, F.; Cao, Z.; Zhu, C. Angew. Chem. Int. Ed. 2025, 64, e202424667.

[18]
Zhao, G.; Mukherjee, U.; Yao, W.; Ngai, M.-Y. Acc. Chem. Res. 2025, 58, 1815.

[19]
Chirpich, T. P.; Zappia, V.; Costilow, R. N.; Barker, H. A. J. Biol. Chem. 1970, 245, 1778.

[20]
Ding, L.; Fan, Y.; Lu, H. Chem. Soc. Rev. 2025, 54, 8145.

[21]
Han, O.; Frey, P. A. J. Am. Chem. Soc. 1990, 112, 8982.

[22]
Ballinger, M. D.; Reed, G. H.; Frey, P. A. Biochemistry 1992, 31, 949.

[23]
Ballinger, M. D.; Frey, P. A.; Reed, G. H. Biochemistry 1992, 31, 10782.

[24]
Wetmore, S. D.; Smith, D. M.; Radom, L. J. Am. Chem. Soc. 2001, 123, 8678.

[25]
Frey, P. A. Annu. Rev. Biochem. 2001, 70, 121.

[26]
Handa, S.; Rose, C. J. Tetrahedron Lett. 2004, 45, 8643.

[27]
Tian, J.-S.; Loh, T.-P. Angew. Chem. Int. Ed. 2010, 49, 8417.

[28]
Egami, H.; Kawamura, S.; Miyazaki, A.; Sodeoka, M. Angew. Chem. Int. Ed. 2013, 52, 7841.

[29]
Zhao, M.-N.; Zhang, Z.-J.; Ren, Z.-H.; Yang, D.-S.; Guan, Z.-H. Org. Lett. 2018, 20, 3088.

[30]
Hong, Y.; Liao, Z.-C.; Chen, J.-J.; Liu, J.; Liu, Y.-L.; Li, J.-H.; Sun, Q.; Chen, S.-L.; Wang, S.-W.; Tang, S. ACS Catal. 2024, 14, 5491.

[31]
Singha, T.; Bapat, N. A.; Mishra, S. K.; Hari, D. P. Org. Lett. 2024, 26, 6396.

[32]
Xia, P.-F.; Zhou, J.; Yuan, J.; Zeng, R.; Liu, Y.; Tang, K.-W.; Fan, J.-H. Org. Lett. 2024, 26, 6486.

[33]
Li, X.-Y.; Xiao, M.-Q.; Zhou, L.-J.; Zhang, J.-Q.; Zhao, M.-Y.; Wang, S.-W.; Tang, S. Chem. Commun. 2025, 61, 13473.

[34]
Fan, W.; Cui, Y.; Zhan, B.; Chen, Y.; Bao, L.; Liang, Y.; Zhang, X. Nat. Chem. 2025, 17, 941.

[35]
Ren, X.; Qiao, Y.; Zhou, B.; Liu, S.; Huang, Y. Nat. Synth. 2025, 4, 1232.

[36]
Liao, Z.; Li, Z.; Xiao, M.; Deng, Y.; Ma, Z.; Zhou, L.; Dai, G.; Li, X.; Wang, S.; Chen, S.; Li, J.; Tang, S. Nat. Commun. 2025, 16, 7218.

[37]
Wu, Z.; Ren, R.; Zhu, C. Angew. Chem., Int. Ed. 2016, 55, 10821.

[38]
Wu, Z.; Wang, D.; Liu, Y.; Huan, L.; Zhu, C. J. Am. Chem. Soc. 2017, 139, 1388.

[39]
Li, Y.; Wang, R.; Wang, T.; Cheng, X.-F.; Zhou, X.; Fei, F.; Wang, X.-S. Angew. Chem. Int. Ed. 2017, 56, 15436.

[40]
Blaskovich, M. A. T. J. Med. Chem. 2016, 59, 10807.

[41]
Mei, H.; Han, J.; White, S.; Graham, D. J.; Izawa, K.; Sato, T.; Fustero, S.; Meanwell, N. A.; Soloshonok, V. A. Chem.-Eur. J. 2020, 26, 11349.

[42]
Cheng, Z.; Kuru, E.; Sachdeva, A.; Vendrell, M. Nat. Rev. Chem. 2020, 4, 275.

[43]
Ye, C.-X.; Shen, X.; Chen, S.; Meggers, E. Nat. Chem. 2022, 14, 566.

[44]
Zhou, B.; Ye, C.-X.; Meggers, E. Eur. J. Org. Chem. 2023, 26, e202300296.

[45]
Yin, K.; Meggers, E. Synthesis 2024, 56, 2670.

[46]
Zhao, L.-P.; Liu, H.; Mai, B. K.; Zhang, Y.; Cheng, L.; Liu, P.; Yang, Y. Nat. Chem. Biol. 2025, 21, 1773.

[47]
Yang, Y.; Shi, S.-L.; Niu, D.; Liu, P.; Buchwald, S. L. Science 2015, 349, 62.

[48]
Lin, K.; Zhao, L.-P.; Wang, S.; Liu, H.; Zhang, Y.; Mai, B. K.; Liu, P.; Yang, Y. ChemRxiv 2025, doi: 10.26434/chemrxiv-2025-bvbtn.

[49]
Lin, K.; Zhao, L.-P.; Wang, S.; Liu, H.; Zhang, Y.; Mai, B. K.; Liu, P.; Yang, Y. Angew. Chem. Int. Ed. 2026, 65, e202524718.

[50]
Cheng, M.; Li, T.; Gan, Y.; Zhang, W.; Chen, X.; Zhao, Q. Angew. Chem. Int. Ed. 2026, 65, e202515741.

[51]
Yuan, T.; Zhang, M.; Cheng, L.; Zheng, X.; Jiang, S.; Huang, X.; Xiao, H. J. Am. Chem. Soc. 2025, 147, 44041.

[52]
Chen, Q.; Yu, J.; Li, S.; Wang, C.; Zheng, P.; Pan, H.-J. ChemCatChem 2025, 17, e00901.

[53]
Viswanathan, R.; Mutnick, D.; Johnston, J. N. J. Am. Chem. Soc. 2003, 125, 7266.

[54]
Wei, D.; Liu, T.; He, Y.; Wei, B.; Pan, J.; Zhang, J.; Jiao, N.; Han, B. Angew. Chem. Int. Ed. 2021, 60, 26308.

[55]
Lima, C. G. S.; Lima, T. Duarte, M.; Jurberg, I. D.; Paixão, M. W. ACS Catal. 2016, 6, 1389.

[56]
Postigo, A. Eur. J. Org. Chem. 2018, 6391.

[57]
Crisenza, G. E. M.; Mazzarella, D.; Melchiorre, P. J. Am. Chem. Soc. 2020, 142, 5461.

[58]
Liu, T.-M.; Xu, C.-Y.; Wang, Z.-S.; Gao, C.-H.; Li, Z.-H.; Han, B. ChemRxiv 2022, doi: 10.26434/chemrxiv-2022-vz567.

[59]
Zhang, Z.; Wang, J.; Yu, M.; Ye, S.; Wu, J. Org. Lett. 2023, 25, 304.

[60]
Li, L.-H.; Gu, X.-T.; Shi, M.; Wei, Y. Chem. Sci. 2022, 13, 12851.

[61]
Nie, X.; Ritter, C. W.; Hemming, M.; Ivlev, S. I.; Xie, X.; Chen, S.; Meggers, E. Angew. Chem. Int. Ed. 2023, 62, e202314398.

[62]
Li, J.; Zhong, S.; Zhou, P.; Li, X.; Xie, D.; Cai, Y.; Xia, Y. Org. Lett. 2024, 26, 3519.

[63]
Hu, S.-P.; Gao, C.-H.; Liu, T.-M.; Miao, B.-Y.; Wang, H.-C.; Yu, W.; Han, B. Angew. Chem. Int. Ed. 2024, 63, e202400168.

[64]
Teng, X.; Yu, T.; Shi, J.; Huang, H.; Wang, R.; Peng, W.; Sun, K.; Yang, S.; Wang, X. Adv. Synth. Catal. 2023, 365, 3211.

[65]
Wolff, M. E. Chem. Rev. 1963, 63, 55.

[66]
Liu, X.; Wang, L.; Zhang, M.; Tian, S.-K. Org. Lett. 2025, 27, 6743.

[67]
Wang, Q.-Z.; Zheng, Y.; Wu, W.-T.; Huang, H.-M. J. Am. Chem. Soc. 2025, 147, 16248.

[68]
Strieth-Kalthoff, F.; James, M. J.; Teders, M.; Pitzer, L.; Glorius, F. Chem. Soc. Rev. 2018, 47, 7190.

[69]
Zhou, Q.-Q.; Zou, Y.-Q.; Lu, L.-Q.; Xiao, W.-J. Angew. Chem. Int. Ed. 2019, 58, 1586.

[70]
Großkopf, J.; Kratz, T.; Rigotti, T.; Bach, T. Chem. Rev. 2022, 122, 1626.

[71]
Dutta, S.; Erchinger, J. E.; Strieth-Kalthoff, F.; Kleinmans, R.; Glorius, F. Chem. Soc. Rev. 2024, 53, 1068.

[72]
Liu, T.-M.; Zhu, L.-Y.; Qi, M.-H.; Li, S.-J.; Wang, X.-J.; Xu, J.-R.; Han, B. Chem. Sci. 2025, 16, 14811.

[73]
Chen, D.-N.; Qin, L.-L.; Luo, D.-J.; Lv, Y.; Yang, H.-Y.; Ye, D.-D.; Xia, P.-J. Org. Lett. 2025, 27, 5744.

[74]
Zhang, K.; Wang, M.; Jiang, Q.; Dong, B.; Duan, X.-H.; Liu, L. Sci. China Chem. 2026, 69, 858.

[75]
Strieth-Kalthoff, F.; Glorius, F. Chem 2020, 6, 1888.

[76]
Neveselý, T.; Wienhold, M.; Molloy, J. J.; Gilmour, R. Chem. Rev. 2022, 122, 2650.

[77]
Corpas, J.; Mauleón, P.; Arrayás, R. G.; Carretero, J. C. Adv. Synth. Catal. 2022, 364, 1348.

文章导航

/