综述与进展

钌催化C(sp²)—H键的不对称官能化研究进展

  • 廖云 ,
  • 唐丽娟 ,
  • 宗映彤 , * ,
  • 于道鸿 , *
展开
  • 赣南师范大学化学与材料学院 合成药物化学江西省重点实验室 江西赣州 341000

收稿日期: 2025-11-27

  修回日期: 2026-01-12

  网络出版日期: 2026-02-12

基金资助

国家自然科学基金(22461002)

国家自然科学基金(22305046)

江西省自然科学基金(20224BAB213011)

江西省自然科学基金(20232BCJ25050)

江西省自然科学基金(20224BAB213012)

江西省研究生创新专项资金(YC2024-S791)

江西省研究生创新专项资金(YCX23A033)

赣南师范大学大学生创新训练计划(CX240074)

赣南师范大学大学生创新训练计划(CX25051)

Recent Progress in Ruthenium-Catalyzed Asymmetric Functionalization of C(sp²)—H Bonds

  • Yun Liao ,
  • Lijuan Tang ,
  • Yingtong Zong , * ,
  • Daohong Yu , *
Expand
  • Jiangxi Province Key Laboratory of Synthetic Pharmaceutical Chemistry, College of Chemistry and Materials Science, Gannan Normal University, Ganzhou, Jiangxi 341000
* E-mail: ;

Received date: 2025-11-27

  Revised date: 2026-01-12

  Online published: 2026-02-12

Supported by

National Natural Science Foundation of China(22461002)

National Natural Science Foundation of China(22305046)

Natural Science Foundation of Jiangxi Province(20224BAB213011)

Natural Science Foundation of Jiangxi Province(20232BCJ25050)

Natural Science Foundation of Jiangxi Province(20224BAB213012)

Innovation Special Fund Program of Jiangxi Province for Graduate Students(YC2024-S791)

Innovation Special Fund Program of Jiangxi Province for Graduate Students(YCX23A033)

Innovation Training Program of Gannan Normal University for College Students(CX240074)

Innovation Training Program of Gannan Normal University for College Students(CX25051)

摘要

C—H键活化具有无需预官能团化、简洁、高效和绿色等优点, 已成为有机合成中的一种常用策略. 相比于钯、铑和铱等贵金属, 钌催化剂具有催化剂成本低廉、合成容易及稳定好等优点, 使其在C—H活化方面极具前景, 钌催化的不对称C—H键官能团化研究为结构多样的手性化合物的合成提供了新选择. 以不对称C(sp2)—H官能团化中调控产物手性的策略为分类依据, 综述了近年来在钌催化C(sp2)—H键的不对称官能团化领域的进展, 对反应的适用性、官能团兼容性、反应机理和局限性进行了总结, 对该领域所面临的问题和挑战进行了探讨, 并对未来发展方向进行了展望.

本文引用格式

廖云 , 唐丽娟 , 宗映彤 , 于道鸿 . 钌催化C(sp²)—H键的不对称官能化研究进展[J]. 有机化学, 2026 , 46(5) : 1795 -1812 . DOI: 10.6023/cjoc202511025

Abstract

C—H bond activation has emerged as a powerful and sustainable strategy for organic synthesis, as it avoids substrate pre-functionalization and offers simplicity, efficiency, and environmental friendliness. Compared with noble metals such as palladium, rhodium and iridium, ruthenium catalysts are more cost-effective, stable, and readily accessible, thus holding great potential for C—H activation reactions. Ruthenium-catalyzed asymmetric C—H functionalization provides a versatile route to structurally diverse chiral molecules. The progress of asymmetric C(sp2)—H bond functionalization in recent years is dicussed by categorizing asymmetric induction approaches. The reaction scope, functional group tolerance, reaction mechanisms, and limitations of these methods are summarized. The future outlook and existing challenges are also provided.

近年来, C—H键活化取得了长足的发展, 诸多金属被用于C—H活化, 然而使用的金属大部分是Pd、Rh或Ir等贵金属催化剂[1]. 近几年, 廉价金属催化的C—H键活化也受到了越来越多的关注[1i,2]. 不对称C—H键活化及官能团化研究可以避免预官能团化, 直接获得手性化合物, 对手性药物分子的合成具有重要的意义. 自2010年, 余金权课题组[3]首次开创性地实现了不对称 C—H官能团化反应以来, 不对称C—H官能团化研究受到了广泛的关注[4]. 在过渡金属催化的不对称C—H键活化领域, Pd[4a,5]和Rh[6]是两种最常用的金属, 铑催化不对称C—H键官能团化[4b,4c,7]最近也被综述报道. 史炳锋课题组发展了一类易合成的Salox配体[8], 并利用其实现了一系列Co催化的不对称C—H官能团化反 应[9]. 在C—H键活化领域, 早在1993年, Murai课题 组[10]报道了第一例钌催化C—H键活化反应. 随后, Oi[11]、Dixneuf[12]、Ackermann[13]和Jeganmohan[14]等也做出了先驱性的工作. 钌催化C—H键活化反应被认为是最有发展前景的反应, 被广泛研究[15], 这是因为在钌催化C—H活化中, 最常使用的催化剂是钌芳基络合物, 其具有催化剂成本低廉、易制备、反应活性好及选择性好等优点. 然而, 钌催化的不对称C—H键官能团化的研究却非常少, 仅有几篇综述[16]中涉及. 目前, 专门概括总结钌催化不对称C—H官能团化反应的综述非常 少[17], 仅有汪君课题组在2022年末对芳烃钌催化剂参与的立体选择性C—H官能团化研究进行了综述[17]. 近3年来, 该领域又取得了不错的进展, 但没有相关的中文综述报道. 本综述聚焦于钌催化C(sp2)—H键的不对称官能团化, 主要按照实现不对称反应的策略来展开论述. 钌卡宾或奈春作为关键中间体参与的钌催化不对称C(sp3)—H的插入反应近期已被综述[17-18], 故本文不再纳入相关内容.

1 Ru催化不对称C(sp2)—H的官能团化反应

1.1 手性导向基团或辅基策略
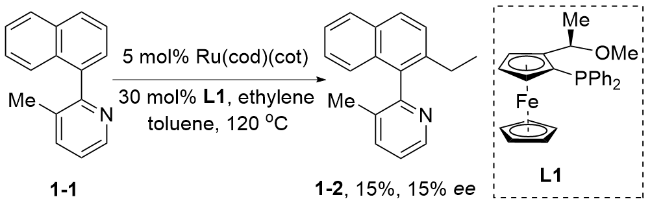
2000年, Murai课题组[19]提出利用C—H活化与烯烃的烷基化反应来构建轴手性化合物的设想并开展探究, 获得初步反应结果(Scheme 1). 该反应产物的产率和对映体过量均较低(15%, 15% ee). 尽管反应效率与对映选择性不理想, 但该工作首次证实了钌催化不对称 C—H活化构建手性化合物的可行性.
图式1 第一例钌催化的不对称C—H官能团化

Scheme 1 The first ruthenium-catalyzed asymmetric C—H functionalization

崔歆课题组[20]采用手性胺与醛现场形成亚胺瞬态导向基团(TDG), 利用钌催化C—H键活化形成环钌中间体, 手性胺中大位阻基团与钌催化剂上的芳环配体间存在空间排斥, 导致优先形成中间体A, 从而产生手性诱导环境, 调控Ru—C键插入烯烃时的面选择性, 从而实现手性中心的构建(Scheme 2). 反应可以兼容吸电子(F, CF3)及给电子基团(Me, MeO), 烯基上带有芳基或烷基的底物均可参与反应. 作者并未研究其他原子如碳或氧连接的烯醛底物对该反应的适用性. 手性羧酸与环钌中间体会形成离子对中间体, 从而促进了反应的立体选择性. 手性吲哚啉化合物可以经过简单转化形成三环醛类化合物, 该化合物是合成Lysergic酸的中间体. 手性胺与醛形成的醛亚胺与钌催化剂进行反应, 获得了C—H键活化的中间体, 并获得X射线单晶结构, 其显示手性碳与芳基平面的距离为0.3143 nm.
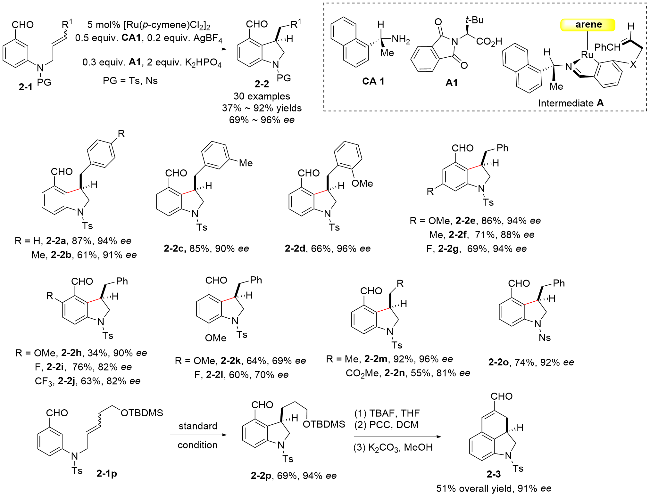
图式2 瞬态导向基团辅助的不对称C—H烷基化构建吲哚啉衍生物

Scheme 2 Transient directing group-assisted asymmetric C—H alkylation reaction for synthesis of indoline derivatives

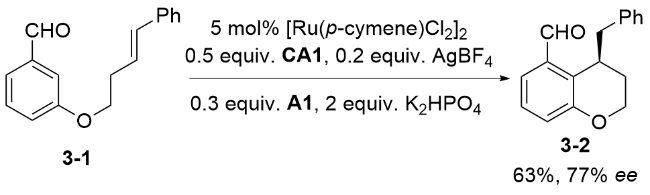
崔歆课题组[21]也探索了氧原子链接的烯丙基醚底物的适用性. 利用同样的瞬态导向策略, 使用相同的手性胺和手性羧酸作为瞬态导向基和添加剂, 实现了钌催化烯丙醚的不对称C—H键活化, 以及四氢吡喃类化合物的合成. 然而经过详细的筛选, 最好的结果仅有63%产率和77% ee, 而且只有1个例子(Scheme 3).
图式3 钌催化O-链接烯基醛的不对称C—H活化构建四氢吡喃化合物

Scheme 3 Ru catalyzed enatioselective C—H activation of O-linker alkenyl aldehyde toward tetrahydrofurans

与此同时, 汪君课题组[22]也独立报道了利用瞬态导向基团(TDG)实现钌催化不对称C—H键官能团化研究. 利用间羟基苯甲醛衍生的烯丙醚底物, 使用手性胺作为TDG, 实现了含手性基团的苯并二氢呋喃的合成(Scheme 4). 三氟乙酸的添加促进了手性胺与醛的缩合, 形成瞬态导向基团, 这对反应来说非常重要, 因为不添加酸时反应并不发生. 该反应可以兼容给电子、吸电子取代基, 缩醛也可以被兼容. 该反应对烯丙基醚类底物普遍适用, 但碳连接的烯丙基烷烃或氮连接的烯丙基胺, 如NH, NPh, NEt保护的底物, 大多没有反应活性, 仅有乙酰基保护的底物可以获得18%的产率和70% ee值. 这与崔歆课题组的工作恰好互补, 因为崔歆的工作基本不适用于烯丙基醚类底物, 仅有1个例子(63%, 77% ee). 利用间羟基1,3-苯二甲酸酯, 经过还原、氧化和甲氧基甲基醚(MOM)保护合成化合物4-4, 然后经过胺解、脱保护得到化合物4-5, 后经过SN2亲核取代反应生成底物4-1m. 在标准反应条件下, 以95%的产率和91% ee值得到化合物4-2m, 然后经过Rh催化脱甲酰化反应, 实现CB2受体激动剂MDA7的不对称合成(Scheme 4).
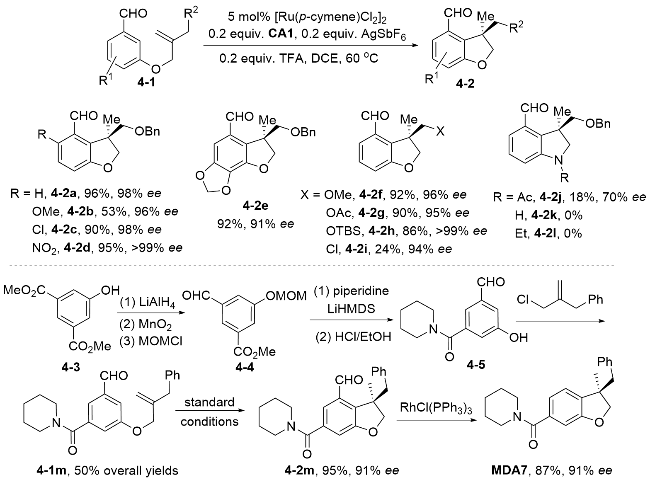
图式4 钌催化立体选择性合成2,3-二氢苯并呋喃及其应用

Scheme 4 Ru catalyzed enantioselective synthesis 2,3-dihyrobenzofuran and its application

最近, 汪君课题组[23]利用氨基醇辅基和芳基羧酸缩合, 合成了手性酰胺, 并利用手性酰胺作为广谱性的手性诱导基团, 实现了钌催化C—H活化, 继而与烯烃、炔丙醇、酮及马来酰亚胺等底物发生不对称的插入反应(Scheme 5), 实现了手性内酯及联烯等化合物的合成. 除了降冰片烯外, 其余脂肪族烯烃基本不参与反应. 此外, 由于降冰片烯较大的位阻, 导致其仅发生氢-芳基化反应, 而不形成环状内酯. 炔丙醇中羟基α位的位阻会影响形成产物的类型; 位阻小时形成内酯, 当位阻较大时则形成手性联烯. 手性酰胺与底物醛在钌催化下发生不对称环化反应形成五元环内酯时, 间位或对位带有取代基的醛可以顺利反应, 但邻位带有取代基的醛, 并不兼容, 可能由于位阻较大所导致. 在与炔丙醇的反应中, 炔丙醇中炔丙基的位阻大小可以调节不同产物的形成. 当使用炔丙基仲醇时, 形成烯基内酯产物5-4; 但使用炔基叔醇时, 形成具有轴手性联烯的手性酰胺5-7, 其中手性酰胺辅基并未脱除. 醋酸锌的添加有利于提高反应的ee值. 为了证明反应的实用性, 产物5-1b经过C—H键的不对称环化和甲基的脱保护两步反应, 以77%的总产率和83% ee值, 获得手性天然产物(R)-Montrou- marin.
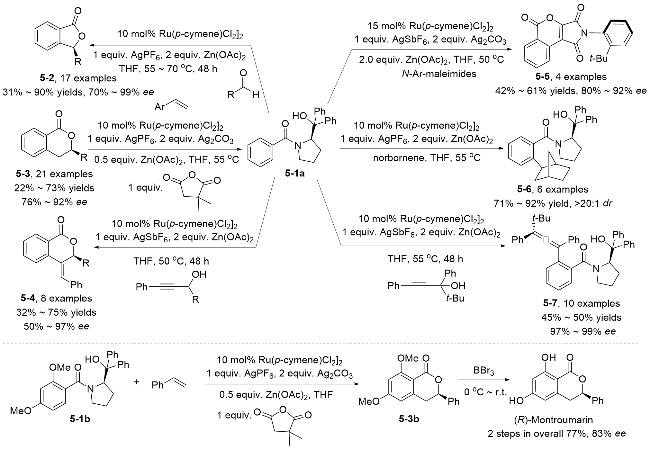
图式5 手性酰胺导向的广谱性不对称C—H官能团化及其应用

Scheme 5 Versatile chiral amide directed asymmetric C—H functionalization and its application

Gandon和Sahoo课题组[24]利用手性亚砜亚胺作为手性导向基团, 实现了钌催化不对称“一锅两次”C—H键官能团化反应(Scheme 6). 首先发生C—H键的不对称氢芳基化, 构建手性二氢呋喃或吲哚啉结构; 然后与炔烃发生C—H活化/环化反应构建异喹啉酮结构, 一锅两次C—H键活化, 构建独特的手性二氢呋喃或吲哚啉并异喹啉酮的化合物, 同时回收手性亚砜化合物, 其可以继续合成手性原料, 实现了导向基的回收和利用. 根据分子内烯烃的位阻大小, 可以通过调节手性砜的位阻来调控反应的立体选择性. 当烯丙基醚上的烯基是不含取代基的末端烯烃时, 需使用位阻较大的(S)-4-甲氧基- 1-萘基亚砜亚胺作导向基, 才能取得较好的立体选择性; 但是当烯基上含有取代基时, 烯基位阻较大, 使用位阻较小的(S)-苯基亚砜亚胺作为导向基, 即可取得好的立体选择性.
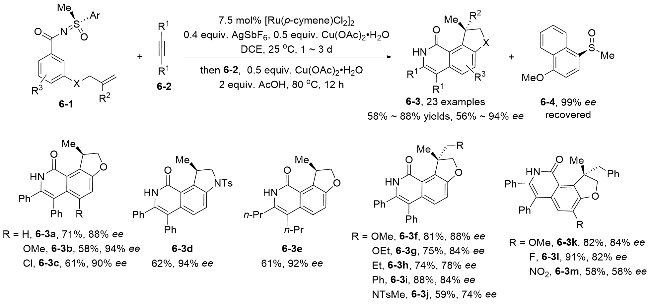
图式6 手性亚砜亚胺导向钌催化不对称C—H官能团化反应

Scheme 6 Chiral sulfoximine directed ruthenium catalyzed asymmetric C—H functionalization

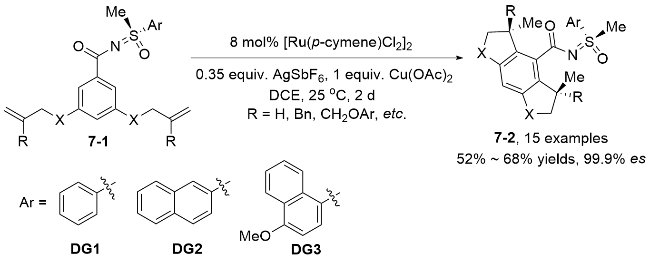
Sahoo课题组[25]又将亚砜亚胺手性导向基团诱导的不对称C—H键官能团化, 拓展至一锅两次不对称C—H键/氢-芳基化反应(Scheme 7). 利用间二烯基取代的手性亚砜亚胺为底物, 经过两次C—H键活化和氢芳基化反应, 成功构建了四氢苯并二呋喃化合物.
图式7 钌催化两次不对称C—H活化构建四氢苯并二呋喃化合物

Scheme 7 Ru catalyzed dual asymmetric C—H activation for synthesis of tetrahydrobenzodifurans

1.2 手性羧酸配体策略

鉴于钌催化C—H键活化时, 通常需要添加羧酸[26]作为添加剂来促进反应, Ackermann课题组[27]提出钌催化剂组合手性羧酸的策略, 并将其成功应用于钌催化的不对称C—H烷基化反应. 上述体系具有下述特点: (a) 首次将钌催化剂与手性羧酸组合实现对映选择性脱金属-质子化; (b)室温C—H键活化; (c)弱相互吸引色散力是确保高度的对映选择性的关键. 手性氨基酸和手性磷酸均不能催化该反应. 作者开发了一种具有C2对称性的咪唑啉羧酸, 当使用手性咪唑啉羧酸A2时, 可以以95%的产率, 最高85∶15 er值获得手性烷基化的产物(Scheme 8, a). 5-甲基-吡啶导向基也有利于立体选择性的提高, 使用吡啶基作导向基时, 立体选择性降低至52% ee. 同位素动力学(KIE)实验(KH/KD≈1.1)表明C—H活化并不是反应的决速步, 密度泛函理论(DFT)计算表明质子化脱金属是决速步和立体选择性的决定步骤, 计算得到其过渡态活化能为51.9 kJ∙mol-1. 总体来讲, 产物的ee值偏低, 大多处于60%~70% ee区间. 值得一提的是, 手性羧酸A2的合成相对便捷, 成本低廉, 从商业化的手性二胺出发, 经过两步一锅法即可直接获得(Scheme 8, b).
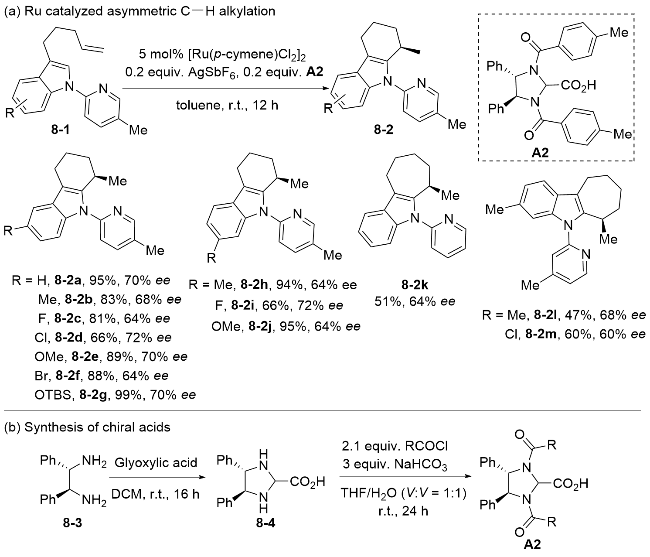
图式8 钌/手性羧酸催化的N-吡啶吲哚不对称C—H官能团化

Scheme 8 Ru/chiral acid catalyzed asymmetric C—H functionalization of N-pyridinylindole

Ackermann课题组[28]继续探索手性咪唑啉羧酸配体, 在Ru催化不对称C—H官能团化领域的应用. 利用喹啉作为导向基, 实现了钌催化的吲哚2-位烷基化反应, 并成功实现轴手性和中心手性的同时构建, 合成具有轴手性的吲哚衍生物(Scheme 9). 对手性咪唑啉羧酸配体进行筛选, 发现5-溴-噻吩-2-酰基取代的咪唑啉羧酸A3的效果最好, 以>95%的产率和91% ee获得相应产物. 对于带有给电子基、吸电子基的烯丙基苯均可适用; 对于非活化的烷基烯烃如乙烯、丙烯, 反应也可发生, 但立体选择性较差, 可能由于烯丙基苯与手性咪唑啉羧酸间的π-π相互作用, 对立体选择性的控制起到了关键的作用. 此外, 该反应还适用于三芳基烯基硅烷, 兼容吸电子、给电子和卤素等取代基. 机理研究再次证实C—H键活化并不是反应的决速步. H/D交换实验证实钌催化的C—H键活化是可逆的.
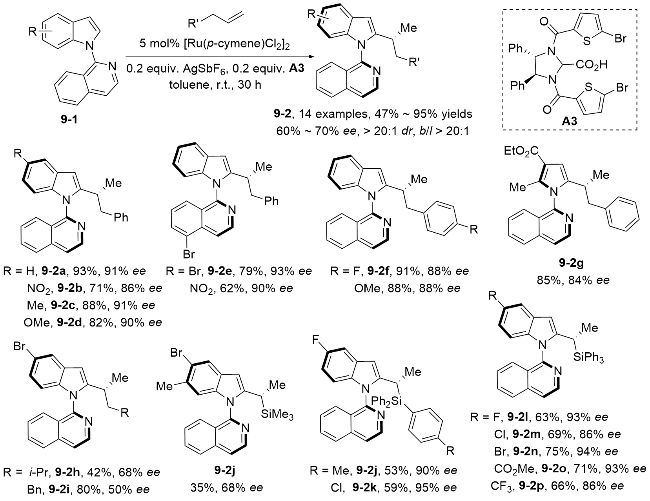
图式9 钌/手性羧酸策略催化C—H键氢芳基化实现中心和轴向双手性诱导

Scheme 9 Ru/chiral acid strategy catalyzed C—H hydroarylation for central and axial double enantioinduction

史炳锋课题组[29]发展了一种联萘骨架衍生的含酰胺基团的手性羧酸A4, 利用其作为手性配体, 基于去对称化策略, 实现了钌催化亚砜亚胺的立体选择性C—H键官能团化, 实现了硫手性中心的构建. 对手性羧酸配体进行条件优化时, 发现二羧酸或其单甲酯的立体选择性控制优于单羧酸. 作者推测底物中=NH与二羧酸或单甲酯中的羧基或酯基形成了氢键相互作用, 提高反应的立体选择性. 因此使用具有更强氢键接受能力的酰胺取代酯基, 产物的立体选择性得到了极大的提高. 作者系统考察了酰胺氮上的取代基对立体选择性的影响, 发现酰胺氮上的取代基为异丙基时, 可以以96%产率和98% ee值得到目标产物(Scheme 10, a). 反应可以兼容给电子/吸电子取代基、卤素及杂环等官能团. 此外, 该反应还可以实现消旋亚砜亚胺的动力学拆分. 针对含不同芳基取代的亚砜亚胺, 还可以实现更具挑战的平行动力学拆分. Matsunaga课题组[30]使用其独立开发的手性羧酸A5, 也实现了同样的反应(Scheme 10, b), 然而, 其立体选择性低于史炳锋课题组的结果, 这也说明氢键作用在提高反应的立体选择性方面发挥了非常重要的作用.
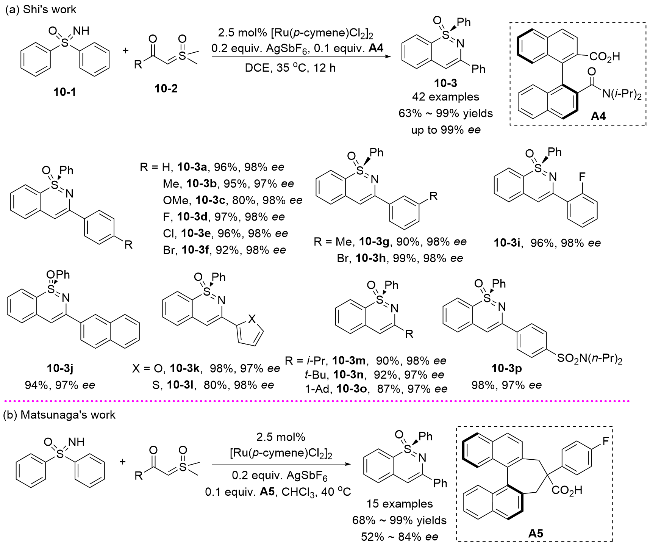
图式10 手性羧酸策略实现不对称C—H环化反应构筑硫手性中心

Scheme 10 Chiral acid strategy for construction of sulfur-stereogenic center via asymmetric C—H cyclization

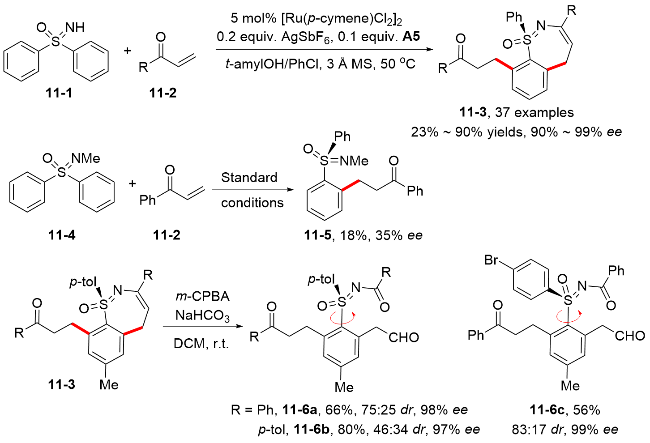
2022年, 史炳锋课题组[31]把Ru/手性联萘酰胺羧酸体系拓展至亚砜亚胺与α,β-不饱和烯酮的不对称C—H键活化/环化反应, 实现了硫手性中心化合物的构建. 亚砜亚胺中S=NH与手性酰胺羧酸中酰胺基团形成的氢键相互作用, 对反应的立体选择控制至关重要, 如采用甲基保护的亚砜亚胺, 反应的立体选择性仅为35% ee (Scheme 11). 反应产物经过间氯过氧苯甲酸(m-CPBA)处理断裂烯烃后, 意外得到具有C—S键轴手性的硫化合物, 且C—S键轴手性化合物的稳定性非常好, 140 ℃加热24 h后, 其手性并未降低.
图式11 钌/手性羧酸催化亚砜亚胺的不对称[4+3]环化反应

Scheme 11 Ru/chiral acid catalyzed asymmetric [4+3] annulation of sulfoximines

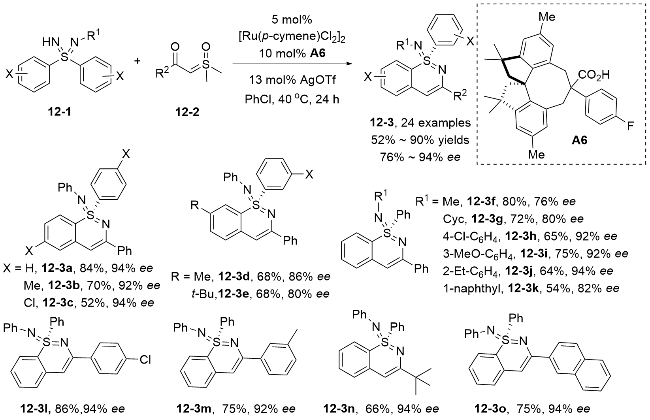
最近, Matsunaga课题组[32]又把钌催化不对称C—H活化反应的底物拓展至二芳基砜二亚胺. 反应采用去对称化策略, 使用前手性的砜二亚胺为底物, 利用手性螺环羧酸A6为配体, 亚砜叶立德作为偶联试剂, 成功合成了含手性硫中心的1,2-苯并噻嗪-1-亚胺化合物(Scheme 12). 机理研究表明C—H键活化是反应的决速步. 当氮上的取代基为烷基时, 反应也可发生, 但是立体选择性有所降低.
图式12 钌/手性羧酸催化硫盐叶立德与亚砜亚胺的[4+3]环化反应

Scheme 12 Ru/chiral acid catalyzed asymmetric [4+3] annulation of sulfoximines with sulfoxonium ylide

1.3 手性苯配体策略

[Ru(p-cymene)Cl2]2是钌催化C—H键活化领域中最为常用的催化剂, 其中包含了1分子伞花烃芳烃配体. 如果使用手性苯配体取代伞花烃, 则可以构建手性钌催化剂, 因其含有手性环境, 可以在不添加外加手性配体的条件下, 实现不对称的C—H官能团化反应, 然而该领域的发展却非常滞后. 直到2022年, 汪君课题组[33]首次实现了该理念. 他们设计合成了C2对称性的环蕃配体, 从手性环蕃二醛出发, 经过5步合成了其钌配合物Ru Cat. 1 (Scheme 13, a). 利用手性环蕃钌配合物实现了钌催化的肟酸酯与炔烃的C—H键活化/环化反应, 成功构建了轴手性化合物(Scheme 13, b). 利用邻位烷氧基取代的萘炔烃环化后形成的大位阻基团, 实现轴手性化合物异喹啉联萘类似物的构建, 取得了优秀的产率和立体选择性. 反应可以兼容酯基、硝基、氰基等吸电子取代基和给电子取代基. 环蕃上带有支链烷基的手性钌催化剂表现出更好的立体选择性. 单晶结构分析表明, 环蕃中两个异丙基的二面角(7.754°)大于乙基间的二面角(0.662°), 说明两个异丙基间存在较大位阻相互作用, 限制其旋转, 提高了手性环境的刚性, 从而促进了反应的立体选择性. 晶体研究发现, 环蕃钌配合物的两个苯环间的距离比自由环蕃间苯环的距离更近, 说明手性环蕃钌配合物中环蕃的两个苯环间存在跨环电子相互作用, 促进了钌配合物的稳定性.
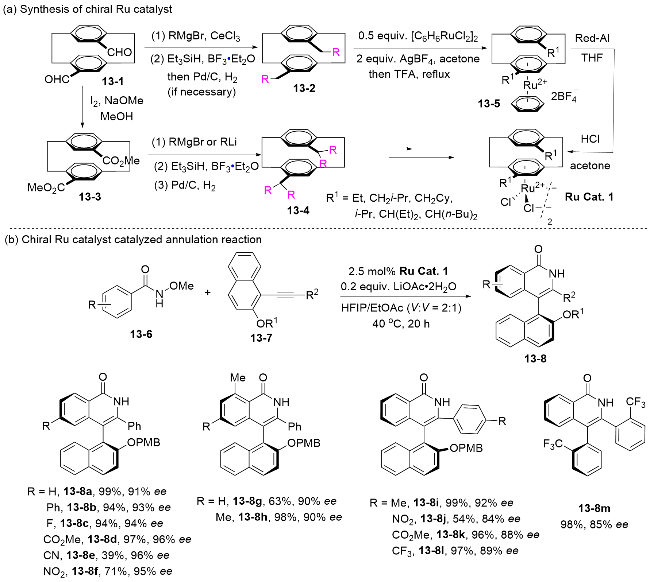
图式13 手性苯配体的合成及其在不对称C—H键官能团化中的应用

Scheme 13 Synthesis of chiral benzene ligand and its application in asymmetric C—H functionalization

Perekalin课题组[34]从四氢化萘出发, 经过傅-克烷基化反应, 合成叔丁基取代的四氢化萘14-2, 然后与钌配位得到络合物14-3, 接下来用手性膦与钌配合物络合后, 通过柱层析实现手性拆分, 再经过膦配体脱除, 盐酸处理后, 得到手性苯配体络合的钌配合物Ru Cat. 2 (Scheme 14, a). 利用手性钌催化剂Ru Cat. 2催化肟酯的不对称C—H键活化, 与烯烃发生环化反应, 得到二氢异喹啉(Scheme 14, b). 烯烃上配位基团的位阻会影响反应的立体选择性, 使用叔丁酰胺可以促进立体选择性到82% ee. 该手性钌催化剂Ru Cat. 2对反应的立体选择控制仅为中等到良好(38%~82% ee). 反应的立体选择性是C—H键活化后形成的Ru-C中间体对烯烃的立体选择性加成来实现的. 最近同一课题组[34b]利用(R)-香芹酮为原料, 经过不对称氢化还原、形成烯基三氟甲磺酸酯或磺酰腙, 然后经过钯催化的偶联反应合成了手性共轭二烯(Scheme 14, c). 手性共轭二烯与氯化钌反应, 经过现场氧化芳构化及钌配位, 形成手性苯配体络合的钌催化剂Ru cat. 2'. 该手性钌催化剂可以催化同样的环化反应, 但是立体选择性较差, 仅为22%~48% ee (Scheme 14, d). 作者也将其应用于分子内卡宾的不对称C—H键插入反应, 反应的立体选择性同样也较差.
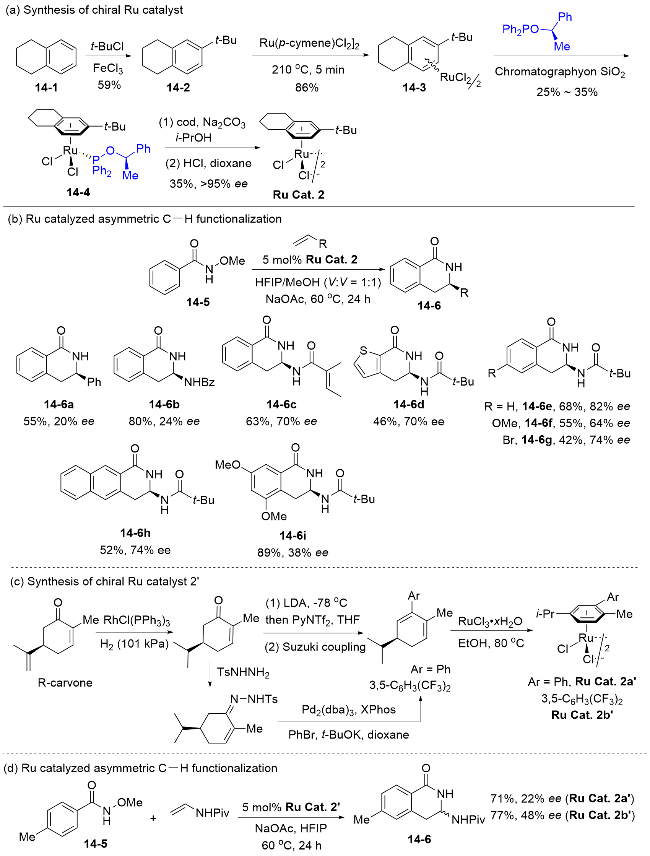
图式14 手性芳基钌催化剂的合成及其在不对称C—H环化反应中的应用

Scheme 14 Synthesis of chiral arene-Ru catalyst and its application in asymmetric C—H cyclization

2024年, 汪君课题组[35]又开发了一种新型手性苯配体, 利用优势手性配体骨架(S)-5,5',6,6',7,7',8,8'-八氢- 1,1'-联-2-萘酚[(S)-H8-BINOL]与4,5-二氯邻苯二甲腈经过芳香亲核取代, 得到二腈化合物15-3, 其中氰基经过多步转化还原成甲基, 得到(S)-H8-BINOL衍生的手性芳烃15-4, 然后与钌配位合成手性钌配合物Ru Cat. 3 (Scheme 15, a). 利用手性芳烃钌配合物Ru Cat. 3作为手性催化剂, 可以催化环状磺酰亚胺与炔烃的环化反应, 合成螺环手性胺化合物15-8 (Scheme 15, b). 尽管作者之前开发的环蕃手性芳烃钌配合物可以催化该反应, 但产率和ee值均较差(42%, 15% ee). 添加剂Cu(DMB)2 (DMB=2,2-二甲基丁酸负离子)的加入对产率和ee值均有极大提高(90%, >99% ee); 不添加Cu(DMB)2时, 产率和ee值较低(31%, 47% ee). 此外, 对照实验也发现添加剂的阳离子和阴离子对反应也有一定的影响. 吸电子基团、给电子基团和杂环等均可被兼容. 尽管2-丁炔并不参与反应, 但1,4-二甲氧基或OAc取代的2-丁炔和2-丁炔-二甲酸甲酯可以参与反应. 化学计量反应可以获得C—H键活化的中间体, 该中间体作为催化剂也可取代类似的产率和ee值, 说明C—H活化的环金属中间体的确是反应的活性中间体. KIE实验表明C—H活化是反应的决速步. 反应可以兼容二芳基和二烷基内炔烃; 当使用不对称的内炔烃时, 尽管反应的区域选择性较差(1.07∶1~4∶1), 但仍可以取得优秀的立体选择性(97%~>99% ee).
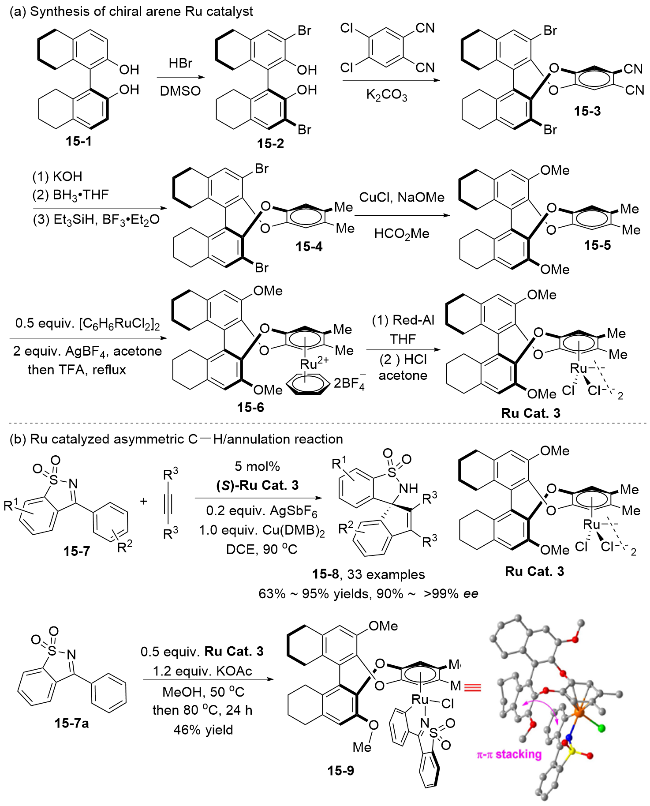
图式15 手性苯配体的合成及其在不对称[3+2]环化反应中的应用

Scheme 15 Synthesis of chiral benzene ligand and its application in asymmetric [3+2] cyclization

汪君课题组[36]又把其发展的手性的(S)-H8-BINOL-芳烃配位的钌配合物Ru Cat. 3应用到亚砜亚胺与硫盐叶立德的环化反应, 构建含硫手性中心的1-芳基苯并[1,2]噻嗪-1-氧化物(Scheme 16). 溶剂筛选表明, 2,2,2-三氟乙醇(TFE)/H2O (VV=1∶1)是最佳溶剂; 当使用单一溶剂时, 产率和ee值均有所降低. 反应可以兼容F、CF3和酯基等吸电子基团以及叔丁基、甲基等给电子基团和卤素等基团, 然而吡啶、呋喃取代的亚砜亚胺并不适用于该反应. 反应对底物的位阻有所敏感, 间位和邻位取代的底物, 产率和ee值均有所降低. 此外, 当使用芳基烷基亚砜亚胺时, 可以进行动力学拆分, 获得1-烷基苯并[1,2]噻嗪-1-氧化物和手性的亚砜亚胺. 当使用不同取代的二芳基亚砜亚胺时, 也可以进行平行动力学拆分, 得到不可分离的混合物, 但立体选择性得到保持(92%~93% ee). 机理研究表明C—H活化是反应的决速步. C—H活化的关键中间体可以分离, 并保持较好的反应活性.
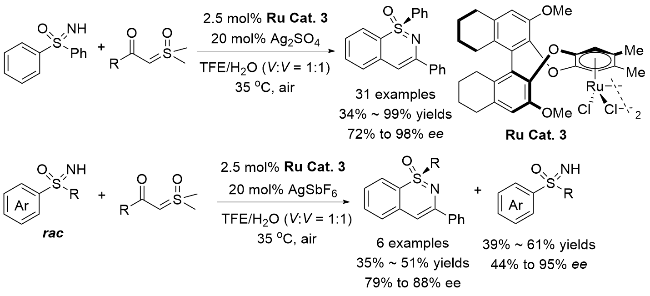
图式16 手性芳基钌催化剂催化的去对称化C—H键活化/环化反应

Scheme 16 Chiral arene-Ru catalyst catalyzed C—H activation/cyclization via desymmetrization strategy

手性苯配体上取代基的不同排布, 会在手性钌催化剂周围形成不同的手性环境, 极大地影响了催化剂的活性. 目前, 已知的手性苯配体的取代基排布主要分布在1,2,4或1,2,4,5位置. 在前期研究的基础上, 汪君课题 组[37]近期又开发了1,2,3,4-四取代手性苯配体并合成其配位的手性钌催化剂(Scheme 17, a). 利用该类手性钌催化剂成功实现了钌催化手性茚醇的合成. 银盐AgSbF6添加剂既起到攫取催化剂中的氯离子, 形成活性更高的正离子钌催化剂作用, 又可以作为路易斯酸促进茚醇的脱水或二聚反应. 茚醇产物在催化量AgSbF6存在下, 可以快速转化成烯烃或二聚产物(Scheme 17, b). 因此需要降低银盐的用量才能以较高的产率获得茚醇化合物. 该反应可以适用于烷基芳基酮及二芳基酮. 反应可以兼容二芳基内炔烃、丁炔二酸二烷基酯及苯丙炔酸甲酯, 但末端炔烃和大部分烷基内炔烃并不适用. 催化剂Ru Cat. 4的单晶结构和位阻地图表明, 在西南象限显示出明显的空间位阻. 产物的手性完全由手性苯配体的手性决定. H/D交换实验表明C—H键活化是不可逆的. 动力学同位素实验(kH/kD=3.3)说明C—H键活化是反应的决速步, 然而并未分离得到C—H键活化的关键中间体, 可能是由于中间体的不稳定所导致的.
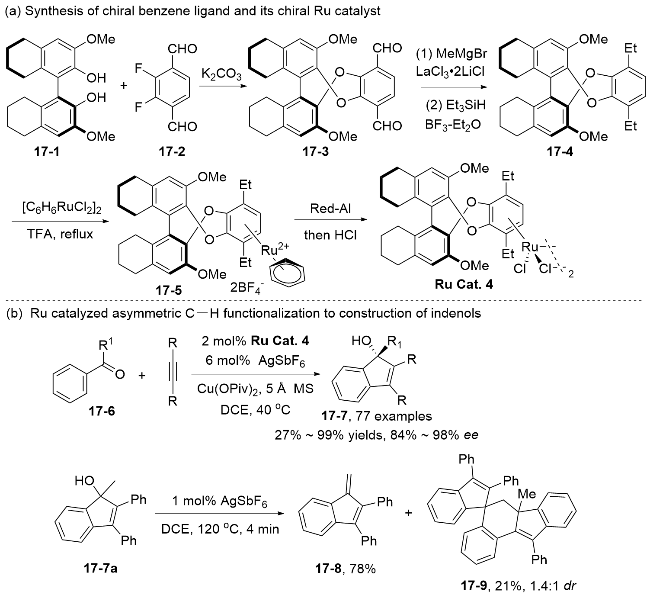
图式17 手性芳基钌催化剂催化手性茚醇的合成

Scheme 17 Synthesis of chiral indenols catalyzed by chiral arene Ru catalyst

最近, 汪君课题组[38]持续改进手性苯配体的合成路线, 提出了一种模块化组装策略. 利用1,2-二溴-4,5-二氟苯作为模块组装单元, 其中的芳基氟易发生芳香亲核取代反应链接(S)-H8-BINOL骨架, 同时C—Br键又易通过金属催化偶联反应实现苯配体上取代基的修饰. 利用模块化组装策略, 从化合物18-1出发, 只要经过2步即可合成手性苯配体18-4, 然后经过钌配合物的配位, 即可得到手性钌催化剂Ru Cat. 5 (Scheme 18, a). 化合物18-1可由商业化购买的(S)-H8-BINOL, 经过双碘化及铜催化的双甲氧基化反应来合成. 即使从商业化可得的(S)-H8-BINOL原料出发, 也只需要4步, 即可得到手性苯配体. 相比之前报道的合成路线[35-36], 避免了氰基、醛基转化为烷基的多步反应, 极大缩短了合成步骤, 使得手性苯配体的获得更为便捷. 手性催化剂Ru Cat. 5a的单晶结构显示两个Et均朝向上方; 位阻地图显示西北象限具有大的空间位阻. 作者将该类手性钌催化剂Ru Cat. 5应用于两种不对称C—H官能团化反应, 取得了优异的立体选择性控制(Scheme 18, b, c), 均优于之前的文献报道[27-28,34]的立体选择性结果. 研究发现手性钌催化剂Ru Cat. 5苯环上的烷基取代基对反应的立体选择性控制有重要的影响. 乙基、丙基或丁基等烷基取代的手性催化剂Ru Cat. 5a~Ru Cat. 5c比之前的催化剂Ru Cat. 3取得更好的立体选择性控制, 然而甲氧基取代的手性催化剂Ru Cat. 5d性能较差. 反应的局限性有以下两个方面: 手性二氢异喹啉合成反应中, 仅适用于活化的苯乙烯底物, 非活化的1-己烯、环己烯和E-1-苯基- 1,3-二烯并不适用, 硝基官能团不能兼容; C—H键不对称烷基化反应中, 非活化的烷基末端烯烃、烯丙基苯均适用, 活化的苯乙烯类底物反而不适用.
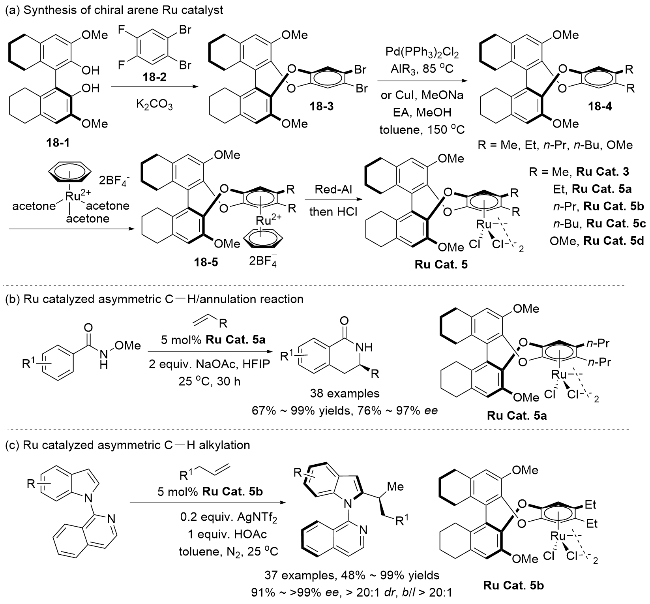
图式18 模块化组合策略合成手性苯配体及其应用

Scheme 18 Modular assembling strategy for synthesis of chiral arene ligand and its application

2 钌/不对称催化剂接力催化不对称C—H键活化

接力催化[17]涉及多个催化循环, 通常第一个催化循环产生的产物, 直接作为原料进入第二个催化循环. Lautens课题组[39]使用钌催化和钯催化进行接力催化, 首先通过钌催化卡宾的C—H键插入反应, 形成吲哚酮中间产物Int.1 (Scheme 19). 吲哚酮Int.1中羰基的α-H具有酸性, 可以在碱性条件下形成α位碳负离子, 然后经过钯催化羰基α位的不对称烯丙基化反应, 构建含有手性季碳中心的吲哚酮化合物. 该策略的第一步钌催化是消旋反应, 可以避免手性辅基、导向基团、手性羧酸和手性苯配体的使用, 直接利用商业化的膦配体进行不对称烯丙基化反应. 接力催化中, 不同催化剂在不同阶段发挥作用, 如何避免不同阶段金属或配体彼此之间的影响, 使得反应有序进行, 是反应成功的关键.
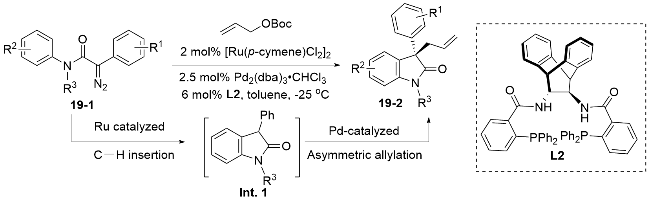
图式19 一锅法接力催化实现形式不对称C—H官能团化

Scheme 19 One-pot relay catalysis toward formal asymmetric C—H functionalization

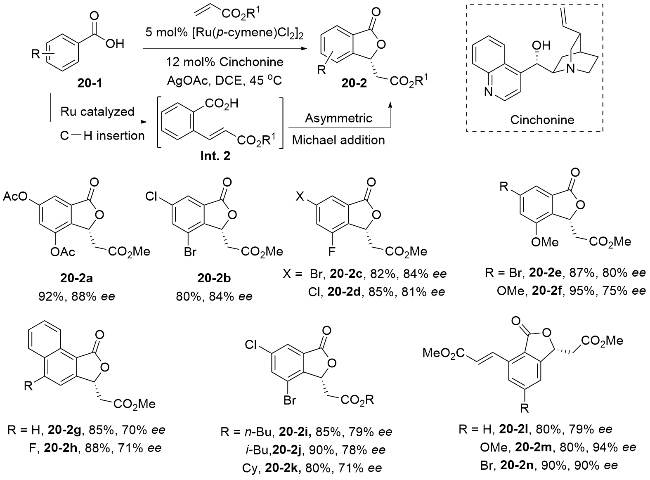
2022年, Dethe课题组[40]利用有机小分子不对称催化和钌催化的C—H键活化组合策略, 实现了不对称内酯的合成. 反应首先经过钌催化羧基导向的邻位C—H键的烯基化反应, 形成丙烯酸酯中间体Int. 2 (Scheme 20). 金鸡纳碱类手性催化剂与丙烯酸酯底物, 通过氢键相互作用构建手性环境; 羧基负离子作为亲核试剂, 与丙烯酸酯发生分子内的不对称Michael加成反应, 实现了不对称内酯化合物的构建. Ru/金鸡纳碱双催化体系具有避免使用手性羧酸或芳基配体, 也不需要添加手性添加剂的优点.
图式20 钌/辛可宁协同催化实现不对称C—H活化及官能团化

Scheme 20 Ru/cinchonine dual catalysis for asymmetric C—H activation and functionalization

3 机理研究

在手性导向基团或辅基策略调控不对称C—H键活化及官能团化研究中, 手性导向基或辅基对反应的立体选择性起到了至关重要的作用. 通常C—H键活化后形成C-Ru中间体, 手性导向基团或辅基中手性位阻调控C—Ru键对烯烃、醛或酮的面选择性, 从而控制反应的立体选择性. 例如在手性胺作为瞬态导向基团时, 经过C—H键活化形成优势中间体A (Scheme 21), 其中大位阻的萘基和底物中芳基烯基处于面的两侧时, 位阻排斥最小, 接下来C—Ru键经过立体选择性地插入烯烃形成中间体Int. 3, 中间体发生后续的质子化脱金属, 形成相应的手性产物.
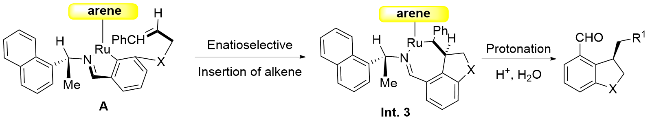
图式21 手性导向基辅助不对称C—H活化的立体选择性控制

Scheme 21 Enantioselective mode of C—H bond activation assisted by chiral induced group

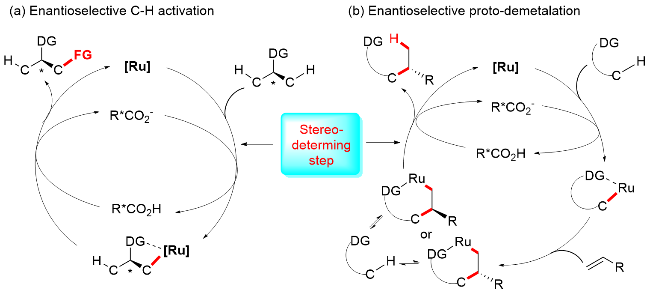
在手性羧酸配体策略中, 手性控制的决速步主要分为两种类型: 立体选择性质子-脱金属化和立体选择性C—H键活化. 质子-脱金属反应作为决速步的反应中, C—H键活化和可逆的迁移插入反应不影响手性的形成, 立体选择性的质子-脱金属化决定了产物的手性(Scheme 22, 左), Ackermann报道的反应均属于该类型. 已发表文献中报道的亚砜亚胺类底物涉及的环化反应主要经过第二种类型, 其中立体选择的C—H键活化是反应的决速步并控制产物的手性形成(Scheme 22, 右), 史炳锋和Matsunaga课题组的工作均属于第二种类型.
图式22 两种手性羧酸辅助钌催化不对称C—H活化的立体选择性控制模式

Scheme 22 Two modes of chiral carboxylic-acid-assisted ruthenium catalyzed enantioselective C—H activation

在手性苯配体策略中, 手性苯配体与钌催化剂配位形成手性钌催化剂, 苯配体中固有手性环境, 通过位阻或配体与底物间的π-π相互作用(Scheme 23), 控制C-Ru对炔烃、亚胺和硫盐卡宾的立体选择插入, 继而构建手性化合物.
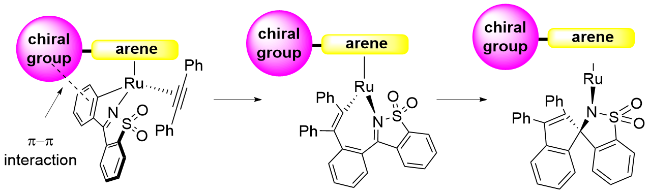
图式23 手性苯配体-钌催化的不对称C—H活化的立体选择性机制

Scheme 23 Enantioselective mechanism of chiral arene ligand-Ru catalyzed asymmetric C—H activation

4 结论和展望

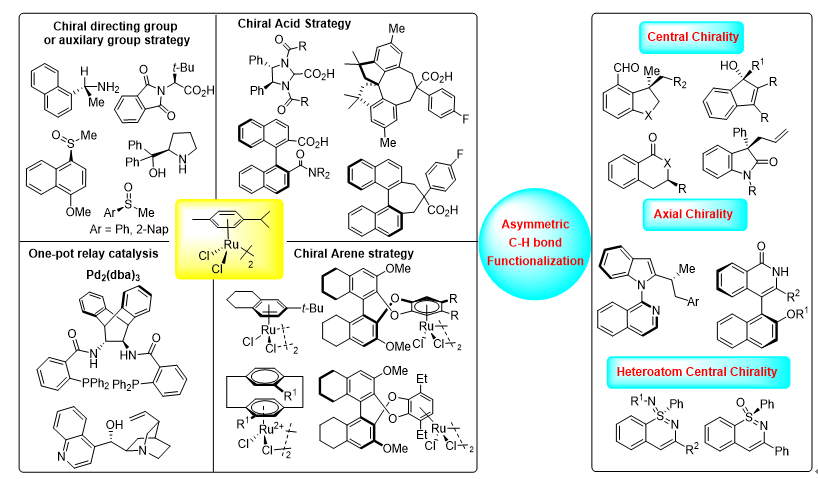
自从2019年后, 钌催化的不对称C—H键活化及官能团化反应取得了明显的进展, 主要有三种策略: (1)手性导向基或辅助基团策略; (2)手性羧酸配体策略; (3)手性苯配体策略. 本文对钌催化不对称C—H官能团化的控制策略及催化的反应类型进行概览(Scheme 24). 目前开发出来的手性导向基团或辅基主要有手性胺、手性亚砜亚胺和手性酰胺. 尽管该策略具有良好的手性控制, 但是手性导向基团或辅基并不是产物的一部分, 反应结束后, 手性部分大多作为废弃物丢弃. 手性羧酸策略中, 使用的手性酸主要由联萘骨架衍生的羧酸、手性螺环衍生的羧酸和手性咪唑羧酸三种, 然而三类手性羧酸均具有合成步骤长及价格昂贵的局限性. 第三种策略是利用手性苯配体, 以手性环蕃、联萘衍生的手性苯配体为主. 尽管钌催化不对称C—H官能团化研究已取得优秀的进展, 但该领域仍然存在很多问题和挑战.
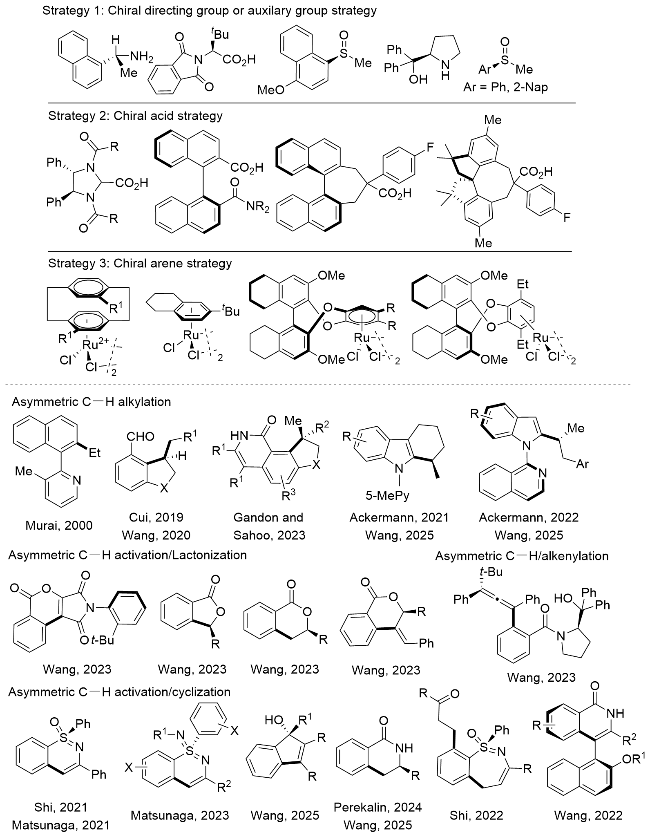
图式24 钌催化不对称C—H官能团化的控制策略及催化的反应类型概览

Scheme 24 Asymmetric C—H functionalization via ruthenium catalysis: a survey of control strategies and reaction types

目前, 几乎所有钌催化的不对称C—H键官能团化反应都需要导向基团的参与. 尽管瞬态导向基团策略的发展提供了新的机会, 但是瞬态导向基团的应用场景有限, 大多仅限于醛类化合物. 发展无导向基团导向的钌催化不对称C—H官能团化反应仍然是极具挑战性和尚未解决的难题.
手性羧酸配体可以避免手性导向基团的使用, 仅需要添加手性羧酸即可实现钌催化不对称C—H活化及官能团化反应, 是较为便捷、高效的策略. 然而绝大多数的手性羧酸没有商业化来源, 只能通过多步反应合成, 原料成本高昂, 极大地限制了其在不对称合成中的应用. 从廉价易得的手性氨基酸出发, 开发易于合成且普适性广的手性羧酸配体, 仍然是亟待解决的问题. 手性羧酸组合边臂配位点, 形成双齿手性羧酸配体, 利用边臂配位点调控配体与催化剂的配位模式, 也可能为钌催化不对称C—H官能团化提供新的机会.
手性苯配体是一类非常有前景的广谱性的钌催化不对称C—H官能团化策略, 可以避免手性导向基团和手性羧酸配体的使用, 但手性苯配体开发的研究非常滞后. 究其原因, 手性苯配体合成的复杂性和难度是该策略被广泛使用的拦路虎. 如何简单、高效、便捷合成手性苯配体仍是该领域亟待解决的问题. 此外手性苯配体与钌催化剂间的配位能力相对较弱, 易于被强配位的底物或配体所取代, 导致手性环境的丧失, 进而无法控制反应的立体选择性, 也是制约该领域发展的原因.
目前钌催化的不对称C—H官能团化的反应类型主要局限于不对称烷基化、炔烃或硫盐叶立德底物的不对称C—H环化反应和醛、酮的加成-环化反应. 钌催化不对称C—H键活化参与的其他类型反应, 如偕二氟烯烃参与的不对称二氟甲基化等, 仍然存在巨大的研究空间.
(Zhao, C.)
[1]
(a) You S.-L.; Xia J.-B. Palladium-Catalyzed Aryl-Aryl Bond Formation through Double C—H Activation. In C—H Activation, Eds.: Yu,J.-Q.; ShiZ., Springer BerlinHeidelberg,Berlin, Heidelberg, 2010, pp. 165-194.

(b) Deshmukh D. S.; Shende V. S.; Bhanage B. M. Insights into Sustainable C—H Bond Activation. In Catalysis for Clean Energy and Environmental Sustainability: Petrochemicals and Refining Processes, Vol. 2, Eds.: Pant, K.K.; GuptaS. K.; AhmadE., Springer International Publishing,Cham, 2021, pp. 253-318.

(c) Kumar P.; Kapur M. Pd-Catalyzed Functionalization of Heterocycles through C—H Activation. In Functionalisation of Heterocycles through Transition Metal Catalyzed C—H Activation, Eds.: Maiti,D.; SharmaU., Springer Nature Switzerland,Cham, 2024, pp. 235-271.

(d) Wencel-Delord J.; Patureau F. W.; Glorius F. Rh(III)- and Ir(III)-Catalyzed C—C Bond Cross Couplings from C—H Bonds. In C—H Bond Activation and Catalytic Functionalization I, Eds.: Dixneuf, P.H.; DoucetH., Springer International Publishing,Cham, 2016, pp. 1-27.

(e) Ilies L.; Nakamura E. Iron-Catalyzed C—H Bond Activation. In C—H Bond Activation and Catalytic Functionalization II, Eds.: Dixneuf, P.H.; DoucetH., Springer International Publishing,Cham, 2016, pp. 1-18.

(f) Choi J.; Goldman A. S. Ir-Catalyzed Functionalization of C—H Bonds. In Iridium Catalysis, Ed.: Andersson, P. G., Springer Berlin Heidelberg, Berlin, Heidelberg, 2011, pp. 139-167.

(g) Li B.; Dixneuf P. H. Ruthenium(II)-Catalysed sp2-C—H Bond Functionalization by C—C Bond Formation. In Ruthenium in Catalysis, Eds.: Dixneuf, P.H.; BruneauC., Springer International Publishing,Cham, 2014, pp. 119-193.

(h) Rogge T.; Kaplaneris N.; Chatani N.; Kim J.; Chang S.; Punji B.; Schafer L. L.; Musaev D. G.; Wencel-Delord J.; Roberts C. A.; Sarpong R.; Wilson Z. E.; Brimble M. A.; Johansson M. J.; Ackermann L. Nat. Rev. Methods Primers 2021, 1, 43.

DOI

(i) Docherty J. H.; Lister T. M.; McArthur G.; Findlay M. T.; Domingo-Legarda P.; Kenyon J.; Choudhary S.; Larrosa I., Chem. Rev. 2023, 123, 7692.

DOI PMID

(j) Huang J.; Liu M.; Xu H.; Dai H.-X. Acta Chim. Sinica 2024, 82, 565 (in Chinese).

DOI

(黄佳鑫, 刘敏, 徐辉, 戴辉雄, 化学学报, 2024, 82, 565.)

DOI

(k) Xu A.; Li J.; Liu Q. Acta Chim. Sinica 2025, 83, 390 (in Chinese).

DOI

(徐安佗, 李骏一, 刘强, , 2025, 83, 390.)

[2]
(a) Gandeepan P.; Müller T.; Zell D.; Cera G.; Warratz S.; Ackermann L. Chem. Rev. 2019, 119, 2192.

DOI

(b) Pan S.; Samanta R. Cu-Catalyzed Functionalization of Heterocycles through C—H Activation. In Functionalisation of Heterocycles through Transition Metal Catalyzed C—H Activation, Eds.: Maiti,D.; SharmaU., Springer Nature Switzerland,Cham, 2024, pp. 273-326.

(c) Chiang C.-Y.; Ohashi M.; Le J.; Chen P.-P.; Zhou Q.; Qu S.; Bat-Erdene U.; Hematian S.; Rodriguez J. A.; Houk K. N.; Guo Y.; Loo J. A.; Tang Y. Nature 2025, 638, 126.

DOI

(d) Ackermann L. Acc. Chem. Res. 2020, 53, 84.

DOI

(e) Ilies L. Bull. Chem. Soc. Jpn. 2021, 94, 404.

DOI

(f) Xu P.; Qin X.-L. Tetrahedron Lett. 2026, 174, 155895.

DOI

[3]
Shi B.-F.; Zhang Y.-H.; Lam J. K.; Wang D.-H.; Yu J.-Q. J. Am. Chem. Soc. 2010, 132, 460.

DOI

[4]
(a) Saint-Denis T. G.; Zhu R.-Y.; Chen G.; Wu Q.-F.; Yu J.-Q. Science 2018, 359, eaao4798.

(b) Liu C.-X.; Yin S.-Y.; Zhao F.; Yang H.; Feng Z.; Gu Q.; You S.-L. Chem. Rev. 2023, 123, 10079.

DOI

(c) Zhang Y.; Zhang J.-J.; Lou L.; Lin R.; Cramer N.; Wang S.-G.; Chen Z. Chem. Soc. Rev. 2024, 53, 3457.

DOI

[5]
(a) Zhan B.-B.; Jin L.; Shi B.-F. Trends Chem. 2022, 4, 220.

DOI

(b) Zhan B.-B.; Shi B.-F. Pd-Catalyzed Enantioselective C(sp3)—H Activation. In Comprehensive Chirality, 2nd ed., Ed.: Cossy, J., Academic Press, Oxford, 2024, pp. 207-233.

[6]
(a) Ye B.; Cramer N. Science 2012, 338, 504.

DOI

(b) Tran D. N.; Cramer N. Angew. Chem., Int. Ed. 2013, 52, 10630.

DOI

(c) Ye B.; Cramer N. J. Am. Chem. Soc. 2013, 135, 636.

DOI

(d) Shaaban S.; Davies C.; Waldmann H. Eur. J. Org. Chem. 2020, 2020, 6512.

DOI

[7]
Davies C.; Shaaban S.; Waldmann H. Trends Chem. 2022, 4, 318.

DOI

[8]
(a) Chen J.-H.; Teng M.-Y.; Huang F.-R.; Song H.; Wang Z.-K.; Zhuang H.-L.; Wu Y.-J.; Wu X.; Yao Q.-J.; Shi B.-F. Angew. Chem., Int. Ed. 2022, 61, e202210106.

DOI

(b) Yao Q.-J.; Chen J.-H.; Song H.; Huang F.-R.; Shi B.-F. Angew. Chem., Int. Ed. 2022, 61, e202202892.

DOI

[9]
(a) Zhou Y.-B.; Zhou T.; Qian P.-F.; Li J.-Y.; Shi B.-F. ACS Catal. 2022, 12, 9806.

DOI

(b) Ozols K.; Jang Y.-S.; Cramer N. J. Am. Chem. Soc. 2019, 141, 5675.

DOI

[10]
(a) Murai S.; Kakiuchi F.; Sekine S.; Tanaka Y.; Kamatani A.; Sonoda M.; Chatani N. Nature 1993, 366, 529.

DOI

(b) Ueyama T.; Mochida S.; Fukutani T.; Hirano K.; Satoh T.; Miura M. Org. Lett. 2011, 13, 706.

DOI

[11]
(a) Oi S.; Fukita S.; Hirata N.; Watanuki N.; Miyano S.; Inoue Y. Org. Lett. 2001, 3, 2579.

PMID

(b) Oi S.; Ogino Y.; Fukita S.; Inoue Y. Org. Lett. 2002, 4, 1783.

DOI

[12]
(a) Özdemir I.; Demir S.; Çetinkaya B.; Gourlaouen C.; Maseras F.; Bruneau C.; Dixneuf P. H. J. Am. Chem. Soc. 2008, 130, 1156.

DOI

(b) Arockiam P. B.; Fischmeister C.; Bruneau C.; Dixneuf P. H. Green Chem. 2011, 13, 3075.

DOI

[13]
Ackermann L.; Pospech J. Org. Lett. 2011, 13, 4153.

DOI PMID

[14]
Padala K.; Jeganmohan M., Org. Lett. 2011, 13, 6144.

DOI

[15]
(a) Bruneau C.; Dixneuf P. H. Ruthenium(II)-Catalysed Functionalisation of C—H Bonds with Alkenes:Alkenylation versus Alkylation. In C—H Bond Activation and Catalytic Functionalization I, Eds.: Dixneuf, P.H.; DoucetH., Springer International Publishing,Cham, 2016, pp. 137-188.

(b) Ruiz S.; Villuendas P.; Urriolabeitia E. P. Tetrahedron Lett. 2016, 57, 3413.

(c) Shan C.; Zhu L.; Qu L.-B.; Bai R.; Lan Y. Chem. Soc. Rev. 2018, 47, 7552.

DOI

(d) Ackermann L.; Vicente R. Ruthenium-Catalyzed Direct Arylations through C—H Bond Cleavages. In C—H Activation, Eds.: Yu,J.-Q.; ShiZ., Springer BerlinHeidelberg,Berlin, Heidelberg, 2010, pp. 211-229.

(e) Wang X.; An G.; Li G. ChemCatChem 2024, 16, e202301523.

DOI

(f) Gramage-Doria R.; Bruneau C. Coord. Chem. Rev. 2021, 428, 213602.

DOI

(g) Hong Z.; Xiao S.; Yang K.; Xia J.; Liu X.; Shan S.; Wu G. Acta Chim. Sinica 2025, 83, 1349 (in Chinese).

(洪朝国, 肖顺丽, 杨凯, 夏家涛, 刘兴旺, 单申, 吴高荣, 化学学报, 2025, 83, 1349.)

DOI

[16]
(a) Kaur R.; Jain N. Chem.-Asian J. 2022, 17, e202200944.

DOI

(b) Qian P.-F.; Li J.-Y.; Zhou Y.-B.; Zhou T.; Shi B.-F. SynOpen 2023, 7, 466.

DOI

(c) Chen W.; Wang J. Sci. Sin. Chim. 2025, 55, 370 (in Chinese).

DOI

(陈文坤, 汪君, 中国科学: 化学, 2025, 55, 370.)

[17]
Liang H.; Wang J. Chem.-Eur. J. 2023, 29, e202202461.

DOI

[18]
(a) Hayashi H.; Uchida T. Eur. J. Org. Chem. 2020, 2020, 909.

DOI

(b) Mori K.; Makino K.; Kosaka M.; Yoshino T.; Higashida K.; Kurashige Y.; Matsunaga S. Bull. Chem. Soc. Jpn. 2025, 98, uoaf106.

(c) Makino K.; Mori K.; Kiryu S.; Miyazawa T.; Kumagai Y.; Higashida K.; Kojima M.; Yoshino T.; Matsunaga S. ACS Catal. 2025, 15, 523.

DOI

(d) Ye C.-X.; Meggers E. Acc. Chem. Res. 2023, 56, 1128.

DOI

(e) Demirel N.; Moths P.; Xie X.; Ivlev S. I.; Meggers E. Chem.- Eur. J. 2025, 31, e202403792.

DOI

[19]
Kakiuchi F.; Le Gendre P.; Yamada A.; Ohtaki H.; Murai S. Tetrahedron: Asymmetry 2000, 11, 2647.

[20]
Li Z.-Y.; Lakmal H. H. C.; Qian X.; Zhu Z.; Donnadieu B.; McClain S. J.; Xu X.; Cui X. J. Am. Chem. Soc. 2019, 141, 15730.

DOI

[21]
Zhu Z. M.S. Thesis, Mississippi State University, 2019.

[22]
Li G.; Liu Q.; Vasamsetty L.; Guo W.; Wang J. Angew. Chem., Int. Ed. 2020, 59, 3475.

DOI

[23]
Chen W.; Jiang J.; Wang J. Angew. Chem., Int. Ed. 2024, 63, e202316741.

DOI

[24]
Sau S.; Mukherjee K.; Kondalarao K.; Gandon V.; Sahoo A. K. Org. Lett. 2023, 25, 7667.

DOI

[25]
Sau S.; Kondalarao K.; Naskar P.; Sahoo A. K. Org. Lett. 2024, 26, 9334.

DOI

[26]
Ackermann L. Chem. Rev. 2011, 111, 1315.

DOI PMID

[27]
Dhawa U.; Connon R.; Oliveira J. C. A.; Steinbock R.; Ackermann L. Org. Lett. 2021, 23, 2760.

DOI

[28]
Li Y.; Liou Y.-C.; Oliveira J. C. A.; Ackermann L. Angew. Chem., Int. Ed. 2022, 61, e202212595.

DOI

[29]
Zhou T.; Qian P.-F.; Li J.-Y.; Zhou Y.-B.; Li H.-C.; Chen H.-Y.; Shi B.-F. J. Am. Chem. Soc. 2021, 143, 6810.

DOI

[30]
Huang L.-T.; Hirata Y.; Kato Y.; Lin L.; Kojima M.; Yoshino T.; Matsunaga S. Synthesis 2022, 54, 4703.

DOI

[31]
Qian P.-F.; Zhou T.; Li J.-Y.; Zhou Y.-B.; Shi B.-F. ACS Catal. 2022, 12, 13876.

DOI

[32]
Huang L.-T.; Kitakawa Y.; Yamada K.; Kamiyama F.; Kojima M.; Yoshino T.; Matsunaga S. Angew. Chem., Int. Ed. 2023, 62, e202305480.

DOI

[33]
Liang H.; Guo W.; Li J.; Jiang J.; Wang J. Angew. Chem., Int. Ed. 2022, 61, e202204926.

DOI

[34]
(a) Boym M. A.; Pototskiy R. A.; Podyacheva E. S.; Chusov D. A.; Nelyubina Y. V.; Perekalin D. S. Chem. Commun. 2024, 60, 4491.

DOI

(b) Boym M. A.; Pototskiy R. A.; Podyacheva E. S.; Muratov D. V.; Nelyubina Y. V.; Perekalin D. S. Dalton. Trans. 2025, 54, 5655.

DOI

[35]
Li J.; Wang G.; Guo W.; Jiang J.; Wang J. Angew. Chem., Int. Ed. 2024, 63, e202405782.

DOI

[36]
Liu H.; Jiang J.-J.; Wang J. ACS Catal. 2024, 14, 17398.

DOI

[37]
Pang X.; Long D.; Zhai P.; Jiang J.-J.; Wang J. J. Am. Chem. Soc. 2025, 147, 43707.

DOI

[38]
Li J.; Long D.; Liu H.; Jiang J.; Wang J. J. Am. Chem. Soc. 2026, 148, 1963.

DOI

[39]
Yamamoto K.; Qureshi Z.; Tsoung J.; Pisella G.; Lautens M. Org. Lett. 2016, 18, 4954.

PMID

[40]
Dethe D. H.; Beeralingappa N. C.; Siddiqui S. A.; Chavan P. N. J. Org. Chem. 2022, 87, 4617.

DOI

文章导航

/