

综述与进展

自由基介导烯烃的1,2,n-三官能团化反应研究进展

  • 卢琳玉 a ,
  • 亓雨彤 a ,
  • 张庭珲 b ,
  • 金胜男 b ,
  • 曹中艳 , b, * ,
  • 张洪伟 , a, *
展开
  • a 中国石油大学(华东)化学化工学院 山东青岛 266580
  • b 河南大学化学与分子科学学院 河南开封 450046

收稿日期: 2025-12-22

  修回日期: 2026-02-03

  网络出版日期: 2026-02-28

基金资助

山东省自然科学基金(ZR2024MB088)

河南省自然科学基金(252300421183)

河南省自然科学基金(242301420061)

国家自然科学基金(22401077)

中央高校基本科研业务费专项资金(25CX02006A)

河南省高校科技创新人才支持计划(26HASTIT004)

Recent Progress in Radical Mediated 1,2,n-Trifunctiona-lization of Olefins

  • Linyu Lu a ,
  • Yutong Qi a ,
  • Tinghui Zhang b ,
  • Shengnan Jin b ,
  • Zhongyan Cao , b, * ,
  • Hongwei Zhang , a, *
Expand
  • a College of Chemistry and Chemical Engineering, China University of Petroleum (East China), Qingdao, Shandong 266580
  • b College of Chemistry and Molecular Sciences, Henan University, Kaifeng 475004

Received date: 2025-12-22

  Revised date: 2026-02-03

  Online published: 2026-02-28

Supported by

Natural Science Foundation of Shandong Province(ZR2024MB088)

Natural Science Foundation of Henan Province(252300421183)

Natural Science Foundation of Henan Province(242301420061)

National Natural Science Foundation of China(22401077)

Fundamental Research Funds for the Central Universities(25CX02006A)

Program for Science & Technology Innovation Talents in Universities of Henan Province(26HASTIT004)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

烯烃作为石油化工领域最具代表性的基础原料之一, 在有机合成等领域中有着不可替代的地位, 与人类社会的发展息息相关. 烯烃分子中碳碳双键的高反应活性为其多样性转化提供了丰富的可能性, 为构建高附加值分子提供了有力的保障. 近年来, 虽然烯烃的1,n-双官能团化研究已取得显著进展, 但在烯烃碳链上实现三官能团化的研究报道较少. 这类反应由于涉及多步电子转移和反应位点竞争以及中间体调控等复杂过程, 对反应选择性控制提出了更高要求, 是本领域前沿研究热点与难点. 可喜的是, 借助自由基的高反应活性和独特成键特性, 已经实现了一些高效的烯烃三官能团化反应. 将系统梳理近年来自由基介导烯烃实现选择性三官能团化领域的研究进展, 重点介绍一些代表性例子并提出展望.

本文引用格式

卢琳玉 , 亓雨彤 , 张庭珲 , 金胜男 , 曹中艳 , 张洪伟 . 自由基介导烯烃的1,2,n-三官能团化反应研究进展[J]. 有机化学, 2026 , 46(4) : 1540 -1559 . DOI: 10.6023/cjoc202512033

Abstract

Olefins, as representative fundamental feedstocks in the petrochemical industry, occupy an irreplaceable position in organic synthesis, and are closely linked to the progress of modern society. The high reactivity of the carbon-carbon double bond endows olefins with remarkable versatility in chemical transformations, thereby providing a powerful platform for building highly-valued molecule. In recent years, although significant progress has been made in olefin difunctionalization, the development of methods for introducing three distinct functional groups into a single olefin molecule remains underexplored. Such transformations are inherently more challenging, as they involve complex processes such as multistep electron transfer, competition among reactive sites, and fine control over intermediate species, which has emerged as a frontier area in modern organic synthesis. Delightly, some excellent examples that enable to achieve the trifunctionalization of alkenes by borrowing the high reactivity and unique bond construction properties of radicals, have been disclosed recently. This review provides a systematic summary of recent advances in radical-mediated trifunctionalization of olefins, with a particular focus on repre- sentative examples, and offers perspectives on future opportunities and challenges in this rapidly evolving field.

烯烃是全球石油工业最重要的产品之一, 例如乙烯或丙烯等主要通过石油烃类的蒸汽裂解工艺进行规模化生产[1-4]. 随着全球经济的持续发展与化工产业的不断进步, 作为各种聚合物和石化产品的重要原料, 市场对于各类烯烃的需求量与全球产量正呈现出持续增长的态势[5-9]. 石油工业不仅是烯烃产出来源, 更是其规模化供给的保障, 而作为石油工业下游产业链的核心, 烯烃的发展不仅推动相关产业的进步, 也驱动着石油工业不断向高附加值的化学转化领域延伸与升级, 促进了石化产业链的不断完善.
烯烃作为最丰富且廉价的基础原料之一, 其π键的富电子特性为多样性转化提供了有力支撑, 长期以来深受研究学者的重点关注. 在众多实现烯烃转化的策略中, 烯烃的双官能团化策略(Scheme 1A), 即通过打开烯烃π不饱和键向烯烃分子中引入两种官能团[10-44], 是实现烯烃多样性转化最直接有效的方法. 目前, 烯烃1,n-双官能团化领域已取得了众多成果, 显著拓展了该类反应的合成潜力及应用价值.
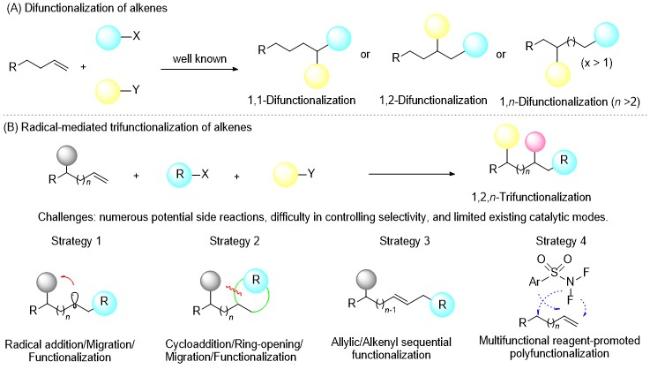
图式1 烯烃的双或三官能团化反应

Scheme 1 Di- or trifunctionalization of olefins

相比之下, 虽然早在1993年, Kice等[45]在苯亚硒酸酐和三氟乙酸酐作用下实现了烯烃的三官能团化反应, 但后续进展缓慢. 与烯烃双官能团化反应相比, 烯烃的1,2,n-三官能团化反应可同时向烯烃分子远程, 连续地引入三个官能团, 在原子经济性及步骤经济性方面有着更大的优势, 但同时面临着更多的挑战, 包括潜在副反应多, 位点难以精准控制, 官能团种类受限以及化学选择性和区域选择性较低等[46]. 近年来, 学术界在过渡金属催化烯烃多官能团化反应研究中取得了一系列重要进展, 史一安[47]、张万斌[48]、黄正[49]、葛少中[50]和史壮志[51]等利用钯、钴或铜等成功实现了烯烃的多官能团化, 产物中可以同时引入两个或三个相同的官能团. 如何开发更多高效烯烃三官能团化的策略, 从而在产物中实现引入三个不同的官能团是该领域尚未解决的难题之一. 2024年, 张万斌和吴正兴等发表了关于碳氢链多位点官能团化反应研究进展的综述中, 总结了这些利用金属催化实现烯烃三官能团化的精彩例子[46].
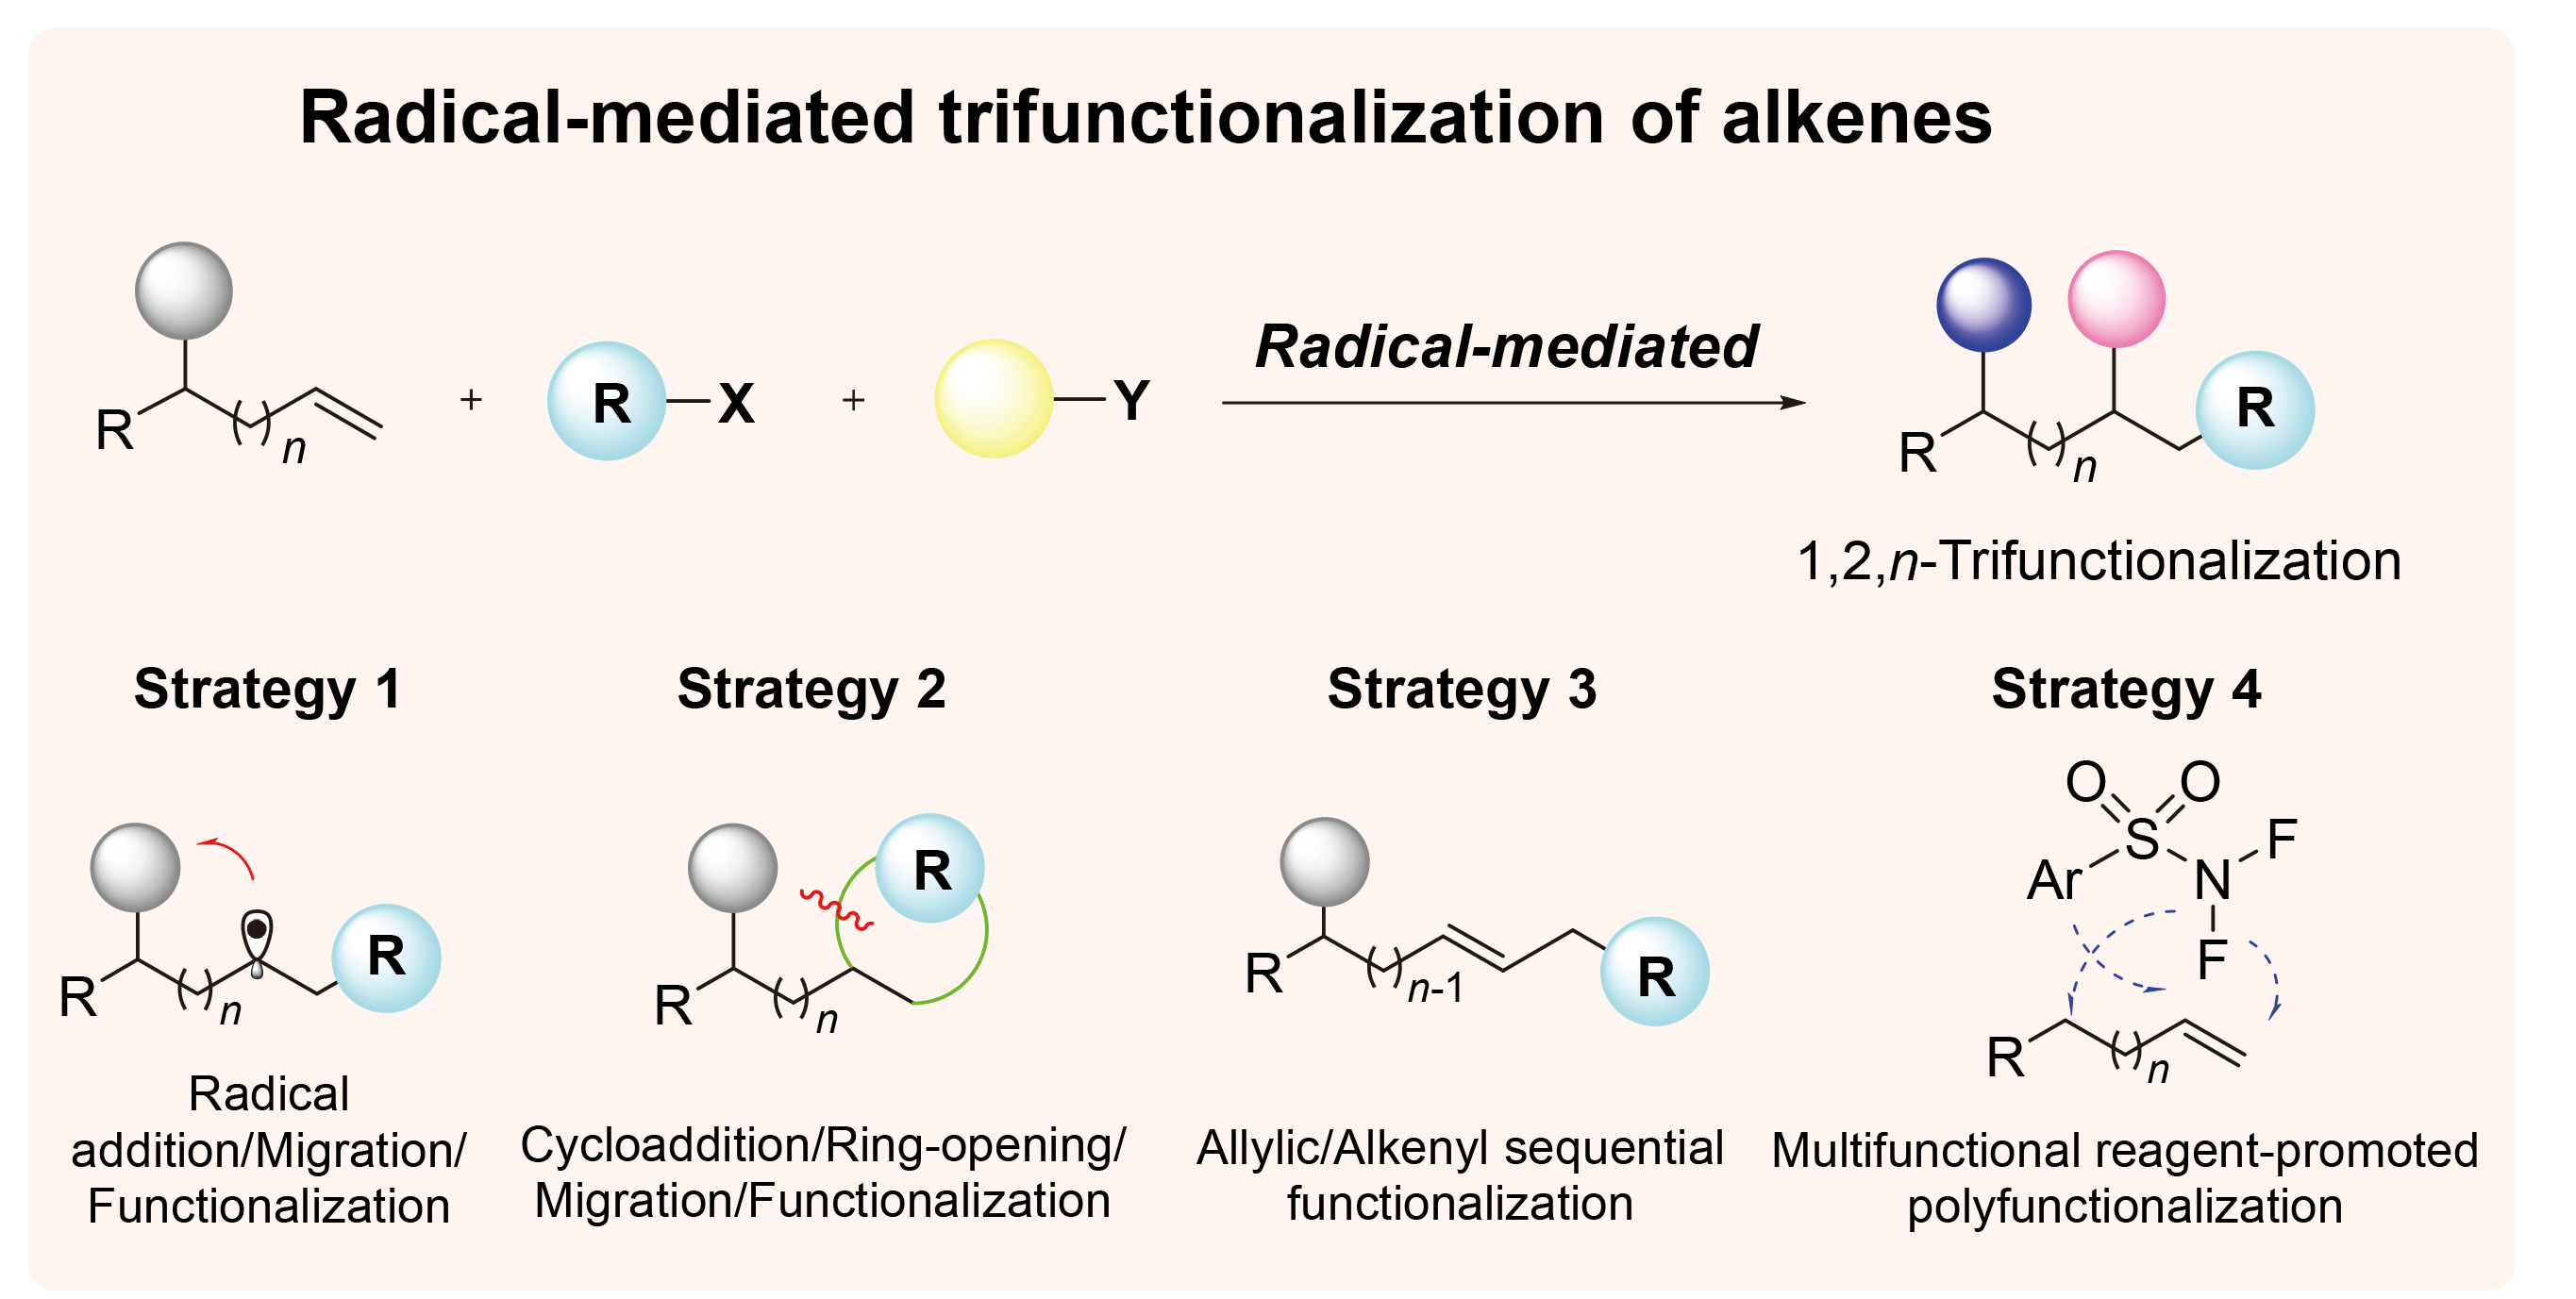
近年来, 学术界借助光等活化手段, 发现可以在温和条件下调控高活性自由基的产生及转化, 并逐步发现利用该中间体的高反应活性和成键特性, 精准实现简单烯烃的双官能团化. 更加可喜的是, 受此启发, 一些特定位置有易迁移基团作为定位基的烯烃的三官能团化反应也取得了突破, 为缩短相关功能分子合成步骤和提高合成效率提供了便捷的途径, 也极大地增加了化合物的复杂性及后继步骤的可再修饰性. 目前主要报道了四类烯烃三官能团化的策略(Scheme 1B): (1)在烯烃底物特定位置引入易于迁移的官能团(如含不饱和键的氰基、芳基或杂芳基、羰基、炔基、肟、亚胺或缺电子硼, 膦等), 利用自由基对烯基加成产生自由基中间体之后, 通过分子内自由基远程位点选择性迁移, 实现双键的1,2-双官能团化, 同时在烯烃远端产生新的自由基中间体, 该中间体可进一步被叠氮基、醛基等捕获, 或发生官能团转化, 从而实现新化学键的构建. 需要强调的是, 后文策略一“自由基加成/迁移/官能团化”中有些例子的第三个新官能团的产生是通过烯烃底物中原有官能团转换而来, 并不属于严格意义上的三官能团化概念. 本文为了更好地呈现出相关进展, 将这部分内容也加入了讨论. (2)利用1,3-偶极子对烯烃环加成之后, 再通过自由基介导的开环及氢转移, 在烯烃远端产生新的自由基中间体并实现官能化. (3)利用自由基介导策略在烯丙位引入基团, 再对原位产生的双键进行双官能团化. (4)多功能试剂驱动的可控自由基接力策略, 即设计具有多个潜在反应位点的多功能试剂, 在催化体系调控下, 通过试剂中不同活性位点的顺序活化, 触发串联的自由基生成与传递过程, 从而实现烯烃的三官能团化与复杂的环系构建. 该策略代表了从“底物导向”到“试剂与催化体系导向”的合成设计思路转变, 其核心挑战在于多功能试剂的高效构建与其中不同反应位点的逐级、选择性活化控制. 本文将总结利用上述四类自由基介导策略实现烯烃的1,2,n-三官能团化的研究进展, 并对该领域的发展前景进行分析和展望.

1 自由基加成/迁移/官能团化

该类策略目前应用最广泛, 第一步加成中常用的自由基类型包括亲电性叠氮自由基、氟烷基自由基、砜基、膦酰自由基等, 常用的可迁移基团包括氰基、芳基、杂芳基、羰基等. 本节按照迁移基团的种类进行讨论.

1.1 氰基迁移

朱晨等[52]在2016年率先报道了以末端连有烯基的氰醇1为底物, 通过分子内1,4/5-氰基迁移策略, 实现了烯基氰醇的叠氮化氰化, 同时完成了分子骨架的远程重构, 合成了一系列羰基和叠氮基取代的腈类化合物2 (Scheme 2a). 首先TMSN3在PhI(OAc)2氧化下产生叠氮自由基, 再对双键进行区域选择性加成得到碳自由基2-i, 随后引发分子内的氰基远程迁移得到中间体2-iii. 控制实验表明, 迁移过程中形成了稳定的五元或六元环中间体2-ii. 该中间体经过两种路径生成目标产物: (a)经PhI(OAc)2单电子氧化生成碳正离子2-iv, 随后发生去质子化. (b)被PhI(N3)2捕获产生叠氮醇2-v, 并离去叠氮负离子生成最终产物. 受该策略启发, 朱晨团队于次年报道了利用硫三氟甲基[53]和缺电子氟烷基[54]等自由基启动的官能团化转化(Schemes 2b~2c).
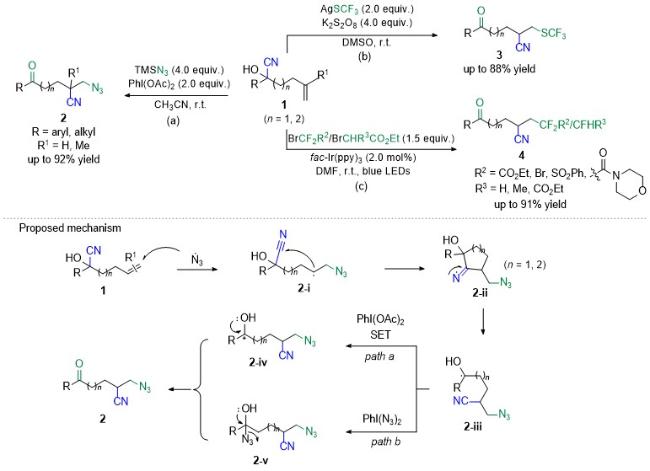
图式2 氰基迁移介导烯烃的三官能团化反应

Scheme 2 Cyano migration-mediated trifunctionalization of alkenes

2017年, 刘心元团队[55]发展了一种基于自由基远程迁移策略的未活化烯烃1,2-氰基官能团化反应. 该工作以易于制备的TMS保护烯基氰醇为底物, 在CuI催化下, 利用Togni试剂与Zhdankin试剂8, 分别产生三氟甲基与叠氮基自由基(Schemes 3a~3b). 在AgNO3催化下, 二苯基膦氧化物可生成膦酰基自由基(Scheme 3c). 此外, 他们还采用光催化策略, 使全氟代磺酰氯与对甲苯磺酰氯分别产生全氟烷基自由基、磺酰基自由基(Schemes 3d~3e). 这些自由基对烯烃进行加成后, 触发分子内环化形成烷基亚胺自由基中间体, 随后在TMS保护基对酮基自由基的稳定化驱动下发生β-裂解, 实现氰基的1,4-或1,5-迁移, 最终经单电子氧化与TMS脱保护, 高效构建了一系列结构多样的β-官能团化烷基腈类化合物. 该方法具有良好的底物适应性与官能团兼容性, 产物中密集分布的氰基、羰基及其他官能团为后续进一步衍生化(如将氰基转化为羧酸、胺等)提供了重要的合成砌块, 显示出广泛的合成应用潜力.
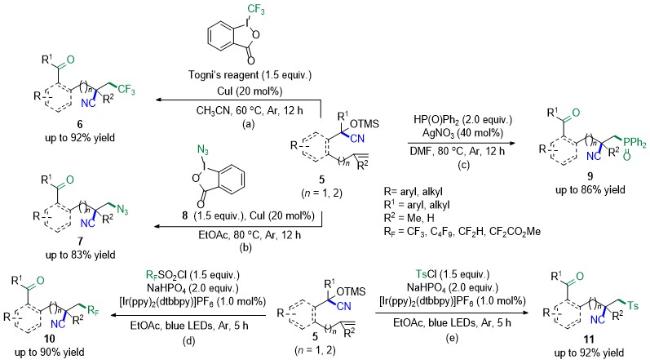
图式3 自由基介导氰基迁移的烯烃1,2,n-三官能团化反应

Scheme 3 1,2,n-Trifunctionalizationof olefins mediated by free radical cyanide migration

2022年, 朱晨团队[56]进一步发展了基于“1,4-氰基迁移”的烯烃三官能团化策略. 他们采用高价碘试剂氧化TMSN3 生成叠氮自由基作为引发剂, 成功地在烯烃碳链的1-位、4-位同时引入两个叠氮基团. 此反应机理不同于以往, 由于底物烯烃结构的不同, 在完成分子内的1,4-氰基迁移过程后, 新生成的碳自由基并非被氧化为酮, 而是经过两种路径: (a)与双三氟乙酸苯基碘(PIFA)和TMSN3相互作用生成的叠氮自由基发生自由基偶联, 生成目标产物; (b)与双三氟乙酸苯基碘(PIFA)和TMSN3相互作用生成的PhI(N3)2反应, 生成目标产物. 从而一步实现两个叠氮基团的高区域选择性引入(Scheme 4a). 同年, 朱映光课题组[57]利用Togni试剂作为自由基前体试剂(Scheme 4b), 在光催化下生成三氟甲基自由基 4-i, 该自由基对烯烃进行区域选择性加成得到碳自由基4-ii, 经五元环状中间体4-iii完成氰基迁移过程. 与前者有所不同的是, 新生成的碳自由基 4-iv 被氧化为碳正离子4-v, 随后TMSN3对碳正离子4-v发起亲核进攻, 最终得到了一系列高密度官能团化合物. 这两种策略突破了以往底物烯烃(氰醇结构)结构的局限性, 为快速构建结构复杂且富含多个可转化位点的多功能分子提供了新途径.
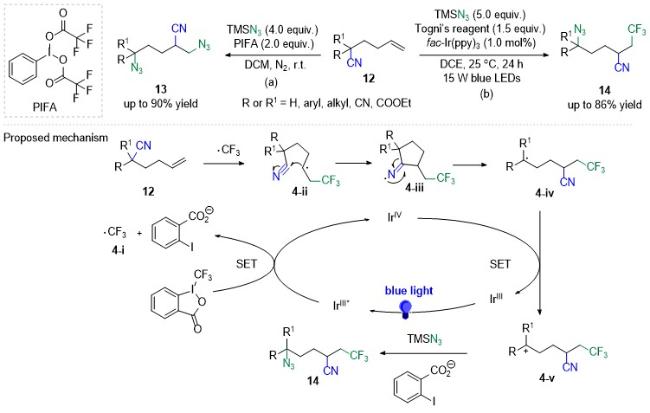
图式4 自由基介导的5-己烯腈1,2,5-三官能团化反应

Scheme 4 Free radical mediated 1,2,5-trifunctionalization of 5-hexenenitrile

随后, 杜鼎等[58]报道了在N-杂环卡宾(NHC)催化下, 通过自由基引发的远程1,4-氰基迁移策略, 实现了未活化烯烃、醛与卤代烃的三组分自由基接力三官能团化反应(Scheme 5). 在该反应中, N-杂环卡宾促进卤代烃17与醛16之间的单电子转移, 生成了相应的酮自由基和烷基自由基, 烷基自由基(如三氟甲基自由基、氟烷基自由基等)对烯烃进行加成, 触发分子内环化, 并进一步发生碳-碳键断裂, 实现氰基迁移, 生成稳定的碳中心自由基中间体. 该中间体随后与体系中持续存在的酰基自由基发生自由基-自由基交叉偶联, 高效构建同时含有烷基、酰基与氰基的多官能团化酮腈类分子. 该方法在无金属、无光、无外加氧化剂的温和条件下进行, 具有优异的区域选择性及良好的官能团兼容性, 为实现非活化烯烃官能团化提供了新的途径.
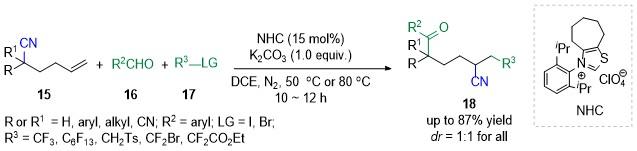
图式5 氰基迁移和烷基酰化结合实现烯烃的1,2,5-三官能团化

Scheme 5 Combining cyano migration and alkyl acylation to 1,2,5-trifunctionalization of olefin

1.2 芳基/杂芳基迁移

2013年, 吴筱星团队[59]首次报道了一种基于三氟甲基自由基引发的分子内1,2-芳基迁移反应, 实现了α,α-二芳基烯丙醇的三官能团化(Scheme 6). 作者以 Togni试剂为自由基前体试剂, 在金属铜催化下产生三氟甲基自由基6-i. 该自由基对烯烃进行区域选择性加成, 形成关键的碳自由基中间体6-ii. 随后, 该中间体经历分子内1,2-芳基迁移(Neophyl重排), 经由分子内空间有利的三元环状过渡态6-iii, 发生碳碳键断裂生成更为稳定的苄位自由基中间体 6-iv. 该中间体在Cu作用下被氧化为碳正离子6-v, 进一步去质子化, 最终高效构建了一系列β-三氟甲基取代的α-芳基酮类化合物. 值得注意的是, 该反应在不对称二芳基底物中表现出明显的迁移选择性: 缺电子芳基优先迁移, 而邻位取代的芳基迁移能力显著下降, 这一现象结合理论计算支持了反应经历自由基历程而非碳正离子路径. 该策略不仅为结构多样的β-三氟甲基酮的合成提供了新途径, 也为铜催化三氟甲基化反应机制的理解提供了重要实验依据.
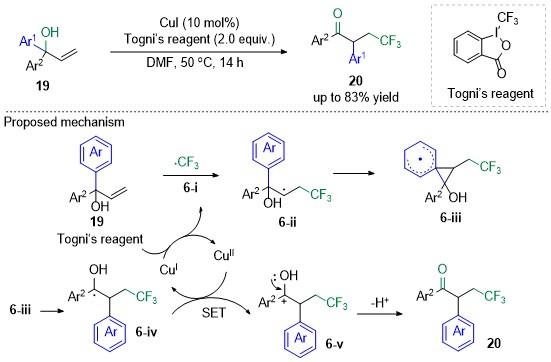
图式6 自由基引发芳基迁移实现α,α-二取代烯丙醇的三官能团化反应

Scheme 6 Radical-initiated aryl migration for the trifunctionalization of α,α-disubstituted allylic alcohols

利用羟基在反应中转化为羰基的内在驱动力, 具有α,α-二取代烯丙醇结构的烯烃可通过类似的自由基串联策略, 高效实现三官能团化. 同年, Sodeoka 团队[60]以Togni试剂为自由基前体, 采用廉价且低毒性的Fe(O- Ac)2作为催化剂, 实现了α,α-二芳基烯丙醇的三官能团化, 符合绿色化学原则, 为多取代羰基类化合物的合成提供了一条可持续性的新路径(Scheme 7a). 涂永强团队[61]同样以Togni试剂为自由基前体, 在铜催化条件下, 实现了2-氧杂烯丙醇的三氟甲基化/半频哪醇重排反应, 高效构建了一系列结构新颖的α-季碳-β-三氟甲基酮类化合物(Scheme 7b). 2015 年, 夏吾炯等[62]进一步发展了无金属催化策略, 以Langlois 试剂作为三氟甲基自由基前体, (NH4)2S2O8作为氧化剂, 通过相同的自由基串联过程, 成功实现了α,α-二芳基烯丙醇的三官能团化(Scheme 7c). 值得注意的是, 作者通过实验观察到芳基迁移的选择性同时受空间位阻和电子效应的影响, 其中芳环的电子性质起关键作用: 受过渡态稳定性与电子排布等因素影响, 缺电子芳基形成的自由基中间体更稳定, 因此优先发生迁移. 这一现象进一步证实该反应经由自由基历程进行.
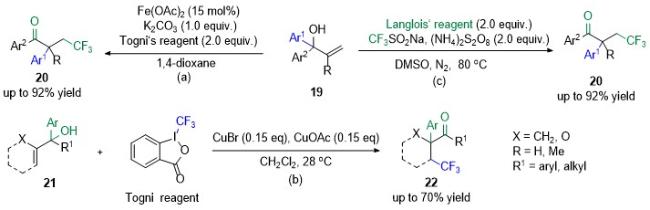
图式7 α,α-二取代烯丙醇的1,2, 3-三官能团化反应

Scheme 7 1,2,3-Trifunctionalization of α,α-disubstituted allylic alcohols

除三氟甲基自由基引发的芳基迁移外, 其他多种自由基也被成功运用于α,α-二取代烯丙醇的三官能团化反应中. 例如, 在二叔丁基过氧化物(DTBP)存在下, 环烷烃[63]或脂肪醛[64]可分别产生烷基自由基(Scheme 8a)与羰基自由基(Scheme 8b); 借助叔丁基过氧化合物直接氧化[65]或金属铜催化氧化[66]烷基腈类化合物, 可生成氰基取代的烷基自由基(Schemes 8~8d); 而以α-溴代丙二酸二乙酯为前体, 在光催化条件下则可形成丙二酸二乙酯基自由基[67](Scheme 8e). 此外, 通过镍催化与二叔丁基过氧化物产生的叔丁氧基自由基攫取酰胺碳上的氢, 还可生成乙酰胺基甲基自由基[68](Scheme 8f). 这些来源各异的自由基均能与α,α-二取代烯丙醇的烯烃发生加成, 进而引发1,2-芳基迁移, 高效地实现三官能团化反应, 合成一系列结构多样的β-官能团化-α-芳基酮类衍生物. 尽管该策略的反应模式较为统一, 但其具备良好的官能团耐受性, 且反应产率普遍较为理想, 显示出广泛的应用潜力.
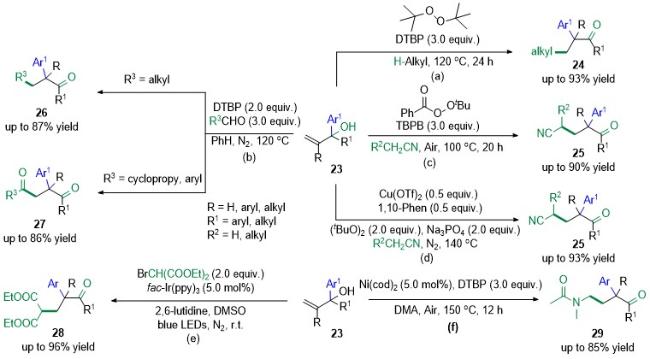
图式8 其他自由基引发芳基迁移实现烯烃1,2, 3-三官能团化反应

Scheme 8 Other free radicals trigger aryl migration to 1,2, 3-trigunctionalization of olefins

朱晨团队[69]于2017年率先报道了通过三氟甲基自由基引发的远程1,4/5-杂芳基迁移反应, 高效地构建了多种取代酮类化合物(Scheme 9a). 该反应以丁烯基杂芳基取代的叔醇为底物, 在双三氟乙酸苯基碘(PIFA)氧化CF3SO2Na生成三氟甲基自由基后, 该自由基对烯烃30进行加成, 形成烷基自由基中间体9-i. 随后中间体9-i发生分子内环化, 生成稳定的五元或六元环状中间体 9-ii. 以氮原子为中心的自由基进一步诱导碳碳键发生断裂, 生成碳自由基9-iii. 该自由基在PIFA作用下, 经单电子转移过程, 被氧化为碳正离子9-iv, 在去质子化后高效合成了三氟甲基杂芳基化的脂肪酮类产物. 该反应表现出优异的化学与区域选择性, 杂芳基(如苯并噻唑、咪唑、吡啶等)迁移能力优于普通芳基, 且反应无需金属催化剂参与. 同年, 该团队进一步拓展该策略, 利用光催化条件下溴代氟烷烃产生的氟烷基自由基[70]引发类似的串联过程, 成功合成了一系列二氟及单氟取代的烷基酮类化合物(Scheme 9b), 为含氟分子的模块化构建提供了新途径.
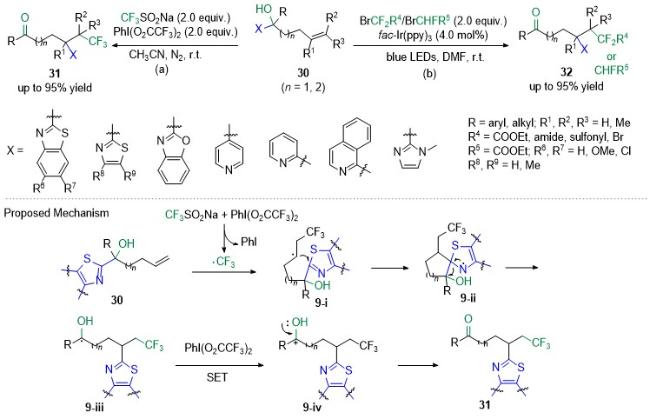
图式9 三氟甲基或氟烷基自由基引发杂芳基迁移实现烯烃三官能团化反应

Scheme 9 Trifluoromethyl or fluoroalkyl radicals induce heteroaryl migration to achieve alkene trifunctionalization

刘心元团队[71]随后报道了通过三氟甲基自由基或膦酰基自由基引发的远程 1,4/5-杂芳基迁移反应, 为结构多样的取代酮类化合物的合成提供了新方法(Schemes 10a~10b). 在该反应中, 作者分别采用金属铜催化Togni试剂产生三氟甲基自由基, 以及金属银催化二苯基膦氧化物产生的膦酰基自由基作为外源自由基. 这些自由基首先对烯烃进行选择性加成, 生成烷基自由基中间体10-i; 随后通过形成五元或六元环状过渡态10-ii后发生碳碳键断裂, 完成分子内1,4/5-杂芳基迁移, 得到自由基中间体10-iii; 该中间体在Cu 作用下被氧化为碳正离子, 经重排与去质子化后得到目标产物. 该策略不仅条件温和、官能团兼容性高, 还实现了从简单底物出发, 一步构建结构复杂的含杂原子官能团分子, 展示了良好的合成应用潜力.
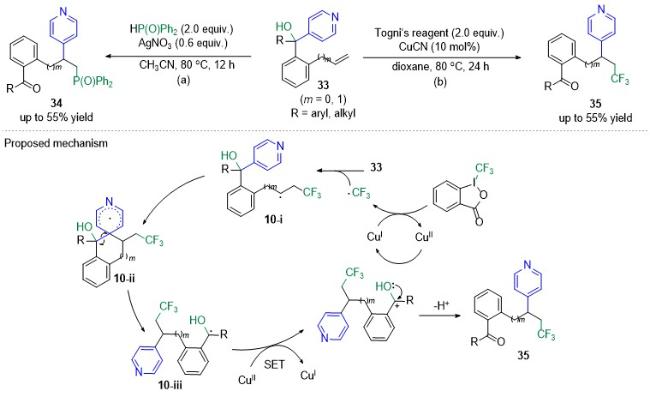
图式10 三氟甲基或膦酰基自由基引发杂芳基迁移实现烯烃三官能团化反应

Scheme 10 Trifluoromethyl or phosphonyl radicals initiate heteroaryl migration to achieve alkene trifunctionalization

朱晨课题组在上述研究基础上, 进一步拓展了自由基的来源范围, 以杂芳基取代的叔醇类烯烃为底物, 发展了多种杂芳基迁移体系(Scheme 11). 他们分别采用以下途径生成不同种类的自由基: 碘苯二乙酸(PIDA)与TMSN3作用生成叠氮基自由基[72](Scheme 11a); 热催化或铜催化条件下, 叔丁基过氧乙酸生成叔丁基氧自由基, 随后攫取硅烷中的氢生成硅基自由基[73](Scheme 11b); 过氧叔丁醇(TBHP)氧化二取代膦氧化合物产生膦酰基自由基[74](Scheme 11c); K2S2O8与AgSCF3作用产生三氟甲硫基自由基[75](Scheme 11d); 以及光催化磺酰氯衍生物产生磺酰基自由基[76](Scheme 11e). 这些自由基均能对烯烃进行加成, 继而发生分子内环化, 并在氮原子诱导下发生碳碳键断裂, 完成杂芳基迁移过程, 从而构建了一系列非活化烯烃的杂芳基化产物. 作者指出, 该迁移过程是基于形成稳定的五元或六元环过渡态进行的. 该策略展现出良好的官能团兼容性, 但对烯烃结构要求较高, 存在一定的反应局限性.
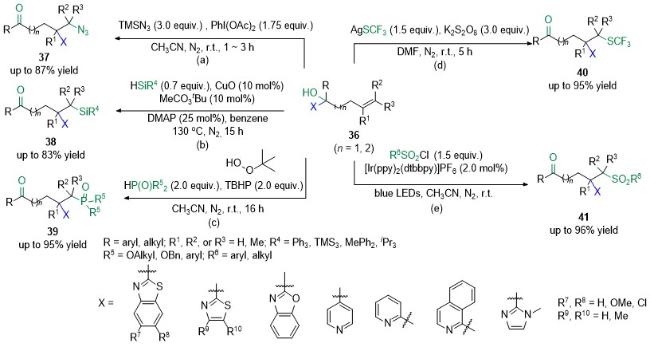
图式11 其他来源的自由基引发杂芳基迁移实现烯烃的三官能团化反应

Scheme 11 Free radicals from other sources initiate heteroaryl migration to achieve the trifunctionalization of alkenes

2021 年, 汪顺义课题组[77]报道了一种通过光催化产生的磺酰基自由基诱导的分子内杂芳基迁移反应, 成功实现了烯烃的三官能团化(Scheme 12). 该反应以硫代磺酸盐/硒磺酸盐43为双功能试剂, 在光催化条件下产生磺酰基自由基或硫基/硒基自由基, 磺酰基自由基首先对烯烃进行区域选择性加成, 引发分子内环化, 并发生碳碳键断裂, 完成1,2-杂芳基迁移并释放SO2, 生成新的碳中心自由基; 随后, 该自由基与体系中的硫基或硒基自由基发生偶联, 形成C—S/Se键, 得到最终产物. 该策略在一步反应中实现了磺酰基的引入与消除、杂芳基的迁移以及硫/硒官能团的引入, 整个过程无需金属参与, 展现出良好的步骤经济性和原子经济性.
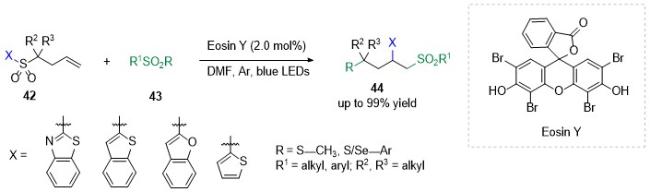
图式12 硫代磺酸盐/硒磺酸盐参与的杂芳基化烯烃的三官能团化反应

Scheme 12 Trifunctionalization of heteroaryl-substituted alkenes involving thiosulfonates/seleninosulfonates

1.3 羰基迁移

2016年, 刘心元团队[78]开发了一种基于三氟甲基、叠氮基及磺酰基等自由基介导的分子内羰基迁移策略, 实现了烯烃的甲酰化与羰基化. 该反应借助了多种途径产生的自由基, 如在金属铜催化下分别由Togni试剂与Zhdankin试剂产生的三氟甲基自由基(Scheme 13a)和叠氮基自由基(Scheme 13b), 在光催化条件下由对甲苯磺酰氯(Scheme 13c)、氟烷基化磺酰氯(Scheme 13d)、溴代氟烷烃(Scheme 13e)分别产生的磺酰基自由基、氟烷基自由基. 这些来源不同的自由基与烯烃发生区域选择性加成, 生成烷基自由基中间体13-i, 随后经热力学稳定的五元或六元环状中间体13-ii, 发生碳碳键断裂, 完成羰基迁移并生成新的碳自由基13-iii, 该自由基经Cu氧化为碳正离子13-iv, 最终经脱质子化得到目标产物. 该方法能够高效、高选择性地合成多种β-官能团化酮类化合物, 并展现出良好的官能团耐受性. 除此之外, 作者创新性地将该策略应用于多环骨架的构建, 当底物中的羰基作为环状结构的一部分时, 自由基加成-迁移过程可引发高效的扩环反应, 直接构建常规方法难以合成的苯并九元、十元乃至十一元环等中环及大环体系, 为快速构建结构多样的 β-官能化醛酮及复杂环系产物提供新途径.
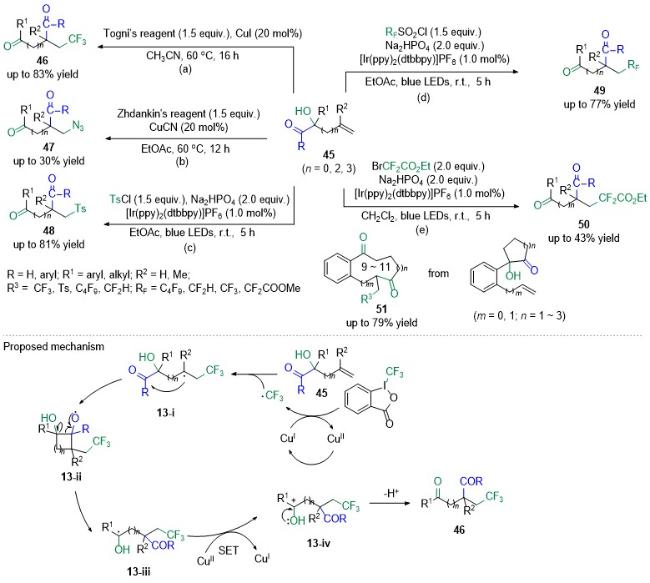
图式13 自由基介导烯烃的甲酰/羰基迁移的三官能团化反应

Scheme 13 Trifunctionalization of formyl/carbonyl migration of olefins mediated by free radicals

2022年, 史大永团队[79]报道了一种可见光催化下实现β,γ-不饱和酮53三官能团化的反应. 该策略利用可见光激发α-二酮类光敏剂, 促使N-氟代双苯磺酰亚胺(NFSI)或炔基三氟甲基砜等试剂产生自由基(如三氟甲基自由基或氮中心自由基), 进而引发β,γ-不饱和酮的自由基加成/1,2-羰基迁移串联过程. 反应经历烯烃加成、环化形成烷氧自由基, 以及未活化全碳季碳中心的C—C键选择性断裂, 实现羰基从γ位迁移至α位, 最终在分子骨架的1-位、3-位分别引入不同官能团. 例如, 氨基/氟原子(Scheme 14a)或炔基/三氟甲基(Scheme 14b), 同时羰基的迁移实现分子骨架与官能团位置的重排. 当反应体系中存在腈类化合物和水时, 在Cu催化下发生Ritter反应, 生成1,3-二胺化产物(Scheme 14c). 该方法不仅实现了未活化C—C键的选择性断裂与官能团迁移, 还能高效构建结构多样、具有潜在生物活性的三官能团化分子骨架. 此外, 作者还从结构多样的产物中鉴定出可同时抑制HIF和WNT信号通路的化合物, 此类结构独特的小分子抑制剂在相关癌症治疗方面展现出潜在的应用价值.
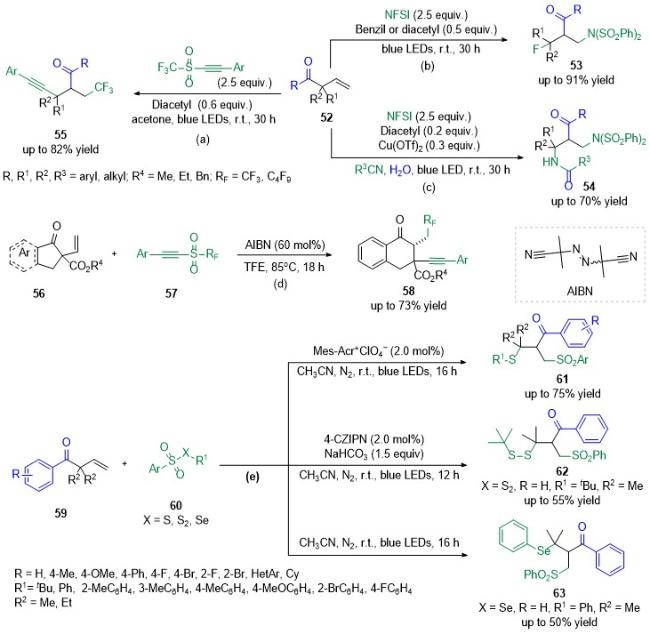
图式14 自由基引发羰基迁移实现烯烃三官能团化反应

Scheme 14 Free radical induced carbonyl migration to olefins trifunctionalization

2022年, 鲍红丽课题组[80]报道了一种基于自由基机制的α-乙烯基-β-酮酸酯的1,2,3-三官能团化反应. 该策略以α-乙烯基-β-酮酸酯56和兼具三氟甲基源与炔基源的双功能试剂炔基氟烷基砜57为底物, 利用偶氮二异丁腈为自由基引发剂与57作用产生的三氟甲基自由基, 三氟甲基自由基对烯烃进行加成, 随后引发分子内碳环扩大的1,2-碳迁移, 最终在迁移产生的叔碳自由基中心进一步发生C—C偶联, 构建出新的全碳季碳中心(Scheme 14d). 该反应不仅实现了对全碳季碳中心的“解构-重构”, 还在温和条件下高效构建了结构复杂的环状β-酮酸酯衍生物. 值得注意的是, 反应在2,2,2-三氟乙醇溶剂中表现出优异的非对映选择性(dr>20∶1), 实验与理论研究表明, 该高选择性源于底物与溶剂之间的氢键作用. 该方法具有良好的官能团兼容性, 为快速构建结构多样的环状分子及全碳季碳中心提供了新思路.
2024年, 汪顺义团队[81]开发了一种光催化条件下的β,γ-不饱和酮的三官能团化反应, 该策略高效实现了羰基迁移与C—S键、S—S键的协同构建. 在蓝光照射与光催化剂作用下, 硫代磺酸酯的S—S键均裂生成硫自由基与磺酰基自由基. 随后经历磺酰自由基对烯烃的加成、通过三元环过渡态发生的分子内1,2-羰基迁移, 以及二硫化物对中间体的捕获三步串联过程, 成功地在底物中同时引入了磺酰基、硫醚基和迁移后的羰这三类官能团(Scheme 14e). 该方法兼具高区域选择性、原子经济性和优异的官能团兼容性, 为多官能团分子的模块化组装提供了新思路, 在复杂含硫分子的合成与药物化学修饰领域展现出良好的应用潜力.

1.4 硼基迁移

2020年, Studer团队报道了一种基于三氟甲基自由基引导的分子内1,2-硼迁移策略, 成功实现了烯丙基硼酸酯的1,3-双官能团化, 并进一步构筑出1,2,3-三取代烷烃结构[82](Scheme 15a). 其反应机制可分为三个关键阶段: 首先, 在加热条件下, 偶氮二异丁腈(AIBN)均裂生成碳中心自由基, 进而引发炔基三氟酮释放出三氟甲基自由基; 该三氟甲基自由基对烯丙基硼酸酯64的末端双键进行区域选择性加成, 生成烷基自由基中间体 15-i. 随后, 该自由基中间体通过一个结构紧凑、能量有利的三元环过渡态15-ii发生分子内1,2-硼迁移, 形成更为稳定的碳自由基中间体15-iii. 最后, 该迁移后的自由基被另一分子炔基三氟酮捕获, 实现炔基化, 并再次释放三氟甲基自由基以维持链传递, 从而高效完成三官能团化过程. 该策略实现了在连续三个碳原子上精准引入三氟甲基、硼酸酯与炔基, 为快速构建结构复杂、官能团密集的分子提供了全新路径. 在此基础上, 2022年该课题组[83]进一步将“1,2-硼迁移”策略拓展至更为复杂的三组分体系中(Schemes 15b~15c), 实现了对三个连续碳原子的精确修饰. 需要指出的是, 该策略目前仍依赖底物中预先引入可迁移的硼酸酯基团, 因此在底物普适性方面存在一定限制, 也为该方向的后续发展提供了明确的空间.
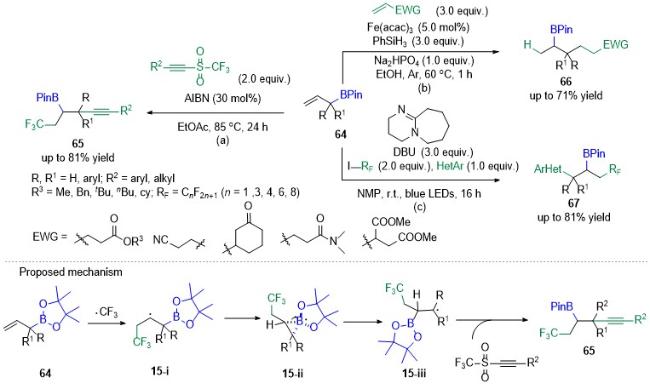
图式15 自由基介导硼基迁移实现烯烃的三官能团化反应

Scheme 15 Free radical mediated boron migration for trifunctionalization of olefins

1.5 其他基团迁移

Studer 及其合作者于2017年和2018年先后报道了在无金属催化条件下实现烯烃1-氟烷基化-2-炔基化及烯基化的创新策略(Scheme 16). 该研究分别以炔丙基醇[84]68、烯丙基醇[85]70为底物, 通过与双三甲基硅基胺基锂反应生成相应的去质子化醇盐16-i. 在三乙烯二胺(DABCO)存在下, 经可见光激发全氟烷基碘产生氟烷基自由基, 该自由基对烯烃进行加成, 形成烷基自由基中间体 16-ii. 随后, 该中间体通过形成稳定的五元或六元环状结构16-iii, 区域选择性地发生β-碳碳键断裂, 生成碳自由基16-iv, 最终经与全氟烷基碘发生单电子转移过程, 高效获得目标产物. 该转化具有多重意义, 首先, 无金属催化反应体系符合绿色可持续发展理念; 其次, 全氟烷基的引入能够显著改变分子脂溶性与代谢稳定性等性质, 为药物分子设计提供重要手段. 此外, 作为多功能反应位点的炔基或烯基的引入, 也为后续分子骨架的精准修饰与复杂结构构筑奠定了坚实基础.
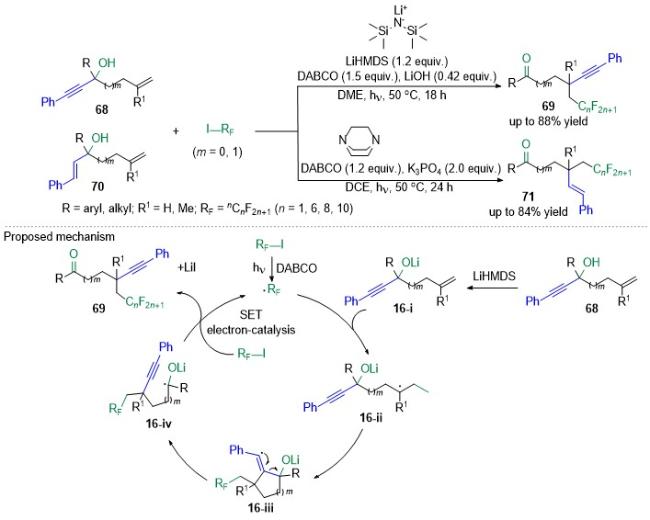
图式16 自由基介导炔基/烯基迁移实现炔丙基醇/烯丙基醇三官能团化反应

Scheme 16 Free radical mediated migration of alkynyl/allyl groups for the functionalization of propargyl/allyl alcohols

2017年, 朱晨团队[70]报道了光催化条件下通过氟烷基自由基引发分子内肟基迁移策略, 成功实现了烯烃的亚胺化氟烷基化(Scheme 17a). 该反应通过光催化溴代氟烷烃产生的氟烷基自由基对烯烃进行加成, 生成碳自由基中间体17-i; 该自由基随后经五元或六元环过渡态17-ii 完成肟基迁移, 形成新的碳自由基17-iii, 进一步与Ir发生单电子转移(SET), 被氧化为碳正离子17-iv, 最终经去质子化得到了一系列β-官能团化肟产物. 此外, 该团队进一步拓展了这一策略, 利用多种自由基源实现了烯烃的三官能团化, 包括过氧叔丁醇(TBHP)与膦氧化合物作用产生的膦酰氧基自由基[74] (Scheme 17b), K2S2O8与AgSCF3作用生成的三氟甲硫基自由基[75](Scheme 17c), 以及光催化磺酰氯衍生物产生的磺酰基自由基[76](Scheme 17d), 这些自由基均可对烯烃进行区域选择性加成, 进而引发肟基迁移, 为高效构建复杂官能团化分子提供了有力的工具.
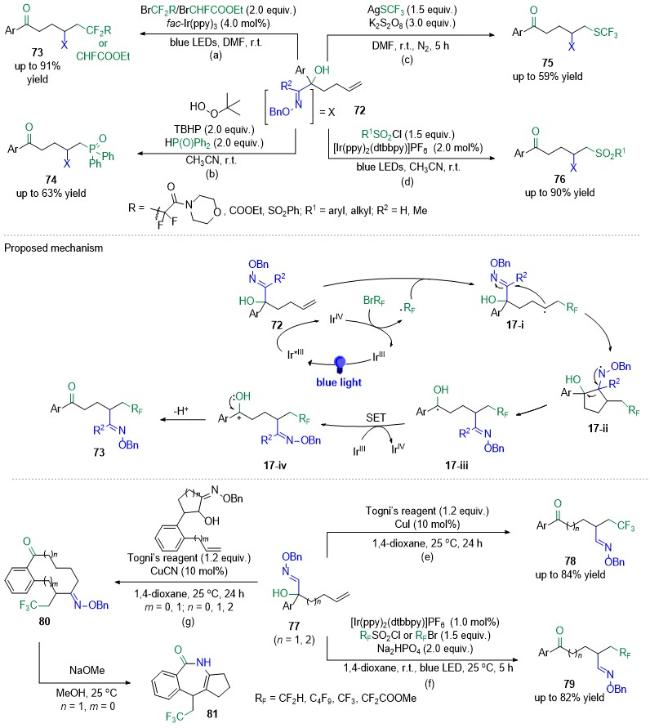
图式17 自由基诱导肟基迁移实现烯烃的三官能团化反应

Scheme 17 Free radical induced migration of oxime groups for trifunctionalization of olefins

2018年, 刘心元团队[86]开发了一种基于肟基迁移的未活化烯烃氟烷基化-亚胺化反应, 该策略通过多种氟烷基自由基前体(包括Togni试剂、氟烷基磺酰氯及溴代氟烷烃等)在铜催化或光氧化还原条件下高效生成氟烷基自由基, 进而在温和条件下触发分子内远程1,4-或1,5-肟基迁移, 实现了烯烃的三官能团化(Schemes 17e~17f). 该方法不仅条件温和、官能团兼容性良好, 还展现出优异的合成应用潜力: 通过环状肟底物的扩环反应, 成功构建了在合成上具有挑战性的中环结构, 并可进一步转化得到含氟的6,7,5-三环内酰胺骨架81, 为复杂含氟分子的高效构筑提供了新思路(Scheme 17g).
2022年, 韩丙团队[87]开发了一种基于氟烷基自由基诱导的烷氧基膦远程迁移策略, 成功实现了未活化烯烃的区域选择性氟烷基膦酰化三官能团化反应(Scheme 18). 该反应以易得的(双)高烯丙醇、氯代膦与氟烷基碘为原料, 在碱促进和光照条件下, 通过“一锅两步”的方式, 高效构建了结构复杂的含氟膦酰化合物. 其反应机制尤为精巧, 涉及自由基加成、环化、β-断裂等多步串联过程. 首先, 在碱作用下, 二苯基氯化磷[(Ph)2PCl] 与含有羟基的底物烯烃82发生亲核取代, 生成关键中间体膦化物85. 在光照条件下, 全氟烷基碘(C4F9I)产生全氟烷基自由基, 该自由基对中间体85进行加成, 形成烷基自由基中间体18-i. 随后, 该自由基进一步与磷原子孤对电子发生环化, 生成稳定的五元或六元环状膦中间体18-ii, 该中间体随即发生β-键断裂, 实现膦酰基迁移, 并生成新碳自由基18-iii. 反应终止阶段存在两条路径: (a)碘原子转移路径, 自由基18-iii从C4F9I分子中攫取一个碘原子, 得到碘代产物83; (b)单电子氧化/捕获路径, 当底物为三级醇时, 新生成的碳自由基18-iii更倾向于发生单电子转移, 生成碳正离子物种18-iv, 该阳离子随后被反应体系中的水分子捕获, 得到羟基化产物84. 该策略不仅实现了原子经济性的骨架重构, 也为复杂含氟膦酰分子的构筑提供了高效、温和的新途径.
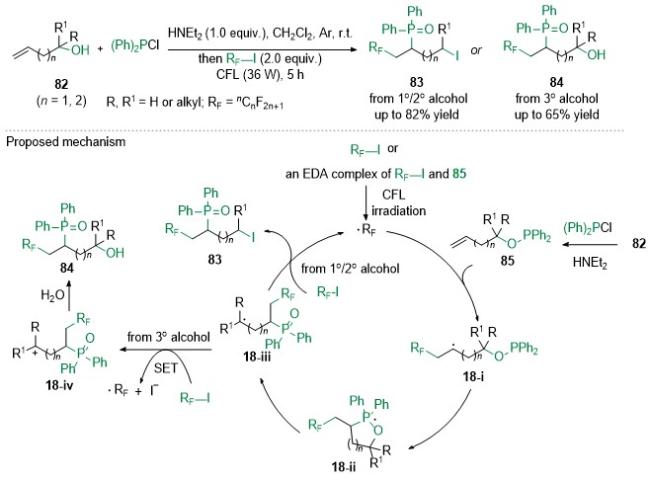
图式18 自由基引导的膦酰基迁移对烯烃的选择性氟烷基化磷酸化反应

Scheme 18 Radical-guided phosphinyl migration for selective fluoroalkyl phosphorylation of alkene

2024年, 韩丙团队[88]进一步发展了一种基于氟烷基自由基介导的N—N键断裂与远程迁移新策略, 创新性地将烯烃的胺化反应和Hofmann-Löffler-Freytag反应相结合, 在光氧化还原催化条件下实现了未活化烯烃的高效三官能团化(Scheme 19). 该反应始于激发态光催化剂对氟烷基碘酯的单电子还原, 生成氟烷基自由基19-i、碘离子与高价铱物种. 随后, 氟烷基自由基对底物中烯烃进行区域选择性加成, 产生碳自由基中间体 19-ii, 继而发生快速的5-exo-trig环化反应生成氮杂环中间体19-iii. 该中间体经β-断裂实现N—N键裂解, 生成关键酰胺自由基19-iv, 并触发1,5-氢原子迁移, 得到苄位碳自由基19-v; 该自由基进一步被高价铱物种或通过自由基链途径氧化为碳正离子19-vi, 最终在碱性条件下发生分子内磺酰胺氮原子对碳正离子的亲核进攻, 环化形成具有重要生物活性的氨基酸酯类产物 87. 此外, 作者还发现, 当底物分子γ位有溴原子存在时, 由于生成的三级烷基溴结构的不稳定性, 会进一步发生连续的HBr和HF的消除反应, 高效构建结构独特的(Z,Z)-构型共轭二烯产物 88. 拓展了该方法在功能性氨基酸及共轭体系合成中的应用潜力.
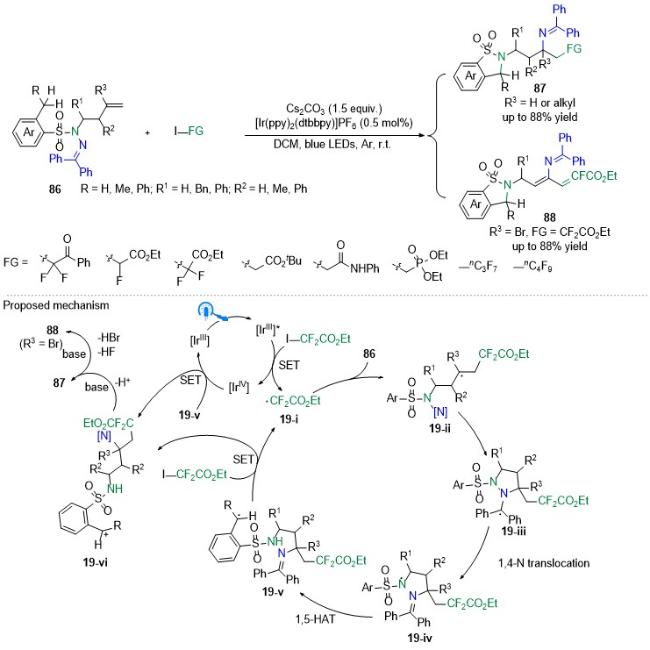
图式19 自由基引导氮中心基团迁移实现烯烃的三官能团化反应

Scheme 19 Radical-guided nitrogen-centered group migration enables the trifunctionalization of alkenes

2 环加成/开环/迁移/官能团化

2024 年, 冯超团队[89]报道了一种将极性[3+2]环加成与光催化自由基开环过程协同整合的新策略, 实现了未活化末端烯烃的1,2,5-三官能团化, 有效拓展了传统烯烃多官能团化的底物适用范围(Scheme 20). 该策略首先通过未活化烯烃89与1,1-二溴甲肟发生[3+2] 环加成反应生成中间体20-i, 该中间体在加热条件下可顺利转化为3-溴-4,5-二氢异噁唑90. 在光催化条件下, (TMS)4Si生成阳离子物种20-ii, 经Si—Si键断裂产生具有高反应活性的三(三甲基硅)硅自由基20-iii, 该自由基攫取90中的溴原子, 引发N—O键断裂形成亲电性醇氧自由基20-iv; 该自由基随即发生分子内1,5-氢原子迁移, 生成烷基自由基20-v, 最终通过极性匹配的氟原子转移过程, 与NFSI反应, 高效、高选择性地合成了一系列具有重要价值的β-羟基-δ-氟-腈类化合物. 该反应中的1,5-HAT过程要求底物烯烃需要具备一定的链长, 因而在刚性或短链烯烃中适用性受限. 尽管如此, 该策略通过“预修饰-开环-远程官能化”的模块化设计, 成功突破了传统烯烃转化的结构局限性, 为发展新型多官能团化反应提供了清晰的思路与实现路径.
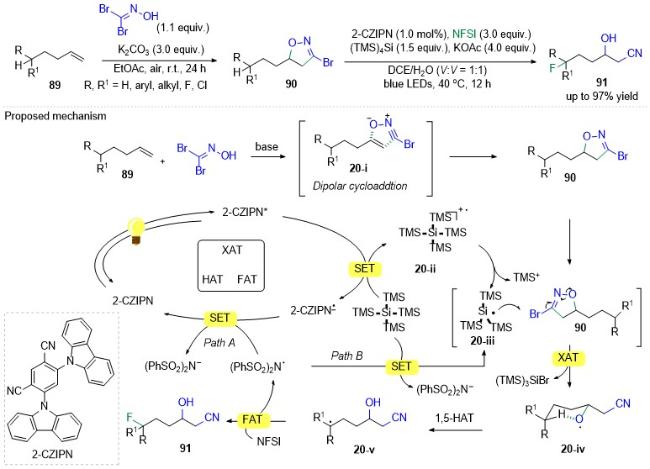
图式20 极性[3+2]环加成与自由基开环过程结合实现非活化烯烃的三官能团化反应

Scheme 20 Combining polar [3+2] cycloaddition with radical ring opening process totrifunctionalization of unactivated olefins

3 烯丙位/烯基连续官能团化

2013 年, 韩丙及同事[90]发展了一种在无金属、中性条件下进行的腙自由基串联环化反应, 实现了吡唑啉类化合物的高效合成(Scheme 21). 该反应机理如下: TEMPO首先通过氢原子转移(HAT)过程攫取腙类底物N—H键的氢原子, 生成腙自由基中间体21-i; 该中间体经1,5-氢原子转移(HAT)过程, 攫取烯丙位的氢原子, 生成烯丙基自由基21-ii, 随即被TEMPO捕获形成中间体21-iii; 该中间体经历与前述过程相同的反应, 生成另一腙自由基21-iv, 随后发生分子内环化, 形成环状自由基中间体21-v, 最终经TEMPO捕获得到目标产物. 虽然该反应表现出较高的产率, 但高度依赖于1,5-HAT 的可行性以及分子内环化的难易程度, 因此需对底物结构进行精心设计. 未来该策略的发展方向在于进一步拓展反应类型, 例如在环化步骤后实现除TEMPO捕获以外的其他官能团化过程, 从而提高反应的多样化与合成应用价值.
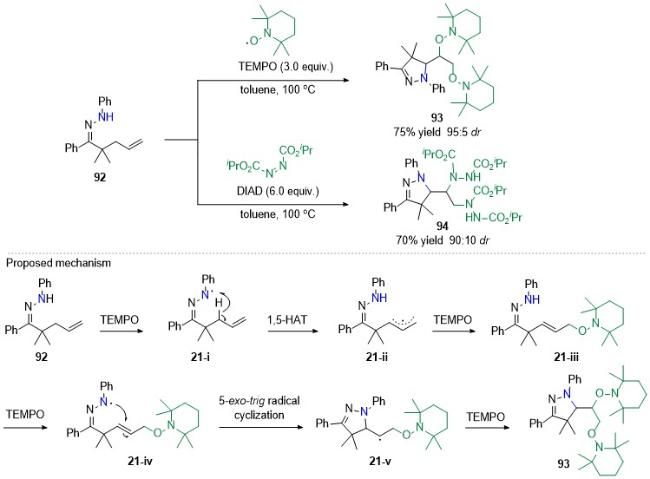
图式21 腙自由基参与的烯烃的三官能团化反应

Scheme 21 Trifunctionalization of alkenes with hydrazone radical participation

4 多功能试剂驱动的可控自由基接力策略

最近, 张洪伟、曹中艳等[91]发展了一种基于N,N-二氟代磺酰胺作为连续氮自由基前体的新策略, 成功实现了对未活化烯烃的高效、可控三官能团化. 该方法以廉价易得的磺酰胺为原料, 经安全、简便的步骤, 成功制备出结构多样的N,N-二氟代磺酰胺, 进而在单一铜催化剂作用下, 无需外加碱, 即可实现两种结构类型烯烃的一锅法转化, 高效构建了传统方法难以合成的拓扑复杂桥连磺内酰胺骨架. 该策略的核心创新在于利用同一催化体系, 实现了对试剂中两个不同N—F键的逐级、选择性活化, 并通过自由基接力机制完成烯烃的三官能团化与双环结构的从头构建, 展现出优异的化学发散性. 反应的催化循环可清晰分为三个阶段(Scheme 22), 体现出设计的系统性与机制上的创新: 第一阶段, 三氟甲磺酸亚铜与2,9-二氯-1,10-菲啰啉配位, 形成更稳定、近乎平面的一价铜配合物22-i, 其对N,N-二氟代磺酰胺 95中的一个N—F键选择性氧化加成, 生成关键的氮自由基中间体22-ii 与二价铜物种22-iii; 第二阶段, 氮自由基对烯烃进行选择性加成, 生成碳自由基中间体22-iv. 该自由基进一步与芳环加成, 通过分子内环化形成自由基中间体22-v, 随后被Cu氧化形成阳离子中间体22-vi, 经去质子化生成单环N-氟代磺酰胺22-vii, 并再生一价铜物种22-i; 第三阶段, 一价铜物种22-i再次活化中间体22-vii中的N—F键, 产生新的酰胺自由基中间体22-viii. 该自由基经分子内1,5-氢原子转移过程(1,5-HAT), 生成苄基位碳自由基中间体22-ix, 最后通过CuII介导的分子内还原消除, 完成C—N键的构建, 完成桥环体系的闭合, 并重启催化循环. 该方法的反应条件温和、操作简便, 具有良好的官能团耐受性和底物普适性. 其合成应用价值已得到初步验证: 该方法成功应用于生物活性分子的后期修饰及¹⁵N标记化合物的合成, 为从简单烯烃出发构建氮杂双环化骨架提供了新策略. 此外, 所得的桥连内酰胺96可作为喹啉类化合物的三维饱和等排体, 初步活性测试显示, 其具有显著增强的抗癌活性, 进一步展现了该方法在药物研发与合成领域的应用潜力. 此工作不仅拓展了烯烃三官能团化的方法, 也为氮杂双环体系的高效构筑及其在药物化学中的应用开辟了新途径.
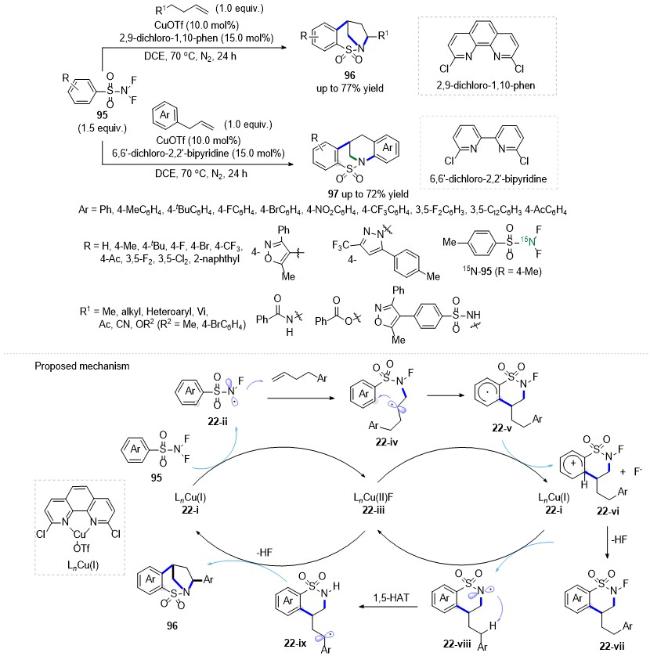
图式22 N,N-二氟代磺酰胺作为连续氮自由基前体试剂参与的烯烃三官能团化反应

Scheme 22 N,N-Difluorosulfonamide as a continuous nitrogen radical precursor reagent for olefin trifunctionalization

5 总结与展望

烯烃官能团化反应作为一类重要的有机合成策略, 能够高效、高选择性地向烯烃分子中引入多个官能团, 成为从简单烯烃出发构建复杂多样、功能多样分子骨架的关键“桥梁”, 兼具优异的步骤经济性与原子经济性. 近年来, 烯烃的1,n-双官能团化(n≥1)反应已取得丰硕研究成果, 并被广泛应用[92-94]. 受双官能团化的启发, 研究者进一步提出了烯烃的1,2,n-三官能团化反应模式, 该策略可在烯烃骨架中实现连续、远程的多官能团精准引入, 不仅具有重要的理论研究价值, 也在复杂分子构建中展现出广阔的应用前景, 已成为当前合成化学领域的前沿研究方向. 目前, 研究者已通过过渡金属催化、自由基介导的基团迁移以及协同串联等多种策略,在实现烯烃连续远程的1,2,n-三官能团化方面取得了一些原创性突破, 为构建结构复杂的有机分子的高效合成开辟了新路径. 值得特别关注的是, 多功能试剂驱动的可控自由基接力策略的兴起, 标志着烯烃三官能团化研究从传统的“依赖底物预先修饰”向“通过试剂设计实现可控、模块化转化”的策略转变. 例如, N,N-二氟代磺酰胺作为连续自由基前体的成功应用, 展现了借助单一试剂中不同化学键的可控序贯活化, 从而高效、精准地构建复杂环系的广阔前景. 未来, 该方向的发展有望集中于: (1)发展模块化、普适性强的多功能试剂平台; (2)深入理解催化体系对试剂活化顺序与选择性的控制机制; (3)拓展该策略在生物活性分子合成及后期官能化中的应用广度.
目前, 烯烃三官能团化反应的发展仍面临着挑战: (1)选择性控制方面, 官能团引入的位点精准调控困难, 区域与立体选择性的协同控制亟待突破; (2)过程调控层面, 高活性中间体易发生重排、聚合等副反应, 影响反应效率与产物纯度; (3)底物普适性方面, 现有的方法局限于含有导向基团的烯烃, 官能团类型与底物结构仍需拓展. 尽管存在这些挑战, 该领域正展现出令人期待的发展趋势, 通过新催化体系和反应模式的开发, 有望突破现有底物结构限制, 实现以简单直链烯烃为起点的通用性转化; “一锅法”串联策略的优化将进一步提升合成效率与原子经济性. 值得强调的是, 烯烃三官能团化不仅是精巧的合成工具, 更是响应绿色化学提倡“原子经济性”、“步骤经济性”及“减少废弃物”的重要实践. 随着研究的深入, 其发展有望成为推动有机合成化学向更绿色、更可持续方向转型的关键引擎之一.
(Li, L.)
[1]
Mehla, S.; Kukade, S.; Kumar, P.; Rao, P. V. C.; Sriganesh, G.; Ravishankar, R. Fuel. 2019, 242, 487.

[2]
Shafei, E. N.; Albahar, M. Z.; Aljishi, M. F.; Aljishi, A. N.; Alnasir, A. S.; Al-Badairy, H. H.; Sanhoob, M. A. React. Chem. Eng. 2022, 7, 123.

[3]
Chernyak, S. A.; Corda, M.; Dath, J.-P.; Ordomsky, V. V.; Khodakov, A. Y. Chem. Soc. Rev. 2022, 51, 7994.

[4]
Tabassum, N.; Ali, S. S. Catal. Surv. Asia 2022, 26, 261.

[5]
Zacharopoulou, V.; Lemonidou, A. Catalysts 2017, 8, 2.

[6]
Kubo, K.; Iida, H.; Namba, S.; Igarashi, A. J. Jpn. Pet. Inst. 2018, 61, 10.

[7]
Hidajat, M. J.; Kwon, O.; Park, H.; Han, J.; Yun, G. N.; Hwang, D. W. Green Chem. 2022, 24, 7556.

[8]
Almuqati, N. S.; Aldawsari, A. M.; Alharbi, K. N.; González-Cortés, S.; Alotibi, M. F.; Alzaidi, F.; Dilworth, J. R.; Edwards, P. P. Fuel. 2024, 366, 131270.

[9]
Li, Y.-G; Chen, J. X.; Li, J. D.; Zhou, W. X.; Li, L. B.; Li, J. P.; Lin, R. B.; Zhang, J. P.; Chen, X. M. Small. 2025, 21, 2504613.

[10]
McDonald, R. I.; Liu, G. S.; Stahl, S. S. Chem. Rev. 2011, 111, 2981.

[11]
Yin, G.-Y.; Mu, X.; Liu, G. S. Acc. Chem. Res. 2016, 49, 2413.

[12]
Yi, H.; Zhang, G. T.; Wang, H. M.; Huang, Z. Y.; Wang, J.; Singh, A. K.; Lei, A. W. Chem. Rev. 2017, 117, 9016.

[13]
Dhungana, R. K.; Kc, S.; Basnet, P.; Giri, R. Chem. Rec. 2018, 18, 1314.

[14]
Wu, X.-X.; Wu, S.; Zhu, C. Tetrahedron Lett. 2018, 59, 1328-1336.

[15]
Mei, H.-B.; Yin, Z. Z; Liu, J.; Sun, H. L.; Han, J. L. Chin. J. Chem. 2019, 37, 292.

[16]
Lin, J.; Song, R. J.; Hu, M.; Li, J. H. Chem. Rec. 2019, 19, 44.

[17]
Fu, X.-F; Zhao, W. X. Chin. J. Org. Chem. 2019, 39, 625 (in Chinese).

(付晓飞, 赵文献, 有机化学, 2019, 39, 625.)

[18]
Zhang, G.; Liu, Y.; Zhao, J. B.; Li, Y.; Zhang, Q. Sci. China Chem. 2019, 62, 1476.

[19]
Li, Z.-L.; Fang, G. C.; Gu, Q. S.; Liu, X. Y. Chem. Soc. Rev. 2020, 49, 32.

[20]
Jiang, H.; Studer, A. Chem. Soc. Rev. 2020, 49, 1790.

[21]
Qi, X.-X; Diao, T. N. ACS Catal. 2020, 10, 8542.

[22]
Yang, S.; Chen, Y. H.; Ding, Z. H. Org. Biomol. Chem. 2020, 18, 6983.

[23]
Tu, H.-Y.; Zhu, S. Q.; Qing, F. L.; Chu, L. L. Synthesis 2020, 52, 1346.

[24]
Luo, Y.-C; Xu, C.; Zhang, X. G. Chin. J. Chem. 2020, 38, 1371.

[25]
Wu, X.-X.; Zhu, C. Acc. Chem. Res. 2020, 53, 1620.

[26]
Yao, H.-J.; Hu, W. F.; Zhang, W. Molecules 2021, 26, 105.

[27]
Wu, Z.-Y.; Hu, M.; Li, J. X.; Wu, W. Q.; Jiang, H. F. Org. Biomol. Chem. 2021, 19, 3036.

[28]
Chen, X.; Xiao, F.; He, W. M. Org. Chem. Front. 2021, 8, 5206-5228.

[29]
Wang, D.-K.; Li, L.; Xu, Q.; Zhang, J.; Zheng, H.; Wei, W. T. Org. Chem. Front. 2021, 8, 7037.

[30]
Wu, X.-X.; Ma, Z. G.; Feng, T. T.; Zhu, C. Chem. Soc. Rev. 2021, 50, 11577.

[31]
Wang, Y.-N.; Bao, Y. Y.; Tang, M. F.; Ye, Z. G.; Yuan, Z. L.; Zhu, G. G. Chem. Commun. 2022, 58, 3847.

[32]
Cheung, K. P. S.; Sarkar, S.; Gevorgyan, V. Chem. Rev. 2022, 122, 1543.

[33]
Ye, Y.; Lin, Y.; Mao, N. D.; Yang, H. M.; Ye, X. Y.; Xie, T. Org. Biomol. Chem. 2022, 20, 9255.

[34]
Dong, B.; Shen, J.; Xie, L. G. Org. Chem. Front. 2023, 10, 1322.

[35]
Meng, J.-J.; Liu, H. K.; Wu, Z. X.; Zhang, W. B. Asian J. Org. Chem. 2023, 12, e202300172.

[36]
Ma, X.-M.; Zhang, Q.; Zhang, W. Molecules 2023, 28, 3027.

[37]
Sun, J.-Q.; Wang, L. H.; Zheng, G. F.; Zhang, Q. Org. Chem. Front. 2023, 10, 4488.

[38]
Zheng, Y.; Lu, W. G.; Chen, C. X; Lu, Y. J; Huang, S. L. Org. Chem. Front. 2024, 11, 5306.

[39]
Wang, F.; Dong, G. C.; Yang, S. Q.; Ji, C. L.; Liu, K.; Han, J.; Xie, J. Acc. Chem. Res. 2024, 57, 2985.

[40]
Qu, P.; Liu, G. Q. Org. Biomol. Chem. 2025, 23, 1552.

[41]
Zhang, J.-T.; Su, R. H.; Liu, W. B. Org. Chem. Front. 2025, 12, 5683.

[42]
Zhou, M.-J.; Lu, X.; Yu, X. L. Org. Biomol. Chem. 2025, 23, 8820.

[43]
Wang, Y.-R.; Bao, Z. P.; Mao, X. D.; Hou, M.; Wu, X. F. Chem. Soc. Rev. 2025, 54, 9530.

[44]
Zhang, M.-M; Liu, T.; Chen, X. Q.; Jin, H. L.; Lv, J. J.; Wang, S.; Yu, X. C.; Yang, C. T.; Wang, Z. J. Org. Biomol. Chem. 2025, 23, 2323.

[45]
Kutateladze, A. G.; Kice, J. L.; Kutateladze, T. G.; Zefirov, N. S. J. Org. Chem. 1993, 58, 995.

[46]
Wang, J.-W.; Liu, H. K.; Yang, Z. H.; Wu, Z. X.; Zhang, W. B. Chin. J. Org. Chem. 2024, 44, 3273 (in Chinese).

(王军威, 刘慧康, 杨泽华, 吴正兴, 张万斌, 有机化学, 2024, 44, 3273.)

[47]
Wang, B.; Du, H. F.; Shi, Y. A. Angew. Chem. Int. Ed. 2008, 47, 8224.

[48]
Wu, Z.-X.; Meng, J. J.; Liu, H. K.; Li, Y. Y.; Zhang, X.; Zhang, W. B. Nat. Chem. 2023, 15, 988.

[49]
Zhang, L.; Huang, Z. J. Am. Chem. Soc. 2015, 137, 15600.

[50]
Zhao, Y.-S.; Ge, S. Z. Angew. Chem., Int. Ed. 2022, 61, e202116133.

[51]
Hu, J.-F; Zhao, Y.; Shi, Z. Z. Nat. Catal. 2018, 1, 860.

[52]
Wu, Z.; Ren, R. G.; Zhu, C. Angew. Chem. Int. Ed. 2016, 55, 10821.

[53]
Ji, M.-S.; Wu, Z.; Yu, J. J.; Wan, X. B.; Zhu, C. Adv. Synth. Catal. 2017, 359, 1959.

[54]
Ren, R.-G.; Wu, Z.; Huan, L. T.; Zhu, C. Adv. Synth. Catal. 2017, 359, 3052.

[55]
Wang, N.; Li, L.; Li, Z. L.; Yang, N. Y.; Guo, Z.; Zhang, H. X.; Liu, X. Y. Org. Lett. 2016, 18, 6026.

[56]
Chang, C.-Y.; Zhang, H. H.; Wu, X. X.; Zhu, C. Chem. Commun. 2022, 58, 1005.

[57]
Guo, K.; Gu, C.; Li, Y.; Xie, X. F.; Zhang, H. L.; Chen, K.; Zhu, Y. G. Adv. Synth. Catal. 2022, 364, 1388.

[58]
Wang, J.-Y.; Wang, Y. C.; Li, J. B.; Wei, Z. X.; Feng, J.; Du, D. Chem. Commun. 2023, 59, 5395.

[59]
Liu, X.-W.; Xiong, F.; Huang, X. P.; Xu, L.; Li, P. F.; Wu, X. X. Angew. Chem. Int. Ed. 2013, 52, 6962.

[60]
Egami, H.; Shimizu, R.; Usui, Y.; Sodeoka, M. Chem. Commun. 2013, 49, 7346.

[61]
Chen, Z.-M.; Bai, W.; Wang, S. H.; Yang, B. M.; Tu, Y. Q.; Zhang, F. M. Angew. Chem. Int. Ed. 2013, 52, 9781.

[62]
Huang, H.-L.; Yan, H.; Gao, G. L.; Yang, C.; Xia, W. J. Asian J. Org. Chem. 2015, 4, 674.

[63]
Zhao, J.-C.; Fang, H.; Song, R. C.; Zhou, J.; Han, J. L.; Pan, Y. Chem. Commun. 2015, 51, 599.

[64]
Pan, C.-D.; Ni, Q. T.; Fu, Y.; Yu, J. T. J. Org. Chem. 2017, 82, 7683.

[65]
Li, Y.; Liu, B.; Li, H. B.; Wang, Q. A.; Li, J. H. Chem. Commun. 2015, 51, 1024.

[66]
Bunescu, A.; Wang, Q.; Zhu, J. P. Angew. Chem. Int. Ed. 2015, 54, 3132.

[67]
Huang, H.-L.; Yan, H.; Yang, C.; Xia, W. J. Chem. Commun. 2015, 51, 4910.

[68]
Song, R.-J.; Tu, Y. Q.; Zhu, D. Y.; Zhang, F. M.; Wang, S. H. Chem. Commun. 2015, 51, 749.

[69]
Wu, Z.; Wang, D. P.; Liu, Y.; Huan, L. T.; Zhu, C. J. Am. Chem. Soc. 2017, 139, 1388.

[70]
Yu, J.-J.; Wang, D. P.; Xu, Y.; Wu, Z.; Zhu, C. Adv. Synth. Catal. 2018, 360, 744.

[71]
Li, L.; Gu, Q. S.; Wang, N.; Song, P.; Li, Z. L.; Li, X. H.; Wang, F. L.; Liu, X. Y. Chem. Commun. 2017, 53, 4038.

[72]
Wang, M.; Wu, Z.; Zhang, B.; Zhu, C. Org. Chem. Front. 2018, 5, 1896.

[73]
Zhang, H.; Wu, X. X.; Zhao, Q.; Zhu, C. Chem. Asian J. 2018, 13, 2453.

[74]
Chen, D.; Wu, Z.; Yao, Y.; Zhu, C. Org. Chem. Front. 2018, 5, 2370.

[75]
Chen, D.; Ji, M. S.; Yao, Y. M.; Zhu, C. Acta Chim. Sin. 2018, 76, 951.

[76]
Tang, N.-N; Yang, S.; Wu, X. X.; Zhu, C. Tetrahedron. 2019, 75, 1639.

[77]
Liu, X.-Y.; Tian, S. Y.; Jiang, Y. F.; Rao, W.; Wang, S. Y. Org. Lett. 2021, 23, 8246.

[78]
Li, Z.-L; Li, X. H.; Wang, N.; Yang, N. Y.; Liu, X. Y. Angew. Chem. Int. Ed. 2016, 55, 15100.

[79]
Liu, R.-H.; Tian, Y.; Wang, J.; Wang, Z. M.; Li, X. Q.; Zhao, C. Y.; Yao, R. Y.; Li, S.; Yuan, L. F.; Yang, J. B.; Shi, D. Y. Sci. Adv. 2022, 8, eabq8596.

[80]
Zhang, Q.; Chiou, M. F.; Ye, C. Q.; Yuan, X. B.; Li, Y. J.; Bao, H. L. Chem. Sci. 2022, 13, 6836.

[81]
Xu, J.-W, Liu, B. X.; Liu, X. Y.; Rao, W. D.; Wang, S. Y. Org. Lett. 2024, 26, 6798.

[82]
Jana, K.; Bhunia, A.; Studer, A. Chem. 2020, 6, 512.

[83]
Jana, K.; Studer, A. Org. Lett. 2022, 24, 1100.

[84]
Tang, X.; Studer, A. Chem. Sci. 2017, 8, 6888

[85]
Tang, X.; Studer, A. Angew. Chem. Int. Ed. 2018, 57, 814.

[86]
Wang, N.; Wang, J.; Guo, Y. L.; Li, L.; Sun, Y.; Li, Z.; Zhang, H. X.; Guo, Z.; Li, Z. L.; Liu, X. Y. Chem. Commun. 2018, 54, 888.

[87]
Xie, D.-T.; Chen, H. L.; Wei, D.; Wei, B. Y.; Li, Z. H.; Zhang, J. W.; Yu, W.; Han, B. Angew. Chem. Int. Ed. 2022, 61, e202203398.

[88]
Hu, S.-P.; Gao, C. H.; Liu, T. M.; Miao, B. Y.; Wang, H. C.; Yu, W.; Han, B. Angew. Chem. Int. Ed. 2024, 63, e202400168.

[89]
Liu, H.-D.; Wang, Y. P.; Wang, H.; Ren, K. W.; Liu, L. F.; Dang, L. Z.; Wang, C. Q.; Feng, C. Angew. Chem. Int. Ed. 2024, 63, e202407928.

[90]
Duan, X.-Y.; Yang, X. L.; Fang, R.; Peng, X. X.; Yu, W.; Han, B. J. Org. Chem. 2013, 78, 10692.

[91]
Lu, L.-Y.; Sun, X. X.; Zhang, H. W; Li, Q. X.; Gao, J. Z.; Zhang, H. B; Zeng, J. B; Xu, Y. Q.; Jin, S. N.; Wang, H. J.; Ni, S. F.; Cao, Z. Y. ACS Catalysis. 2026, 16, 806.

[92]
Zheng, Y.; Zhao, Y.; Xin, Y.; Qu, X.; Chen, Y.; Xiao, X.; Huang, N.; Wang, N. Org. Lett. 2026, DOI: 10.1021/acs.orglett.5c05145.

[93]
Wang, J.; Li, Y.-H.; Cao, H.-F.; Xu, Y.-Q.; Cao, Z.-Y.; Zhang, P.-F.; Jin, S. Org. Lett. 2026, DOI: 10.1021/acs.orglett.5c05211.

[94]
Chen, F.; Zhang, Xu,; Zhu, C. Angew. Chem. Int. Ed. 2026, e 25903 doi.org/10.1002/anie.202525903

文章导航

/