综述与进展

水相中的自由基反应研究进展

  • 王小曼 a, b ,
  • 王泽 a ,
  • 吴劼 , a, c, d, * ,
  • 胡燚 , b, * ,
  • 叶盛青 , a, *
展开
  • a 台州学院医药化工学院 高等研究院 高等研究院 浙江台州 318000
  • b 南京工业大学药学院 药物绿色生物制造江苏省高校重点实验室 药物绿色生物制造江苏省高校重点实验室 江苏南京 211816
  • c 中国科学院上海有机化学研究所 金属有机化学国家重点实验室 金属有机化学国家重点实验室 上海 200032
  • d 河南师范大学化学化工学院 河南新乡 453007

收稿日期: 2025-12-19

  修回日期: 2026-02-04

  网络出版日期: 2026-03-10

基金资助

国家自然科学基金(22271210)

Research Advances on Radical Reactions in Aqueous Phase

  • Xiaoman Wang a, b ,
  • Ze Wang a ,
  • Jie Wu , a, c, d, * ,
  • Yi Hu , b, * ,
  • Shengqing Ye , a, *
Expand
  • a School of Pharmaceutical and Chemical Engineering, Institute for Advanced Studies, Taizhou University, Taizhou, Zhejiang 318000
  • b Jiangsu Provincial University Key Laboratory of Green Biomanufacturing for Pharmaceuticals, School of Pharmaceutical Sciences, Nanjing Tech University, Nanjing, Jiangsu 211816
  • c State Key Laboratory of Organometallic Chemistry, Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences, Shanghai 200032
  • d School of Chemistry and Chemical Engineering, Henan Normal University, Xinxiang, Henan 453007

Received date: 2025-12-19

  Revised date: 2026-02-04

  Online published: 2026-03-10

Supported by

National Natural Science Foundation of China(22271210)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

自由基在化学反应中具有高反应活性和独特的选择性等特点, 是构建复杂分子骨架的重要反应中间体. 然而, 传统的自由基反应严重依赖有毒、易挥发、易燃的有机溶剂, 而水作为一种无毒、不可燃、廉价易得且对环境友好的绿色溶剂, 发展以水为溶剂的自由基反应, 为突破传统自由基反应的局限性提供了很好的解决方案, 是当前绿色化学领域的一个前沿焦点. 本文主要总结了2020~2025年间以水为溶剂的自由基反应研究进展, 按照水相中的不同反应类型进行分类介绍, 主要有以下几类: (1) C—H/C—C键氧化反应, (2)偶联反应, (3)烯烃/炔烃自由基加成反应, (4)其他类型反应.

本文引用格式

王小曼 , 王泽 , 吴劼 , 胡燚 , 叶盛青 . 水相中的自由基反应研究进展[J]. 有机化学, 2026 , 46(4) : 1496 -1512 . DOI: 10.6023/cjoc202512028

Abstract

Free radicals always serve as significant reaction intermediates for constructing complex molecular frameworks, which characterized by high reactivity and special selectivity in organic synthesis. However, traditional radical reactions heavily rely on toxic, volatile and inflammable organic solvents. Meanwhile, taking advantage of the properties of water, such as non-toxic, non-flammable, cheap, accessible and eco-friendly, developing aqueous phase radical reactions offers an excellent solution to overcome these limitations. The above is the frontier focus in green chemistry currently. This review mainly summarizes the research advances on radical reactions in aqueous phase between 2020 and 2025, which are categorized into: (1) C—H/C—C bond oxidation reactions, (2) coupling reactions, (3) radical additions to alkenes/alkynes, and (4) other reactions.

自1900年Gomberg[1]发现三苯甲基自由基的存在以来, 有机自由基化学一直是有机合成发展的重要方向之一. 自由基物种具有未成对电子, 通常不满足自旋中心原子的八隅体规则, 普遍表现出高反应活性和独特的反应选择性. 利用这种高反应性和独特的反应选择性, 自由基常被用作构建复杂分子骨架的重要反应中间体. 2016年, Baran等[2]发表综述, 概述了自由基化学发展以来的一些里程碑式的成就, 并指出借助自由基反应所具有的实用性和化学选择性优势, 人们可实现与药物发现、农业化学、材料科学等学科领域相关的重要分子的高效合成, 由此凸显了自由基化学的重要性. 近年来, 光催化与电催化反应体系在有机合成领域的快速发展, 推动了自由基物种被广泛应用于自由基偶联、自由基加成等多种反应类型中. 同时, 越来越温和的自由基反应条件也为自由基的不对称催化合成带来了新的活力[3].
然而, 大多自由基反应严重依赖有毒、易挥发、易燃的有机溶剂. 根据国际化学品制造商协会(AICM)报告, 传统有机溶剂的大规模使用, 导致全球每年排放万吨计的挥发性有机化合物(VOCs), 这些排放物对大气质量造成严重影响, 也不符合绿色化学的发展需求[4]. 早在20世纪90年代, Anastas和Warner[5]就提出使用绿色溶剂是解决环境污染的有效方案之一. 因此, 开发和应用环境友好的反应溶剂, 不仅有利于降低化学工业对环境的负面影响, 还能提高化学反应的效率和选择性, 从而实现经济效益与环境保护的双赢.
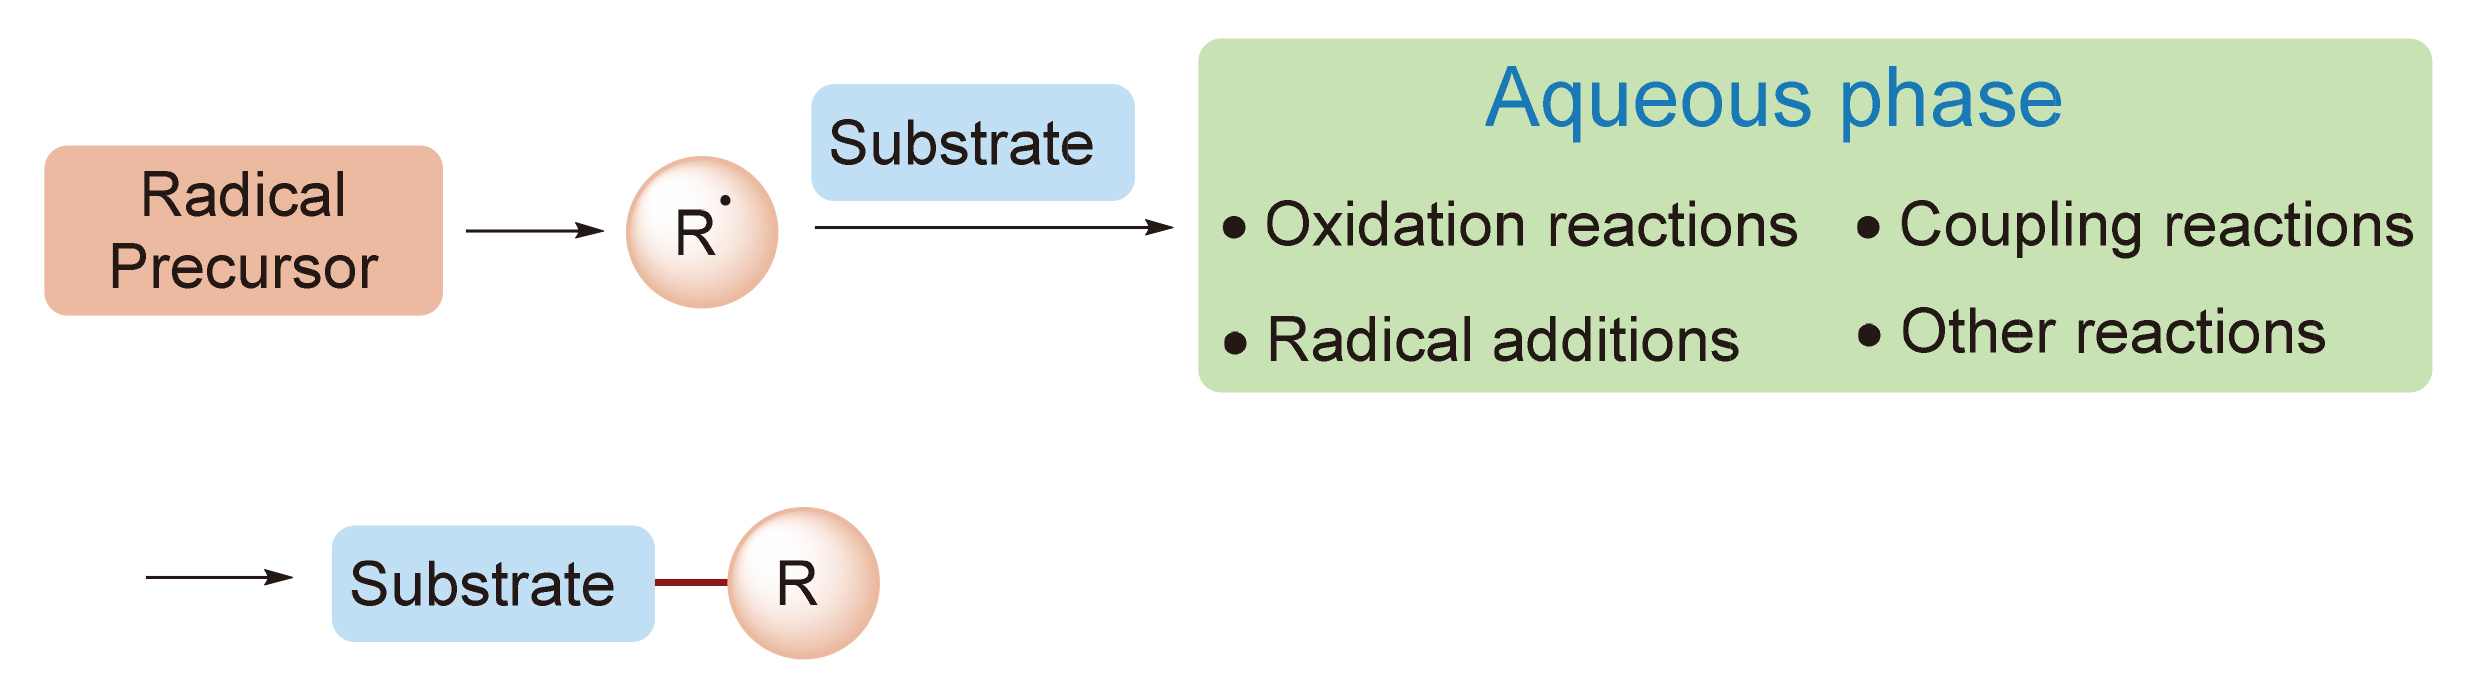
在众多绿色溶剂替代方案中, 水(H2O)因其无可比拟的优势脱颖而出. 水作为地球生命的基础, 是生物体内酶催化转化等生化反应的理想介质. 将水作为有机反应溶剂的研究, 最早是由Breslow[6]提出的, 由于它无毒、不可燃、廉价易得且对环境友好, 以水为溶剂的有机合成反应研究在过去的三十年里发展迅速[7]. 发展以水为溶剂的自由基反应, 为突破传统自由基反应的局限性提供了很好的解决方案, 是当前绿色化学领域的一个前沿焦点. 本文主要总结了2020~2025年间以水为溶剂的自由基反应研究进展, 按照水相中的不同反应类型进行分类介绍, 主要有以下几类: (1) C—H/C—C键氧化反应, (2)偶联反应, (3)烯烃/炔烃自由基加成反应, (4)其他类型反应.

1 C—H/C—C键氧化反应

氧气参与的可见光诱导的C—H/C—C键氧化反应是合成芳香酮的一种重要的合成方法[8]. 然而, 这些反应往往需使用大量有机溶剂, 这将带来众多环境问题. 在环境保护日益受到重视的今天, 开发绿色高效的方法来实现在环境友好型溶剂中的C—H/C—C键氧化是非常必要的. 近些年来以水作为溶剂的C—H/C—C键氧化反应取得了很大进展. 2021年, 解攀课题组[9]发展了以CeCl3为催化剂的水相光催化体系, 以易得的二芳基甲烷或芳基烷烃为原料, 通过C—H键的选择性自由基氧化, 合成了一系列芳香酮类化合物(Scheme 1). 在该反应中, 通过可见光照射产生激发态三价[CeIII]*物种, 该物种随后被空气中的O2单电子氧化为四价[CeIV], 并产生超氧自由基阴离子. 接着, 四价[CeIV]物种与苯乙烷1a发生α位氧化反应, 产生自由基阳离子, 同时催化剂还原再生[CeIII]. 随后, 自由基阳离子与超氧自由基阴离子反应生成过氧化物中间体, 后续发生脱水反应, 最终得到目标酮类产物2a.
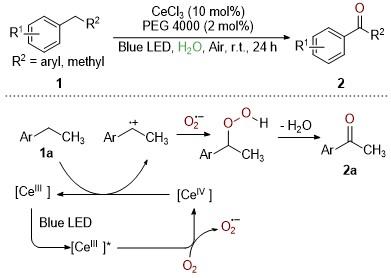
图式1 水相中CeCl3催化的C—H键氧化反应

Scheme 1 C—H bond oxidation catalyzed by CeCl3 on water

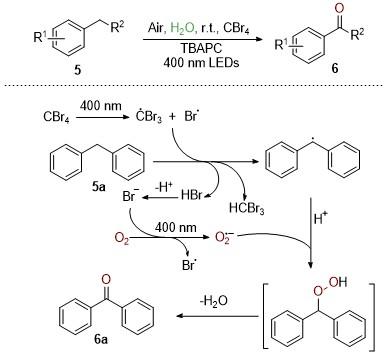
2022年, 刘宁课题组[10]报道了类似的苄基C—H键氧化反应. 该反应以曙红Y作为光催化剂, 水作为溶剂, O2作为氧化剂. 在该转化中, 多种不同官能团的底物均可以顺利参与反应, 生成相应的芳香酮类化合物4 (Scheme 2). 在近二十年里, CBr4作为催化剂的有机合成反应被广泛报道[11]. 研究证实, 在光照射下, CBr4可以产生溴自由基和三溴甲烷自由基, 这两种自由基均可以与苄基化合物反应生成苄基自由基[12]. 基于此, 在2023年, 刘宁课题组[13]又报道了一种光催化下由CBr4诱导的苄基C—H键氧化反应(Scheme 3). 反应开始于CBr4在400 nm光照下生成溴自由基和三溴甲烷自由基, 这些自由基可从苄位夺取氢原子生成HBr或HCBr3. 在此过程中, 底物5a经自由基氢转移形成苄基自由基. 随后, 溴化氢分解产生的溴离子被氧气氧化再生为溴自由基, 同时氧气被还原为超氧自由基阴离子. 该超氧自由基阴离子与苄基自由基结合, 形成过氧化物中间体, 最终经脱水反应得到目标羰基化合物6a.
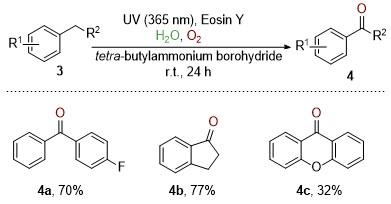
图式2 苄基C—H键氧化反应

Scheme 2 Benzyl C—H bond oxidation

图式3 水相中CBr4诱导的苄基C—H键氧化反应

Scheme 3 Benzyl C—H bond oxidation mediated by CBr4 on water

在有机合成中, 烯烃作为一种廉价易得的化学原料, 通过烯烃C=C的氧化裂解产生附加值更高的羰基化合物, 是一种极具经济价值的转化. 在此类氧化反应中, 分子氧具有清洁、廉价等特点, 是C=C氧化裂解的理想氧化剂[14]. 同时绿色化学除了需要绿色氧化剂外, 环境友好的溶剂也是研究者们要考虑的因素之一.因此, 使用水作为反应溶剂进行烯烃的氧化裂解的研究, 越来越受到合成化学家的关注. 2021年, 解攀课题组[15]与章鹏飞课题组[16]先后报道了光催化历程下水相中的烯烃C=C的氧化裂解(Scheme 4). 解攀课题组采用十钨酸盐催化光氧化循环, 章鹏飞课题组则以酸性红94作为光催化剂. 所涉及的自由基反应机理相似, 光催化剂被光激发后变成激发态中间体, 该中间体可与烯烃反应, 同时产生烯烃自由基阳离子和还原态的光催化剂中间体. 氧气能够氧化还原态光敏剂, 以完成光催化循环, 并释放超氧自由基阴离子. 随后, 烯烃自由基阳离子与超氧自由基阴离子反应, 形成过氧杂环丁烷中间体, 该中间体通过氧化裂解释放甲醛生成目标羰基产物.
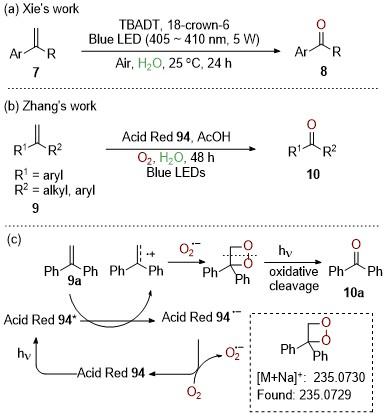
图式4 光催化下水相中的烯烃C=C氧化裂解反应

Scheme 4 Photocatalytic oxidative cleavage of alkene C=C on water

近年来, 叠氮自由基由于其高亲电性而引起了科学界的广泛兴趣[17]. 2023年, 李万梅课题组[18]发展了蓝光照射下, 以水为溶剂, 分子氧为氧化剂, NaN3参与的烯烃氧化反应, 实现了相应的醛和酮的高效合成(Scheme 5). 该反应还可用于药物分子衍生物的合成, 如非诺贝特(12a)、布洛芬衍生物(12b)和萘普生衍生物(12c). 机理研究表明, O2和NaN3生成电荷转移复合物(CTC), CTC经可见光照射后, 叠氮负离子与O2之间发生单电子转移, 经自由基离子对的裂解, 生成等量的超氧自由基阴离子和叠氮自由基. 叠氮自由基进攻底物11的碳碳双键后, 被超氧自由基阴离子捕获, 形成过氧负离子中间体. 随后发生分子内亲核取代反应, 释放叠氮负离子, 同时生成过氧杂环丁烷中间体, 最终分解, 得到目标产物12.
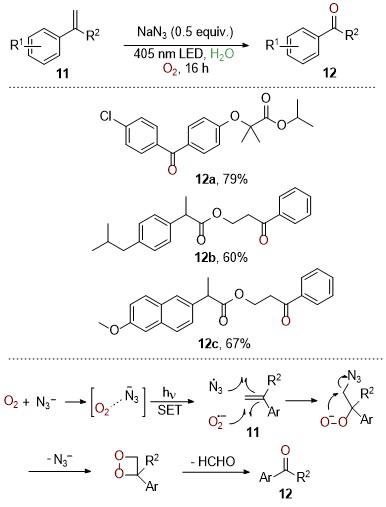
图式5 NaN3参与的水相中烯烃C=C的氧化裂解反应

Scheme 5 Oxidative cleavage of alkene C=C promoted by NaN3 in aqueous phase

2024年, 李文静课题组[19]发展了以硫代苯甲酸(TBA)为催化剂, O2为清洁氧化剂, 纯水为唯一溶剂的烯烃C=C氧化裂解反应, 实现了相应酮类化合物的合成(Scheme 6). 在该反应体系中, 硫代苯甲酸(TBA)同时作为单电子还原试剂和氢原子转移(HAT)试剂参与到催化循环中. 机理研究表明, 光敏剂TBA脱质子后被可见光照射, 生成激发态的共轭碱TBA-*, 随后激发态的TBA-*与氧分子之间发生单电子转移, 生成硫中心自由基和超氧自由基阴离子. 烯烃13a和硫自由基发生氢原子转移之后, 经质子化形成烯烃自由基阳离子. 该自由基阳离子与超氧自由基阴离子发生环加成反应, 生成二氧杂环丁烷, 经氧化裂解得到最终目标产物苯甲酮14a.
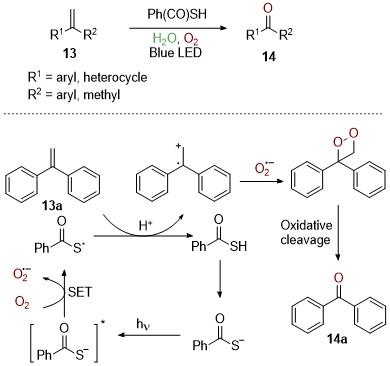
图式6 水相中硫代苯甲酸催化的烯烃光致氧化裂解反应

Scheme 6 Photocatalytic oxidative cleavage of alkenes catalyzed by thiobenzoic acid in aqueous phase

同年, 姚秋丽课题组[20]使用水溶性的二乙酰类化合物作为光敏剂, 实现了烯烃、炔烃、有机卤代物和醇的光诱导氧化. 该方法以氧气作为氧化剂, 以水作为溶剂, 在温和的条件下, 以良好的的收率得到相应的酮、醛或羧酸衍生物(Scheme 7). 机理研究表明, 在光照条件下, 该反应利用二乙酰类化合物与底物发生HAT过程, 生成自由基中间体A和C. 前者与1O2发生氢原子转移, 生成自由基HOO•, 并再生光催化剂. 随后, HOO•自由基与中间体C发生自由基交叉偶联, 形成过氧化物D. D在光照下发生均裂和后续的氢原子转移过程, 得到中间体F. 如底物是三级苄基C—H化合物, 则生成三级醇21. 其它类型的C—H底物会重复“C到F”过程, 得到相应的羰基产物19或23. 以伯碳衍生物为原料时, 生成醛类产物17, 该产物可进一步通过中间体G的氧化得到羧酸产物16. 对于烯烃或炔烃类底物, C=C或C≡C键与1O2发生[2+2]环加成反应后, 通过氧化裂解过程, 得到目标产物酮23或羧酸25.
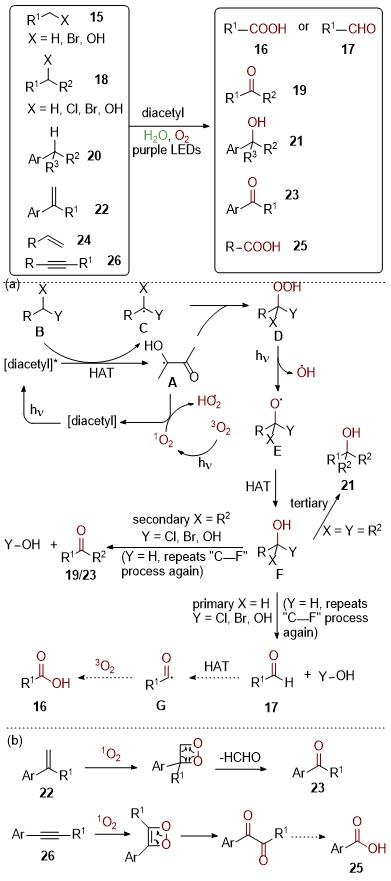
图式7 水相中分子氧光诱导氧化反应

Scheme 7 Photoinduced oxidative strategy with molecular oxygen in aqueous phase

2 偶联反应

2.1 氧化脱氢型偶联反应

芳香杂环凭借其独特的电子特性与生物相容性, 其官能化衍生物广泛存在于药物分子、功能材料与天然产物结构之中[21], 通过C—C键的构建实现杂环之间的偶联或杂环的官能团衍生化是合成此类衍生物的有力手段之一. 其中氧化脱氢型C—C偶联反应, 以无需底物预活化、原子经济性高以及反应条件温和等优势, 成为芳香杂环官能衍生化的有效策略, 避免了传统偶联反应对卤代物或金属试剂的依赖. 其中, 以Minisci型芳香杂环(尤其是缺电子杂环)的氧化脱氢偶联反应为经典代表, 此类反应实现了自由基历程下烷基、芳基和酰基等官能团与杂环C—H键的直接偶联[22], 不仅大幅简化了复杂杂环分子的合成路线, 同时在药物分子修饰与天然产物全合成中展现出不可替代的重要价值. 近年来, 绿色溶剂化学作为一大研究热点, 以纯水作为反应溶剂的Minisci型反应研究取得了飞速发展.
喹喔啉-2(1H)-酮的C3-官能化衍生物是药物分子和材料分子的重要组成部分[23]. 2020年, 王磊课题组[24]报道了在常温水相条件下K2S2O8参与的可见光促进的喹喔啉-2(1H)-酮C3-位的二氟芳基甲基化反应(Scheme 8). 与之前方法相比[25], 该方法避免了使用过量氧化剂和需要高温的反应条件. 该反应中K2S2O8在光照条件下生成硫酸根阴离子自由基, 2,2-二氟-2-苯基乙酸与该自由基发生单电子氧化后, 脱羧得到二氟芳甲基自由基中间体. 随后该自由基中间体进攻底物喹喔啉-2(1H)-酮27a的C3-位点, 形成氮自由基中间体, 该中间体进一步发生单电子氧化和去质子化得到二氟芳甲基化产物29a.
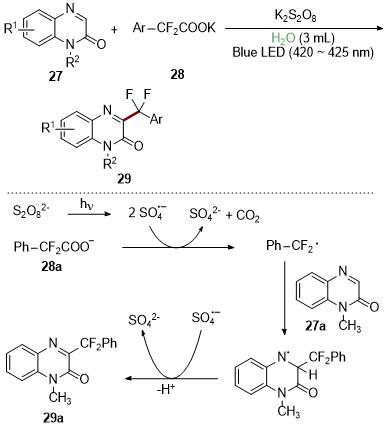
图式8 水相中喹喔啉-2(1H)-酮的C3-二氟芳甲基化反应

Scheme 8 C3-Difluoroarylmethylation of quinoxalin-2(1H)- ones in aqueous phase

2021年, 李坚军课题组[26]报道了常温水相中K2S2O8催化的N-杂芳烃和γ-内酰胺/酰胺的C(sp2)—C(sp3)键偶联反应. 在该反应条件下, 喹喔啉-2(1H)-酮、喹啉、异喹啉、酞嗪和苯并噻唑等多种含氮杂环化合物均可参与反应, 生成相应的C(sp2)—H酰胺化产物, 且反应具有高区域选择性. 通过对比实验研究了该K2S2O8催化机理(Scheme 9). 实验表明, K2S2O8在光催化作用下分解产生硫酸根阴离子自由基. 同时, 化合物30a在可见光激发下生成激发态物种30a*, 后者通过与三线态氧气发生能量转移, 再生基态30a, 并同时产生单线态氧. 随后, 硫酸根阴离子自由基与底物31a发生氢原子转移, 生成碳自由基中间体31a'和硫酸氢根负离子. 碳自由基中间体31a'选择性进攻底物30a的C3位点形成中间体32a-I, 该中间体通过1,2-氢迁移转化为碳自由基中间体32a-II. 中间体32a-I或32a-II被单线态氧或硫酸根自由基进一步氧化, 经脱氢反应得到目标产物32a. 反应过程中产生的过氧化氢在可见光照射下发生均裂, 生成羟基自由基, 这些自由基可能会参与过硫酸盐循环. 此外, 中间体HOO自由基也可能参与到31a的HAT过程, 以及中间体32a-II的氧化过程中, 形成过氧化氢.
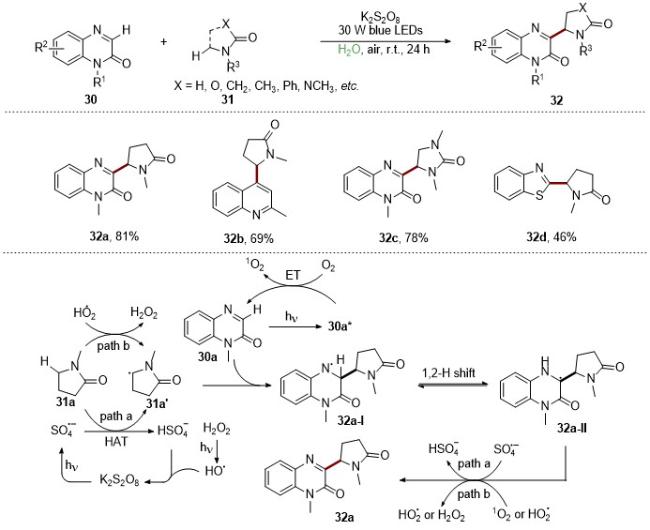
图式9 水相中K2S2O8催化N-杂芳烃的酰胺烷基化反应

Scheme 9 K2S2O8-catalyzed amidoalkylation of N-heteroaromatics in aqueous phase

随着新合成技术的发展, 富电子五元杂环同样可以参与Minisci型反应. 2021年, 李加洪课题组[27]报道了一种在水溶液中利用N-氨基吡啶盐作为自由基前体、阴离子表面活性剂促进的咪唑并[1,2-a]吡啶的C—H胺化策略(Scheme 10). 在该策略中, 两亲性阴离子表面活性剂SDS形成的胶束, 不仅将极性阳离子N-氨基吡啶盐富集于胶束负电荷表面, 同时还将脂溶性咪唑并[1,2-a]吡啶与光催化剂聚集于胶束疏水内核中, 有效解决了水相中的传质问题, 并极大地提高了反应效率. 机理研究表明, 反应借助胶束效应, 在可见光照射下, N-氨基吡啶盐生成N-自由基34a-II, 随后, N-自由基34a-II与咪唑并[1,2-a]吡啶33a发生自由基加成, 形成自由基中间体35a-I; 经单电子转移氧化, 形成阳离子中间体35a-II, 最终去质子化得到目标产物35a.
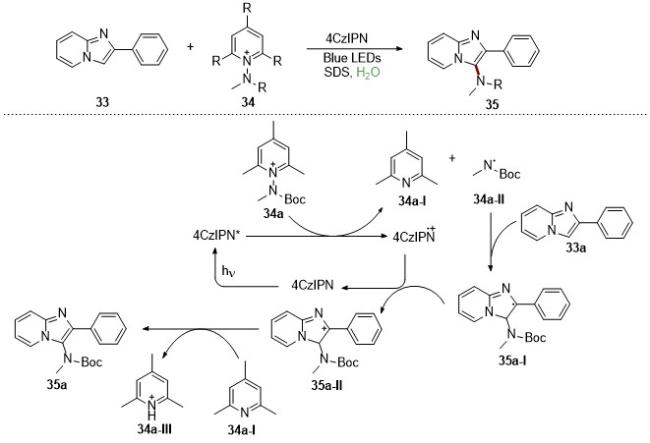
图式10 水相中表面活性剂辅助下咪唑并[1,2-a]吡啶与N-氨基吡啶盐的光催化胺化反应

Scheme 10 Light-promoted amination of imidazo[1,2-a]pyridines with N-aminopyridinium salt by the assistance of surfactants on water

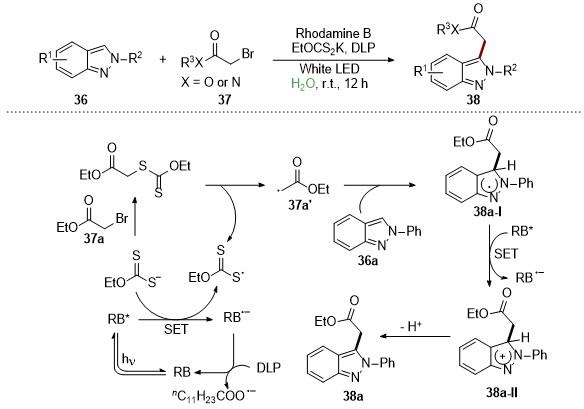
2022年, 姜玉钦课题组[28]报道了2H-吲唑的C3-官能团化方法. 该方法通过水相中的自由基历程下2H-吲唑类化合物与α-溴代酯(α-溴代酰胺)的偶联实现(Scheme 11). 反应由乙基黄原酸钾(EtOCS2K)与底物37a原位生成黄原酸酯后, 经C—S键均裂产生该反应的关键自由基中间体37a'; 该自由基随后对底物2H-吲唑36a进行自由基加成, 得到自由基中间体38a-I, 再经单电子氧化和去质子化, 得到目标产物38a.
图式11 水相中可见光诱导2-芳基-2H-吲唑的3-乙氧羰基甲基化反应

Scheme 11 Visible-light-induced direct 3-ethoxycarbonyl-methylation of 2-aryl-2H-indazoles in aqueous phase

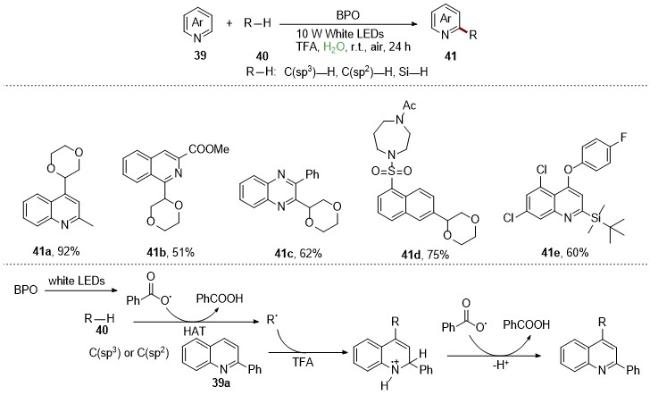
近年来, 有关N-杂芳环与惰性C(sp3)—H键的偶联反应, 随着电和光化学的发展取得了极大进展[29], 在环境友好溶剂中的此类反应也受到科学家的广泛关注. 2024年, 时磊课题组[30]报道了一种N-杂芳香化合物与惰性C—H或Si—H键的偶联反应, 该反应在空气中以水作为溶剂, 可以以良好到优异的产率得到目标产物. 机理研究表明, 过氧化二苯甲酰(BPO)经可见光照射产生的高活性苯甲酰氧自由基, 可作为HAT氢转移试剂, 该物种与底物40发生自由基氢转移, 得到碳自由基中间体. 该自由基与N-杂芳香化合物进行自由基加成后, 再经单电子氧化脱氢, 得到目标产物(Scheme 12).
图式12 水相中可见光催化的过氧化苯甲酰参与的Minisci-型反应

Scheme 12 Photo-induced BPO-mediated Minisci-type reaction in aqueous phase

2021年, 程靓课题组[31]报道了光催化的尿嘧啶及其衍生物的C—H芳基化反应(Scheme 13). 与经典的Minisci型反应不同, 该反应的偶联位点在杂原子的β位. 此转化中氮气是唯一副产物, 反应原子效率高, 在纯水中进行, 且没有任何过渡金属试剂, 避免了有机溶剂的使用和潜在的金属残留物污染. 此外, 在该偶联反应中, 尿嘧啶不需要使用保护基也可参与反应, 使得该转化可用于含尿嘧啶/尿苷的天然产物和候选药物的后期修饰. 由于5-取代的(脱氧)尿苷分子在制药工业和生物学研究中具有广泛的应用, 他们发现此方法与传统的尿苷官能化需要保护羟基, 并在C-5位预卤化不同, 该方法可以直接用于非保护的核糖进行反应.
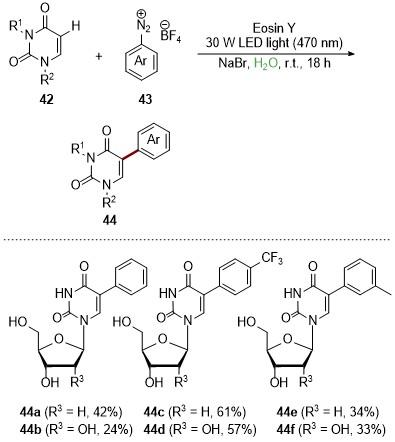
图式13 水相中可见光促进尿嘧啶衍生物的C—H芳基化反应

Scheme 13 Visible-light-promoted C—H arylation of uracil derivatives in aqueous phase

2.2 自由基交叉偶联反应

自由基交叉偶联反应作为构建碳-碳(C—C)、碳-杂原子(C—X)键的核心策略[32], 在有机合成领域具有不可替代的地位. 近年来, 随着绿色化学理念的深入及催化技术的革新, 水相自由基偶联反应在反应条件优化(如反应条件温和化、无金属化)、底物适用范围拓展(如药物分子衍生物)及反应机理创新(如光催化、电催化驱动的自由基生成路径)等方面取得了一系列突破性进展.
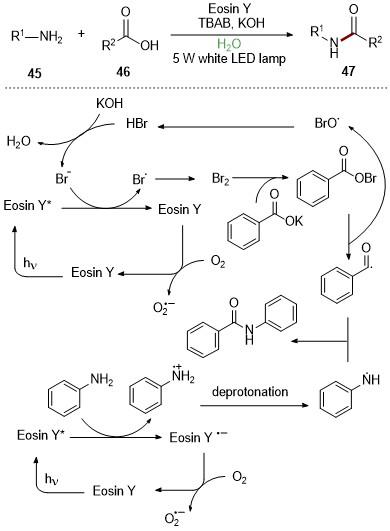
2020年, 柯方课题组[33]报道了一种在水相中酰胺的合成方法, 该方法无需过渡金属催化, 且该方法可作为关键合成步骤实现扑热息痛的合成. 光催化剂受可见光激发后形成激发态曙红Y*, 随后和苯胺类化合物发生单电子转移, 生成苯胺自由基阳离子, 再经去质子化形成游离苯胺自由基. 与此同时, 溴离子与激发态曙红Y*发生单电子氧化得到溴自由基, 并结合生成溴单质, 溴单质再进一步与苯甲酸盐反应, 形成该反应另一关键酰基自由基. 最后通过苯胺自由基与酰基自由基的偶联反应, 获得目标酰胺类化合物(Scheme 14).
图式14 水相中可见光介导的N-酰化反应

Scheme 14 Visible-light-mediated N-acylation in aqueous phase

2022年, 杨道山课题组[34]提出了在水相中以Katrit- zky盐、二硫化碳和仲胺为原料, 可见光照射条件下合成S-烷基二硫代氨基甲酸酯衍生物的多组分偶联反应(Scheme 15). 该方法符合绿色、可持续的化学要求, 为高价值的S-烷基二硫代物的制备提供了一条便捷的途径. 机理研究表明, 胺类化合物50首先与二硫化碳49反应, 生成相应的硫盐51-I. 接着, Katritzky盐48与硫盐阴离子发生阴离子交换, 形成电子供体-受体(EDA)复合物; 该复合物随后被蓝光照射激发, 发生硫盐阴离子向Katritzky盐的单电子转移, 生成自由基中间体48-I和硫基自由基51-II. 随后, 自由基48-I发生芳构化, 生成烷基自由基48-II和三苯基吡啶48-III. 最后, 烷基自由基48-II与硫基自由基51-II发生自由基交叉偶联, 生成目标产物51.
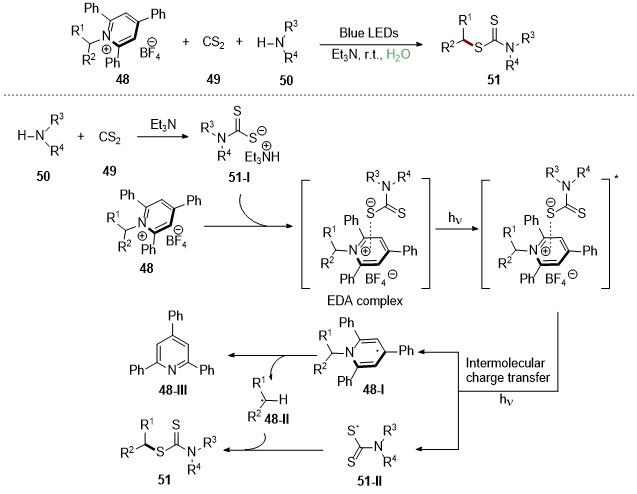
图式15 水相中可见光诱导的三组分反应制备S-烷基二硫代氨基甲酸酯

Scheme 15 Three-component reaction access to S-alkyl dithiocarbamates under visible-light irradiation in aqueous phase

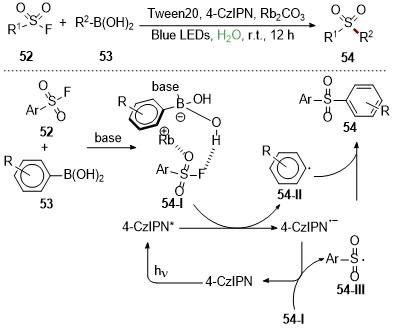
2023年, 罗勇课题组[35]使用磺酰氟类化物作为磺酰自由基源发展了水相中的芳基化反应, 实现了不同类型砜类化合物的合成(Scheme 16). 在体系中加入碱时, 磺酰氟52和芳基硼酸53形成络合物54-I, 该络合物分别与激发态和还原态的光催化剂发生单电子转移, 从而生成芳基自由基和磺酰自由基, 两种自由基进一步发生自由基交叉偶联反应, 获得目标砜类化合物54.
图式16 水相中磺酰氟化物与芳基硼酸的偶联反应

Scheme 16 Cross-coupling of aryl boronic acids and sulfonyl fluorides on water

2023年, 朱云博课题组[36]利用可见光照射的水相电子供体-受体(WEDA)历程, 发展了一种在可见光条件下水相中的自由基交叉偶联反应, 实现了羰基的芳基化. 经一系列机理验证实验, 证实了其所提出的反应机理: 羰基化合物55和芳胺56作为电子受体和供体, 通过水分子的弱氢键作用, 形成基态EDA络合物. 在该络合物中, 羰基化合物的氧化电位会有所提高. 在可见光照射下, 该络合物会发生电子迁移和质子传递得到中性自由基对中间体. 随后, 经过自由基交叉偶联和芳构化历程, 生成亚胺中间体, 并最终得到目标产物57 (Scheme 17). 该转化的合成价值在复杂药物分子的后期修饰中得到了进一步的体现, 可将叔醇骨架直接接入药物衍生物中, 如雄酮(57a)、萘普生(57b)、吉非贝齐(57c)和5-硝酸异山梨酯(57d). 这将有利于高效构建用于药物筛选的化合物库.
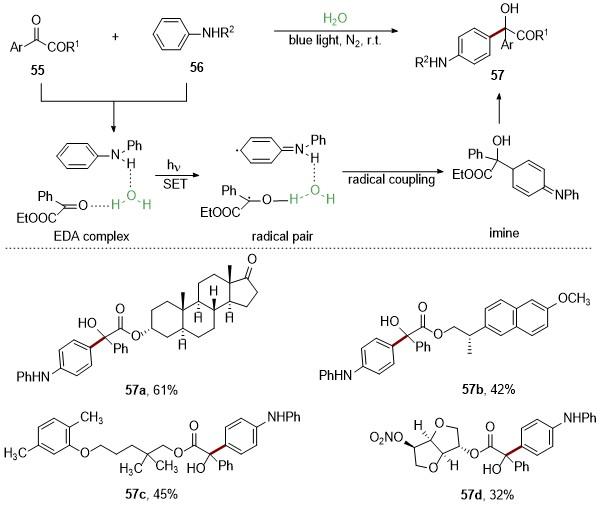
图式17 可见光介导水中二酮类化合物与芳胺绿色合成叔醇

Scheme 17 Visible-light-mediated green synthesis of tertiary alcohols from dicarbonyl compounds and arylamines in aqueous phase

电化学有机合成通常在有机溶剂中进行. 然而, 所使用的溶剂及电解质也会带来多种环境问题. 2024年, 程旭课题组[37]实现了以纯水作为溶剂, 利用水的表面张力与石墨毡表面形成的推-拉协同体系这一电化学过程中的聚集效应, 实现了自由基的交叉偶联反应(Scheme 18). 该反应通过底物在电极处的聚集约束了体系中的自由基中间体, 从而抑制副反应的发生, 具有很高的化学选择性. 通过测量水介质中反应物58a和59a以及产物60a的质量分布, 发现与醛58a相反, 丙烯腈59a可溶于水, 因此在体系中可以均匀分布. 此外, 产物60a在水中表现出比58a更好的溶解度, 并且在与电极的界面处没有明显聚集. 他们提出该反应的机理有两种: 一种可能为两个电子转移至聚集的羰基化合物58a和丙烯腈后, 经质子化得到双自由基中间体, 随后通过自由基交叉偶联得到目标产物60a, 由于底物58a与产物60a的溶解度差异, 60a会扩散到水相中. 另一种反应途径可能是电子转移到聚集的羰基化合物58a上, 经质子化得到自由基物种, 再对丙烯腈进行自由基加成得到碳自由基中间体, 通过单电子转移和质子化得到目标产物60a, 并扩散到水相中.
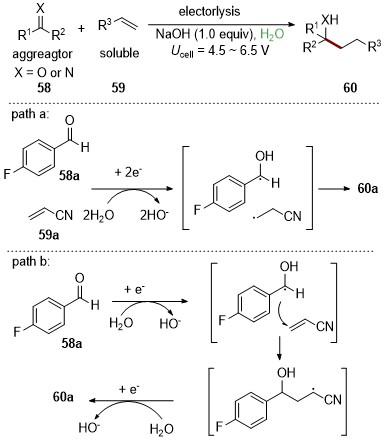
图式18 基于水表面张力驱动的电极上聚集诱导的C—C键形成

Scheme 18 Aggregation-induced C—C bond formation on an electrode driven by the surface tension of water

3 烯烃/炔烃自由基加成反应

在水相自由基反应类型中, 自由基对不饱和键的加成反应因兼具原子经济性与环境友好的特点, 成为简单小分子与复杂功能化合物转化的有效方法. 该类反应通常以亲电或亲核自由基为活性物种, 通过与烯烃、炔烃等不饱和键发生自由基加成, 实现C—C、C—O、C—S、C—N等重要化学键的构建[38].
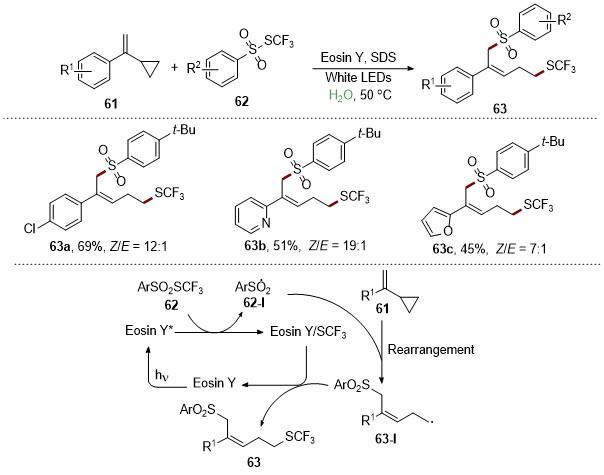
2020年, 徐进宜课题组[39]报道了水相中可见光促进的无金属催化的乙烯基环丙烷与ArSO2SCF3试剂的远程1,5-三氟甲硫基磺酰化反应, 该反应具有良好的官能团耐受性和化学选择性(Scheme 19). 反应底物62和激发态的光催化剂发生单电子转移后产生磺酰自由基62-I, 随后该自由基对乙烯基环丙烷61进行自由基加成, 并发生进一步的环丙烷重排, 生成自由基中间体63-I, 中间体63-I继而与曙红Y/SCF3复合物反应, 生成产物63.
图式19 水相中乙烯基环丙烷的1,5-双官能化反应

Scheme 19 1,5-Difunctionalization of vinylcyclopropane on water

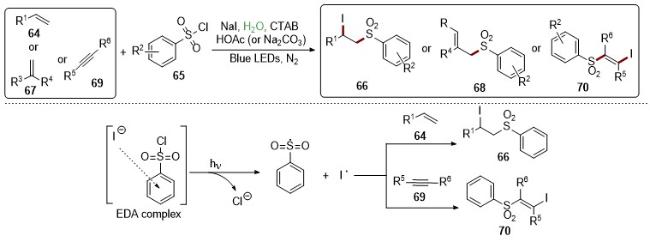
2021年, 李加洪课题组[40]发展了一种碘负离子与苯磺酰氯形成EDA络合物的光催化体系, 实现了烯烃/炔烃的磺酰化(Scheme 20). 反应具有较好的底物适用范围和优秀的化学选择性, 为制备β-碘取代磺酸衍生物提供了一种绿色高效的合成策略. 机理研究表明, 该反应在阳离子表面活性剂十六烷基三甲基溴化铵(CTAB)的帮助下, 以碘离子为电子供体, 磺酰氯为电子受体, 形成EDA络合物, 在可见光照射下生成相应的磺酰自由基和碘自由基, 同时释放一个氯离子. 随后, 磺酰自由基和碘自由基相继与烯烃/炔烃发生自由基加成, 得到目标产物.
图式20 水相中可见光诱导表面活性剂促进的烯烃/炔烃的磺酰化反应

Scheme 20 Visible-light-induced surfactant-promoted sulfonylation of alkenes and alkynes on water

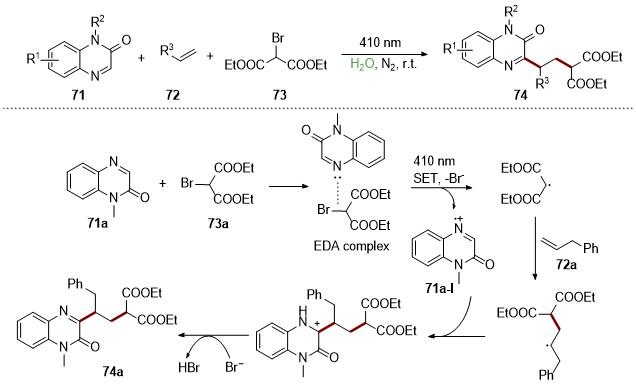
2023年, 金灿课题组[41]发展了水相中非活化烯烃、喹喔啉-2(1H)-酮和α-溴丙二酸二乙酯的三组分串联反应, 实现了烯烃的双官能团化(Scheme 21). 机理研究表明, 喹喔啉-2(1H)-酮与α-溴丙二酸二乙酯形成的EDA络合物, 在光照下可发生电子转移生成丙二酸二乙酯自由基和喹喔啉-2(1H)-酮自由基阳离子, 随后, 丙二酸二乙酯自由基对烯烃进行自由基加成, 继而与喹喔啉- 2(1H)-酮自由基阳离子发生串联加成反应,经去质子化后得到目标产物. 该反应无需额外光催化剂和添加剂, 反应条件温和, 具有极佳的底物适用范围.
图式21 水相中EDA络合物参与的三组分串联反应

Scheme 21 EDA-complex-mediated three-component tandem reaction in aqueous phase

最近, 安孝德课题组[42]也报道了水相中由环丙胺和贫电子烯烃组成的EDA络合物参与的无光催化剂和添加剂的多组分自由基加成/串联环化反应. 在该反应中, 原位形成的缺电子烯烃Int-A作为电子受体, 能够与环丙胺形成EDA络合物. 激发态的EDA络合物经历单电子转移过程, 产生自由基阴离子中间体Int-A-I和自由基阳离子77a-I. 随后77a-I开环产生远端自由基阳离子77a-II, 该自由基阳离子与Int-A发生自由基加成产生自由基阳离子78a-I. 后续通过两条不同的环化反应路径得到最终环化目标产物(Scheme 22). 他们还对生物分子进行了后期官能团化, 以进一步评估该方法的适用性. 如源自双丙酮果糖(78b)、双丙酮-D-葡萄糖(78c)、薄荷醇(78d)的醛均可用于该反应(产率35%~56%), 充分体现了该方法在药物发现领域的巨大应用潜力.
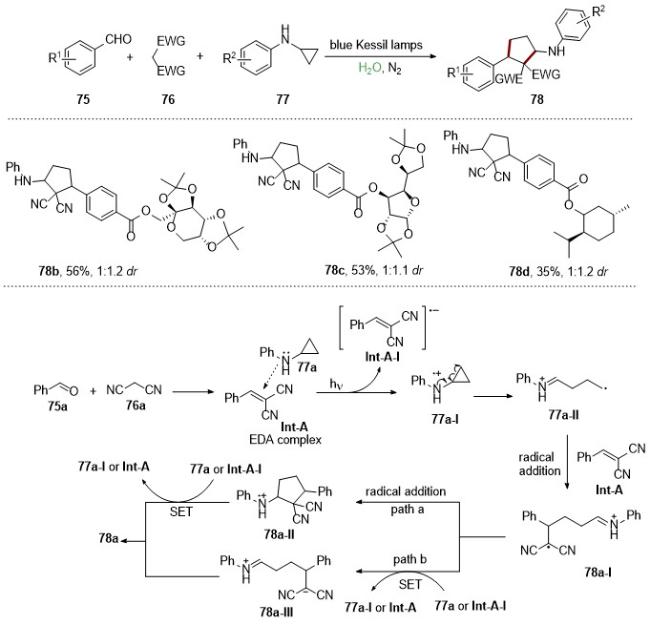
图式22 水相中可见光催化的EDA络合物参与的多组分反应

Scheme 22 Visible-light-activated multi-component reaction driven by the EDA complex in aqueous phase

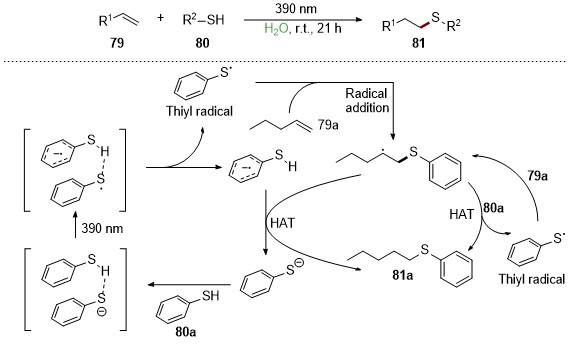
2023年, Renzi课题组[43]开发了一种无催化剂条件下的非活化烯烃与芳香/脂肪族硫醇的光催化氢硫化反应, 该反应在二氯甲烷(DCM)/H2O混合溶剂和纯水溶剂中均表现出优异的反应性. 机理研究表明, 该反应中关键的硫自由基是通过硫醇及其阴离子形成的络合物, 在光照条件下产生的, 随后通过硫自由基和烯烃发生自由基加成, 以及后续的氢原子转移过程, 来实现目标化合物硫醚的合成(Scheme 23).
图式23 水相中烯烃与硫醇的反马氏规则官能化反应

Scheme 23 Anti-Markovnikov functionalization of alkenes with thiols in aqueous phase

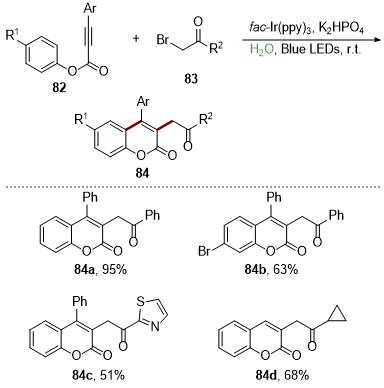
樊保敏课题组[44]最近报道了一种可见光促进的芳基炔酸酯与α-溴代酮在水相中发生的自由基加成/环化反应, 实现了3-取代香豆素的制备. 该反应对多种官能团表现出良好的兼容性, 且兼具较高的反应效率和可放大性(Scheme 24). 这一方法实现了在水相中、非氧化性条件下合成3-酰基甲基化香豆素, 为制备具有生物活性的3-烷基香豆素提供了新途径.
图式24 水相中自由基加成/环化反应合成3-酰甲基香豆素

Scheme 24 Synthesis of 3-acylmethylated coumarins via radical addition/cyclization reaction in aqueous phase

4 其他反应

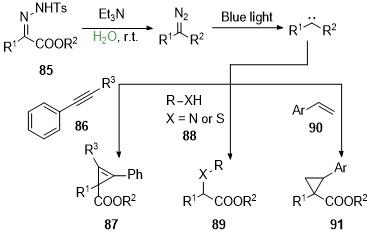
除了上述转化外, 近年来还发展了多种以水为溶剂的其他自由基反应类型, 这些反应一般基于特殊的自由基引发路径, 或基于特殊的反应底物类型, 极大地丰富了水相自由基反应的种类与应用前景. 2021年, 吴勇课题组[45]报道了蓝光诱导的N-对甲苯磺酰腙在水中的环丙烯化反应. 该反应使用腙类化合物, 通过原位生成重氮中间体后产生活性卡宾自由基物种, 在温和的反应条件与炔烃、胺/硫酚和烯烃反应, 实现了环丙烯、α-胺 基/硫醚基羧酸和环丙烷类化合物的合成(Scheme 25).
图式25 对甲苯磺酰腙在水相中的卡宾光化学转化

Scheme 25 Photochemical transfers of carbenes from tosylhydrazones in aqueous phase

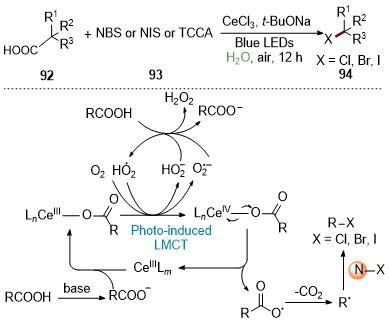
2023年, 金灿课题组[46]报道了一种通过配体-金属的电荷转移(LMCT)策略, 实现脂肪族羧酸脱羧卤化的方法. 该反应以水作为溶剂, 在空气中实现了高效、绿色的脂肪酸的脱羧卤化反应, 可用于构建氯代烷烃、溴代烷烃和碘代烷烃. 该反应的关键步骤为光促进的LMCT过程产生羧基自由基后, 经脱羧得到烷基自由基, 该自由基与N-卤代酰亚胺发生卤素原子转移, 得到目标产物(Scheme 26).
图式26 水相中LMCT引发的脂肪羧酸的脱羧卤化反应

Scheme 26 LMCT-triggered decarboxylation halogenation of aliphatic carboxylic acids in aqueous phase

由于N-功能化的萘硒唑-2-胺类化合物骨架中含有萘硒唑骨架和仲胺基团, 因此在药物化学和材料科学领域具有潜在的应用价值[47]. 然而, 由于合成方法有限, 这类化合物的合成鲜有报道, 并且已报道的合成方法毒性大且使用价格昂贵的硒试剂[48]. 2023年, 何卫民课题组[49]发展了一种萘并硒唑-2-胺类化合物的多组分绿色合成方法(Scheme 27). 该反应以廉价易得的硒粉为硒源, 和底物95a原位形成异硒氰酸酯98a-I, 随后与仲胺发生亲核加成生成硒脲中间体98a-II, 该中间体和激发态的光敏剂发生单电子转移后, 去质子化得到硒自由基中间体98a-IV, 后续发生分子内环化和氢原子攫取得到目标产物98a.
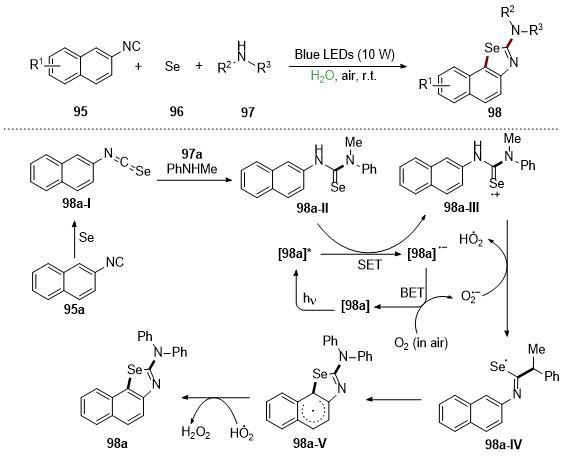
图式27 水相中可见光催化的多组分反应合成萘硒唑-2-胺

Scheme 27 Synthesis of naphthoselenazol-2-amines through a visible-light-catalytic multi-component reaction in aqueous phase

α-羟基-β-羰基骨架广泛存在于生物活性分子、天然物质以及一些重要的药物中间体中[50]. 迄今为止, α-羟基-β-羰基化合物的合成往往需要使用氧化剂、过渡金属、碱和有机溶剂[51]. 2024年, 杨金会课题组[52]从环保和经济的角度出发, 发展了一种新颖高效的合成方法. 该方法利用水相中的EDA复合物来合成α-羟基-β-羰基化合物(Scheme 28), 反应使用H2O作为氧源, 具有很好的官能团兼容性. 反应起始于NaI和NPh3形成的络合物中间体A, A与底物99生成络合物中间体B, 络合物B在光照下发生单电子转移过程, 生成酮自由基中间体C和碘自由基中间体D. 随后, 自由基中间体C经过自由基重排, 以及单电子转移过程形成自由基中间体E, 并再生络合物A. 密度泛函理论(DFT)计算表明, 与自由基E通过直接水合-羟基化历程形成产物100相比, 自由基E更倾向于通过与碘自由基发生交叉偶联形成中间体G. 随后, 通过SN1取代反应得到目标产物100.
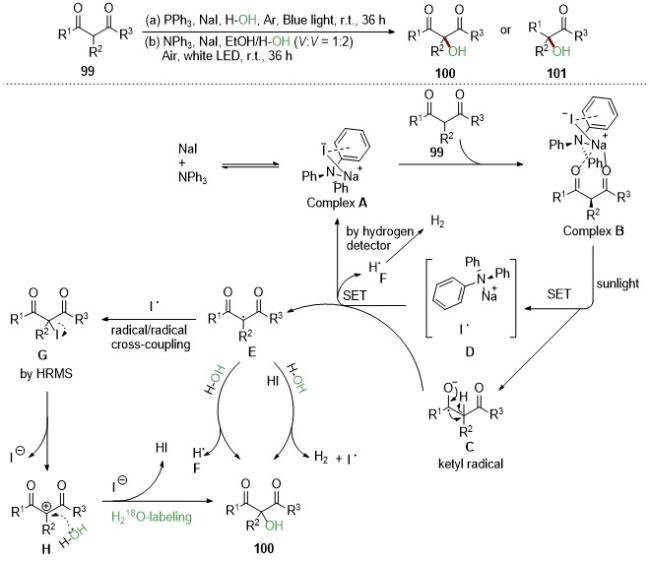
图式28 水相中可见光驱动的β-二羰基化合物的α-羟基化反应

Scheme 28 Visible-light-driven α-hydroxylation of β-dicarbonyl compounds in aqueous phase

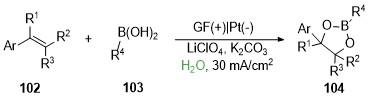
烯烃双官能团化作为合成高附加值化合物的经典策略, 长期以来备受关注. 近年来, 随着电化学合成方法的研究不断深入, 电化学历程下烯烃的高效、精准官能团化反应的研究也得到快速发展[53]. 2025年, 程旭课题组[54]发展了一种电化学历程下, 以水溶性硼酸为羟基来源的烯烃硼化-二羟基化反应(Scheme 29). 该反应具有条件温和、底物适用性广等特点.
图式29 水相中聚集诱导的烯烃电化学硼化-二羟基化反应

Scheme 29 Aggregation-induced electrochemical boronation- dihydroxylation of alkenes on water

5 总结和展望

作为绿色化学领域的重要研究方向, 水相中自由基反应具备显著且不可替代的优势. 首先, 此类反应以水为核心反应介质, 可彻底摆脱传统自由基反应对有毒、易挥发、易燃的有机溶剂的依赖, 可以从源头上减少环境污染物排放, 与缓解废液处理压力. 其次, 水廉价易得、不可燃的特性, 能显著降低工业生产中的经济成本与安全风险, 为工业化绿色生产奠定基础. 2020~2025年间, 水相中的自由基反应研究在绿色化学理念推动下取得了很大进展. 一方面, 通过反应体系优化(如新型催化剂应用), 成功解决了传统水相反应中底物溶解度低、自由基稳定性差等核心难题, 实现了C—H键氧化、Minisci型偶联等反应的高效、高选择性转化; 另一方面, 研究范畴不断拓展, 水相自由基反应的应用场景从基础有机合成延伸至药物中间体制备与结构优化等领域, 为绿色化工生产提供了可行的技术支撑. 尽管该领域已取得上述显著成果, 但当前绝大多数水相自由基反应仍依赖光催化体系; 与之相对, 作为清洁新能源驱动的绿色电化学合成, 其在水相自由基反应中的应用研究目前仍较为匮乏, 尚未形成系统性研究体系, 这将是未来重要的研究的方向之一. 此外, 基于水相中自由基转化的不对称合成研究依旧较少, 发展新型水相中的不对称自由基催化反应体系也是该领域尚待解决的问题之一. 随着研究的不断深入, 水相自由基反应有望成为衔接绿色化学与精细化工、生物医药合成的关键桥梁, 为构建可持续发展的化学合成体系贡献核心力量.
(Lu, Y.)
[1]
Gomberg, M. J. Am. Chem. Soc. 1900, 22, 757.

[2]
Yan, M.; Lo, J. C.; Edwards, J. T.; Baran, P. S. J. Am. Chem. Soc. 2016, 138, 12692.

[3]
(a) Gao, S.-H.; Qiu, Y.-Y. Sci. China Chem. 2016, 59, 1093.

(b) Xia, Q.; Dong, J.-Y.; Song, H.-J.; Wang, Q.-M. Chem.-Eur. J. 2019, 25, 2949.

(c) Zhao, J.-P.; Ding, L.-J.; Wang, P.-C.; Liu, Y.; Huang, M.-J.; Zhou, X.-L.; Lu, M. Adv. Synth. Catal. 2020, 362, 5036.

(d) Hou, L.-Z.; Zhou, Y.-Q.; Yu, H.; Zhan, T.-Y.; Cao, W.-D.; Feng, X.-M. J. Am. Chem. Soc. 2022, 144, 22140.

(e) Ren, L.-Q.; Li, N.; Ke, J.; He, C. Org. Chem. Front. 2022, 9, 6400.

(f) Hu, Z.-B.; Cheng, Z.-R.; Jiao, N. Chin. J. Chem. 2024, 42, 1157.

(g) Zhang, J.-H.; Wang, J.-J.; Cheng, Q. Chin. J. Chem. 2024, 42, 1009.

(h) Xiao, W.; Chen, J.-Q.;Wu. J. Chem. Soc. Rev. 2025, 54, 6832.

[4]
Nanda, B.; Sailu, M. S.; Priyaranjan, P. M.; Ranjan, P. K. P.; Nanda, B. B. Mater. Today Proc. 2021, 47, 1234.

[5]
Anastas, P. T.; Warner, J. C. Green Chemistry: Theory and Practice, New York, Oxford University Press, 1998.

[6]
Breslow, R. Acc. Chem. Res. 1991, 24, 159.

[7]
(a) Li, C.-J. Chem. Rev. 1993, 93, 2023.

(b) Lindström, U. M. Chem. Rev. 2002, 102, 2751.

(c) Breslow, R. Acc. Chem. Res. 2004, 37, 471.

(d) Li, C.-J. Chem. Rev. 2005, 105, 3095.

(e) Levin, E.; Ivry, E.; Diesendruck, C. E.; Lemcoff, N. G. Chem. Rev. 2015, 115, 4607.

(f) Sun, K.; Lv, Q.-Y.; Chen, X.-L.; Qu, L.-B.; Yu, B. Green Chem. 2021, 23, 232.

(g) Barata-Vallejo, S.; Yerien, D. E.; Postigo, A. ACS Sustainable Chem. Eng. 2021, 9, 10016.

(h) Russo, C.; Brunelli, F.; Tron, G. C.; Giustiniano, M. J. Org. Chem. 2023, 88, 6284.

(i) Yang, C.-R.; Wang, H.-H.; Xie, P. ChemSusChem 2025, 18, e202401915.

[8]
(a) Li, S.-L.; Zhu, B.; Lee, R.; Qiao, B.-K.; Jiang, Z.-Y. Org. Chem. Front. 2018, 5, 380.

(b) Zhu, X.-J.; Liu, Y.; Liu, C.; Yang, H.-J.; Fu, H. Green Chem. 2020, 22, 4357.

(c) Hosseini-Sarvari, M.; Dehghani, A. New J. Chem. 2020, 44, 16776.

(d) Li, W.-J.; Li, S.; Luo, L.-H.; Ge, Y.-C.; Xu, J.-Q.; Zheng, X.-L.; Yuan, M.-L.; Li, R.-X.; Chen, H.; Fu, H.-Y. Green Chem. 2021, 23, 3649.

(e) Zhao, J.-N.; Sun, H.-N.; Lu, Y.; Li, J.-N.; Yu, Z.-Y.; Zhu, H.-F.; Ma, C.-F.; Meng, Q.-W.; Peng, X.-J. Green Chem. 2022, 24, 8503.

[9]
Xie, P.; Xue, C.; Shi, S.-S.; Du, D.-D. ChemSusChem 2021, 14, 2689.

[10]
Bo, C.-B.; Bu, Q.-Q.; Liu, J.-C.; Dai, B.; Liu, N. ACS Sustainable Chem. Eng. 2022, 10, 1822.

[11]
(a) Hirashima, S.-I.; Nobuta, T.; Tada, N.; Miura, T.; Itoh, A. Org. Lett. 2010, 12, 3645.

(b) Nobuta, T.; Fujiya, A.; Hirashima, S.-.; Tada, N.; Miura, T.; Itoh, A. Tetrahedron Lett. 2012, 53, 5306.

(c) Tripathi, S.; Singh, S. N.; Yadav, L. D. S. RSC Adv. 2016, 6, 14547.

(d) Yunusova, S. N.; Bolotin, D. S.; Vovk, M. A.; Tolstoy, P. M.; Kukushkin, V. Y. Eur. J. Org. Chem. 2020, 2020, 6763.

(e) Kumar, S.; Shah, T. A.; Punniyamurthy, T. Org. Chem. Front. 2021, 8, 4288.

(f) Tu, M.; Chen, B.-J.; Rukhsana; Cui, W.-Y.; Fu, W.-T.; Shen, C.-S.; Shen, Y.-M. New J. Chem. 2022, 46, 23276.

[12]
(a) Nishina, Y.; Ohtani, B.; Kikushima, K. Beilstein J. Org. Chem. 2013, 9, 1663.

(b) Talukdar, R. Org. Biomol. Chem. 2020, 18, 8294.

(c) He, X.; Yao, X.-Y.; Cai, S.-F.; Li, H.-R.; He, L.-N. Chem. Commun. 2022, 58, 5845.

[13]
Bo, C.-B.; Li, M.; Chen, F.; Liu, J.-C.; Dai, B.; Liu, N. ChemSusChem 2024, 17, e202301015.

[14]
(a) Wang, A.-Z.; Jiang, H.-F. J. Org. Chem. 2010, 75, 2321.

(b) Tang, Q.-H.; Wang, Y.-Y.; Zhang, J.; Qiao, R.; Xie, X.-P.; Wang, Y.; Yang, Y.-H. Appl. Organomet. Chem. 2016, 30, 435.

(c) Amaya, T.; Fujimoto, H. Tetrahedron Lett. 2018, 59, 2657.

[15]
Xie, P.; Xue, C.; Luo, J.-F.; Shi, S.-S.; Du, D.-D. Green Chem. 2021, 23, 5936.

[16]
Zhang, Y.-L.; Yue, X.-G.; Liang, C.-F.; Zhao, J.-M.; Yu, W.-B.; Zhang, P.-F. Tetrahedron Lett. 2021, 80, 153321.

[17]
(a) Wang, D.-H.; Wang, F.; Chen, P.-H.; Lin, Z.-Y.; Liu, G.-S. Angew. Chem. Int. Ed. 2017, 56, 2054.

(b) Hazra, S.; Kaur, G.; Handa, S. ACS Sustainable Chem. Eng. 2021, 9, 5513.

(c) Shee, M.; Singh, N. D. P. Chem. Soc. Rev. 2022, 51, 2255.

[18]
Yue, X.-G.; Ouyang, Y.-N.; Zhu, J.-S.; Yue, J.-F.; Peng, J.-H.; Li, W.-M. Asian J. Org. Chem. 2023, 12, e202300124.

[19]
Li, W.-J.; Liu, C.-Y.; Liang, L.-L.; Zhang, J.; Miao, Y.-Q. Org. Chem. Front. 2024, 11, 5429.

[20]
Gu, J.-Y.; Yang, H.; Deng, J.-F.; Jiang, D.-B.; Lv, K.-Z.; Wang, T.; Yao, Q.-L. Org. Chem. Front. 2024, 11, 1910.

[21]
(a) Song, J. J.; Reeves, J. T.; Gallou, F.; Tan, Z.-L.; Yee, N. K.; Senanayake, C. H. Chem. Soc. Rev. 2007, 36, 1120.

(b) Baraldi, P. G.; Tabrizi, M. A.; Gessi, S.; Borea, P. A. Chem. Rev. 2008, 108, 238.

(c) Archna; Pathania, S.; Chawla, P. A. Bioorg. Chem. 2020, 101, 104026.

(d) Feng, Y.-D.; Zhang, Z.-Y.; Fu, Q.; Yao, Q.-H.; Huang, J.-H.; Shen, H.-B.; Cui, X.-L. Chin. Chem. Lett. 2020, 31, 58.

(e) Yang, H.-Y.; Wang, Y.-F.; Wang, Y.; Zhang, Z.-Y.; Ma, H.-L.; Yamauchi, Y.; Ling, K.-J.; Zhao, Y.; Cai, S.-Z.; An, Z.-F.; Huang, W. Adv. Mater. 2025, 37, e03550.

[22]
(a) Matcha, K.; Antonchick, A. P. Angew. Chem. Int. Ed. 2013, 52, 2082.

(b) Garza-Sanchez, R. A.; Tlahuext-Aca, A.; Tavakoli, G.; Glorius, F. ACS Catal. 2017, 7, 4057.

(c) Candish, L.; Freitag, M.; Gensch, T.; Glorius, F. Chem. Sci. 2017, 8, 3618.

(d) Cheng, W.-M.; Shang, R.; Fu, Y. ACS Catal. 2017, 7, 907.

(e) Galloway, J. D.; Mai, D. N.; Baxter, R. D. Org. Lett. 2017, 19, 5772.

[23]
(a) Ries, U. J.; Priepke, H. W. M.; Hauel, N. H.; Handschuh, S.; Mihm, G.; Stassen, J. M.; Wienen, W.; Nar, H. Bioorg. Med. Chem. Lett. 2003, 13, 2297.

(b) Liu, R.; Huang, Z.-H.; Murray, M. G.; Guo, X.-Y.; Liu, G. J. Med. Chem. 2011, 54, 5747.

(c) Hussain, S.; Parveen, S.; Hao, X.; Zhang, S.-Z.; Wang, W.; Qin, X.-Y.; Yang, Y.-C.; Chen, X.; Zhu, S.-J.; Zhu, C.-J.; Ma, B. Eur. J. Med. Chem. 2014, 80, 383.

(d) Ke, Q.-M.; Yan, G.-M.; Yu, J.; Wu, X.-M. Org. Biomol. Chem. 2019, 17, 5863.

[24]
Gao, Y.-H.; Zhao, L.-L.; Xiang, T.-Y.; Li, P.-H.; Wang, L. RSC Adv. 2020, 10, 10559.

[25]
Hong, G.-F.; Yuan, J.-W.; Fu, J.-H.; Pan, G.-Y.; Wang, Z.-W.; Yang, L.-R.; Xiao, Y.-M.; Mao, P.; Zhang, X.-M. Org. Chem. Front. 2019, 6, 1173.

[26]
Zhou, J.-D.; Ren, Q.-L.; Xu, N.; Wang, C.-D.; Song, S.-J.; Chen, Z.; Li, J.-J. Green Chem. 2021, 23, 5753.

[27]
Yang, Z.-L.; Cao, K.; Peng, X.-Y.; Lin, L.; Fan, D.-C.; Li, J.-L.; Wang, J.-X.; Zhang, X.-B.; Jiang, H.-Z.; Li, J.-H. Chin. J. Chem. 2021, 39, 3347.

[28]
Ma, C.-H.; Zhao, L.; He, X.; Jiang, Y.-Q.; Yu, B. Org. Chem. Front. 2022, 9, 1445.

[29]
(a) Jin, J.; MacMillan, D. W. Angew. Chem. Int. Ed. 2015, 54, 1565.

(b) Quattrini, M. C.; Fujii, S.; Yamada, K.; Fukuyama, T.; Ravelli, D.; Fagnoni, M.; Ryu, I. Chem. Commun. 2017, 53, 2335.

(c) Xu, P.; Chen, P.-Y.; Xu, H.-C. Angew. Chem. Int. Ed. 2020, 59, 14275.

(d) Huang, H.; Strater, Z. M.; Lambert, T. H. J. Am. Chem. Soc. 2020, 142, 1698.

(e) Liu, Y.-C.; Shi, B.-Y.; Liu, Z.; Gao, R.-F.; Huang, C.-L.; Alhumade, H.; Wang, S.-C.; Qi, X.-T.; Lei, A.-W. J. Am. Chem. Soc. 2021, 143, 20863.

[30]
Yang, J.-F.; Liu, Y.-F.; Wei, L.-L.; Qiao, K.-K.; Zhao, Y.-Q.; Shi, L. J. Org. Chem. 2024, 89, 4249.

[31]
Liu, A.-D.; Wang, Z.-L.; Liu, L.; Cheng, L. J. Org. Chem. 2021, 86, 16434.

[32]
(a) Yi, H.; Zhang, G.-Y.; Wang, H.-M.; Huang, Z.-Y.; Wang, J. Chem. Rev. 2017, 117, 9016.

(b) Xie, J.; Jin, H.-M.; Hashmi, A. S. K. Chem. Soc. Rev. 2017, 46, 5193.

(c) Sun, J.-W.; He, J.-Y.; Massaro, L.; Cagan, D. A.; Tsien, J.; Wang, Y.; Attard, F. C.; Smith, J. E.; Lee, J. S.; Kawamata, Y.; Baran, P. S. Nature 2025, 642, 85.

[33]
Xu, Y.-W.; Xu, X.-Z.; Wu, B.; Gan, C.-L.; Lin, X.-Y.; Wang, J.; Ke, F. Asian J. Org. Chem. 2020, 9, 1032.

[34]
Li, X.-H.; Cui, W.-W.; Deng, Q.-R.; Song, X.-Y.; Lv, J.; Yang, D.-S. Green Chem. 2022, 24, 1302.

[35]
Zhen, J.-S.; Li, Y.-H.; Yuan, H.; Xu, X.-H.; Du, X.; Li, X.-Q.; Luo, Y. Org. Chem. Front. 2023, 10, 404.

[36]
Hui, X.; Zhang, D.; Wu, C.-Y.; Ma, Y.-F.; Zhou, H.-H.; Zhu, Y.-B. Green Chem. 2023, 25, 2274.

[37]
Li, M.-F.; Cheng, X. Nat. Commun. 2024, 15, 7540.

[38]
(a) Jiang, H.; Studer, A. Chem. Soc. Rev. 2020, 49, 1790.

(b) Yang, H.-F.; Wang, Y.-R.; Wang, L.-C.; Wu, X.-F. EES Catal. 2024, 2, 1247.

(c) Ma, B.; Zhao, Z.; Ma, M.; Zhang, R.; Yang, J.-Y. Org. Chem. Front. 2025, 12, 3636.

(d) Gu, L.-J.; Xu, R.-Y.; Huan, W.-W.; Zhang, Y. Org. Biomol. Chem. 2025, 23, 7681.

[39]
Liu, J.-K.; Yao, H.; Li, X.-N.; Wu, H.-Y.; Lin, A.-J.; Yao, H.-Q.; Xu, J.-Y.; Xu, S.-T. Org. Chem. Front. 2020, 7, 1314.

[40]
Lin, L.; Yang, Z.-L.; Liu, J.-C.; Wang, J.-X.; Zheng, J.-L.; Li, J.-L.; Zhang, X.-B.; Liu, X.-W.; Jiang, H.-Z.; Li, J.-H. Green Chem. 2021, 23, 5467.

[41]
Sun, B.; Tang, X.-L.; Zhuang, X.-H.; Ling, L.; Huang, P.-Y.; Wang, J.-Y.; Jin, C. Adv. Synth. Catal. 2023, 365, 1020.

[42]
Wang, Z.-K.; Wang, L.-X.; Lin, H.; Qiu, B.; Ma, Y.-C.; Xiao, J.; An, X.-D. Green Chem. 2025, 27, 4565.

[43]
Renzi, P.; Rusconi, M.; Ghigo, G.; Deagostino, A. Adv. Synth. Catal. 2023, 365, 4623.

[44]
Zhu, B.-F.; Ponnam, D.; Li, M.-Z.; Li, G.-K.; Fan, R.-F.; Chen, J.-C.; Fan, B.-M. J. Org. Chem. 2025, 90, 7738.

[45]
Yan, K.-C.; He, H.; Li, J.-L.; Luo, Y.; Lai, R.-Z.; Guo, L.; Wu, Y. Chin. Chem. Lett. 2021, 32, 3984.

[46]
Xu, P.; Huang, P.-Y.; Jiang, Y.; Lv, C.; Li, P.-X.; Wang, J.-Y.; Sun, B.; Jin, C. Green Chem. 2023, 25, 8741.

[47]
(a) Duddeck, H.; Bradenahl, R.; Stefaniak, L.; Jazwinski, J.; Kamienski, B. Magn. Reson. Chem. 2001, 39, 709.

(b) Liu, J.; Xu, S.-J.; Huang, C.; Shen, J.-T.; Yu, S.; Yu, Y.-Z.; Sun, Q.-Y.; Dai, Q.-Y. Bioorg. Med. Chem. Lett. 2022, 73, 128913.

[48]
Hasan, C.; Hunter, R. F. J. Chem. Soc. 1935, 1762.

[49]
Ji, H.-T.; Wang, K.-L.; Ouyang, W.-T.; Luo, Q.-X.; Li, H.-X.; He, W.-M. Green Chem. 2023, 25, 7983.

[50]
(a) Olack, G.; Morrison, H. J. Org. Chem. 1991, 56, 4969.

(b) Guanti, G.; Banfi, L.; Powles, K.; Rasparini, M.; Scolastico, C.; Fossati, N. Tetrahedron: Asymmetry 2001, 12, 271.

(c) Christoffers, J.; Werner, T.; Frey, W.; Baro, A. Chem. Eur. J. 2004, 10, 1042.

[51]
(a) Liang, Y.-F.; Jiao, N. Angew. Chem. Int. Ed. 2014, 53, 548.

(b) Chaudhari, M. B.; Sutar, Y.; Malpathak, S.; Hazra, A.; Gnanaprakasam, B. Org. Lett. 2017, 19, 3628.

(c) Wang, Y.-T.; Lu, R.; Yao, J.; Li, H.-R. Angew. Chem. Int. Ed. 2021, 60, 6631.

(d) He, Y.-J.; Yin, H.; Wang, Y.-F.; Chu, M.-M.; Li, Y.-M. RSC Adv. 2023, 13, 7843.

[52]
Wang, Y.; Wang, Z.-J.; Luo, H.; Wang, G.-H.; Shi, Z.-D.; Ma, Y.-F.; Wu, J.-L.; Li, D.-J.; Yang, J.-H. Org. Chem. Front. 2024, 11, 5524.

[53]
(a) Sauer, G. S.; Lin, S. ACS Catal. 2018, 8, 5175.

(b) Xiong, P.; Long, H.; Song, J.-S.; Wang, Y.-H.; Li, J.-F.; Xu, H.-C. J. Am. Chem. Soc. 2018, 140, 16387.

(c) Zhang, W.; Lin, S. J. Am. Chem. Soc. 2020, 142, 20661.

(d) Song, L.; Fu, N.-K.; Ernst, B. G.; Lee, W.-H.; Frederick, M. O.; DiStasio, R. A.; Lin, S. Nat. Chem. 2020, 12, 747.

(e) Siu, J. C.; Fu, N.-K.; Lin, S. Acc. Chem. Res. 2020, 53, 547.

(f) Wang, Y.-L.; Dana, S.; Long, H.; Xu, Y.; Li, Y.-J.; Kaplan-Eris, N.; Ackermann, L. Chem. Rev. 2023, 123, 11269.

[54]
Li, M.-F.; Pu, T.-F.; Cheng, X. Synthesis 2025, 57, 2063.

文章导航

/

〈 〉