综述与进展

α-重氮锍盐作为自由基与多元活性物种前体的研究进展

  • 李兴 ,
  • 张自强 ,
  • 林志远 ,
  • 姚家成 ,
  • 李鑫艳 ,
  • 李强强 , * ,
  • 宣俊 , *
展开
  • 安徽大学化学化工学院 无机-有机杂化功能材料化学安徽省重点实验室 无机-有机杂化功能材料化学安徽省重点实验室 合肥 230601

收稿日期: 2025-12-30

  修回日期: 2026-02-10

  网络出版日期: 2026-03-13

基金资助

国家自然科学基金(22571002)

国家自然科学基金(22301292)

Research Progress of α-Diazo Sulfonium Salts as Free Radicals and Multivariate Reactive Species Precursors

  • Xing Li ,
  • Ziqiang Zhang ,
  • Zhiyuan Lin ,
  • Jiacheng Yao ,
  • Xinyan Li ,
  • Qiangqiang Li , * ,
  • Jun Xuan , *
Expand
  • Anhui Province Key Laboratory of Chemistry for Inorganic/Organic Hybrid Functionalized Materials, School of Chemistry & Chemical Engineering, Anhui University, Hefei 230601

Received date: 2025-12-30

  Revised date: 2026-02-10

  Online published: 2026-03-13

Supported by

National Natural Science Foundation of China(22571002)

National Natural Science Foundation of China(22301292)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

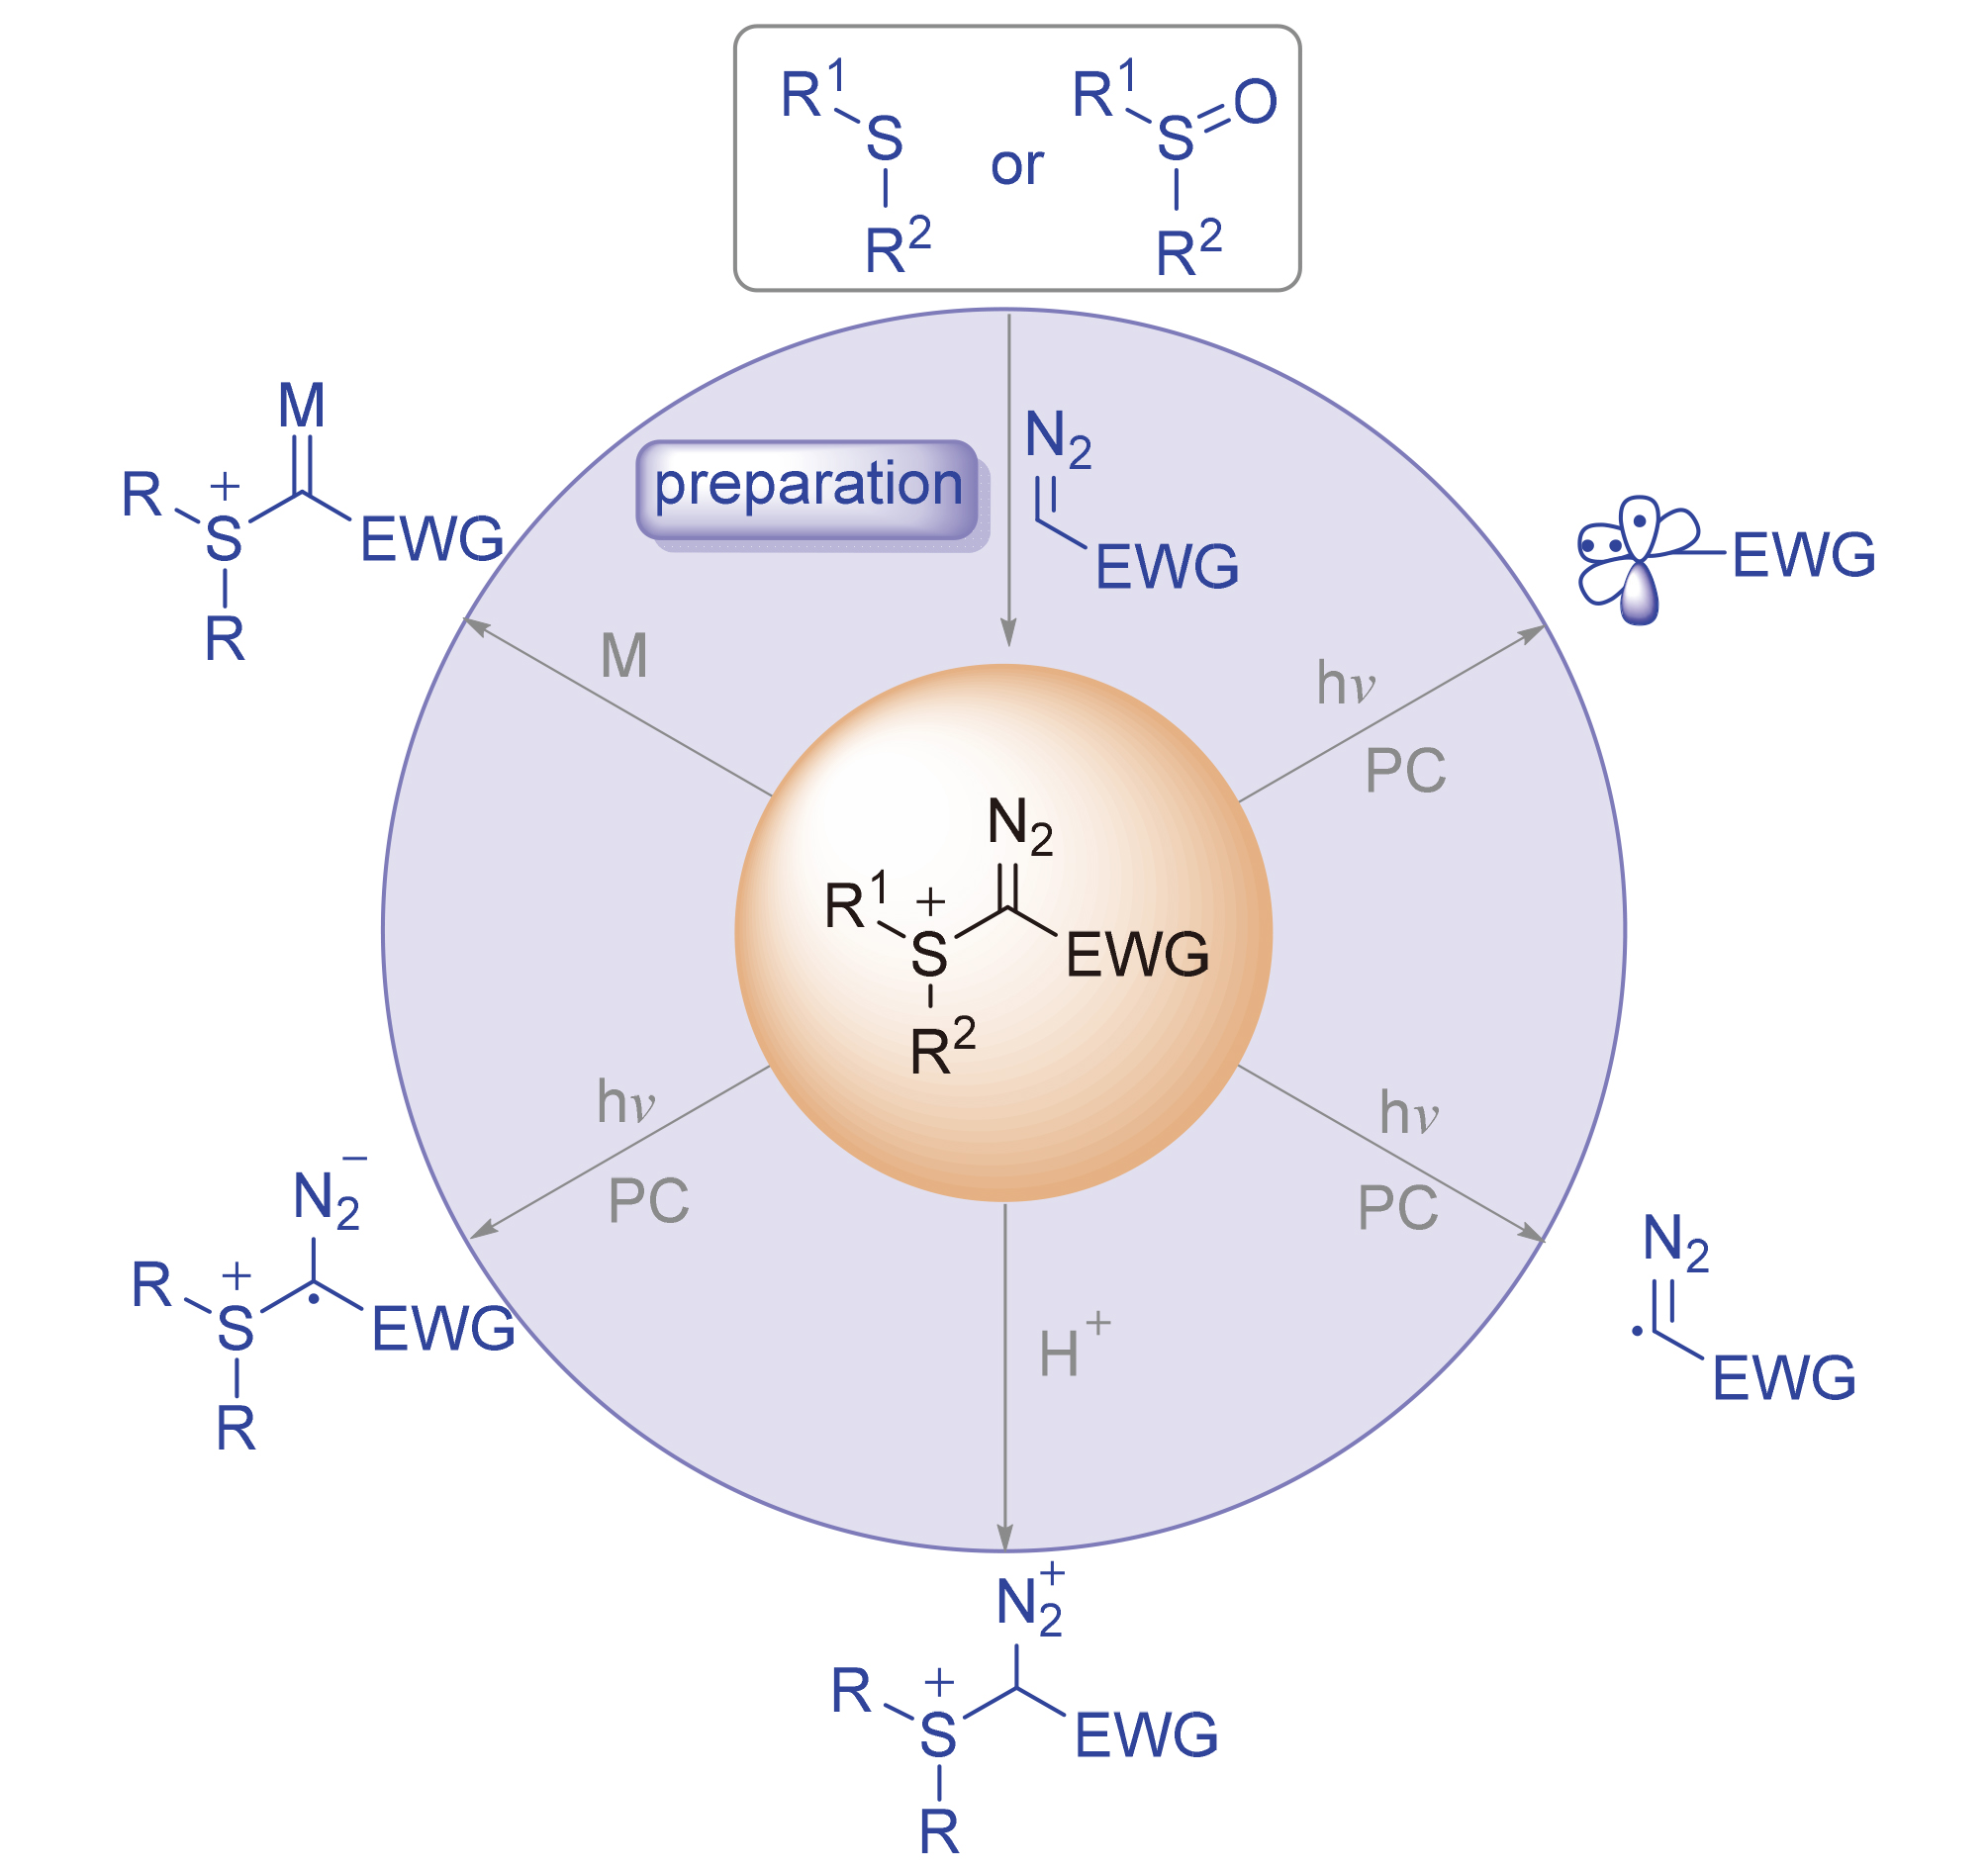
α-重氮锍盐是一类近年来发展迅速的新型重氮试剂. 在光照以及金属催化体系下, 该类化合物可作为α-重氮甲基自由基、卡拜自由基、叶立德自由基、卡宾、电子给体-受体(EDA)复合物及双阳离子等活性中间体前体, 相关反应已取得较为系统且深入的进展. 重点综述了近年来基于α-重氮锍盐的各类活性中间体的生成机制、参与的有机合成反应类型及相应的反应机理, 并对该领域的发展现状与面临的挑战进行了总结与展望.

本文引用格式

李兴 , 张自强 , 林志远 , 姚家成 , 李鑫艳 , 李强强 , 宣俊 . α-重氮锍盐作为自由基与多元活性物种前体的研究进展[J]. 有机化学, 2026 , 46(4) : 1376 -1389 . DOI: 10.6023/cjoc202512047

Abstract

α-Diazo sulfonium salts are a class of novel diazo reagents that have undergone rapid development in recent years. Under photoirradiation or metal-catalyzed systems, systematic and in-depth research progress has been achieved regarding the reactions of these compounds as precursors to various reactive intermediates, including α-diazomethyl radicals, carbyne radicals, ylide radicals, carbenes, electron donor-acceptor (EDA) complexes, and dicationic species. This review focuses on reviewing the generation mechanisms of various reactive intermediates based on α-diazo sulfonium salts, the types of organic synthesis reactions they participate in, and the corresponding reaction mechanisms. Finally, a summary and outlook are presented on the current development status and existing challenges in this field.

重氮化合物是一类至关重要的有机合成子, 可作为卡宾、自由基等多种活性中间体的前体, 参与多样化的化学转化, 因而在有机合成领域备受化学家的广泛关注[1].
α-重氮锍盐化合物作为重氮化合物家族中的特殊成员, 兼具重氮官能团的高反应活性与巯基阳离子的热稳定性双重优势, 是一类极具应用价值的有机合成试剂. 该类化合物可通过多种途径产生活性中间体: 在光照及光敏剂协同作用下, 其可经单电子转移反应生成α-重氮甲基自由基、叶立德自由基及卡拜自由基; 亦可与金属配位形成金属卡宾阳离子; 还能与质子结合生成双阳离子中间体. 丰富的活性中间体赋予了α-重氮锍盐化合物多样的反应模式, 使其在有机合成中的重要性日益凸显[2]. 除了α-重氮锍鎓盐外, α-重氮吡啶鎓盐、α-重氮季铵盐[3]以及α-重氮碘鎓盐试剂[3-4]等也都有相似的性质.
鉴于目前还没有综述对α-重氮锍盐化合物进行系统性地报道, 因此, 本文详细地归纳了近年来α-重氮锍盐化合物的制备方法、活性中间体的形成机制及其参与的各类有机合成反应, 并对该研究领域未来的发展方向与亟待解决的挑战展开了探讨.

1 α-重氮锍盐的制备
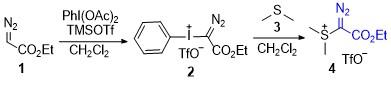
α-重氮锍盐试剂的合成方法目前主要有两种: 一是通过三价碘(III)重氮试剂2与二烷基硫化物3直接反应制备(Scheme 1)[1]. 这一方法由来已久, 在反应中涉及到了三价碘(III)重氮试剂, 由于该试剂具有相对较高的反应活性, 因此常常用新制的三价碘(III)重氮试剂来制备α-重氮锍盐试剂.
图式1 由高价碘化合物制备α-重氮锍盐

Scheme 1 Preparation of α-diazo sulfonium salt from hypervalent iodine compounds

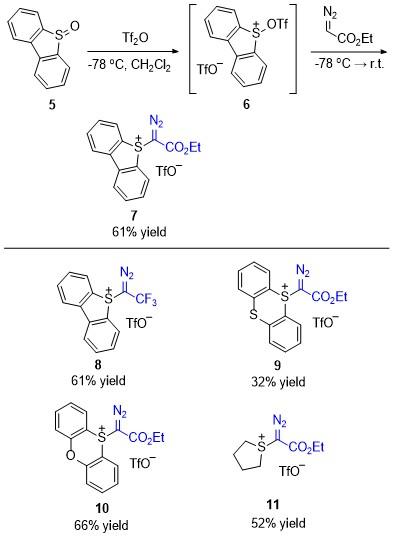
2021年, Alcarazo课题组[2a]提出了一个合成α-重氮锍盐试剂的新方法, 该方法利用三氟甲磺酸酐活化芳基亚砜5, 然后直接与重氮乙酸乙酯(1)反应(Scheme 2), 以较高的产率获得α-重氮锍盐试剂7. 利用这种方法还可以制备具有噻蒽、吩噻嗪和四氢噻吩骨架的系列化合物8~11.
图式2 利用Tf2O制备α-重氮锍盐

Scheme 2 Preparation of α-diazo sulfonium salt with Tf2O

2 以α-重氮锍盐为前体的活性物种及反应

2.1 α-重氮甲基自由基

重氮甲基自由基首次报道源于α-重氮碘鎓盐试 剂[4], 同时它也是α-重氮锍盐易形成的一个高反应活性中间体[2,5], 可用于构建多种复杂的分子结构. 2020年底, Alcarazo课题组[2a]利用新开发的一种重氮试剂12 (三氟甲磺酸α-重氮锍盐), 其结构和性质相较于其他重氮化合物更加稳定. 随后发现此试剂可以与腙类化合物13通过自由基加成得到1,2,3-三唑15 (Scheme 3). 机理研究表明: [Ru(bpy)3]2+在光照射下会生成激发态([Ru(bpy)3]2+)*, 与三氟甲磺酸α-重氮锍盐12发生单电子转移, 并通过C—S键均裂生成重氮甲基自由17, 重氮甲基自由基17再与腙13进行自由基加成, 生成氨基自由基中间体18, 随后被[Ru(bpy)3]3+氧化, 重新生成包含C=N双键的化合物14, 最终环合生成1,2,3-三唑. 此前, 重氮甲基自由基大都是由高价碘试剂生成[3-4,6]. 本方法首次利用三氟甲磺酸α-重氮锍盐制备该自由基, 为重氮锍盐试剂的应用拓展提供了全新路径.
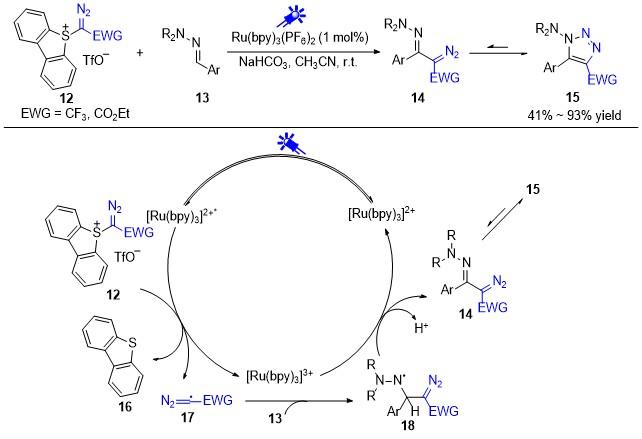
图式3 光氧化还原催化α-重氮锍盐合成三唑

Scheme 3 Photoredox-catalyzed synthesis of triazoles from α-diazo sulfonium triflates

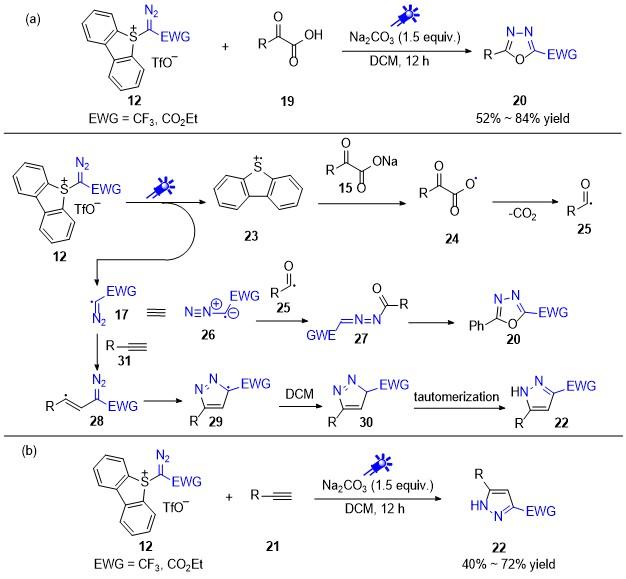
2022年, 赵玉龙课题组在前期研究工作基础上[7], 开发了一种无外加光催化剂参与的三氟甲磺酸α-重氮锍盐自由基裂解方法, 利用原位生成的重氮甲基自由基作为关键中间体, 成功实现了三氟甲磺酸α-重氮硫盐与α-氧代羧酸或炔烃的偶联环化反应[8]. 该方法在一步反应中以优异的区域选择性合成了多种重要的2,5-二取代1,3,5-噁二唑(Scheme 4a)和3,5-二取代1H-吡唑(Scheme 4b). 机理研究表明: 在蓝光照射下, 三氟甲磺酸α-重氮锍盐12经过S—C键均裂生成重氮甲基自由基17和阳离子自由基23. 阳离子自由基23被2-氧代-2-苯基乙酸钠15还原猝灭, 生成苯甲酰阳离子自由基24和还原产物二苯并噻吩. 随后中间体24脱除CO2形成苯甲酰自由基25, 该自由基立即被重氮自由基26捕获, 形成中间体27, 经分子内环化反应得到目标产物2,5-二取代1,3,4-噁二唑20. 对于三氟甲磺酸α-重氮锍盐12与炔31的反应, 重氮自由基17对炔31的C≡C键发生加成反应, 生成自由基中间体28, 中间体28经过分子内环化转化为中间体29, 并从二氯甲烷中攫取氢自由基生成中间体30, 同时伴随1,1,2,2-四氯乙烷副产物的生成. 由于吸电子基团α位质子的酸性较强, 其可通过互变异构形成3,5-二取代的1H-吡唑22. 随后, 该课题组[9]进一步以重氮甲基自由基17作为关键中间体, 实现了α-重氮三氟甲磺酸酯与N,N-二烷基腙或未活化炔烃的[3+2]环加成反应(Scheme 5). 该反应为α,α-二芳基羰基化合物、α,α,α-三芳基化合物、1,4-二烯烃及吲哚嗪类化合物的一步法合成提供了一种新颖高效的策略. 机理研究证实: 在可见光照射下, 光催化剂4CzIPN首先被激发至激发态(PC*), 随后还原三氟甲磺酸α-重氮锍盐7, 生成活泼的重氮甲基自由基中间体17; 该自由基中间体可被N-甲基苯胺32捕获, 进而形成中间体34. 中间体34经激发态氧化剂PC氧化, 发生脱质子化, 转化为中间体36. 在可见光诱导下, 中间体36N-甲基苯胺32进一步发生反应, 最终生成目标产物33. 本研究不仅推动了重氮甲基自由基在有机合成领域的应用研究取得突破性进展, 更为拓展重氮化学的反应多样性提供了全新的技术路径. 本文所述的研究成果不仅代表了重氮甲基自由基在有机合成中的应用取得了重大进展, 而且为重氮化学多样性的获取开辟了一条新途径.
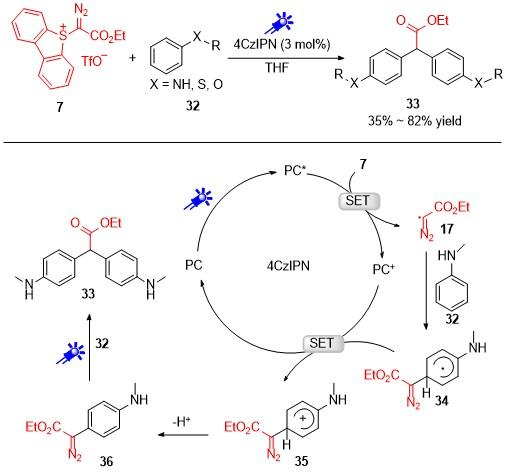
图式5 光氧化还原催化三氟甲磺酸α-重氮锍盐合成α,α-二芳基羰基化合物

Scheme 5 Photoredox-catalyzed synthesis of α,α-diarylcycloalkenone compounds from α-diazo sulfonium triflates

图式4 光氧化还原催化三氟甲磺酸α-重氮锍盐合成噁二唑和吡唑

Scheme 4 Photoredox-catalyzed synthesis of oxadiazole and pyrazole from α-diazo sulfonium triflates

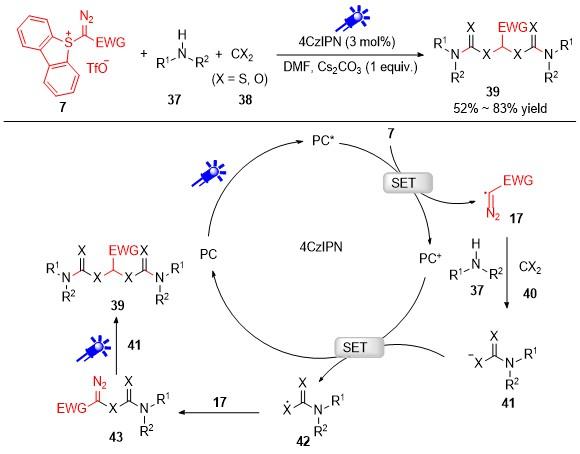
最近, 赵玉龙课题组[10]再次报道了一种可见光氧化还原催化的多组分反应——以三氟甲磺酸重氮硫盐、胺类化合物为原料, 与二硫化碳或二氧化碳发生偶联. 该反应采用模块化合成策略, 为精准制备结构多样、高附加值的含多杂原子化合物(S-烷基二硫代氨基甲酸酯和O-烷基二氨基甲酸酯)提供了新方法. 这种基于自由基组装的合成策略, 不仅在有机合成中对重氮甲基自由基的应用层面取得了突破, 而且为重氮化合物的多种转化开辟了新的途径(Scheme 6).
图式6 光氧化还原催化三氟甲磺酸α-重氮锍盐合成硫代氨基甲酸酯和氨基甲酸酯

Scheme 6 Photoredox-catalyzed synthesis of bis-dithiocarbamates and carbamates from α-diazo sulfonium triflates

2.2 叶立德自由基

叶立德自由基是一类具有特殊结构和反应活性的中间体, 是叶立德分子通过单电子转移等过程产生的含有未成对电子的物种[11]. 2018年, Gaunt课题组[12]利用高价碘试剂和重氮锍盐试剂的可修饰性与汉斯酯反应, 将天然蛋白质直接制备成高功能化蛋白质共轭化合物(Scheme 7). 机理研究表明: 在可见光照射下, 光催化剂Ir(ppy)3被激发到激发态. 激发态的光催化剂通过单电子转移(SET)过程, 将一个电子传递给蛋白质-重氮锍盐复合物44, 使其转化为自由基中间体47, 生成的自由基中间体47不稳定, 随即发生C—N键的断裂, 释放氮气分子. 这一过程伴随电子重排, 最终形成一种报道较少的关键活性物种——叶立德自由基合成子48. 该物种同时具有自由基的未成对电子特性和叶立德的极性结构, 是后续二次功能化反应的核心活性单元. 叶立德自由基48与Hantzsch酯45反应, 通过氢原子转移生成化学稳定性更高的三烷基硫共轭物, 增强蛋白质修饰产物的稳定性.
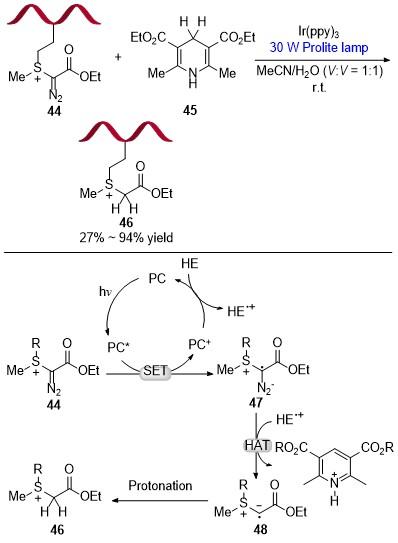
图式7 光氧化还原催化α-重氮锍盐修饰蛋白质

Scheme 7 Photoredox-catalyzed modification of proteins with α-diazo sulfonium salt

2.3 卡拜自由基

卡拜(一种具有三个非键合电子的单价碳)是一种研究较少的活性中间体, 因其具有很高的反应活性, 可以进一步转化生成自由基或者卡宾[13]. 2022年, 王兮课题组[14]报道了一种基于光氧化还原催化的炔烃、三氟甲磺酸α-重氮锍盐和水的新型三组分偶联反应, 实现了选择性1,4-二羰基-Z-烯烃的汇聚式合成. 该反应过程中形成高活性的卡拜自由基中间体, 在温和条件下, C—O、C—C和C—H键得以形成, 且该反应表现出高的Z选择性和区域选择性(Scheme 8). 机理研究表明: 吖啶盐光敏剂在光照下激发生成激发态, 三氟甲磺酸α-重氮锍盐50分解产生少量的二甲硫醚, 激发态吖啶盐被产生的二甲硫醚还原成吖啶自由基, 又被光激发生成激发态自由基物种, 然后与电子匹配的重氮锍盐50进行单电子转移(SET), 伴随N2、Me2S、TfO的释放, 光敏剂PC得以再生, 催化循环随之闭合, 同时高效生成卡拜自由基中间体53. 该活性中间体与炔烃49进行[2+1]环加成反应, 形成环丙烯自由基中间体54, 后者被激发态光敏剂氧化成阳离子物种51, 继而接受水的亲核进攻, 并发生开环反应, 最终生成目标产物.
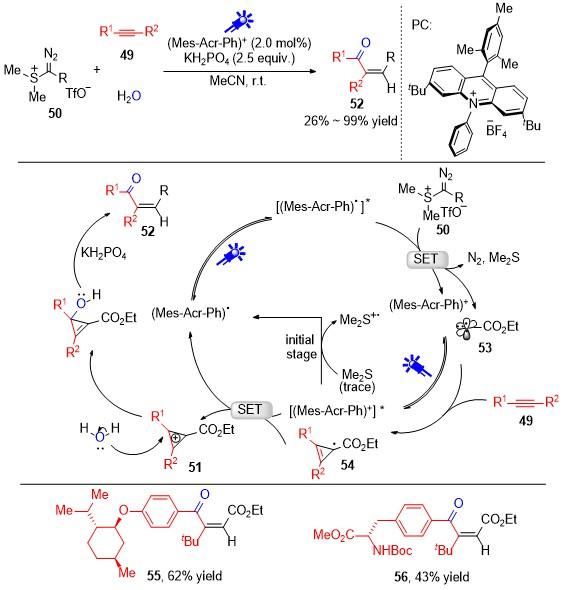
图式8 光氧化还原催化三氟甲磺酸α-重氮锍盐通过形成卡拜自由基合成1,4-二羰基Z-烯烃

Scheme 8 Photoredox-catalyzed synthesis of 1,4-dicarbonyl Z-alkenes from α-diazonium sulfonium trifluoromethanesulfonates via carbyne radical formation

此外, 该反应通过直接使用D2O, 为相应氘代Z-烯烃及氘代杂芳烃的合成提供了简便方法, 氘代率高达90%~97%, 具有重要的合成应用价值.

2.4 形成EDA复合物

电子供体-受体EDA复合物是由电子给体与电子受体通过分子间的电荷转移相互作用形成的一类特殊分子体系, 本质是非共价相互作用, 无需形成共价键[15]. EDA复合物的电荷分离态赋予其独特的反应活性, 在可见光照射下可通过自身的光激发过程实现电子转移, 进而驱动各类自由基反应的发生.
2023年, 张发光课题组[16]开发了一种α-重氮二氟乙烷硫盐试剂, 该试剂在蓝光照射条件下, 可与未活化的炔烃发生[3+2]自由基环化反应, 高效构建3-二氟甲基吡唑类化合物. 该转化的核心关键在于, 缺电子型α-重氮锍盐与富电子三芳胺之间形成EDA复合物(Scheme 9). 机理研究表明: 缺电子硫盐57和富电子的三芳胺之间形成电子供体-受体(EDA)复合物59, 该复合物在光激发条件下发生单电子转移过程, 不可逆地生成二氟重氮甲基自由基60和胺类自由基阳离子物种. 随后, 自由基加成到炔烃17上生成热力学上更稳定的中间体61, 其迅速发生分子内环化生成吡唑自由基, 然后接受二氯甲烷的氢原子转移(HAT), 再经3H-吡唑互变异构化, 最终得到目标1H-吡唑产物58. 最后, 胺类自由基阳离子物种氧化二氯甲基自由基并再生胺, 从而进入下一个催化循环. 该策略突破了传统离子型反应的固有局限, 为二氟甲基化吡唑的高效合成提供了全新路径, 所制备的目标产物是现有重氮二氟乙烷类试剂难以合成的结构类型.
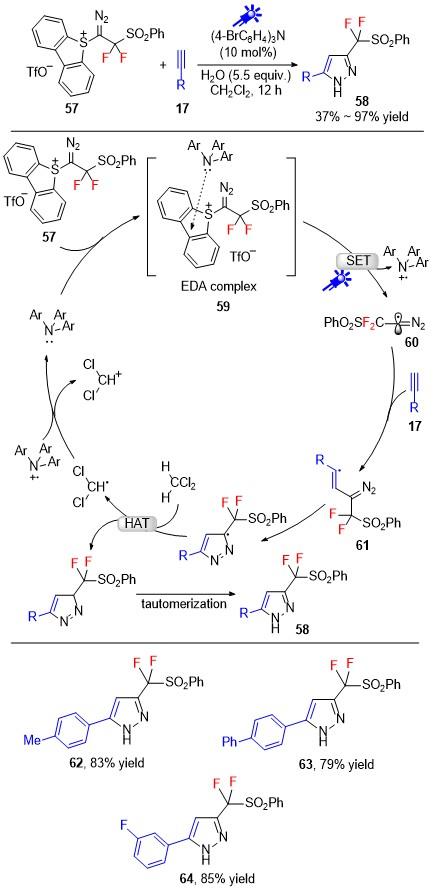
图式9 光氧化还原催化α-重氮二氟乙基硫盐合成3-二氟甲基吡唑

Scheme 9 Photoredox-catalyzed synthesis of 3-difluoromethyl- pyrazole from α-diazodifluoroethyl sulfonium salt

随后, 该课题组[17]进一步将上述EDA复合物模型拓展至α-重氮锍盐与N,N-二烷基腙的反应体系. 在无外加光催化剂条件下, 这两种原料在光诱导下发生[3+2]自由基环化反应, 高效构建目标产物N-氨基-4-二氟甲基-1,2,3-三唑(Scheme 10). 机理研究证实: 缺电子的硫盐57和富电子的1,1-二苄基-2-苯甲酰肼65可形成电子供体-受体(EDA)复合物67. 在光激发条件下, 发生单电子转移(SET)过程. 此SET过程同时且不可逆地生成重氮二氟乙基自由基68和胺自由基阳离子物种69. 随后, 重氮甲基自由基加成到1,1-二苄基-2-苯甲酰肼上, 形成氨基自由基中间体70. 该中间体经脱质子化反应恢复腙结构的C=N双键, 转化成中间体71, 并进一步发生分子内环化生成1,2,3-三唑66. 该研究为氟代烷基重氮试剂参与的杂环化合物合成提供了切实可行的新范例.
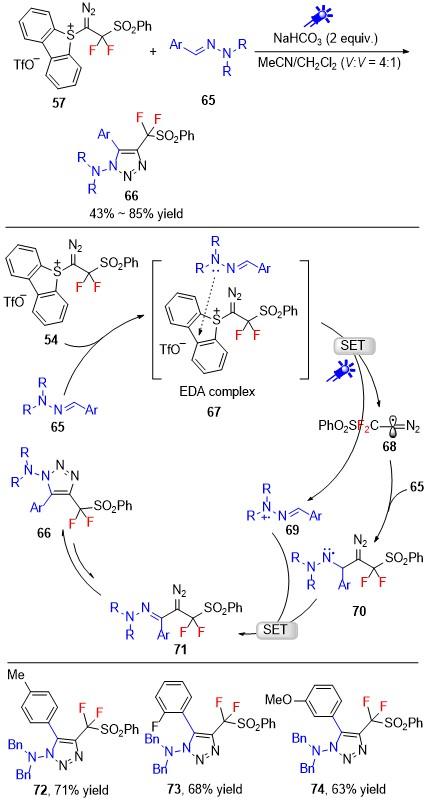
图式10 光氧化还原催化α-重氮二氟乙基硫盐合成三唑

Scheme 10 Photoredox-catalyzed synthesis of triazole from α-diazodifluoroethyl sulfonium salt

同年, 王毅、马晶等[18]也提出了通过α-重氮锍盐与二氢吡啶反应原位形成给电子-受电子(EDA)复合物, 随后在光激发下发生断裂和重组, 制备1,3,4-噁二唑(Scheme 11). 机理研究表明: 该反应是由化合物75和硫盐76之间形成电子供体-受体复合物78, 然后通过可见光诱导的单电子转移作用, 弱的C—S键发生断裂生成重氮三氟乙基自由基80, 同时也形成了酰基自由基79. 随后, 酰基自由基79与重氮三氟乙基自由基80的共振结构进行自由基-自由基偶联反应, 生成中间体81. 最后, 中间体81发生分子内[3+2]环加成反应, 得到目标产物噁二唑77. 这是一种在无催化剂条件下构建含CF3的1,3,4-噁二唑的新方法.
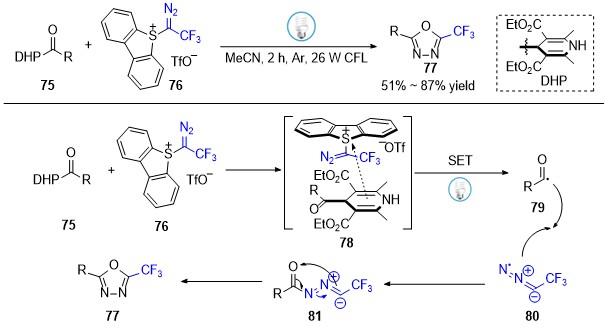
图式11 光氧化还原催化三氟甲磺酸α-重氮锍盐合成噁二唑

Scheme 11 Photoredox-catalyzed synthesis of oxadiazole from α-diazo sulfonium

2.5 金属卡宾

金属铑卡宾是一类重要的有机金属中间体, 在有机合成中具有广泛应用, 在重氮化合物参与的反应中, 金属铑卡宾通常由二价铑络合物催化分解重氮化合物产生[19], 三氟甲磺酸α-重氮锍盐也可在铑催化剂的催化作用下产生金属卡宾.
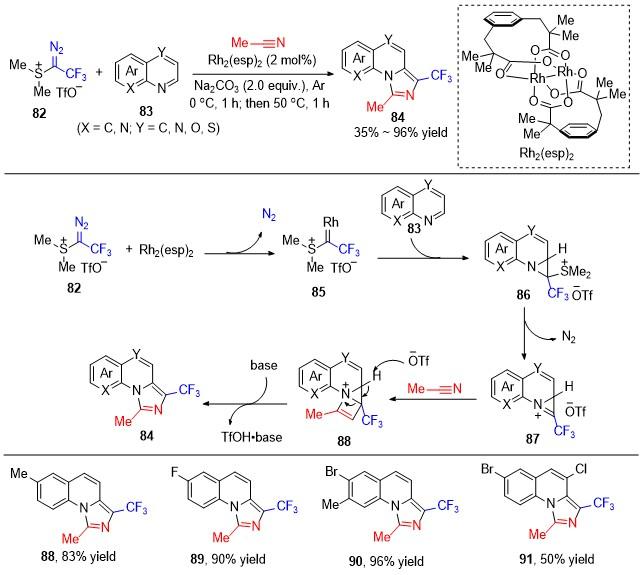
2024年, 韩文勇课题组[20]制备了一种新型α-重氮三氟乙基硫盐, 并将其用于铑催化三组分[2+1+2]环加成反应, 与市售的N-稠杂芳烃和腈反应, 以较高的产率制成了系列在药物化学中具有研究价值的咪唑并氮杂环化合物(Scheme 12), 其中涉及三氟乙基铑卡宾类化合物(CF3C=Rh)插入N-稠杂芳烃的C=N双键这一关键步骤.
图式12 Rh催化三氟甲磺酸α-重氮锍盐和喹啉合成咪唑并喹啉

Scheme 12 Rh-catalyzed synthesis of imidazo[1,5-a]quinoline from α-diazo sulfonium triflates and quinoline

机理研究表明, 该反应的核心路径如下: 首先, α-重氮锍盐82和铑催化剂发生作用, 高效生成铑亚碳烯中间体85, 随后中间体85进攻底物83中的C=N键并发生插入反应, 得到中间体86, 在此过程中伴随着C—S键的断裂, 进而生成亚胺阳离子87. 接着, 亚胺阳离子87与腈化合物发生[2+2]环加成反应, 构建得到中间体88, 最终中间体88在碱的促进下发生分子内成环反应, 成功合成咪唑融合型的N-杂环化合物84.
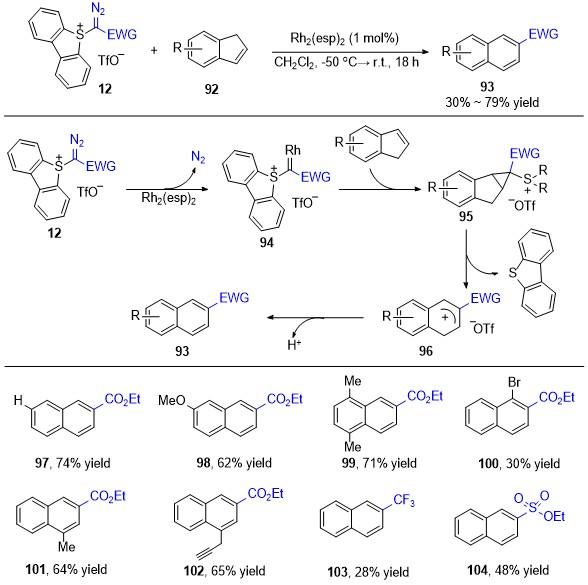
2024年, Alcarazo课题组[21]也开发了一种铑催化的扩环反应, 三氟甲磺酸α-重氮锍盐与铑催化剂生成高度亲电性的铑卡宾化合物, 然后与烯烃反应, 生成环丙基取代的硫鎓盐, 当选用茚作为烯基来源时, 最终能将茚转化为萘(Scheme 13). 机理研究表明: 在铑催化剂的作用下, 三氟甲磺酸α-重氮锍盐12生成铑卡宾类化合物94, 然后由铑催化将一个磺酰基碳烯单元转移到烯烃上, 从而生成相应的环丙烷化合物95. 随后, 三元环开环过程伴随着二苯并噻吩的消除, 从而得到最终的萘类产物93.
图式13 Rh催化三氟甲磺酸α-重氮锍盐和茚合成萘

Scheme 13 Rh-catalyzed synthesis of naphthalene from α-diazo sulfonium triflates and indene

此反应所涉及的所有磺酰基试剂都易于处理, 所采用的条件相当温和, 且对官能团的耐受性非常出色, 在萘上的各个位置添加取代基, 都可以以较高的产率获得, 有着很好的应用前景. 将三氟甲磺酸α-重氮锍盐插入已存在的杂环骨架中, 这种高效策略对合成化学家极具吸引力, 因为这种骨架的改变往往会导致给定结构的物理化学性质发生显著变化.
2025年, 韩文勇课题组[22]又一次通过铑催化的方式, 利用α-重氮三氟乙基硫盐对吲哚的C2(sp2)—C3(sp2)键进行单碳插入来实现吲哚-喹啉的转化(Scheme 14a). 由于吲哚在C2和C3位置电子云密度高, 使用阳离子碳炔等进行单碳原子插入是一种实现吲哚环扩变为喹啉的有效方法. 机理表明: 由α-重氮三氟乙基硫盐82和铑催化剂原位生成三氟乙基铑卡宾化合物, 然后对吲哚105的C=C键进行加成, 生成中间体107, 随后三元环断开芳构化生成最终的目标产物喹啉106. 该方法能够以中等至较高产率便捷地获得一系列喹啉化合物, 且在药物和天然产物衍生物的后期骨架编辑、阿达帕林类似物的制备、放大合成以及产物的转化等方面具有潜在应用价值.
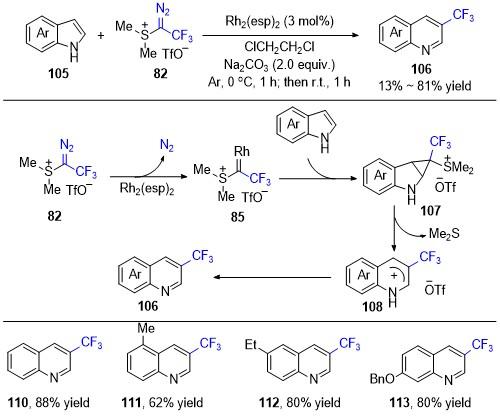
图式14 Rh催化三氟甲磺酸α-重氮锍盐和吲哚合成喹啉

Scheme 14 Rh-catalyzed synthesis of quinoline from α-diazo sulfonium triflates and indole

这种骨架编辑策略还可以扩展至二取代或三取代吲哚, 无论取代基的位置和电子性质如何, 均能以良好的产率得到产物. 与带有给电子基团的吲哚相比, 带有吸电子基团的取代物的分离产率相对较低, 这很可能是因为带有富电子取代基的吲哚有利于三氟甲基铑卡宾的亲电环加成, 从而提高其反应活性和效率. 而且, 当以双吲哚的物质作为底物时, 双吲哚喹啉的转化以相对较高的产率生成了双喹啉产物.
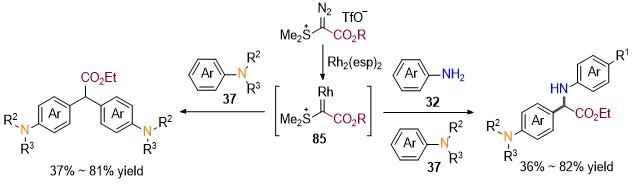
近期, 张卫东、张宇和倪绍飞等[23]通过铑卡宾阳离子中间体, 用不同的胺为原料, 既可以实现重氮锍盐的C—H双官能团化反应, 又可以实现分别N—H插入和 C—H官能团化反应, 该方法可以用于快速合成Streptindole和Arsindoline B (Scheme 15).
图式15 Rh催化α-重氮锍盐的C—H/N—H官能团化

Scheme 15 Rh-catalyzed C—H/N—H functionalization of α-diazo sulfonium

2.6 双阳离子中间体

三氟甲磺酸α-重氮锍盐因分子中的重氮基和巯基具备优异的离去活性, 常被用作碳插入试剂; 同时, 该化合物可在酸性条件下转化为高反应活性的双阳离子中间体. 2025年, 宣俊课题组基于此高活性双阳离子中间体成功合成了菲啶衍生物[24]和喹啉衍生物[25] (Scheme 16). 反应机理如下: 三氟甲磺酸α-重氮锍盐114117互为共振结构, 经布朗斯特酸处理后, 底物发生质子化反应生成双阳离子中间体118, 该过程伴随重氮碳的极性发生反转, 随后芳胺115上的N原子对中间体118发生亲核进攻, 经脱氮气过程转化为中间体119, 经过二次亲核取代反应生成中间体120, 并通过芳构化反应得到中间体121, 最后中间体121经氧气氧化生成目标产物116. 菲啶衍生物在有机发光材料领域应用广泛, 既可用作荧光探针实现对肿瘤细胞的选择性靶向定位, 其衍生的菲氮啶类发光剂亦在生物医学荧光成像领域发挥关键作用. 传统菲啶骨架的构建方法往往依赖预功能化起始原料、光敏剂或贵金属催化剂, 存在合成成本高昂的弊端; 相较之下, 本方法可在可见光照射下, 直接以游离胺为底物高效合成菲啶衍生物.
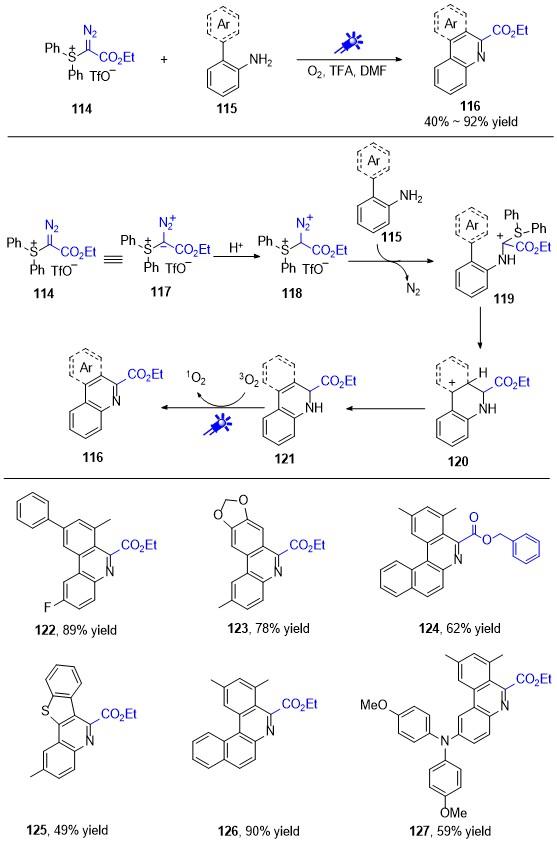
图式16 光氧化还原催化三氟甲磺酸α-重氮锍盐合成菲啶

Scheme 16 Photoredox-catalyzed synthesis of phenanthridine from α-diazo sulfonium triflates

随后, 该课题组[25]将此高活性双阳离子中间体用α-乙烯基芳胺成功应用到喹啉衍生物中(Scheme 17). 该反应的机理为: 在酸性条件下, 化合物117(与α-重氮锍盐114互为共振结构)发生质子化生成双阳离子中间体118, 该中间体接受α-乙烯苯胺底物125中富电子氨基所进攻. 接下来的反应可能通过两种可能的路径(路径a和路径b)进行. 如果通过路径a, 重氮作为离去基团, 释放氮气, 氨基进攻形成中间体130. 随后, 乙烯基碳作为亲核试剂, 发生分子内SN2亲核取代反应, 氧化芳构化生成最终产物129. 如果通过路径b, 巯基作为离去基团, 氨基进攻形成中间体131. 随后, 乙烯基碳作为亲核试剂, 发生分子内SN2亲核取代反应, 并氧化芳构化生成最终产物129.
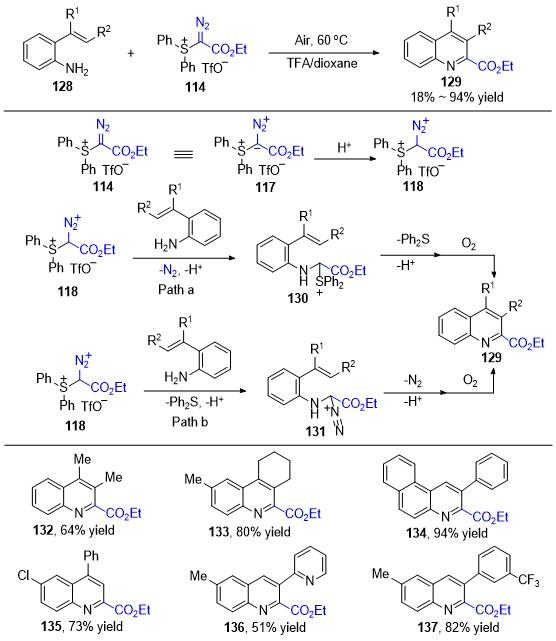
图式17 三氟甲磺酸α-重氮锍盐和α-乙烯苯胺合成喹啉

Scheme 17 Synthesis of quinoline from α-diazo sulfonium triflates and α-ethylaniline

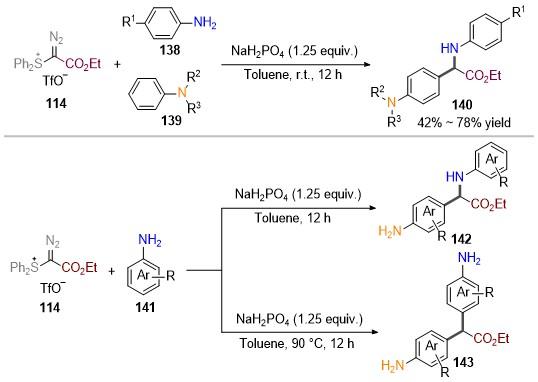
近期, 该课题组[26]基于极性反转策略构建双阳离子中间体, 成功开发出一种三组分双亲核取代反应, 实现了以α-重氮锍盐与胺类化合物为底物的甘氨酸衍生物高效合成. 该方法具有良好的反应可控性: 选用两种不同结构的芳胺与α-重氮硫盐反应时, 可借助胺类底物的位阻差异, 精准调控芳胺, 分别作为碳亲核试剂或氮亲核试剂参与反应; 若体系中仅存在单一芳胺与α-重氮硫盐反应, 则可通过调整反应温度, 实现C—H/N—H插入反应或双C—H插入反应的选择性调控(Scheme 18). 该合成方法具备反应条件温和、操作简便高效的优势.
图式18 胺类化合物和三氟甲磺酸α-重氮锍盐合成甘胺酸衍生物

Scheme 18 Synthesis of glycine derivatives from amine compounds and α-diazo sulfonate triflates

3 总结与展望

α-重氮锍盐是一类具有独特反应活性的重氮试剂, 兼具较高的反应活性与良好的热稳定性, 已在有机合成、药物化学及材料化学等领域展现出广阔的应用前景. 该类化合物可作为α-重氮甲基自由基、卡拜自由基、叶立德自由基、卡宾、电子给体-受体(EDA)复合物及双阳离子等多种活性中间体的前体参与有机转化, 相关反应模式已日趋成熟, 且多数反应可在光照条件下直接高效进行. 目前, α-重氮锍盐的相关研究正处于快速发展阶段, 基于其现有反应特性进一步开发新型转化模式, 有望实现多样化化学键的精准构建与复杂功能分子的高效合成, 从而为现代有机合成化学提供更多创新性方法与策略.
与此同时, α-重氮锍盐在发展与应用过程中仍面临诸多亟待解决的关键问题: (1)该类试剂的原料制备方法较为有限, 难以满足规模化合成与应用的需求; (2)部分反应的原子经济性偏低, 与绿色化学的发展理念存在一定差距; (3)尽管与高价碘重氮试剂相比, α-重氮锍盐具有更优异的稳定性与操作安全性, 但部分反应的活性不足, 仍需依赖金属催化剂的参与才能顺利完成. 随着研究的持续深入与技术手段的不断革新, 上述问题有望在未来的研究中被逐一攻克.
(Cheng, F.)
[1]
(a) Durka, J.; Turkowska, J.; Gryko, D. ACS Sustainable Chem. Eng. 2021, 9, 8895.

(b) Gallo, R. D. C.; Cariello, G.; Goulart, T. A. C.; Jurberg, I. D. Chem. Commun. 2023, 59, 7346.

(c) Zhang, Z.; Gevorgyan, V. Chem. Rev. 2024, 124, 7214.

(d) Xie, Z.-Y.; Xuan, J. Chem. Commun. 2024, 60, 2125.

(e) Huang, J.-X.; Liu, M.; Xu, H.; Dai, H.-X. Acta Chim. Sinica 2024, 82, 565 (in Chinese).

(黄佳鑫, 刘敏, 徐辉, 戴辉雄, 化学学报, 2024, 82, 565.)

(f) Zhao, F.; Ding, H.; Sun, T.; Shen, C.; Wang, Z.-L.; Wei, W.; Yi, D. Chin. Chem. Lett. 2026, 37, 111834.

[2]
(a) Li, X.-D.; Golz, C.; Alcarazo, M. Angew. Chem., Int. Ed. 2021, 60, 6943.

(b) Xie, Y.; Xuan, J. Chin. J. Org. Chem. 2022, 42, 4247 (in Chinese).

(谢阳, 宣俊, 有机化学, 2022, 42, 4247.)

(c) Li, S.; Zhou, L. Chin. J. Org. Chem. 2022, 42, 3944 (in Chinese).

(李森, 周磊, 有机化学, 2022, 42, 3944.)

[3]
(a) Fink, J.; Regitz, M. Synthesis 1985, 81, 569.

(b) Weiss, R.; Seubert, J.; Hampel, F. Angew. Chem., Int. Ed. 1994, 33, 1952.

(c) Schnaars, C.; Hennum, M.; Bonge-Hansen, T. J. Org. Chem. 2013, 78, 7488.

[4]
Wang, Z.; Herraiz, A. G.; del Hoyo, A. M.; Suero, M. J. Nature 2018, 554, 86.

[5]
Timmann, S.; Alcarazo, M. Chem. Commun. 2023, 59, 8032.

[6]
Li, J.; Lu, X.-C.; Xu, Y.; Wen, J.-X.; Hou, G.-Q.; Liu, L. Org. Lett. 2020, 22, 9621.

[7]
(a) Li, L.; Chen, J.-J.; Li, Y.-J.; Bu, X.-B.; Liu, Q.; Zhao, Y.-L. Angew. Chem., Int. Ed. 2015, 54, 12107.

(b) Zhang, L.; Liu, T.; Wang, Y.-M.; Chen, J.; Zhao, Y.-L. Org. Lett. 2019, 21, 2973.

(c) Yu, Y.; Zhang, Y.; Wang, Z.; Liang, Y.-X.; Zhao, Y.-L. Org. Chem. Front. 2019, 6, 3657.

[8]
Xu, X.-C.; Wu, D.-N.; Liang, Y.-X.; Yang, M.; Yuan, H.-Y.; Zhao, Y.-L. J. Org. Chem. 2022, 87, 16604.

[9]
Xu, X.-C.; Sang, Y.; Yang, M.; He, B.-W.; Zhang, Y.-C.; Yuan, H.-Y.; Zhao, Y.-L. Org. Chem. Front. 2024, 15, 5502.

[10]
Xu, X.-C.; Gong, Y.; Wang, J.; Meng, Y.-X.; Zhao, Y.-L. Chin. J. Chem. 2025, 43, 1997.

[11]
(a) Prier, C. K.; Rankic, D. A.; MacMillan, D. W. C. Chem. Rev. 2013 113, 5322.

(b) Chen, Y.; Kamlet, A. S.; Steinman, J. B.; Liu, D. R. Nat. Chem. 2011, 3, 14.

[12]
Taylor, M. T.; Nelson, J. E.; Suero, M. G.; Gaunt, M. J. Nature 2018, 562, 563.

[13]
(a) Fischer, E. O.; Kreis, G.; Kreiter, C. G.; Miiller, J.; Huttner, G.; Lorenz, H. Angew. Chem., Int. Ed. 1973, 12, 564.

(b) Ritleng, V.; Sirlin, C.; Pfeffer, M. Chem. Rev. 2002, 102, 1731.

(c) Díaz-Requejo, M. M.; Pérez, P. J. Chem. Rev. 2008, 108, 3379.

[14]
Wang, X.-Y.; Tong, W.-Y.; Huang, B.; Cao, S.; Li, Y.-L.; Jiao, J.-C.; Huang, H.; Yi, Q.; Qu, S.-L.; Wang, X. J. Am. Chem. Soc. 2022, 144, 4952.

[15]
(a) Crisenza, G. E. M.; Mazzarella, D.; Melchiorre, P. J. Am. Chem. Soc. 2020, 142, 5461.

(b) Sun, K.; Shi, A.; Liu, Y.; Chen, X.; Xiang, P.; Wang, X.; Qu, L.; Yu, B. Chem. Sci. 2022, 13, 5659.

(c) Dewanji, A.; Van-Dalsen, L.; Rossi-Ashton, J. A.; Gasson, E.; Crisenza, G. E. M.; Procter, D. J. Nat. Chem. 2023, 15, 43.

(d) Van Dalsen, L.; Brown, R. E.; Rossi-Ashton, J. A.; Procter, D. J. Angew. Chem., Int. Ed. 2023, 62, e202303104.

(e) Feng, Z.; Riemann, L.; Guo, Z.; Herrero, D.; Simon, M.; Golz, C.; Mata, R. A.; Alcarazo, M. Angew. Chem., Int. Ed. 2023, 62, e202306764.

[16]
He, M.-Y.; Tang, X.-D.; Wu, H.-Y.; Nie, J.; Ma, J.-A.; Zhang, F.-G. Org. Lett. 2023, 25, 9041.

[17]
He, M.-Y.; Wu, H.-Y.; Tang, X.-D.; Ma, J.-A.; Zhang, F.-G. J. Org. Chem. 2025, 90, 6834.

[18]
Huang, M.-J.; Wang, G.-Q.; Li, H.-Y.; Zou, Z.-L.; Jia, X.-Y.; Karotsis, G.; Pan, Y.; Zhang, W.-G.; Ma, J.; Wang, Y. Green Chem. 2025, 27, 413.

[19]
(a) Tu, H.-F.; Jeandin, A.; Suero, M. G.; J. Am. Chem. Soc. 2022, 144, 16737.

(b) Wang, Z.; Jiang, L.; Sarro, P.; Suero, M. G. J. Am. Chem. Soc. 2019, 141, 15504.

(c) Wang, X.; Tong, W.-Y.; Huang, B.; Cao, S.; Li, Y.; Jiao, J.; Huang, H.; Yi, Q.; Qu, S.; Wang, X. J. Am. Chem. Soc. 2022, 144, 4952.

(d) Li, L.; Mi, C.; Huang, G.; Huang, M.; Zhu, Y.; Ni, S.-F.; Wang, Z.; Huang, Y. Angew. Chem., Int. Ed. 2023, 62, e20231279.

(e) Qian, Y.; Tang, J.; Zhou, X.; Luo, J.; Yang, X.; Ke, Z.; Hu, W. J. Am. Chem. Soc. 2023, 145, 26403.

(f) Jiang, L.; Sarró P.; Teo, W. J.; Llop, J.; Suero, M. G. Chem. Sci. 2022, 13, 4327.

(g) Palomo, E.; Sharma, A. K.; Wang, Z.; Jiang, L.; Maseras, F.; Suero, M. G. J. Am. Chem. Soc. 2023, 145, 4975.

[20]
Zhao, W.-W.; Tian, M.-Y.; Zhou, Y.-L.; Liu, L.-J.; Tian, S.-F.; He, C.-Y.; Yang, X.-Z.; Chen, Y.-Z.; Han, W.-Y. Angew. Chem., Int. Ed. 2024, 63, e202318887.

[21]
Timmann, S.; Wu, T.-H.; Golz, C.; Alcarazo, M. Chem. Sci. 2024, 15, 5938.

[22]
Liu, L.-J.; Tian, M.-Y.; Lang, Z.-Y.; Wang, Y.-L.; He, C.-Y.; Chen, Y.-Z.; Han, W.-Y. Angew. Chem., Int. Ed. 2025, 64, e202501966.

[23]
Xia, D.; Huang, C.; Hu, Z.; Leng, Z.; Zhuo, M.; Das, S.; Ni, S.; Zhang, Y.; Zhang, W. Chin. Chem. Lett. 10.1016/j.cclet.2025.112224.

[24]
Gao, S.-F.; Li, Q.-Q.; Li, X.; Zhang, Z.-Q.; Huang, H.-N.; Xuan, J. Chin. Chem. Lett. 2026, 37, 111519.

[25]
Zhang, Z.-Q.; Li, X.; Gao, S.-F.; Cai, B.-G.; Li, Q.-Q.; Xuan, J. Org. Lett. 2025, 27, 9155.

[26]
Yan, S.-Y.; Rong, C.-L.; Zhang, Z.-Q.; Gao, S.-F.; Du, T.-Y.; Wang, H.; Zhang, Z.-H.; Mei, X.-Y.; Li, Q.-Q.; Xuan, J. Helv. Chim. Acta 2025, 108, e00136.

文章导航

/