综述与进展

高价碘试剂介导的烯烃自由基氟烷基双官能化研究进展

  • 吴少华 a, ,
  • 龚帆 a, ,
  • 曹柱 , a, b, * ,
  • 邓清海 , a, b, *
展开
  • a 上海师范大学化学与材料科学学院 上海 200234
  • b 中国科学院上海有机化学研究所 先进氟氮材料全国重点实验室 先进氟氮材料全国重点实验室 上海 200032

共同第一作者

收稿日期: 2026-01-24

  修回日期: 2026-02-25

  网络出版日期: 2026-03-13

基金资助

国家自然科学基金(22371187)

国家自然科学基金(22501184)

上海市自然科学基金(22ZR1445200)

上海市自然科学基金(25ZR1402406)

上海稀土功能材料重点实验室和上海仿生催化前沿科学中心资助项目

“111”光化学与能源材料创新人才引进基地(D18020)

上海绿色能源化工工程技术研究中心(18DZ2254200)

Recent Advances in Hypervalent Iodine Mediated Radical Fluoroalkylative Difunctionalization of Alkenes

  • Shaohua Wu a ,
  • Fan Gong a ,
  • Zhu Cao , a, b, * ,
  • Qinghai Deng , a, b, *
Expand
  • a College of Chemistry and Materials Science, Shanghai Normal University, Shanghai 200234
  • b State Key Laboratory of Fluorine and Nitrogen Chemistry and Advanced Materials, Shanghai Institute of Organic Chemistry, University of Chinese Academy of Sciences, Chinese Academy of Sciences, Shanghai 200032
*E-mail: ;

These authors contributed equally to this work.

Received date: 2026-01-24

  Revised date: 2026-02-25

  Online published: 2026-03-13

Supported by

National Natural Science Foundation of China(22371187)

National Natural Science Foundation of China(22501184)

Natural Science Foundation of Shanghai(22ZR1445200)

Natural Science Foundation of Shanghai(25ZR1402406)

Shanghai Key Laboratory of Rare Earth Functional Materials, and the Shanghai Frontiers Science Center of Biomimetic Catalysis.

Chinese Education Ministry Key Laboratory and International Joint Laboratory on Resource Chemistry, the “111” Innovation and Talent Recruitment Base on Photochemical and Energy Materials(D18020)

Shanghai Engineering Research Center of Green Energy Chemical Engineering(18DZ2254200)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

近几十年来, 高价碘试剂作为一类环境友好、反应活性可调的合成子, 在烯烃自由基氟烷基双官能化反应中展现出显著优势. 此文系统综述了近年来基于环状高价碘试剂(Togni-ITogni-II)及非环状高价碘试剂参与的烯烃氟烷基双官能化研究进展. 该类反应通过自由基加成、交叉偶联和迁移环化等途径, 将三氟甲基、二氟甲基等氟烷基化与(杂)芳基化、氰基化、胺化和叠氮化等其他官能团化过程相结合, 实现了对烯烃的一步双官能化, 成功构建了一系列含氟杂环及具有手性中心的复杂氟化分子骨架. 围绕环状与非环状高价碘试剂, 重点阐述了各类催化体系在调控反应选择性与普适性中的策略及机理, 为今后高价碘氟烷基化试剂在有机合成中的应用提供参考.

本文引用格式

吴少华 , 龚帆 , 曹柱 , 邓清海 . 高价碘试剂介导的烯烃自由基氟烷基双官能化研究进展[J]. 有机化学, 2026 , 46(4) : 1390 -1427 . DOI: 10.6023/cjoc202601040

Abstract

In recent decades, hypervalent iodine reagents have emerged as a class of environmentally benign and tunable reactivity synthons, demonstrating remarkable advantages in radical fluoroalkylative difunctionalization of alkenes. This review systematically summarizes the recent advances in alkene difunctionalization involving cyclic hypervalent iodine reagents (Togni-I, Togni-II) and acyclic hypervalent iodine reagents. Through pathways such as radical addition, cross-coupling, migratory cyclization, and others, these reactions integrate fluoroalkylation, including trifluoromethylation, difluoromethylation, etc., with other functionalization processes such as (hetero)arylation, cyanation, amination, and azidation, achieving one-step difunctionalization of alkenes. This strategy has successfully constructed a series of fluorine-containing heterocycles and complex fluorinated molecular frameworks with chiral centers. Organized around cyclic and acyclic hypervalent iodine reagents, this article focuses on the strategies and mechanisms of various catalytic systems in controlling reaction selectivity and generality, aiming to provide insights for future applications of hypervalent iodine fluoroalkylation reagents in organic synthesis.

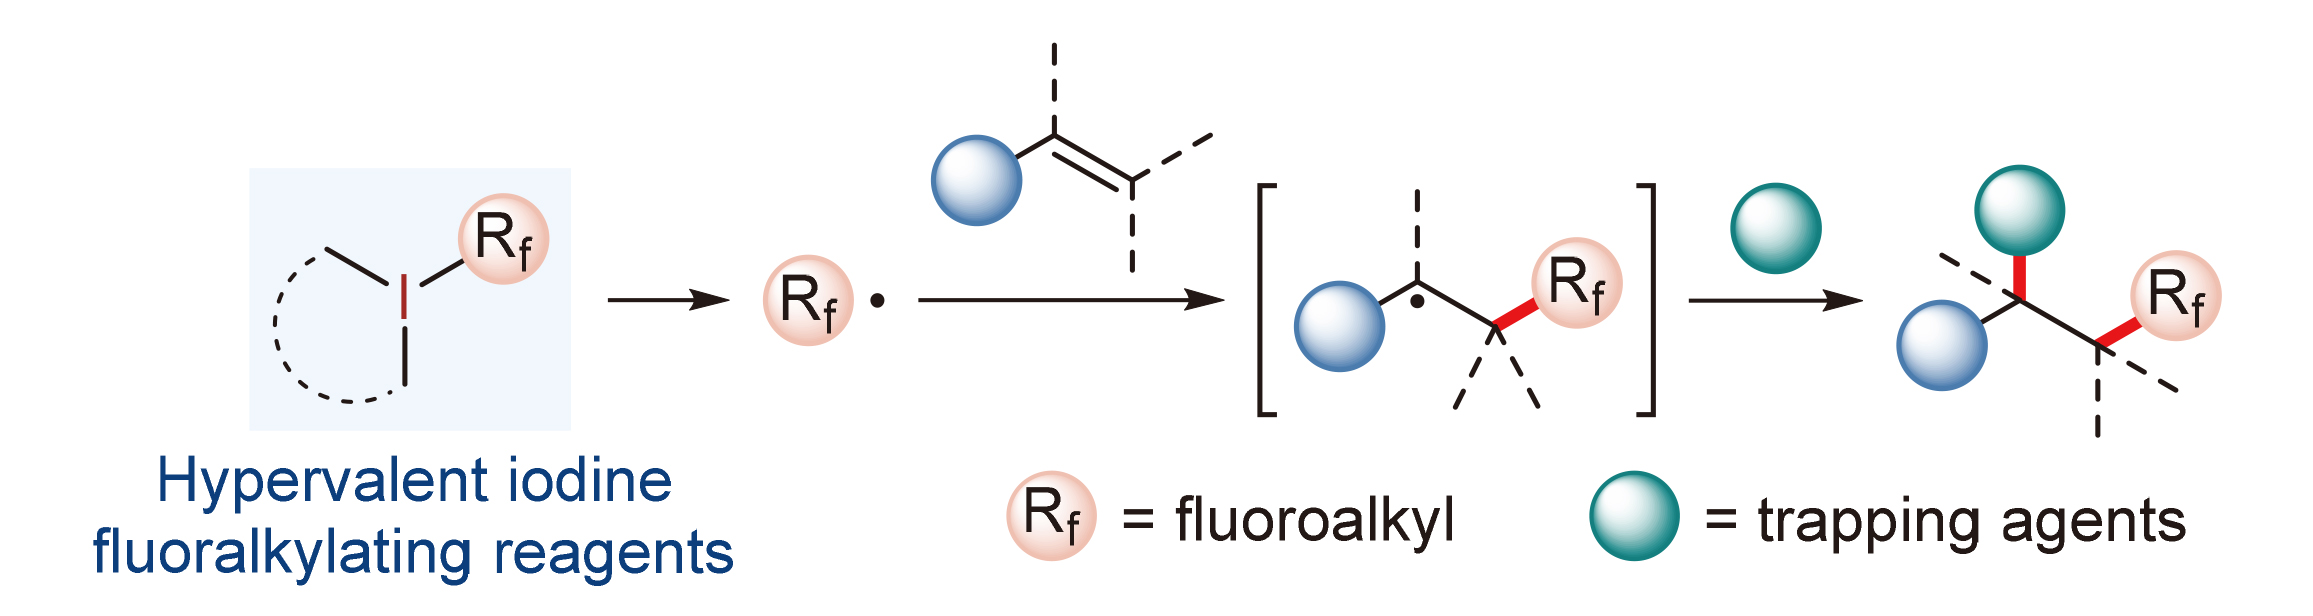
烯烃是有机合成、药物化学和材料科学中关键的合成砌块. 烯烃的双官能化反应因其能一步高效引入两个官能团, 成为其功能化应用中最直接、最有效的策略之一[1]. 其中, 烯烃的氟烷基双官能化反应能够同时引入具有独特理化性质的氟原子和另一官能团, 为快速构建含氟药物分子和功能材料提供了强有力的工具, 近年来受到广泛关注[2]. 高价碘试剂作为一类环境友好、反应活性可调的合成子, 相较于传统的金属催化氧化体系, 展现出操作简便、毒性低、条件温和、稳定性高以及对映选择性易于调控等独特优势[3]. 高价碘试剂能够作为转移试剂实现三氟甲基化[4]、氰基化[5]、叠氮化[6]、胺化[7]和炔基化[8]等反应. 近年来在有机合成化学中展现出独特魅力. 其中, 通过利用环状(如Togni-ITogni-II)[9]与非环状高价碘试剂[10]实现的烯烃自由基氟烷基化策略, 因其为构建复杂含氟分子骨架提供了高效途径, 而受到化学家的高度重视. 其典型机理始于氟烷基自由基对烯烃的加成, 形成的自由基中间体, 进而被捕获试剂捕获, 生成所需的产物(Scheme 1).
图式1 高价碘试剂参与的烯烃自由基氟烷基双官能化

Scheme 1 Olefin radical fluoroalkyl bifunctionalization invol- ved by the hypervalent iodine reagent

本文重点综述2020年以来利用高价碘试剂作为氟烷基化试剂, 实现烯烃自由基氟烷基双官能化反应的研究进展, 旨在系统归纳该领域的底物设计、反应机理以及合成应用突破, 为相关领域的研究人员提供参考.

1 Togni-I试剂介导的烯烃氟烷基双官能团化反应

1.1 Togni-I试剂介导的烯烃氟烷基双官能团化: 消旋反应
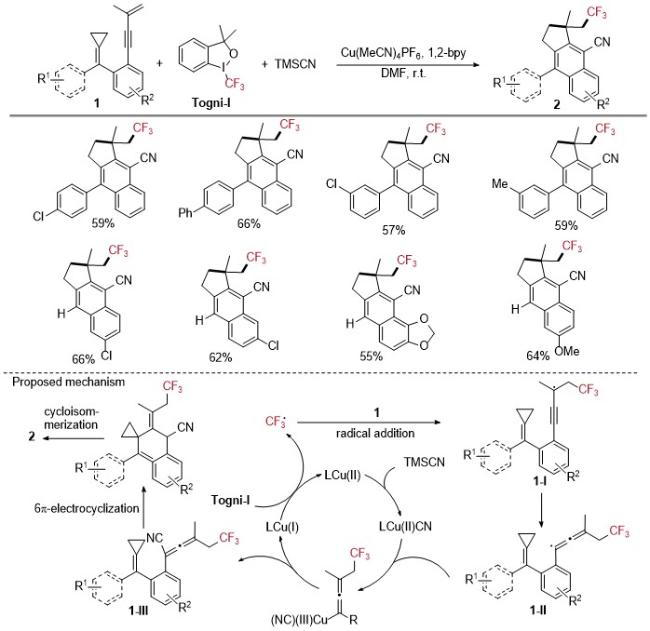
2020年, 施敏课题组[11]报道了一种Cu(I)催化的1,3-烯炔-ACP与Togni-I试剂及三甲基腈基硅烷(TMSCN)的三组分加成-环异构化双官能化反应(Scheme 2). 该研究在温和条件下高效构建了具有三氟甲基和氰基的化合物2. 作者提出的反应机理为: 在Cu(I)催化下Togni-I试剂产生三氟甲基自由基, 对1,3-烯炔进行加成生成烯丙基自由基中间体1-I, 进而异构化为丙二烯自由基1-II; 随后该中间体被Cu(II)氰基物种捕获, 经还原消除形成中间体1-III, 接着发生环化反应及乙烯基环丙烷重排, 最终芳构化为目标产物2.
图式2 铜催化1,3-烯炔-ACP的三组分加成-环异构化双官能化反应

Scheme 2 Copper-catalyzed three-component addition-cycloisomerization difunctionalization reaction of 1,3 enyne-ACPs

2020年, 汪舰课题组[12]N-杂环卡宾(NHC)催化剂实现了芳基烯烃3、醛4Togni-I试剂的三组分偶联, 高效构建了β-三氟甲基-α-取代酮类化合物5 (Scheme 3). 该研究在温和条件下, 以中等至优秀收率获得了一系列结构多样的目标产物5, 并展现出良好的官能团兼容性. 作者提出的反应机理为: 首先NHC与4形成中间体4-I, 中间体4-I通过单电子转移还原Togni-I试剂, 生成CF3自由基与中间体4-II; 随后CF3对烯烃3进行加成, 产生的烷基自由基与4-II发生交叉偶联形成中间体4-III, 最终释放产物5并再生催化剂, 此外, 生成的含CF3的烷基自由基也可以与中间体4-I反应, 生成另一个可能的自由基中间体4-II'. 然后, 中间体4-II'通过单电子转移过程转变为中间体4-III.
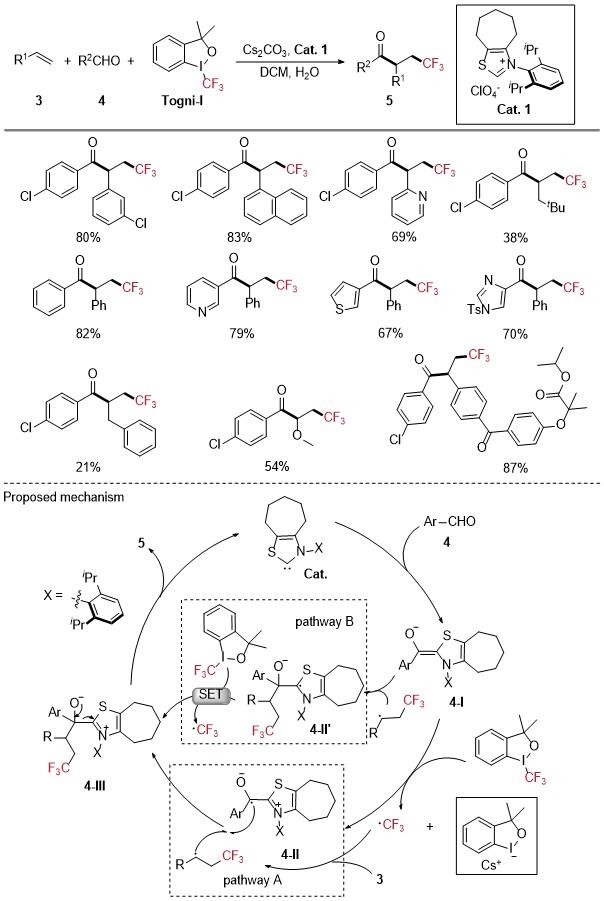
图式3 NHC催化芳基烯烃3的三氟甲基化反应

Scheme 3 NHC catalyzes trifluoromethylation reaction of aryl alkenes 3

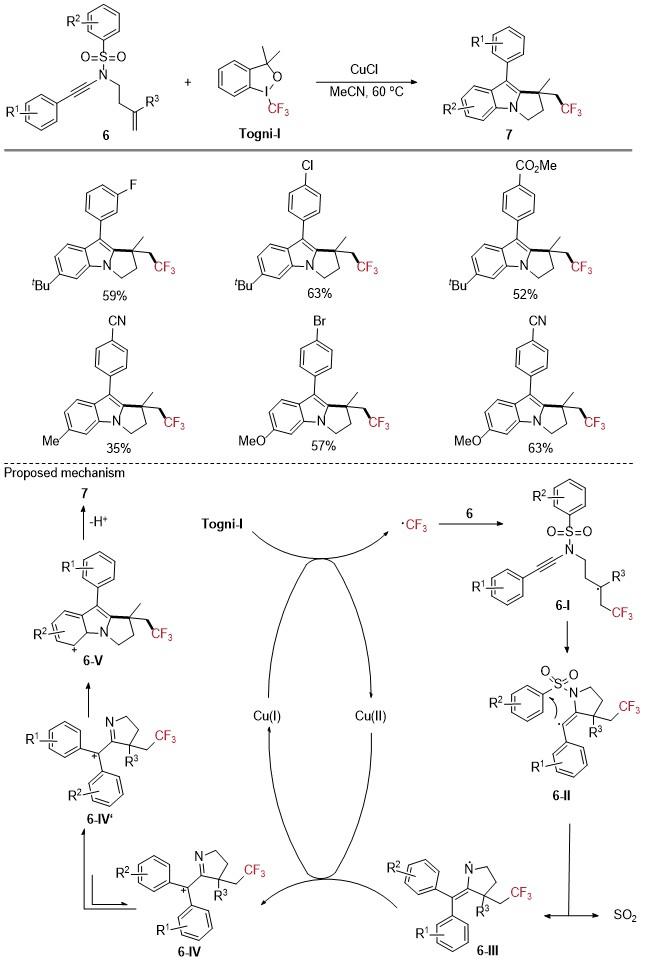
2021年, 舒伟课题组[13]报道了一种自由基引发的6的重排串联反应. 该反应以Togni-I试剂作为三氟甲基源, 在CuCl催化下实现了化合物7的高效构建(Scheme 4). 该策略具有良好的官能团兼容性与区域选择性. 作者提出的反应机理为: 首先Togni-I试剂经铜催化剂介导的单电子转移产生CF3自由基, 然后CF3自由基对6进行加成形成中间体6-I, 之后6-I经过分子内对炔键的加成形成中间体6-II, 接着发生自由基重排生成氮自由基中间体6-III, 随后氧化为碳正离子中间体6-IV6-IV′, 之后转化为中间体6-V, 最后脱去氢离子形成最终产物7.
图式4 烯烃6的三氟甲基环化反应

Scheme 4 Trifluoromethylcyclization reaction of alkenes 6

2021年, 黄湧课题组[14]报道了NHC催化剂、Togni-I试剂、1,1-二芳基乙烯8和烯醛9的四组分自由基接力偶联反应, 实现了对烯醛9β位的高化学选择性烷基化反应, 构建了具有β-叔碳-γ-季碳结构的羧酸衍生物10 (Scheme 5). 该反应条件温和, 具有良好的底物适用性. 作者提出的反应机理为: NHC催化剂与烯醛9形成中间体9-I, 在碱的作用下脱去氢离子形成中间体9-II, 中间体9-IITogni-I试剂经过单电子转移形成中间体9-III和CF3自由基, CF3自由基加成到1,1-二芳基乙烯8形成烷基自由基9-V, 烷基自由基中间体9-V和中间体9-III偶联形成中间体9-IV, 最终在亲核试剂的进攻下形成最终产物10并再生NHC催化剂.
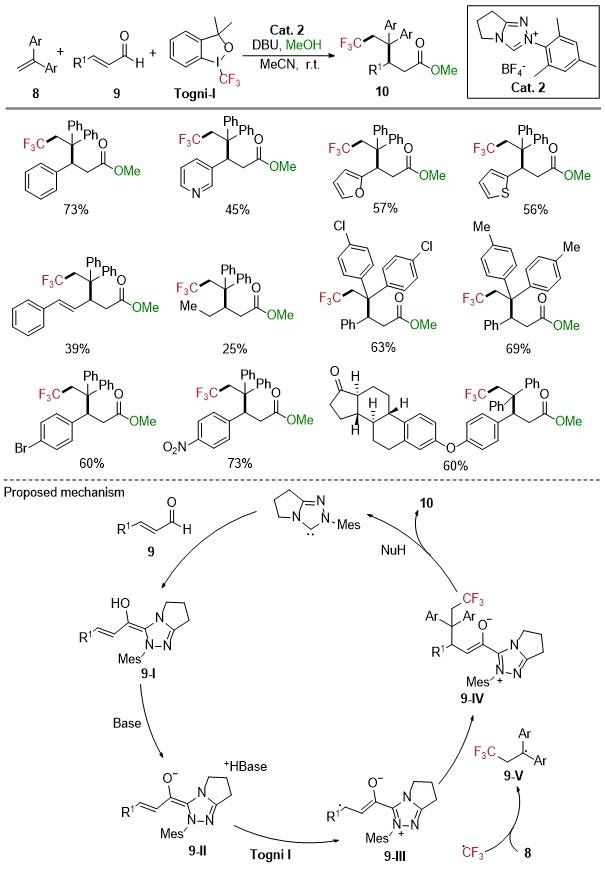
图式5 烯烃8的三氟甲基烷基化反应

Scheme 5 Trifluoromethylalkylation reaction of alkenes 8

2023年, 杜鼎课题组[15]报道了一种NHC催化的未活化烯烃11、醛和Togni-I试剂的三组分官能团化反应. 该反应通过远程1,4-氰基迁移的策略, 实现了烯烃11的高区域选择性双官能团化, 合成了多种含有三氟甲基的和氰基的化合物13 (Scheme 6). 该反应条件温和, 无需外加氧化剂、光照或过渡金属催化剂, 并具有良好的底物适用性. 作者提出的反应机理为: 首先Togni-I在NHC催化剂作用下经过单电子转移形成中间体11-I与CF3自由基, 之后CF3自由基对烯烃11加成生成烷基自由基11-II, 然后发生分子内1,4-氰基迁移, 形成更稳定的苄位自由基11-III, 11-III与NHC-羰基自由基11-I发生交叉偶联, 最后生成目标产物13, 并再生NHC催化剂.
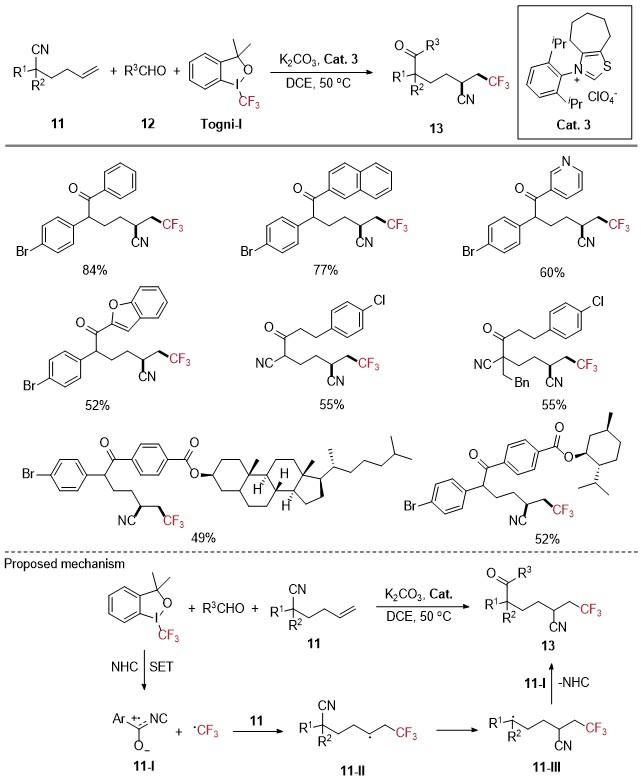
图式6 烯烃11的三氟甲基氰基化反应

Scheme 6 Trifluoromethylcyanation reaction of alkenes 11

1.2 Togni-I试剂介导的烯烃氟烷基双官能团化: 不对称反应

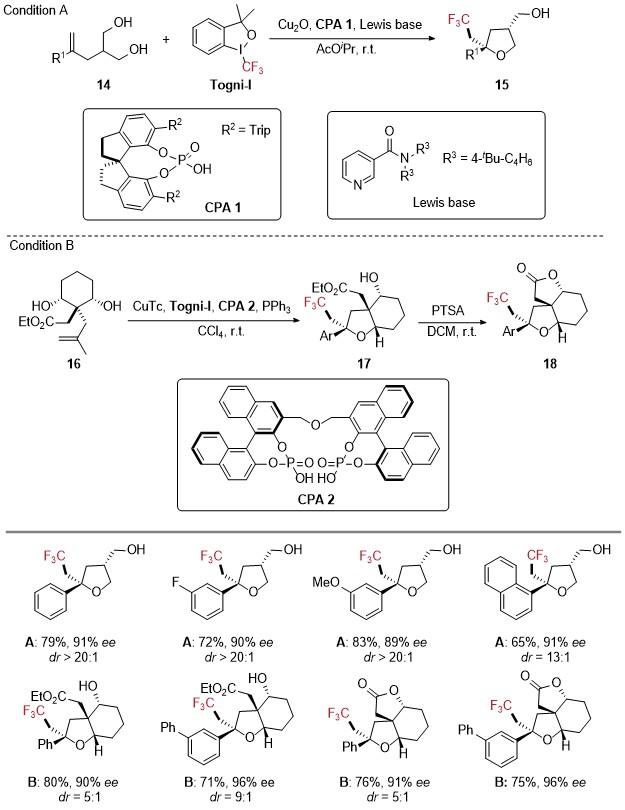
2020年, 刘心元课题组与洪鑫课题组[16]利用一价铜与手性磷酸协同催化体系, 成功实现了烯烃14与多种自由基前体的不对称官能团化反应(Scheme 7). 在该催化体系的不对称诱导下, 14Togni-I试剂反应, 以良好的收率、优异的非对映选择性和对映选择性, 实现了含两个手性中心的三氟甲基取代四氢呋喃类化合物的构建; 16Togni-I试剂反应, 可高效构建含四个手性中心的手性双环化合物, 进一步经分子内酯交换能得到并环产物.
图式7 铜(I)与手性磷酸协同催化烯烃14的三氟甲基化反应

Scheme 7 Trifluoromethylation reaction of alkenes 14 catalyzed by copper (I) and chiral phosphoric acid

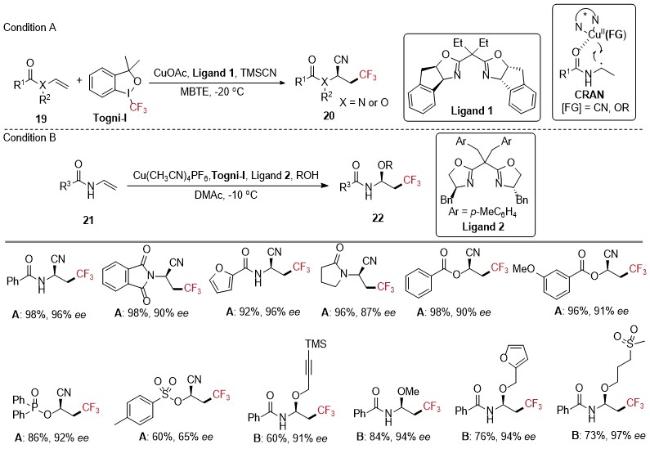
2020年, 刘国生课题组[17]使用Togni-I试剂作为三氟甲基源, TMSCN为氰基源, 在铜盐和手性Box配体的催化下, 使用不同类型的烯烃实现了不对称三氟甲基氰基化以及三氟甲基醚化(Scheme 8). 在该手性铜配合物的不对称诱导下, N-乙烯基苯甲酰胺能以98%的收率和96%的ee值转变为手性α-氰基酰胺; 该底物与甲醇反应时, 能以84%的收率和94%的ee值生成手性α-半缩醛产物.
图式8 铜催化烯烃19的不对称三氟甲基氰基化和三氟甲基醚化反应

Scheme 8 Copper catalyzed asymmetric trifluoromethylcyanation and trifluoromethyletherification reaction of alkenes 19

同年, 刘国生课题组与李亦彪课题组[18]报道了铜催化的烷基取代末端烯烃的不对称自由基氰基三氟甲基化反应(Scheme 9). 在该反应体系中, 各种含有β-羰基的末端烯烃在CuOAc和手性Box配体的催化下, 以Togni-I试剂作为三氟甲基自由基源, TMSCN作为氰基源, 能够以最高95%的收率和最高91%的ee值转化为一系列结构多样的手性烷基腈类化合物. 作者通过机理研究和对比实验证实, 底物中的羰基在反应中起到了关键的螯合辅助作用. 相比于简单的烷基取代烯烃, 羰基的引入能够与手性铜物种发生螯合, 从而有效控制高活性、不稳定的烷基自由基在还原消除步骤中的立体化学. 实验发现, 当羰基与双键之间的碳链长度增加时, 反应的对映选择性显著下降, 这进一步验证了螯合效应对实现高不对映诱导的重要性. 此外, 该反应具有优异的官能团兼容性和底物适用性, 同时实现了克级制备, 展示了该方法在有机合成中的实用价值.
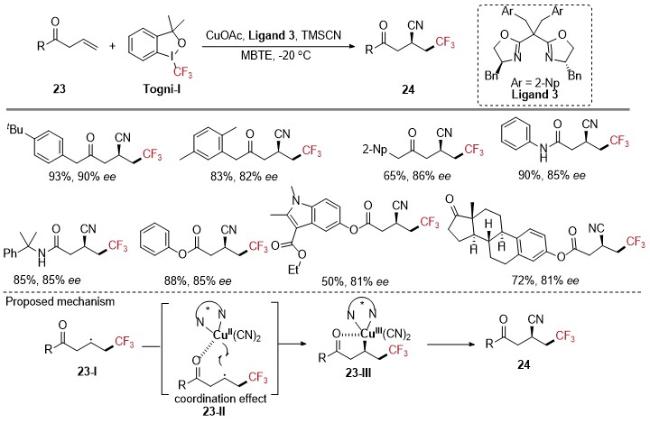
图式9 铜催化烯烃23的不对称三氟甲基氰基化反应

Scheme 9 Copper catalyzed asymmetric trifluoromethylcyanation reaction of alkenes 23

2020年, 刘心元课题组[19]利用铜盐与手性磷酸协同催化体系, 成功实现了1,1-二芳基烯烃与肼、Togni-I试剂的不对称分子间自由基胺基三氟甲基化反应. 在手性磷酸的不对称诱导下, 系列底物能以69%~95%的收率和72%~86%的ee值转化为含α-叔碳手性中心的三氟甲基取代二芳基甲胺类产物(Scheme 10). 该反应机理为: 首先铜盐与手性磷酸通过单电子转移活化Togni- I试剂, 生成三氟甲基自由基以及二价铜与手性磷酸的络合物25-I; 随后三氟甲基自由基与烯烃进行自由基加成得到25-II, 该自由基被络合物氧化为碳正离子中间体25-III; 最后肼作为亲核试剂, 通过与手性磷酸的氢键及离子对作用对中间体不对称进攻, 生成目标产物, 完成催化循环.
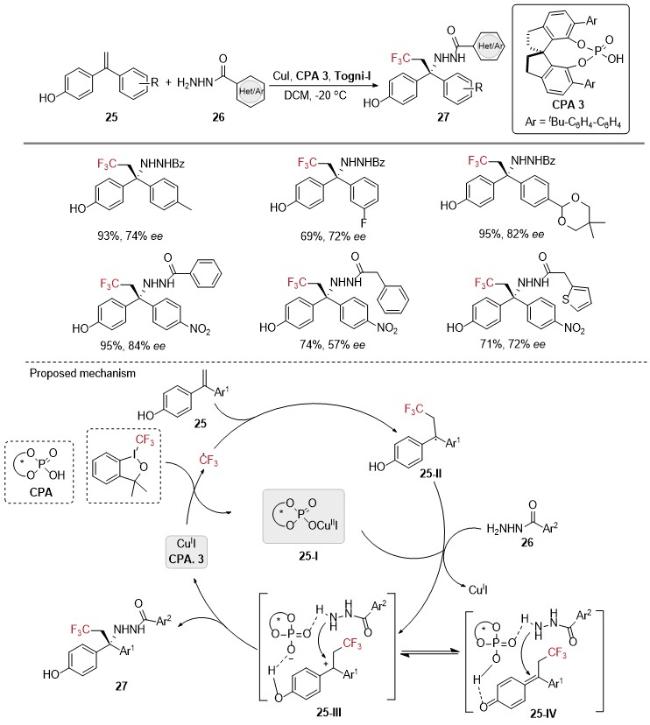
图式10 铜与手性磷酸协同催化烯烃25与肼的不对称三氟甲基胺化反应

Scheme 10 Asymmetric trifluoromethylamination reaction of alkene 25 with hydrazine catalyzed by copper and chiral phosphoric acid

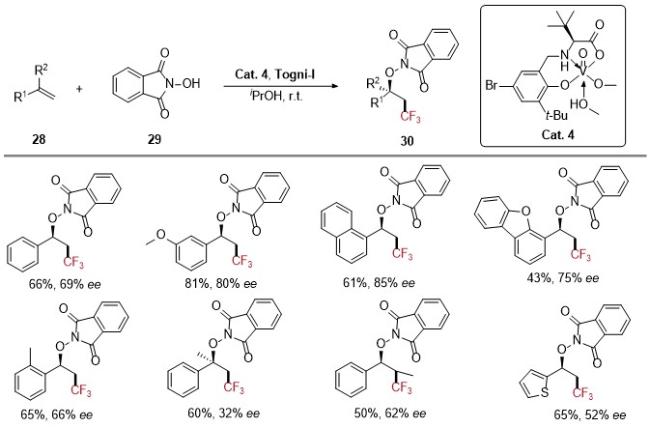
2021年, Mori课题组[20]利用手性N-水杨醛衍生氧钒配合物, 成功地实现了苯乙烯衍生物的不对称自由基型1,2-氧三氟甲基化反应(Scheme 11). 在钒配合物的不对称诱导下, 苯乙烯衍生物能以最高88%的收率和87%的ee值得到三氟甲基化醚化产物; 单次重结晶后ee值可进一步富集至94%.
图式11 手性钒配合物催化的不对称自由基型三氟甲基醚化反应

Scheme 11 Asymmetric radical-type trifluoromethyletherification reaction catalysed by chiral vanadium complexes

2022年, 许鹏飞课题组[21]利用手性磷酸, 成功实现了烯胺的无金属、可见光诱导不对称双官能团化反应. 在手性磷酸的不对称诱导下, N-酰基烯胺分别与Togni-I试剂和亲核试剂反应, 能以30%~70%的收率和80%~98%的ee值得到相应产物(Scheme 12). 此外, 可实现克级规模制备, 且底物普适性广. 作者提出的反应机理为: 首先, 在手性磷酸激活与可见光照射下, Togni-I直接分解为三氟甲基自由基和高价碘中间体31-II; 三氟甲基自由基与烯胺发生自由基加成生成31-III, 随后被高价碘中间体31-II氧化为亚胺中间体31-V; 接着, 在手性磷酸通过氢键作用形成的手性环境中, 31-V与吲哚发生Mannich反应(或与醇发生亲核加成), 经过渡态31-VI生成最终手性产物.
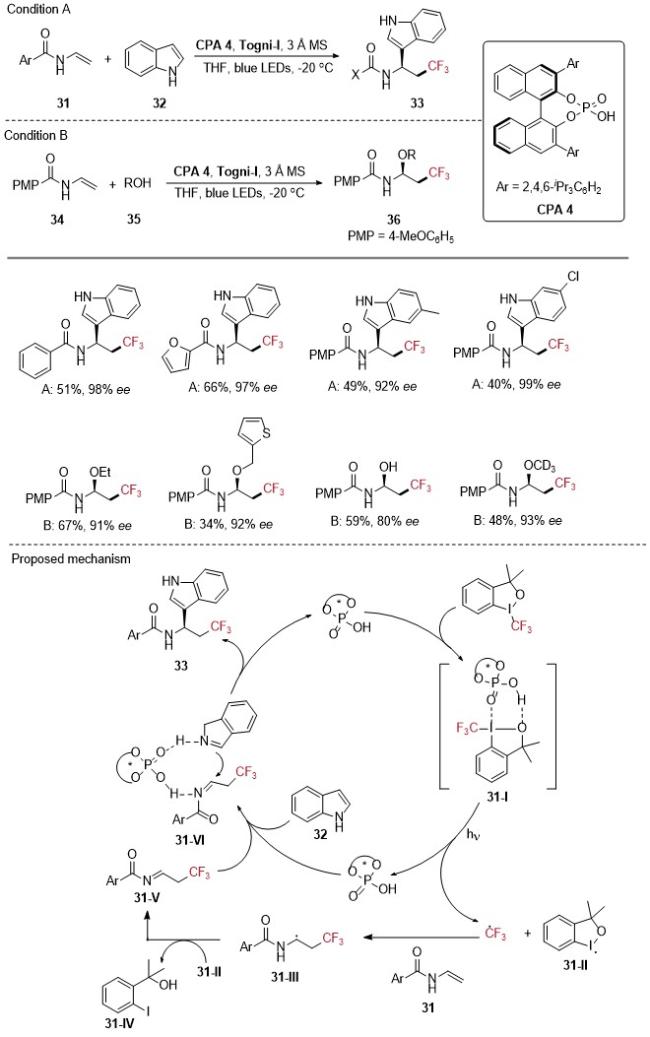
图式12 手性磷酸催化的可见光诱导烯胺31的不对称三氟甲基胺化及三氟甲基醚化反应

Scheme 12 CPA-catalysed visible-light-induced asymmetric trifluoromethylamination and trifluoromethyletherification reaction of enamines 31

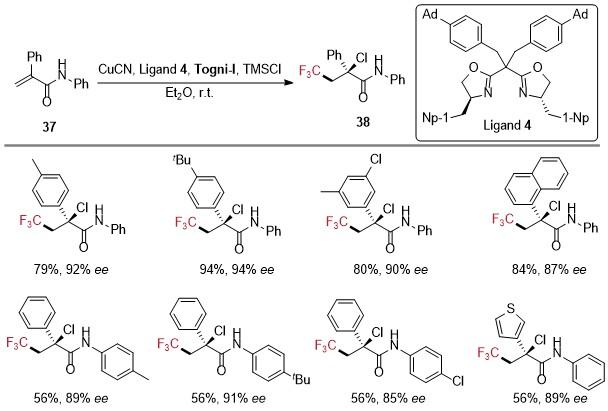
2022年, 刘国生课题组利用铜与大位阻手性Box配体, 成功地实现了α-取代丙烯酰胺的不对称自由基三氟甲基氯化(Scheme 13)[22]. 在手性Box配体的不对称诱导下, α-取代丙烯酰胺能以最高94%的收率和85%~94% ee值转变为含氯的碳中心季碳化合物.
图式13 铜催化烯烃37的不对称自由基三氟甲基氯化反应

Scheme 13 Copper catalyzed asymmetric radical trifluoromethylchlorination reaction of alkenes 37

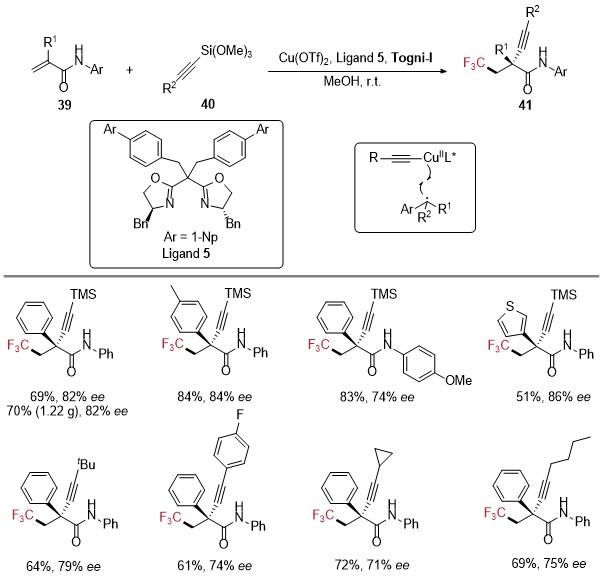
2022年, 刘国生课题组[23]利用Cu(OTf)2与手性Box配体催化体系, 成功实现α-取代丙烯酰胺与Togni-I试剂与炔基化试剂的自由基不对称三氟甲基炔基化反应(Scheme 14). 在配体的不对称诱导下, 系列底物能以较高的收率和较高的ee值, 转化为炔基三氟甲基化产物.
图式14 铜催化烯烃39不对称三氟甲基炔基化反应

Scheme 14 Copper-catalysed asymmetric trifluoromethylalkynylation of alkenes 39

2024年, 王健课题组[24]开发了一种氮杂环卡宾催化体系, 在Togni-I试剂的作用下, 通过自由基接力交叉偶联, 成功实现了烯烃与肉桂醛的高对映选择性环化及三氟甲基化反应(Scheme 15). 该反应兼容多种取代肉桂醛以及不同结构的烯烃, Togni-I试剂还可替换为五氟乙基取代物, 得到中等至较高收率、中等非对映选择性、优异对映选择性的产物. 作者提出的反应机理为: 首先氮杂环卡宾配体与羰基化合物形成中间体42-I, 经单电子转移生成42-II; 随后42-II和烯烃43与三氟甲基自由基加成产生的苄基自由基42-III发生交叉偶联, 得到最终产物. 此外, 产物可通过甲基化、Suzuki偶联等实现进一步转化.
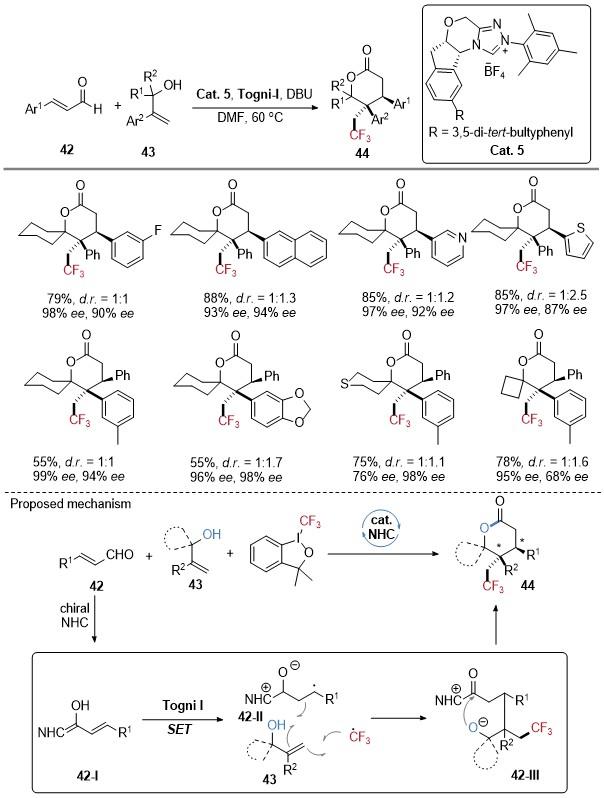
图式15 NHC催化烯醛42的三氟甲基δ-内酯化反应

Scheme 15 Trifluoromethyl-δ-lactonization reaction of alkenal 42 catalyzed by NHC

2025年, Cramer课题组[25]报道了一类具有大位阻手性侧翼基团且高度可调控的新型手性噻唑型氮杂环卡宾催化剂, 并成功将其应用于非活化烯烃的不对称自由基酰基三氟甲基化反应(Scheme 16). 该方法以醛类作为酰基源, Togni-I试剂作为三氟甲基源, 通过三组分自由基级联过程得到最终产物. 研究表明, 通过对催化剂侧翼芳基的立体电子效应及稠环骨架大小的系统优化, 该反应展现出极佳的收率和高达90%的ee值. 此外, 作者通过对照实验和计算化学研究证实, 对映选择性决定于自由基-自由基偶联步骤. 该策略还被成功应用于非诺贝特、雌酮及δ-生育酚等复杂药物分子的后期对映选择性官能团化修饰. 反应机理为: 通过氮杂环卡宾将醛转化为高还原性的中间体45-I, 该中间体与Togni-I试剂发生单电子转移得到三氟甲基自由基与中间体45-III. 随后三氟甲基自由基与烯烃进行自由基加成得到45-II. 45-II与45-III进行自由基偶联得到偶联产物45-IV. 偶联产物45-IV经分子内质子转移与卡宾离去, 生成最终产物, 游离卡宾再生并重新进入催化循环. 该反应利用自由基级联过程, 巧妙地避开了一般离子型路径的局限. 该反应成功的关键在于新型大位阻催化剂能够有效地调控两个自由基中间体之间的交叉偶联空间取向.
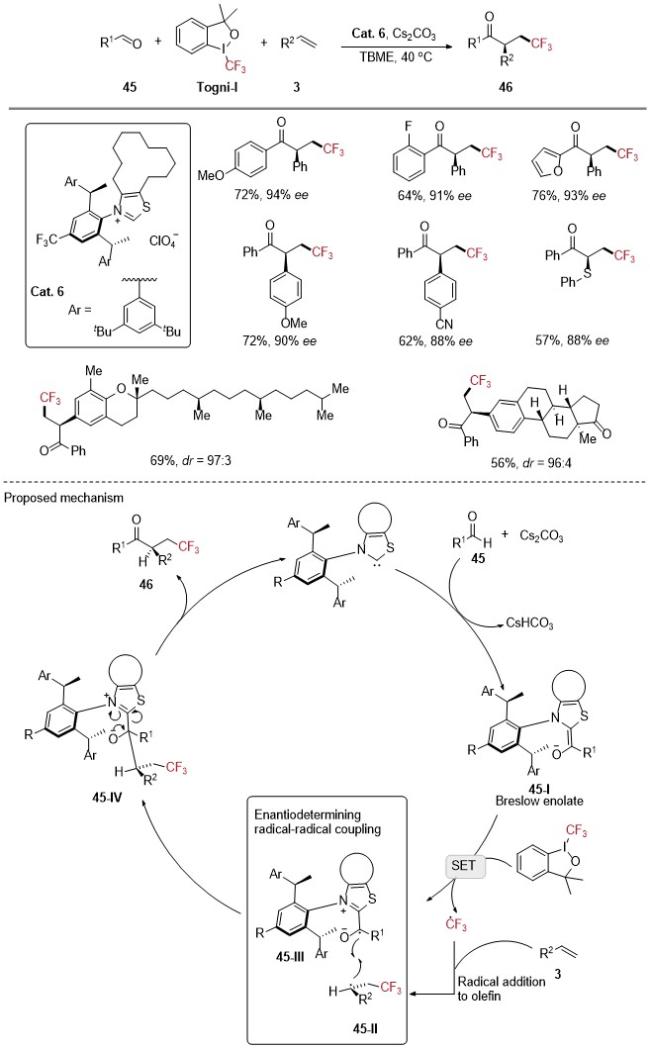
图式16 NHC催化烯烃3不对称三氟甲基酰基化反应

Scheme 16 NHC-catalysed asymmetric trifluoromethylacylation reaction of alkenes 3

2 Togni-II试剂介导的烯烃氟烷基双官能团化反应

2.1 Togni-II试剂介导的烯烃氟烷基双官能团化: 消旋反应

2020年, 杨光课题组[26]报道了一种铜催化烯烃47Togni-II试剂的三氟甲基化环化反应. 该反应可以高效构建氮丙啶类化合物48. 在最优条件下反应, 具有良好的收率和优异的非对映选择性, 并展示出广泛的底物适用性和官能团耐受性. 作者提出的反应机理为: 反应经历自由基途径, 其中L-脯氨酸的氮氢与磺酰胺的氧原子之间氢键对导向立体控制起关键作用. 反应经过Cu(I)配合物的形成、CF₃自由基的生成并加成至烯烃生成中间体47-I, 中间体47-I脱去邻碘苯甲酸形成中间体47-II, 最后经过还原消除, 从而高选择性地生成目标产物48. 该工作为快速构建含三氟甲基的手性氮杂环化合物提供了简洁有效的方法(Scheme 17).
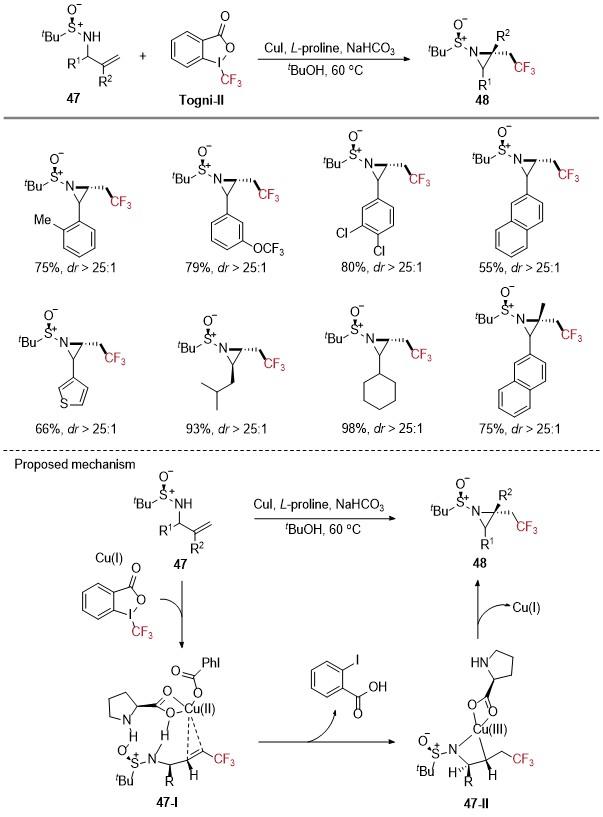
图式17 烯烃47的三氟甲基胺化反应

Scheme 17 Trifluoromethylamination reaction of alkenes 47

2020年, 朱晨课题组[27]报道了一种通过自由基介导的O/S杂芳基远程迁移, 实现三氟甲基自由基参与的未活化烯烃49的杂芳基化反应. 该研究系统考察了含O/S的杂芳基化合物(如苯并呋喃基、呋喃基、苯并噻吩基、噻吩基), 高效地构建了一系列含有三氟甲基与杂芳基的酮类化合物50. 该方法具有优良的化学与区域选择性、广泛的官能团耐受性及良好的底物适用性. 作者提出的反应机理为: Togni-II试剂经过单电子转移生成CF3自由基, CF3自由基加成到烯烃49末端碳, 生成烷基自由基中间体49-I; 随后该中间体对分子内的杂芳基进行自由基加成, 形成新的环状中间体49-II; 最后经C—C键断裂实现杂芳基的远程迁移产生中间体49-III, 中间体49-III经过单电子转移过程形成中间体49-IV, 最后脱去氢离子生成最终酮类产物50 (Scheme 18).
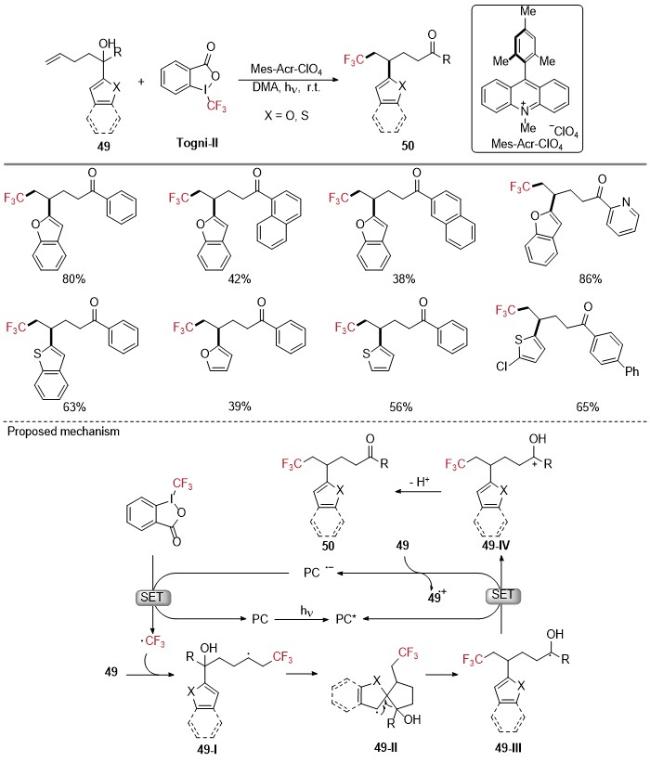
图式18 三氟甲基自由基参与的杂芳基烯烃49的远程迁移反应

Scheme 18 Remote migration reaction of heteroaryl alkenes 49

2021年, 孙凯等[28]报道了碘化亚铜催化下Togni-II试剂和51的自由基级联环化反应, 用于高效构建含三氟甲基的四环苯并咪唑[2,1-a]异喹啉-6(5H)-酮类化合物52 (Scheme 19). 该研究以中等至良好的收率, 获得一系列结构多样的目标产物52. 该方法具有良好的官能团兼容性, 可耐受甲基、酯基、氰基和卤素等多种取代基, 并成功实现了克级规模实验. 作者提出的反应机理为: Togni-II试剂在CuI作用下分解产生CF3自由基, CF3自由基其对底物中的碳碳双键进行加成, 形成烷基自由基中间体51-I, 随后发生分子内环化形成中间体51-II, 之后经Cu(II)氧化形成中间体51-III, 最后脱去氢离子得到四环产物52.
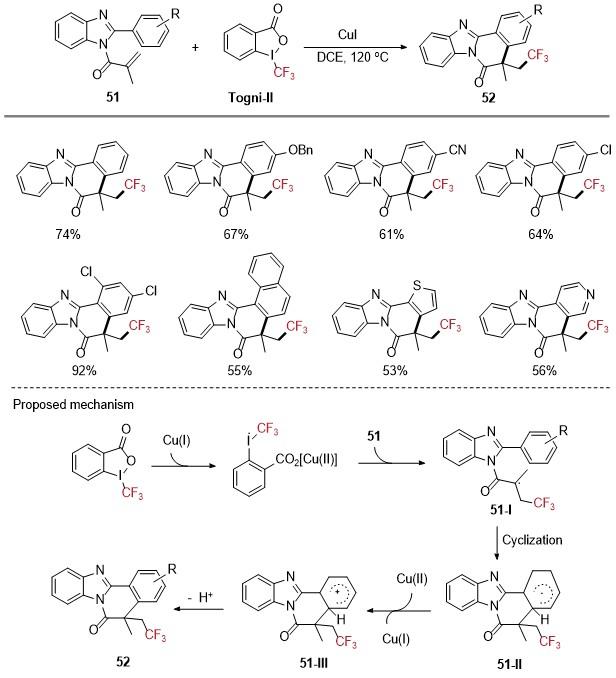
图式19 烯烃51的三氟甲基芳基化反应

Scheme 19 Trifluoromethylarylation reaction of alkenes 51

2021年, 姜波课题组[29]报道了一种铜催化1,7-烯炔53Togni-II试剂和TMSCN的三组分反应, 高效构建了二氢萘酮类化合物54. 反应具有广泛的底物适用性和优异的立体选择性, 以中等至良好收率获得了一系列多取代二氢萘酮54, 并可进行克级规模制备(Scheme 20). 作者提出的反应机理为: Cu(I)活化Togni-II试剂形成中间体53-I, 然后产生CF3自由基, CF3自由基对烯炔加成形成中间体53-II, 之后Cu(II)物种活化中间体53-II发生6-exo-dig环化, 形成Cu(II)中间体53-III, 最后还原消除生成目标产物, 并再生催化剂. 该工作为合成含三氟甲基和氰基的多环骨架提供了一种新方法.
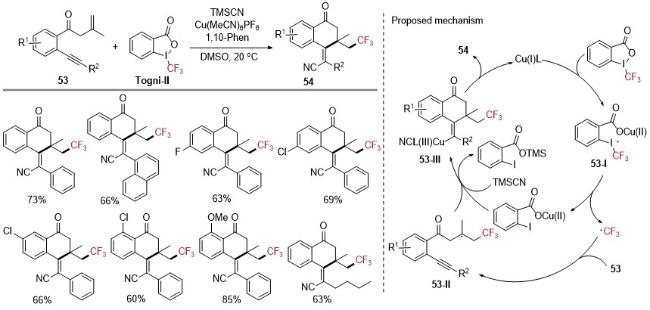
图式20 烯烃53的三氟甲基烯基化反应

Scheme 20 Trifluoromethylenylation reaction of alkenes 53

2021年, 朱钢国课题组[30]报道了无金属催化的N-烯丙基磺酰基炔酰胺55Togni-II试剂的三氟甲基化环化反应. 该反应在常温、可见光照射下进行, 无需过渡金属催化剂, 成功构建了一系列三氟乙基取代的氮杂环丁烷并三环化合物56, 收率中等至优良, 且对多种官能团表现出良好的耐受性(Scheme 21). 作者提出的反应机理为: 碳酸铯与Togni-II试剂发生单电子转移, 产生CF3自由基, 随后加成到55的碳碳双键上, 形成烷基自由基中间体55-I; 该中间体通过4-exo-dig环化生成烯基自由基55-II, 后者经分子内自由基环化形成中间体55-III, 中间体55-III在光催化剂作用下氧化为中间体55-IV, 最后脱去氢离子得到目标氮杂环丁烷产物56.
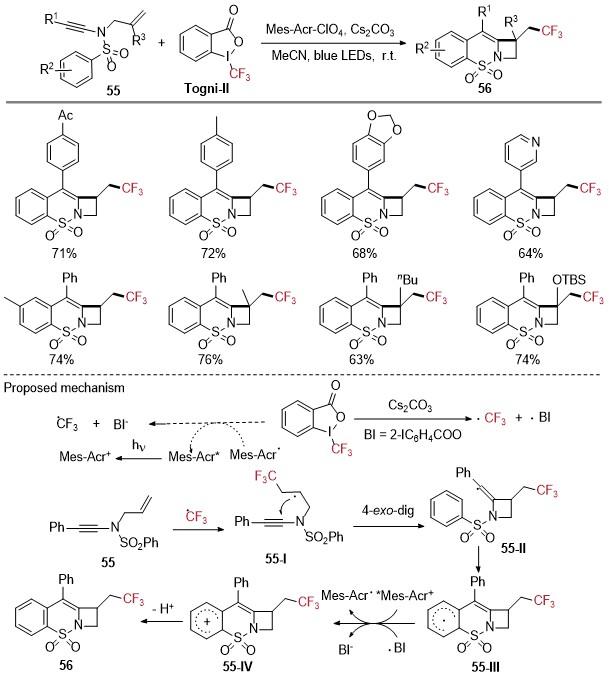
图式21 烯烃55的三氟甲基烯基化反应

Scheme 21 Trifluoromethylenylation reaction of alkenes 55

2021年, 朱映光课题组[31]报道了一种可见光催化下, 1,6-二烯57Togni-II试剂的串联三氟甲基化环化反应, 用于高效构建含三氟甲基的五元杂环化合物58. 该反应条件温和, 对芳基、杂芳基及烷基取代的1,6-二烯底物均表现出良好的底物适用性. 大部分产物能以中等至良好的收率获得, 并表现出优异的非对映选择性, 且可进行克级规模制备(Scheme 22). 作者提出的反应机理为: 激发态光催化剂和Togni-II试剂发生单电子转移, 释放出CF3自由基; 该自由基对1,6-二烯进行加成, 形成烷基自由基中间体57-I, 随后发生分子内环化, 生成更稳定的环状自由基中间体57-II; 该中间体被高价态Irᴵⱽ氧化为碳正离子中间体57-IV, 通过氧化与二甲基亚砜(DMSO)反应形成中间体57-V, 最后脱去氢离子得到羰基化产物58.
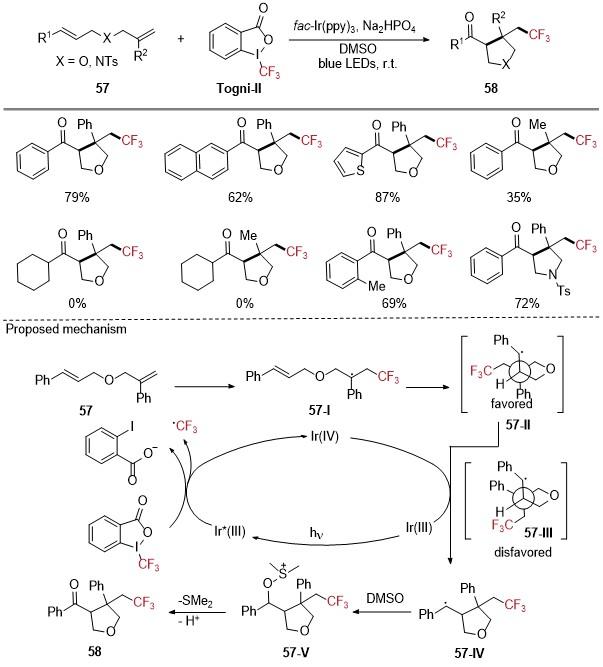
图式22 1,6-二烯57三氟甲基化/环化/远程氧化反应

Scheme 22 Tandem trifluoro methylation/cyclization/remote oxidation of 1,6-dienes 57

2022年, 姜丽琴课题组[32]发展了两类反应体系: 一是在Cs2CO3存在下, CuCl催化带有烯丙基取代的二级胺59、异硫氰酸酯60Togni-II试剂于DCE中75 ℃反应, 得到一系列含CF3的2-亚氨基噻唑烷61, 收率中等至优秀; 二是在DMAP存在下, CuCl催化硫脲62、活化或非活化烯烃63Togni-II于乙腈中室温反应, 实现了分子间三组分偶联, 以良好至优异的收率获得结构多样的含CF3的异硫脲衍生物64 (Scheme 23). 作者提出的反应机理为: 在Cs2CO3存在下, 胺与异硫氰酸酯在碱作用下生成硫脲中间体59-I, 然后和Cu(II)物种反应生成中间体59-II, 随后中间体59-II转化为自由基中间体59-III, 中间体59-III经过分子内环化形成中间体59-IV, 最终被CF3自由基捕获形成目标环状产物61; 而在另一种途径中, CF3自由基先对烯烃63加成形成烷基自由基中间体62-V, 生成的烷基自由基62-V与自由基物种62-VI结合生成中间体62-VII, 中间体62-VII经还原消除得到异硫脲产物64.
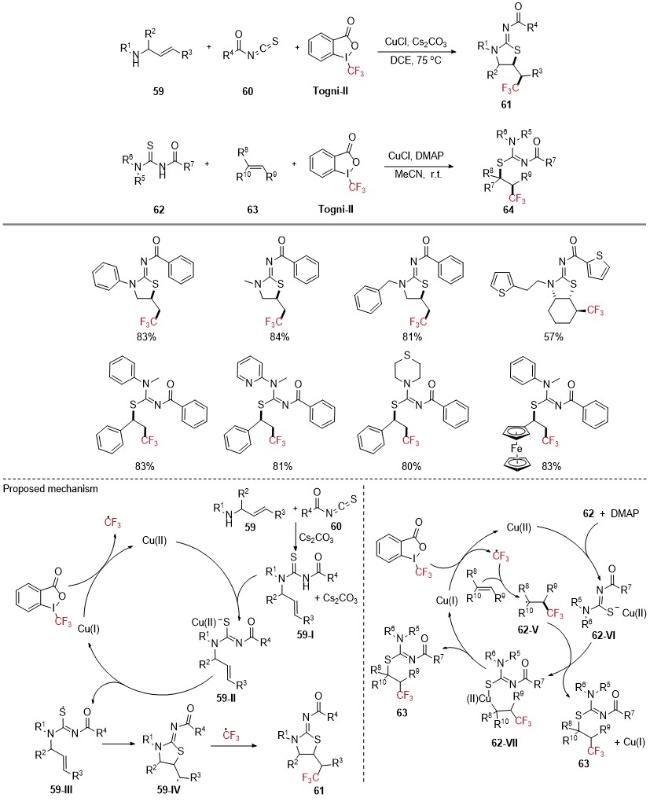
图式23 烯烃59的三氟甲基硫化反应

Scheme 23 Trifluoromethylvulcanization reaction of alkenes 59

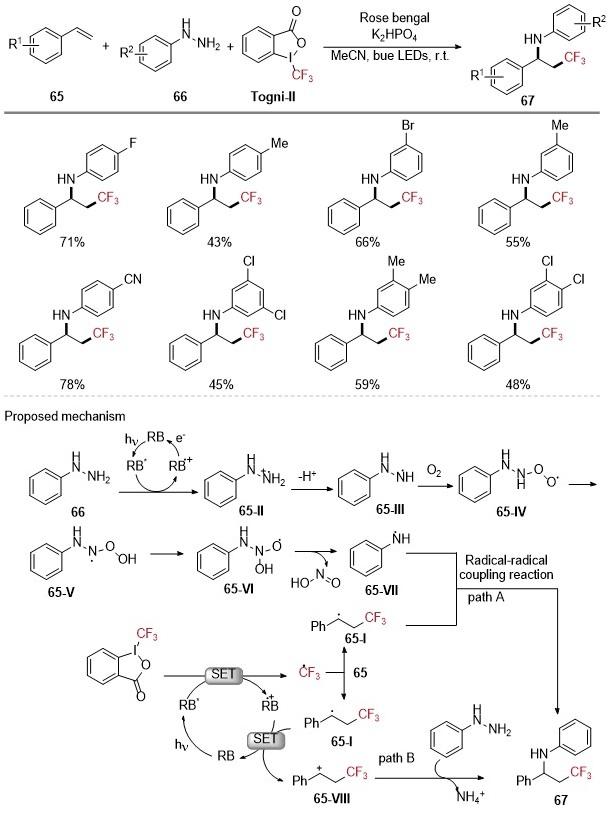
2022年, 郭维课题组[33]报道了一种可见光催化下Togni-II试剂和芳基烯65与苯肼66的三组分氨基三氟甲基化反应, 合成了多种β-氨基三氟甲基化合物67 (Scheme 24). 该反应条件温和、操作简便、官能团兼容性好, 对苯乙烯及苯肼底物上的给电子或吸电子取代基均表现出良好的耐受性. 作者提出的反应机理为: 光催化剂激发态和Togni-II试剂历经单电子转移, 生成CF3自由基, 其对苯乙烯加成生成烷基自由基65-I; 同时苯肼经光氧化形成氮自由基中间体65-VII, 最后自由基65-I和自由基中间体65-VII通过自由基偶联或自由基正离子捕获途径, 转化为最终产物67.
图式24 烯烃65的三氟甲基胺化反应

Scheme 24 Trifluoromethylamination of alkenes 65

2022年, 王绍武课题组[34]报道了烯烃68、三甲基硅基保护的唑类化合物68Togni-II试剂的分子间三氟甲基唑化反应, 高效构建了一系列含CF3β-三氟甲基唑类衍生物70. 反应在温和条件下进行, 具有良好的化学选择性与区域选择性, 适用于多种芳基烯烃及非活化脂肪族烯烃, 并表现出优异的官能团耐受性(Scheme 25). 作者提出的反应机理为: 铜(I)催化剂和Togni-II试剂形成中间体68-I, 之后中间体68-I69反应生成CF3自由基和中间体68-II, 然后CF3自由基与烯烃加成形成烷基自由基中间体68-III; 随后中间体68-II捕获上述烷基自由基68-III生成中间体68-IV, 最后中间体68-IV进行还原消除得到目标产物70, 并再生铜(I)催化剂. 自由基捕获实验及自由基钟实验进一步支持了该反应途径.
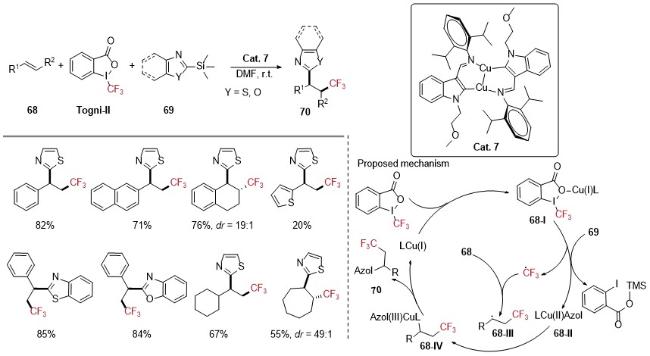
图式25 烯烃68的三氟甲基唑化反应

Scheme 25 Trifluoromethylazolation of alkenes 68

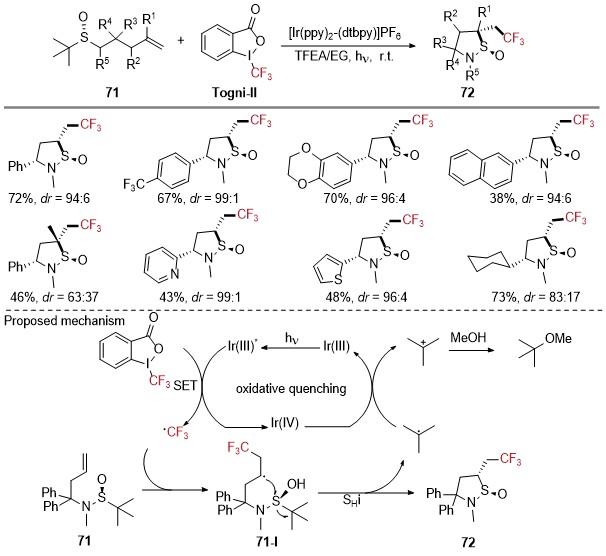
2022年, 朱晨课题组[35]报道了高烯丙基亚磺酰胺71Togni-II试剂在光催化条件下高效构建具有2~4个连续手性中心的环状亚磺酰胺类化合物72 (Scheme 26). 该反应展现出良好的官能团耐受性与产物多样性. 作者提出的反应机理为: 光催化产生的CF3自由基首先加成至烯烃, 生成烷基自由基中间体71-I; 随后该自由基对亚磺酰基的硫原子进行分子内进攻, 经由一个五元环状过渡态发生SHi反应, 并以构型翻转的方式实现硫手性中心的反转, 最终得到环状产物, 并释放叔丁基自由基, 后者可还原光催化剂以完成催化循环.
图式26 烯烃71的三氟甲基硫化反应

Scheme 26 Trifluoromethylvulcanization reaction of alkenes 71

2022年, 朱映光课题组[36]报道了含氰基的烯烃73Togni-II试剂在光催化下高效构建了同时含有三氟甲基、氰基及叠氮基的多官能团化合物74 (Scheme 27). 该反应条件温和, 具有良好的官能团耐受性及优异的化学选择性, 此外, 该方法可实现克级规模制备. 作者提出的反应机理为: 光激发态Ir(III)催化剂还原Togni-II试剂, 产生CF3自由基, CF3自由基加成至烯烃生成烷基自由基73-I; 随后发生分子内环化形成亚胺自由基73-II, 并经由C—C键均裂实现氰基迁移, 生成更稳定的苄基自由基73-III; 该苄基自由基73-III被Ir(IV)氧化为苄基阳离子73-IV, 最后经过外部亲核试剂TMSN3的捕获, 得到三官能化产物74.
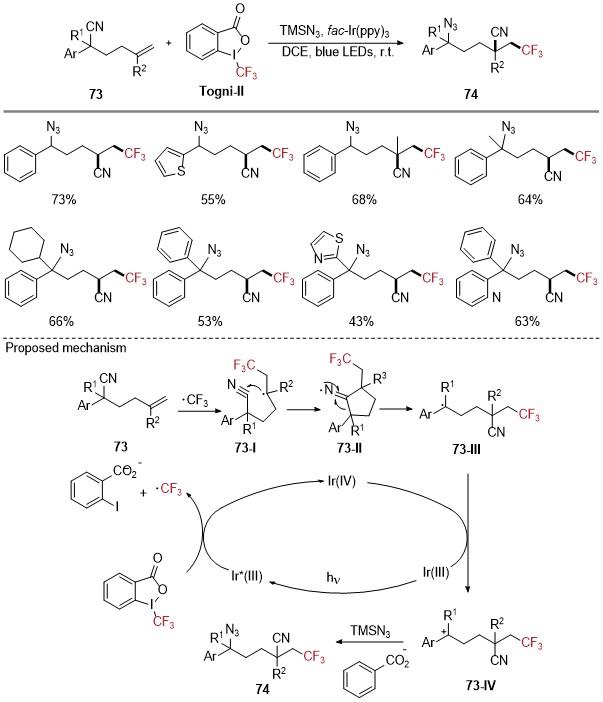
图式27 烯烃73的三氟甲基氰基化反应

Scheme 27 Trifluoromethylcyanation reaction of alkenes 73

2024年, 陆展课题组[37]报道了可见光诱导的烯丙基氨基甲酸酯75Togni-II试剂的三氟甲基化反应, 高效地构建了含有三氟甲基的五元环状碳酸酯化合物76 (Scheme 28). 该反应条件温和, 底物范围宽广, 可兼容多种芳基、杂芳基及大位阻取代基, 并以中等至良好收率获得目标产物, 且可实现克级规模制备. 作者提出的反应机理为: Togni-II试剂和激发态的光催化剂历经单电子转移产生CF3自由基, CF3自由基对烯烃加成生成烷基自由基中间体75-I, 中间体75-I在Ir(IV)作用下氧化为中间体75-II, 中间体75-II发生分子内环化形成中间体75-III, 最后水解形成环状碳酸酯76. 该工作为构建含三氟甲基的环状碳酸酯及邻二醇化合物提供了一种简洁的合成策略.
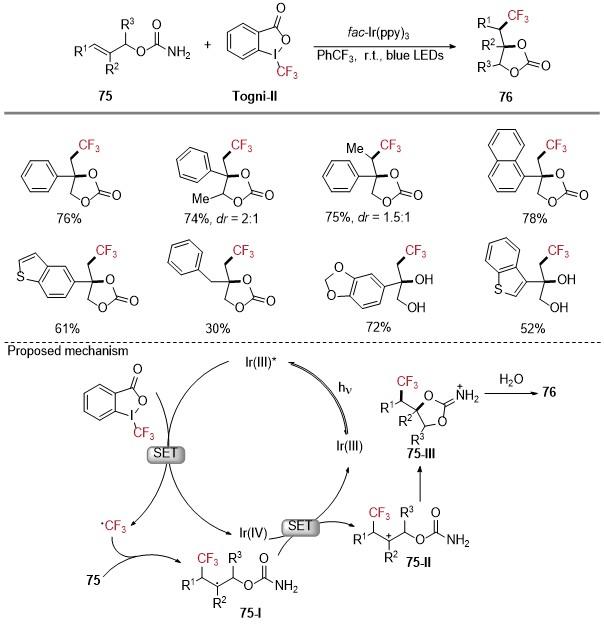
图式28 光催化烯烃75的氧三氟甲基化反应

Scheme 28 Photocatalytic oxytrifluoromethylation reaction of alkenes 75

2024年, 寮渭巍课题组[38]报道了过渡金属催化N-氰胺类烯烃77、TMSN3Togni-II试剂的串联反应, 通过远程三氟甲基叠氮化/酰基迁移策略, 合成了多样性的含氮杂环化合物(Scheme 29). 该研究在镍催化下, 通过调节配体、温度等条件, 可选择性地实现1,3-或1,2-酰基迁移, 分别以中等至良好收率获得三氟甲基化氨基吡咯啉78或双环三嗪酮类衍生物79. 作者提出的反应机理为: 反应经历镍催化产生CF3自由基, CF3自由基对烯烃加成形成中间体77-I, 中间体77-I发生分子内环化生成亚胺自由基77-II, 随后发生1,5-氢原子转移形成中间体77-III, 之后在金属催化剂和TMSN3的作用下形成关键中间体77-IV, 最后在温度控制下分别发生分子内1,3-或1,2-酰基迁移, 高选择性地构建氮杂环骨架.
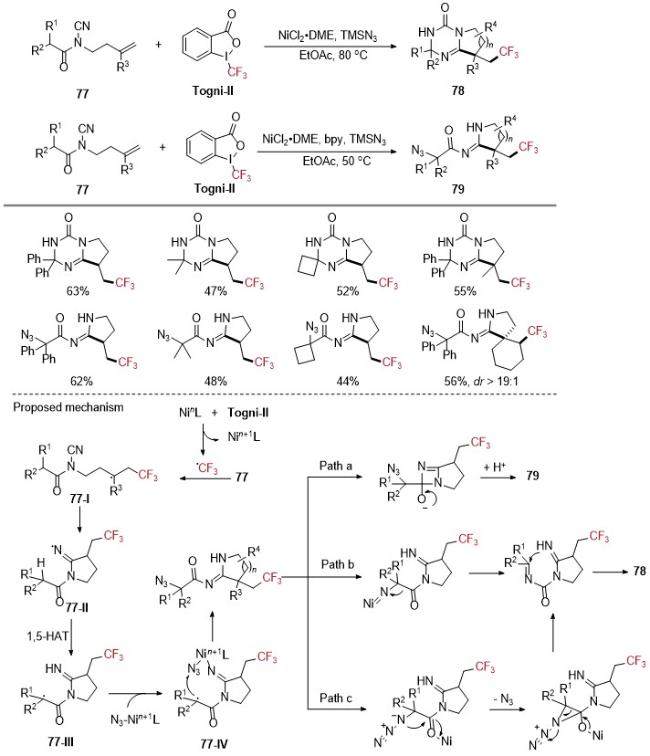
图式29 烯烃77的三氟甲基氮杂环化反应

Scheme 29 Trifluoromethylnitrogenheterocyclization reaction of alkene 77

2025年, 程立杰课题组[39]报道了一种钴催化的未活化烯烃80、CO和Togni-II试剂氟烷基化羰基化反应, 成功实现了氟烷基化γ-内酯81的高区域选择性合成. 该工作以良好至优秀的收率获得了目标产物81, 反应条件温和, 官能团兼容性广, 并可进行克级规模制备(Scheme 30). 作者提出的反应机理为: Co(II)物种80-ITogni-II试剂反应生成CF3自由基80-II及Co(III)络合物80-III, 随后CF3自由基对烯烃进行加成, 产生烷基自由基80-IV, 80-IV被CO捕获形成酰基自由基80-V, 紧接着与钴(III)络合物结合, 生成关键的阳离子中间体80-VI, 最后经分子内亲核取代完成内酯环的构筑, 并再生钴催化剂. 该工作为高效构建具有重要生物活性的氟烷基化内酯化合物提供了新策略.
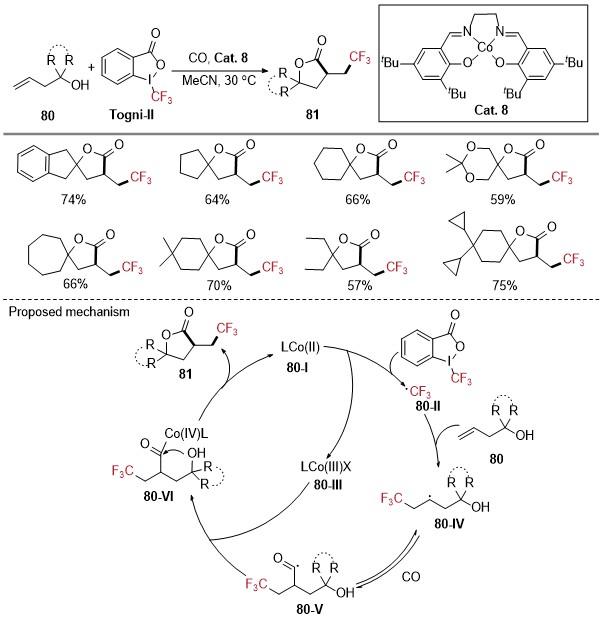
图式30 烯烃80的三氟甲基内酯化反应

Scheme 30 Trifluoromethylinternalesterification reaction of alkenes 80

2025年, 程立杰课题组[40]用相同的钴催化剂, 通过远端芳基迁移策略, 实现了未活化烯烃82Togni-II试剂及CO的三氟甲基化羰基化反应. 该研究高效地合成了一系列三氟甲基取代的1,4-二酮类化合物83 (Scheme 31). 该方法具有良好的官能团耐受性, 并成功进行了克级规模制备, 展示了其在合成中的应用价值. 作者提出的反应机理为: Co(II)物种82-ITogni-II试剂作用产生CF3自由基及钴(III)络合物82-II, CF3自由基对烯烃加成形成中间体82-III, 中间体82-III经CO插入形成酰基自由基82-IV, 随后该自由基通过一个五元环状过渡态发生分子内环化形成中间体82-V, 然后生成更稳定的羟基酰基自由基中间体82-VI; 经Co(III)物种氧化形成中间体82-VII, 最后还原消除得到1,4-二酮产物83, 同时再生Co(II)催化剂, 完成催化循环.
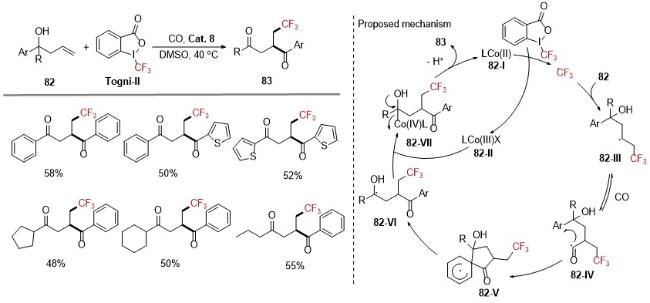
图式31 烯烃82的三氟甲基酰化反应

Scheme 31 Trifluoromethylacylation reaction of alkenes 82

2025年, 李少丹课题组报道了钒(III)催化烯烃848688Togni-II试剂的自由基级联三氟甲基化环化反应[41]. 该反应成功合成了一系列三氟甲基化的氧化吲哚85、异喹啉-1,3-二酮87以及茚并[1,2-c]喹啉类化合物89 (Scheme 32). 该方法具有广泛的底物兼容性和高区域选择性: 对于5-exo反应途径, 多种取代的N-芳基丙烯酰胺均能以良好至优异的收率获得目标产物; 6-exo反应途径也能顺利实现, 以良好的收率获得目标产物; 而对于1,7-烯炔底物, 则可通过6-exo/5-endo过程, 以良好至优异的收率合成多环茚并喹啉结构. 作者提出的反应机理为: 反应首先由Togni-II试剂在钒催化剂作用下原位生成CF3自由基, CF3自由基随后进攻848688的碳碳双键, 形成自由基中间体84-I86-IV88-VII; 继而发生分子内的5-exo或6-exo形成中间体84-II86-V88-VIII, 最后中间体经过氧化脱氢离子步骤, 实现芳构化, 得到最终的三氟甲基化杂环产物. 该工作不仅拓展了廉价金属钒在自由基三氟甲基化反应中的应用, 也为快速构建结构多样的含三氟甲基氮杂环化合物提供了新方法.
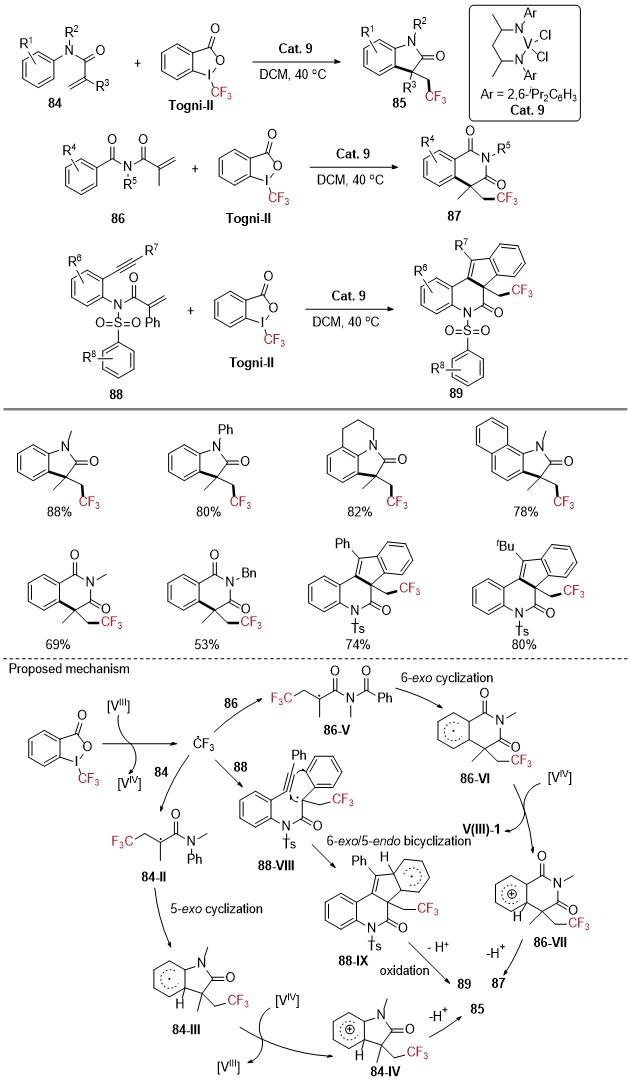
图式32 烯烃84、86和88的三氟甲基化/(双)环化反应

Scheme 32 Trifluoromethylation/(bi)cyclization of alkenes 84, 86 and 88

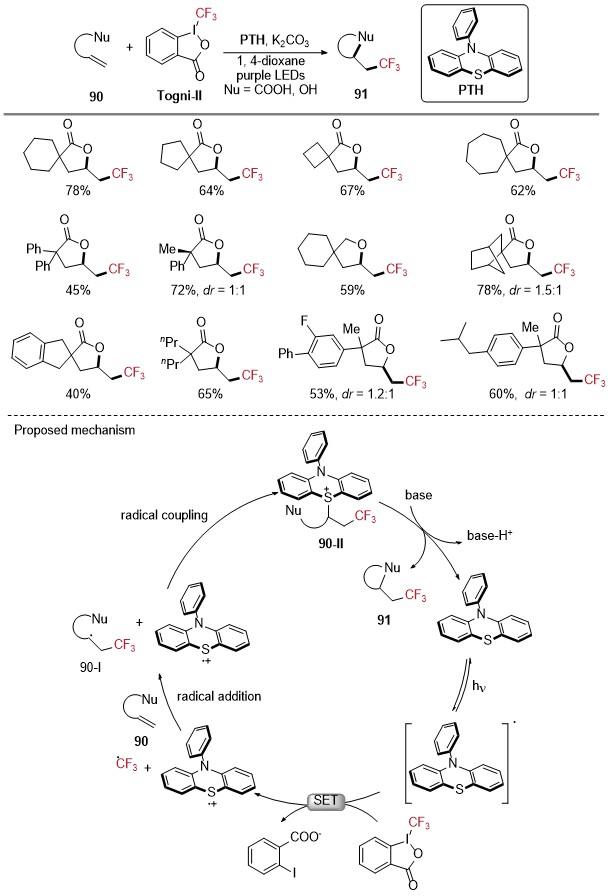
2025年, 廖赛虎课题组[42]报道了烯酸或烯醇类化合物90Togni-II试剂的环化反应, 高效构建了一系列含三氟甲基的γ-丁内酯和四氢呋喃等饱和杂环化合物91, 成功应用于丙戊酸、氟比洛芬等生物活性分子的后期修饰(Scheme 33). 作者提出的反应机理为: 在光照下, PTH被激发并还原Togni-II试剂产生CF3自由基, CF3自由基对烯烃加成生成烷基自由基中间体90-I; 中间体90-I被持久存在的PTH自由基正离子捕获, 形成中间体90-II, 最终通过分子内亲核环化得到目标杂环产物91, 并再生PTH催化剂, 完成催化循环.
图式33 烯烃90的三氟甲基内酯化反应

Scheme 33 Trifluoromethylinternalesterification reaction of alkenes 90

2.2 Togni-II试剂介导的烯烃氟烷基双官能团化: 不对称反应

2023年, Studer课题组[43]报道了一种铜催化2-乙烯基苯基异腈92Togni-II试剂的不对称自由基级联反应(Scheme 34). 该反应在温和条件下, 高效构建了一系列具有高对映选择性的2-氟烷基化-3-(α-氰基苄基)吲哚类化合物93. 反应展示出广泛的底物适应性, 多数产物以良好至优秀的收率和极高的对映选择性获得. 作者提出的反应机理为: Togni-II试剂和TMSCN以及Cu(I)催化剂反应生成CF3自由基, 然后CF3自由基对氰基加成生成中间体92-II, 随后发生分子内环化形成苄位自由基中间体92-III; 该中间体与手性铜催化剂作用形成中间体92-IV, 然后形成中间体92-V并再生Cu(I)催化剂, 最后经互变异构得到目标产物93.
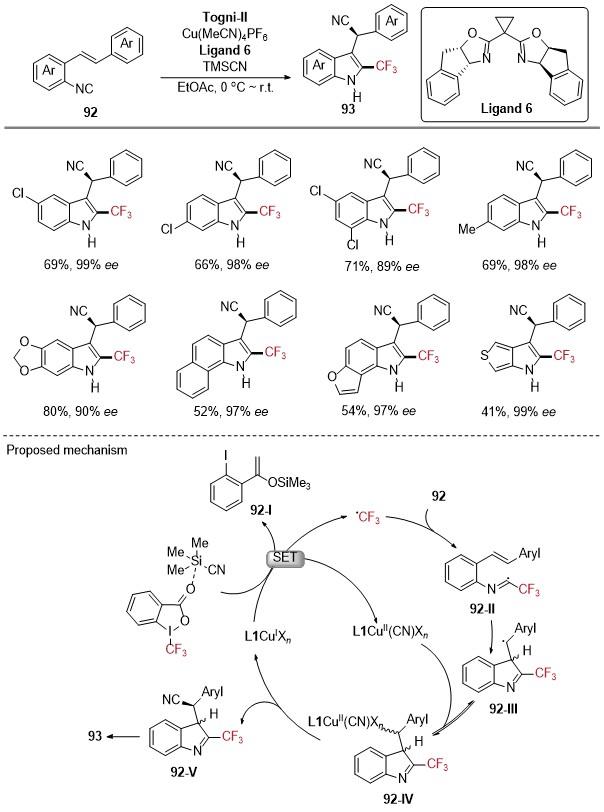
图式34 三氟甲基自由基参与的烯烃92的不对称自由基级联反应

Scheme 34 Asymmetric radical cascade reaction of alkenes 92 involving trifluoromethyl radical

2024年, 黄雄怡与郭以嵩课题组[44]利用定向进化优化的非血红素铁酶体系, 实现了生物催化三氟甲基自由基, 并成功将其应用于烯烃的不对称三氟甲基叠氮化反应(Scheme 35). 该体系还可进一步拓展至烯烃的五氟乙基叠氮化. 在工程化酶变体的立体控制下, 系列烯烃底物均能兼容. 该反应的反应机理为: 首先酶的Fe(II)中心94-IITogni-II试剂发生作用, 将其活化并生成三氟甲基自由基, 同时Fe(II)被氧化为Fe(III)中间体94-III; 随后三氟甲基自由基与烯烃底物94发生加成反应, 形成自由基94-I; 该自由基与Fe(III)叠氮中间体94-III发生自由基回弹过程, 最终生成烯烃手性三氟甲基叠氮化产物.
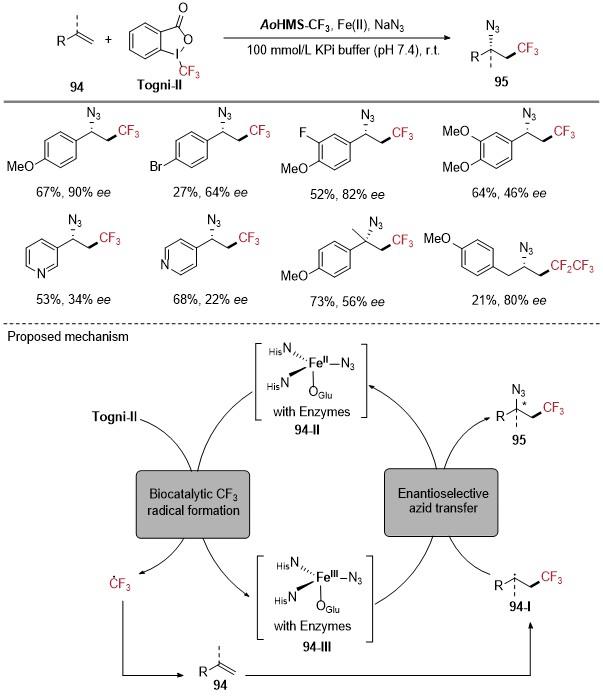
图式35 非血红素铁酶催化的不对称自由基三氟甲基叠氮化反应

Scheme 35 Asymmetric radical trifluoromethylazidation reaction catalyzed by non-heme iron enzyme

2025年, 李亚军、鲍红丽课题组[45]利用铜与手性Box配体催化模式, 成功实现了烯丙胺96Togni-II试剂与CO2的不对称分子间自由基反应(Scheme 36). 在配体诱导的立体控制下, 系列烯丙胺底物及多种氟烷基取代试剂均能兼容, 以中等至优异收率和82%~95%的ee值获得最终产物. 该反应的反应机理为: 首先碱活化烯丙胺, 使其与CO2缩合生成中间体96-I; 同时, Togni-II试剂与铜催化剂发生单电子转移生成三氟甲基自由基和高价金属中间体, 随后三氟甲基自由基与96-I反应生成氟烷基自由基96-II; 紧接着该自由基与高价金属中间体结合, 形成新的碳中心自由基96-III, 随后该中间体进行分子内成环, 生成目标产物并完成催化循环.
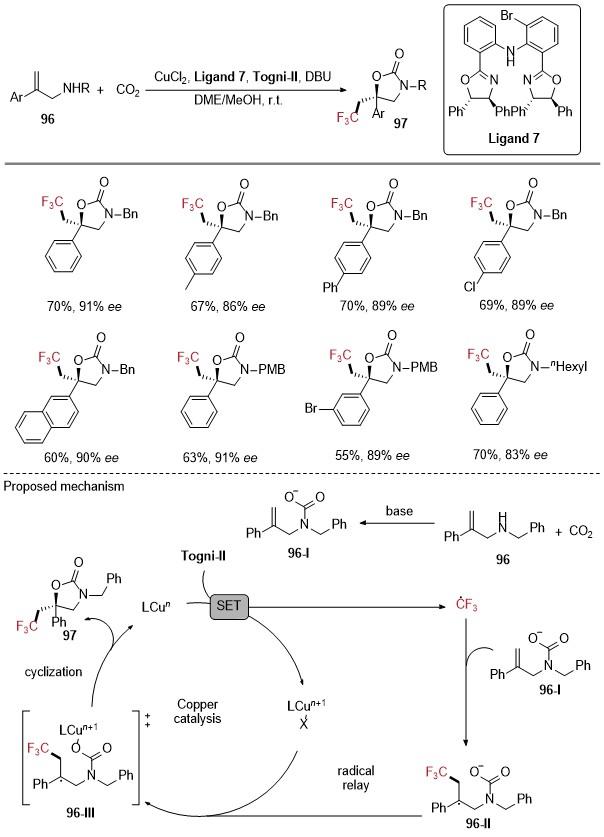
图式36 铜催化的烯丙胺CO2的不对称交叉偶联三氟甲基化反应

Scheme 36 Copper-catalyzed asymmetric cross-coupling trifluoromethylation reaction of allylamines with CO2

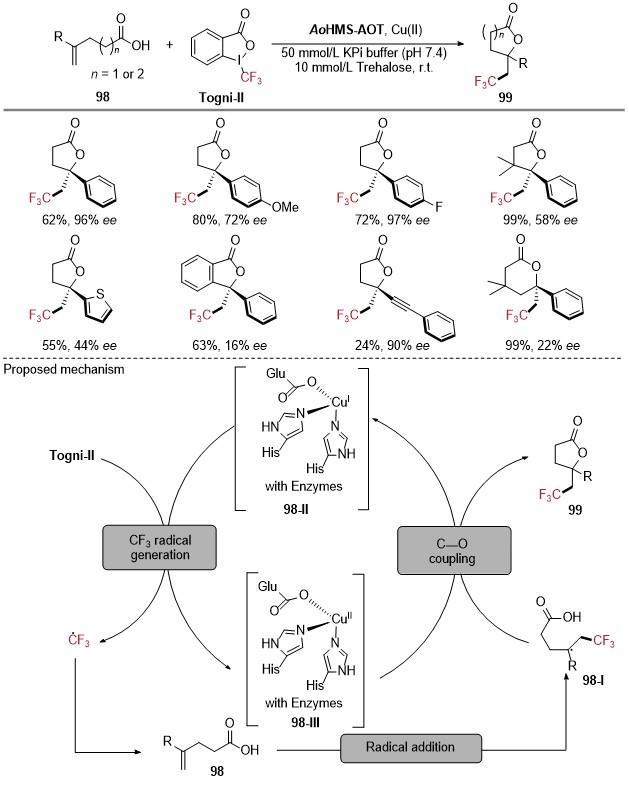
2025年, 黄雄怡课题组[46]通过铜取代非血红素铁酶的定向进化, 成功开发出生物催化烯烃不对称氧三氟甲基化反应, 高效合成含三氟甲基取代的手性内酯, 产物收率最高可达99%, ee值最高可达97% (Scheme 37). 该反应的反应机理为: 首先酶的Cu(I)中心98-II激活Togni-II试剂, 生成三氟甲基自由基并被氧化为Cu(II)物种98-III; 随后三氟甲基自由基与烯烃底物发生加成, 形成底物中心自由基98-I; 最终通过铜介导的立体选择性C—O偶联环化, 生成手性内酯产物. TEMPO自由基捕获实验检测到TEMPO与三氟甲基偶联产物, 证实了自由基反应路径.
图式37 铜取代非血红素酶的定向进化用于烯烃98的不对称三氟甲基环化

Scheme 37 Directed evolution of copper-replacing non-heme enzymes for asymmetric trifluoromethylcyclization reaction of alkenes 98

2025年, 张前课题组[47]报道了一种铜催化1,3-二烯100、苯胺衍生物101Togni-II试剂的三组分自由基不对称胺化反应, 高效构建了一系列具有重要生物活性的含三氟甲基的手性胺类化合物102 (Scheme 38). 该反应在温和条件下实现了优异的1,4-区域选择性和高对映选择性, 底物适用范围广泛. 机理研究表明, 反应经历单电子转移过程生成CF3自由基, CF3自由基对1,3-二烯进行加成, 形成烯丙基自由基中间体100-I; 同时, 铜催化剂与苯胺衍生物作用形成稳定的氮自由基100-III. 最终, 通过这两个自由基之间的对映选择性交叉偶联, 实现C—N键的不对称构建, 形成目标产物102.
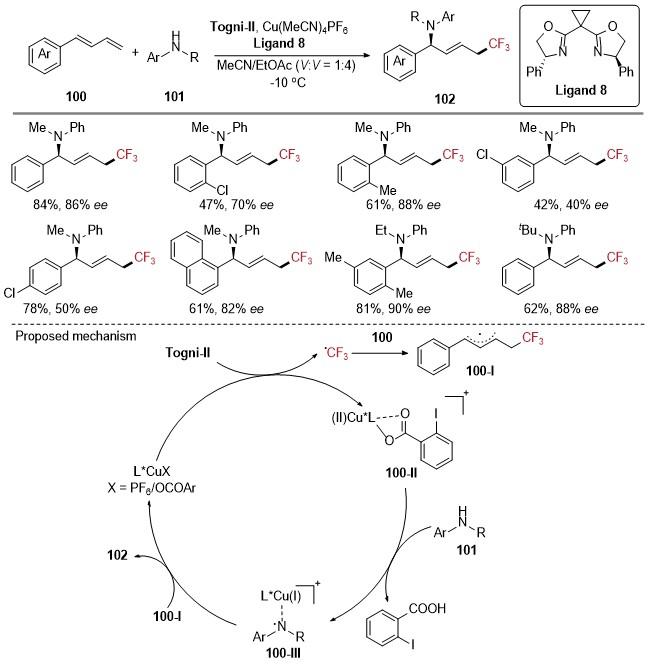
图式38 铜催化1,3-二烯100的三氟甲基胺化反应

Scheme 38 Copper catalyzed trifluoromethylamination reaction of 1,3-dienes 100

3 非环高价碘氟烷基化试剂介导的烯烃氟烷基双官能团化反应

2020年, 王芒课题组)[48]报道了以PhICF₃Cl作为三氟 甲基功能试剂, ZnI2作为催化剂, 成功实现了4-戊烯胺类化合物103的高效环化反应, 合成了一系列具有重要合成价值的2-三氟乙基吡咯烷类化合物105 (Scheme 39. 该工作反应条件温和并表现出良好的收率和选择性. 作者提出的反应机理为: 首先, 来自ZnI2的碘离子催化PhICF₃Cl释放CF₃自由基, 对烯烃进行自由基三氟甲基化, 生成CF3中间体103-I; 中间体103-I被I2氧化为自由基正离子103-II; 随后, ZnI2作为路易斯酸, 促进该中间体发生分子内亲核胺化环化, 最终得到目标吡咯烷衍生物105.
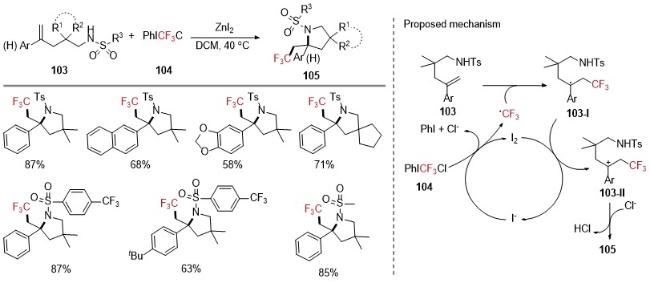
图式39 ZnI2催化烯烃103的氨基三氟甲基环化反应

Scheme 39 ZnI2-catalyzed aminotrifluoromethylation cyclization of alkenes 103

2023年, 王芒课题组[49]报道了烯烃106、双(氯三氟甲基)碘苯104、硫氰酸钠107的自由基硫氰基三氟甲基化反应. 该研究在常温、空气条件下于纯水中, 高效构建了一系列β-三氟甲基取代的硫氰酸酯108 (Scheme 40). 该反应具有优异的官能团耐受性, 适用于单、双、三及四取代的非共轭与共轭烯烃, 并成功应用于多种生物活性分子衍生的烯烃底物. 作者提出的反应机理为: 硫氰酸根阴离子不仅作为还原引发剂促进PhICF₃Cl均裂生成CF3自由基, 还作为亲核试剂参与反应: CF3自由基首先加成到烯烃双键上, 生成烷基自由基中间体106-I, 随后经氧化转化为碳正离子106-II, 最终被硫氰酸根捕获得到目标产物108; 此外, 直接由硫氰酸根自由基捕获烷基自由基的途径亦可能存在.
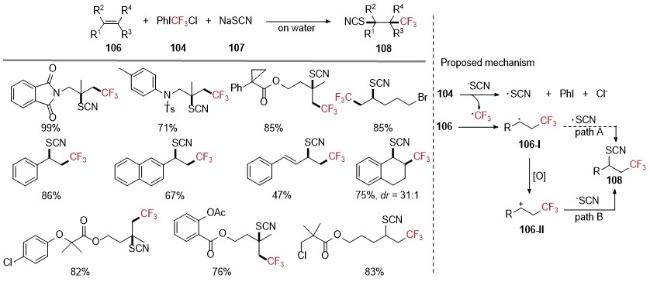
图式40 烯烃106的三氟甲基硫氰基化反应

Scheme 40 Trifluoromethylthiocyanation of alkenes 106

2021年, 陆凯等[50]报道了N-芳基丙烯酰胺109和双(二氟乙酰氧基)碘苯110在可见光照射下的二氟甲基化芳基化反应, 高效构建了一系列二氟甲基取代的吲哚酮类化合物111 (Scheme 41). 该反应条件温和, 底物适用范围广, 对于芳环上含供电子或吸电子取代基的N-芳基丙烯酰胺均能良好兼容, 并可进行克级规模制备. 作者提出的反应机理为: 双(二氟乙酸氧基)碘苯在可见光照射下均裂, 产生二氟甲基羧基自由基109-I并快速脱羧, 生成关键的CF2H自由基; 该自由基对丙烯酰胺双键进行加成形成中间体109-IV, 中间体109-IV发生分子内环化形成中间体109-V; 之后间体109-V经过110或者109-II氧化形成正离子中间体109-VI; 最终脱去氢离子得到目标产物111.
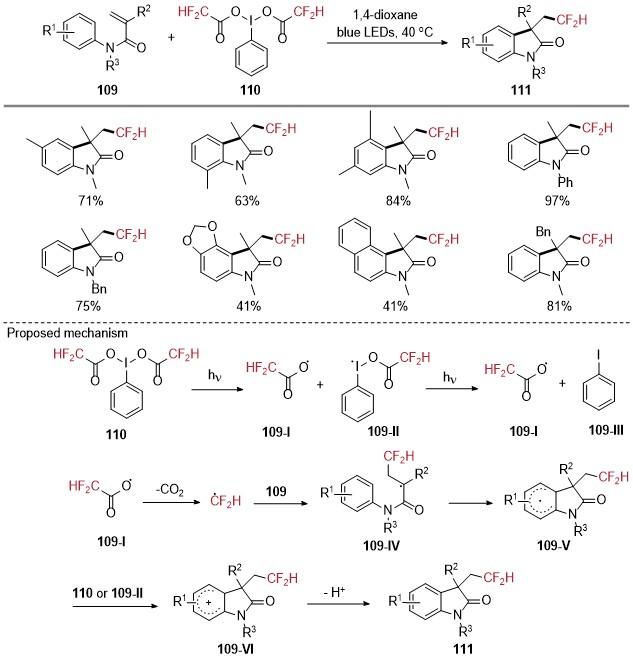
图式41 烯烃109的二氟甲基芳基化反应

Scheme 41 Difluoromethylarylation reaction of alkenes 109

2022年, 陆凯等[51]报道了N-烯丙基苯甲酰胺112和廉价易得的双(二氟乙酰氧基)碘苯110以及碘苯二乙酸(PIDA)的二氟甲基化芳基化反应. 该研究在无外加光催化剂的条件下, 通过蓝色LED照射, 高效合成了二氟甲基化二氢异喹啉酮类化合物113 (Scheme 42). 底物适用范围考察显示: 苯环上带有给电子或吸电子取代基(如甲基、甲氧基、卤素等)的N-烯丙基苯甲酰胺, 均能顺利转化, 以中等至良好的收率得到目标产物; 对于间位取代或稠环底物, 反应也可顺利进行. 作者提出的反应机理为: 双(二氟乙酸氧基)碘苯在可见光照射下均裂, 产生二氟甲基羧基自由基109-I并快速脱羧, 生成关键的CF2H自由基; 随后该自由基加成到N-烯丙基苯甲酰胺的碳碳双键上, 形成烷基自由基中间体112-I; 继而发生分子内自由基环化形成中间体112-II; 中间体112-II110或PIDA氧化作用下形成正离子中间体112-III, 最后脱去氢离子, 得到最终的二氟甲基化二氢异喹啉酮113.
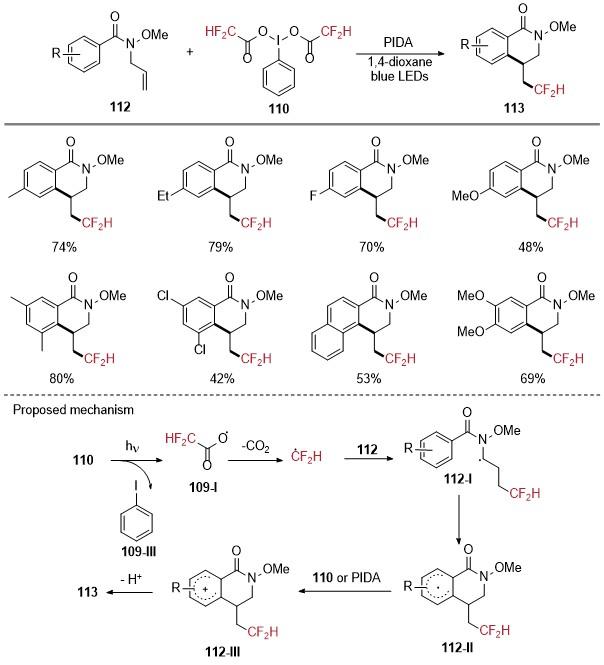
图式42 烯烃112的二氟甲基芳基化反应

Scheme 42 Difluoromethylarylation reaction of alkenes 112

同年, 陆凯课题组[52]报道了一种光诱导的烯烃114、喹喔啉酮115与二氟高价碘试剂116的三组分反应. 该反应能在温和条件下实现多种未活化烯烃及喹喔啉酮的加成反应, 以中等到优异的收率合成了一系列具有生物活性潜力的3-二氟烷基取代喹喔啉-2(1H)-酮117 (Scheme 43). 作者提出了可能的反应过程: 一分子二氟高价碘(III)试剂在蓝光照射下均裂, 产生1,1-二氟乙基羧基自由基114-I和碘自由基中间体114-II. 随后, 中间体114-I通过脱羧反应生成关键的1,1-二氟乙基自由基, 该1,1-二氟乙基自由基加成至烯烃底物, 生成新的碳中心烷基自由基中间体114-III, 继而该自由基进攻喹喔啉-2(1H)-酮115的C3位, 形成氮中心自由基中间体114-IV, 中间体114-IV116的氧化作用下形成正离子中间体114-V. 最后, 中间体114-V发生去质子化, 从而得到最终的3-二氟烷基取代喹喔啉酮产物117.
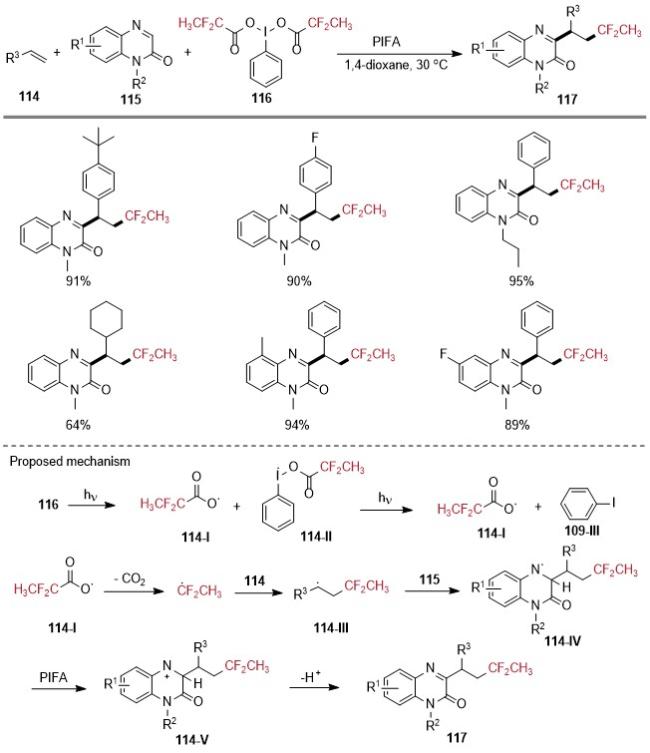
图式43 光催化烯烃114的二氟烷基化反应

Scheme 43 Photocatalytic difluoroalkylation reaction of alkene 114

4 结论与展望

高价碘试剂作为一种高效、环境友好的合成工具, 在烯烃自由基氟烷基双官能化领域取得了显著进展. 通过设计新型高价碘试剂, 并巧妙结合氟烷基自由基前体, 成功实现了多种氟烷基(如三氟甲基、二氟甲基等)与杂原子或碳基官能团对烯烃的高选择性双官能化, 为快速构建含氟复杂分子提供了简洁、原子经济的策略. 然而, 该领域仍面临一些挑战. 例如, 高价碘试剂有时会在反应体系中过度氧化, 导致副反应; 此外, 对含敏感官能团的底物兼容性不足, 且可实现的氟烷基化类型仍较为有限. 未来研究有望通过发展更具反应活性和选择性的高价碘催化剂体系, 结合光催化、电化学等新型驱动模式, 进一步拓展底物范围与官能团兼容性. 同时, 开发不对称催化版本以实现手性含氟分子的高效合成, 并深入推动此类方法在药物化学与材料科学中的应用, 将成为该领域重要的发展方向.
(Lu, Y.)
[1]
(a) Luo, Y.-C.; Xu, C.; Zhang, X. Chin. J. Chem. 2020, 38, 1371.

(b) Wu, X.; Zhu, C. Acc. Chem. Res. 2020, 53, 1620.

(c) Gu, Q.-S.; Li, Z.-L.; Liu, X.-Y. Acc. Chem. Res. 2020, 53, 170.

(d) Wu, X.; Ma, Z.; Feng, T.; Zhu, C. Chem. Soc. Rev. 2021, 50, 11577.

(e) Zhu, S.; Zhao, X.; Li, H.; Chu, L. Chem. Soc. Rev. 2021, 50, 10836.

(f) Wickham, L. M.; Giri, R. Acc. Chem. Res. 2021, 54, 3415.

(g) Liu, Y.; Liu, H.; Liu, X.; Chen, Z. Catalysts 2023, 13, 1056.

(h) Sun, J.; Wang, L.; Zheng, G.; Zhang, Q. Org. Chem. Front. 2023, 10, 4488.

(i) Sun, L.; Sun, K. Chin. J. Org. Chem. 2025, 45, 3655 (in Chinese).

(孙良龙, 孙凯, 有机化学, 2025, 45, 3655.)

(j) Wang, L.; Hou, Y. N.; Ding, H.; Wu, J.; Wang, Z.; Wei, W.; Yi, D. Chin. J. Org. Chem. 2025, 45, 3495 (in Chinese).

(王雷雷, 候亚楠, 丁虹雨, 吴娟娟, 王祖利, 魏伟, 易东, 有机化学, 2025, 45, 3495.)

(k) Wang, Y.; Bao, Z.-P.; Mao, X.-D.; Hou, M.; Wu, X.-F. Chem. Soc. Rev. 2025, 54, 9530.

[2]
Liu, S.; Zhou, J.; Yu, L.; Liu, Y.; Huang, Y.; Ouyang, Y.; Liu, G.-K.; Xu, X.-H.; Shibata, N. Chem. Rev. 2025, 125, 4603.

[3]
(a) Yoshimura, A.; Zhdankin, V. V. Chem. Rev. 2016, 116, 3328.

(b) Wang, X.; Studer, A. Acc. Chem. Res. 2017, 50, 1712.

(c) Singh, F. V.; Shetgaonkar, S. E.; Krishnan, M.; Wirth, T. Chem. Soc. Rev. 2022, 51, 8102.

[4]
(a) Eisenberger, P.; Gischig, S.; Togni, A. Chem.-Eur. J. 2006, 12, 2579.

(b) Yang, B.; Yu, D.; Xu, X.-H.; Qing, F.-L. ACS Catal. 2018, 8, 2839.

(c) Han, J.; Wang, G.; Sun, J.; Li, H.; Duan, G.; Li, F.; Xia, C. Catal. Commun. 2019, 118, 81.

(d) Kliś T. Catalysts 2023, 13, 94.

(e) Shi, Z.-Z.; Yu, T.; Ma, H.; Chi, L.-X.; You, S.; Deng, C. Tetrahedron 2023, 131, 133216.

(f) Lin, D.; Coe, M.; Krishnamurti, V.; Ispizua-Rodriguez, X.; Prakash, G. K. S. Chem. Rec. 2023, 23, e202300104.

[5]
(a) Chen, M.; Huang, Z.-T.; Zheng, Q.-Y. Org. Biomol. Chem. 2015, 13, 8812.

(b) Ma, B.; Lin, X.; Lin, L.; Feng, X.; Liu, X. J. Org. Chem. 2017, 82, 701.

(c) Le Vaillant, F.; Wodrich, M. D.; Waser, J. Chem. Sci. 2017, 8, 1790.

(d) Nagata, T.; Matsubara, H.; Kiyokawa, K.; Minakata, S. Org. Lett. 2017, 19, 4672.

(e) Sun, M.-X.; Wang, Y.-F.; Xu, B.-H.; Ma, X.-Q.; Zhang, S.-J. Org. Biomol. Chem. 2018, 16, 1971.

(f) Declas, N.; Le Vaillant, F.; Waser, J. Org. Lett. 2019, 21, 524.

(g) Chen, Z.; Yuan, W. Chem.-Eur. J. 2021, 27, 14836.

(h) Chen, Z.; Zheng, S.; Wang, Z.; Liao, Z.; Yuan, W. ChemPhotoChem 2021, 5, 906.

(i) Yisimayili, N.; Lu, C.-D. Org. Lett. 2024, 26, 4371.

[6]
(a) Olding, A.; Ho, C. C. Aust. J. Chem. 2019, 72, 646.

(b) Yanagisawa, A.; Takagi, K.; Horiguchi, M.; Dezaki, K.; Marui, T.; Saito, E.; Ebihara, T.; Russell, G. M.; Watanabe, T.; Midorikawa, K. Asian J. Org. Chem. 2023, 12, e202300213.

[7]
(a) Macara, J.; Caldeira, C.; Poeira, D. L.; Marques, M. M. B. Eur. J. Org. Chem. 2023, 26, e202300109.

(b) Okumatsu, D.; Kawanaka, K.; Kainuma, S.; Kiyokawa, K.; Minakata, S. Chem.-Eur. J. 2023, 29, e202203722.

[8]
(a) Schörgenhumer, J.; Waser, M. Org. Biomol. Chem. 2018, 16, 7561.

(b) Du, E. L.; Waser, J. Chem. Commun. 2023, 59, 1589.

[9]
(a) Charpentier, J.; Früh, N.; Togni, A. Chem. Rev. 2014, 115, 650.

(b) Chen, J.-Y.; Huang, J.; Sun, K.; He, W.-M. Org. Chem. Front. 2022, 9, 1152.

(c) Zhang, T.-S.; Hao, W.-J.; Cai, P.-J.; Li, G.; Tu, S.-J.; Jiang, B. Front. Chem. 2020, 8, 234.

(d) Zuo, H.-D.; Cui, C.-C.; Guo, C.; Hao, W.-J.; Tu, S.-J.; Jiang, B. Chem. Asian J. 2020, 15, 4070.

[10]
(a) Kumar, S.; Arora, A.; Singh, S. K.; Kumar, R.; Shankar, B.; Singh, B. K. Org. Biomol. Chem. 2024, 22, 3109.

(b) Kohlhepp, S. V.; Gulder, T. Chem. Soc. Rev. 2016, 45, 6270.

(c) Wang, Y.; Yang, Y.; Wang, C. Chin. J. Chem. 2019, 37, 1229.

(d) Xu, C.; Huang, W.; Zhang, R.; Gao, C.; Li, Y.; Wang, M. J. Org. Chem. 2019, 84, 14209.

[11]
Li, P.-H.; Wei, Y.; Shi, M. Org. Biomol. Chem. 2020, 18, 7127.

[12]
Zhang, B.; Peng, Q.; Guo, D.; Wang, J. Org. Lett. 2020, 22, 443.

[13]
Li, S.; Wang, Y.; Wu, Z.; Shi, W.; Lei, Y.; Davies, P. W.; Shu, W. Org. Lett. 2021, 23, 7209.

[14]
Li, Z.; Huang, M.; Zhang, X.; Chen, J.; Huang, Y. ACS Catal. 2021, 11, 10123.

[15]
Wang, J.; Wang, Y.; Li, J.; Wei, Z.; Feng, J.; Du, D. Chem. Commun. 2023, 59, 5395.

[16]
Cheng, Y.-F.; Liu, J.-R.; Gu, Q.-S.; Yu, Z.-L.; Wang, J.; Li, Z.-L.; Bian, J.-Q.; Wen, H.-T.; Wang, X.-J.; Hong, X.; Liu, X.-Y. Nat. Catal. 2020, 3, 401.

[17]
Zhang, G.; Zhou, S.; Fu, L.; Chen, P.; Li, Y.; Zou, J.; Liu, G. Angew. Chem. Int. Ed. 2020, 59, 20439.

[18]
Zhou, S.; Zhang, G.; Fu, L.; Chen, P.; Li, Y.; Liu, G. Org. Lett. 2020, 22, 6299.

[19]
Wang, Z.; Cheng, J.-T.; Shi, Z.; Wang, N.; Zhan, F.; Jiang, S.-P.; Lin, J.-S.; Jiang, Y.; Liu, X.-Y. ChemCatChem 2021, 13, 185.

[20]
Chen, C.-T.; Su, Y.-C.; Lu, C.-H.; Lien, C.-I.; Hung, S.-F.; Hsu, C.-W.; Agarwal, R.; Modala, R.; Tseng, H.-M.; Tseng, P.-X.; Fujii, R.; Kawashima, K.; Mori, S. ACS Catal. 2021, 11, 7160.

[21]
Liang, H.; Ji, D.-S.; Xu, G.-Q.; Luo, Y.-C.; Zheng, H.; Xu, P.-F. Chem. Sci. 2022, 13, 1088.

[22]
Wu, D.; Fan, W.; Wu, L.; Chen, P.; Liu, G. ACS Catal. 2022, 12, 5284.

[23]
Wu, D.; Wu, L.; Chen, P.; Liu, G. Chin. J. Chem. 2022, 40, 1699.

[24]
Liu, Y.; Zhang, J.; Yang, G.; Wang, J. Chin. Chem. Lett. 2025, 36, 109790.

[25]
Jana, S.; Wodrich, M. D.; Cramer, N. Nat. Commun. 2025, 16, 3293.

[26]
Qin, S.; Yao, L.; Luo, Y.; Liu, T.; Xu, J.; Sun, Y.; Wang, N.; Yan, J.; Tang, B.; Yang, G.; Yang, C. Org. Chem. Front. 2020, 7, 3132.

[27]
Zhang, H.; Kou, L.; Chen, D.; Ji, M.; Bao, X.; Wu, X.; Zhu, C. Org. Lett. 2020, 22, 5947.

[28]
Sun, K.; Li, G.; Guo, S.; Zhang, Z.; Zhang, G. Org. Biomol. Chem. 2021, 19, 375.

[29]
Ji, W.-Z.; Shi, H.-N.; Hao, W.-J.; Wei, P.; Tu, S.-J.; Jiang, B. Tetrahedron Lett. 2021, 64, 152722.

[30]
Zhou, G.; Su, J.; Shang, T.; Wang, X.; Bai, Y.; Yuan, Z.; Zhu, G. Org. Chem. Front. 2021, 8, 4473.

[31]
Chun, J.; Zhang, H.; Meng, F.; Guo, K.; Cao, S.; Fang, Q.; Li, J.; Zhu, Y. Adv. Synth. Catal. 2021, 363, 751.

[32]
Liu, S.; Jiang, L. Org. Lett. 2022, 24, 7157.

[33]
Zheng, L.; Cai, L.; Zhuo, X.; Deng, L.; Wu, Y.; Yang, B.; Wang, Y.; Guo, W. Org. Chem. Front. 2022, 9, 6498.

[34]
Yuan, Q.; Huang, Z.; Chai, Z.; Hong, D.; Zhu, S.; Zhou, S.; Zhu, X.; Wei, Y.; Wang, S. Org. Lett. 2022, 24, 8948.

[35]
Chen, Y.; Wu, X.; Yang, S.; Zhu, C. Angew. Chem. Int. Ed. 2022, 61, e202201027.

[36]
Guo, K.; Gu, C.; Li, Y.; Xie, X.; Zhang, H.; Chen, K.; Zhu, Y. Adv. Synth. Catal. 2022, 364, 1388.

[37]
Mao, Y.; Wang, X.; Zhong, C.; Jin, J.; Lu, Z. Org. Chem. Front. 2024, 11, 4464.

[38]
Xi, J.-M.; Zhang, Y.-X.; Wei, Z.-L.; Liao, W.-W. Org. Chem. Front. 2024, 11, 5401.

[39]
Jiang, D.; He, Z.; Li, W.; Cheng, L.-J. Org. Lett. 2025, 27, 11351.

[40]
Li, W.; Xiao, M.; Jiang, D.; Cheng, L.-J. J. Org. Chem. 2025, 90, 16231.

[41]
Zhang, L.; Liu, M.; Zhao, J.; Li, S. J. Org. Chem. 2025, 90, 7468.

[42]
Zhu, R.; Zeng, Y.-Z.; Zhang, C.; Jin, L.; Han, M.-Y.; Wang, P.; Liao, S. Org. Lett. 2025, 27, 12477.

[43]
Drennhaus, T.; Leifert, D.; Lammert, J.; Drennhaus, J. P.; Bergander, K.; Daniliuc, C. G.; Studer, A. J. Am. Chem. Soc. 2023, 145, 8665.

[44]
Zhang, J. G.; Huls, A. J.; Palacios, P. M.; Guo, Y.; Huang, X. J. Am. Chem. Soc. 2024, 146, 34878.

[45]
Li, X.; Xue, H.; Yang, S.; Li, Y.; Dai, C.; Mai, J.; Li, J.; Li, Y.; Bao, H. Angew. Chem. Int. Ed. 2025, 64, e202510560.

[46]
Zhang, J. G.; Huang, X. J. Am. Chem. Soc. 2025, 147, 29624.

[47]
Shangguan, X.; Zhu, L.; Zhang, Y.; Li, Y.; Zhang, Q. Nat. Commun. 2025, 16, 4939.

[48]
Huang, W.; Xu, C.; Yu, J.; Wang, M. J. Org. Chem. 2021, 86, 1987.

[49]
Gao, C.; Liu, Y.; Zhu, H. Y.; Wang, M. Eur. J. Org. Chem. 2023, 26, e202300868.

[50]
Lu, K.; Lei, L.; Wei, Q.; Zhou, T.; Jia, X.; Li, Q.; Zhao, X. Tetrahedron Lett. 2021, 67, 152864.

[51]
Wang, X.; Liu, R.; Zhang, S.; Zhou, T.; Zhao, X.; Lu, K. Tetrahedron Lett. 2022, 96, 153761.

[52]
Zhou, N.; Liu, R.; Zhang, C.; Wang, K.; Feng, J.; Zhao, X.; Lu, K. Org. Lett. 2022, 24, 3576.

文章导航

/