


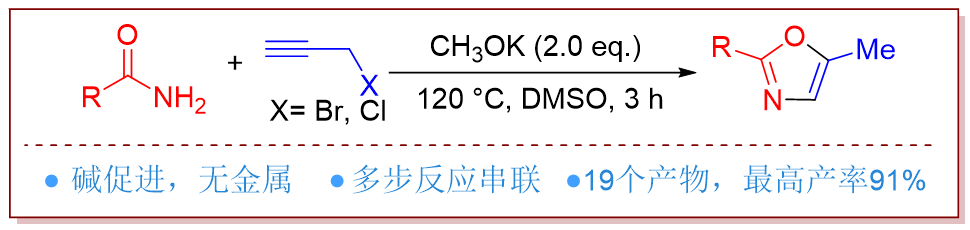
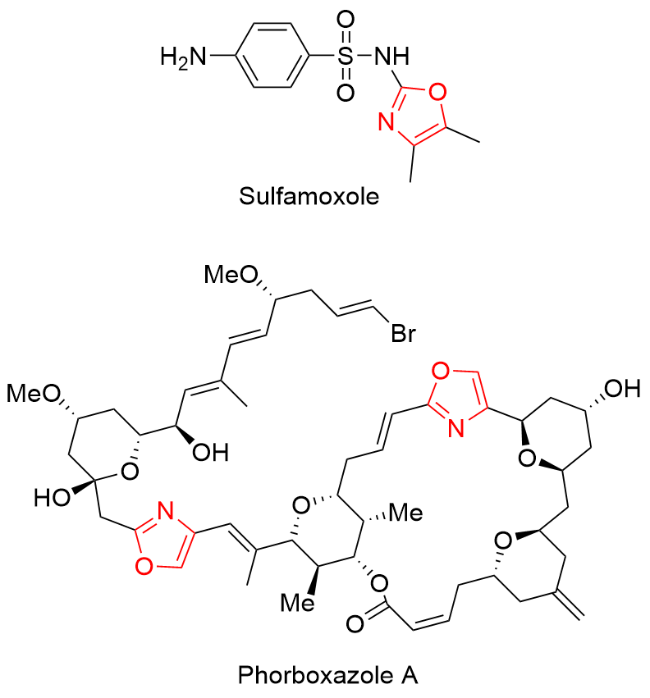
噁唑是一类独特的五元杂环芳烃, 结构中含有氮原子和氧原子, 因此具有独特的电子特性和较高稳定性. 在药物化学领域, 噁唑类化合物能够与生物体系中的多种酶及受体发生高效相互作用, 表现出显著的广谱生物活性[1]. Shah等[2]指出噁唑骨架凭借优良的生物等排体特性, 可作为药物设计中的关键结构单元, 展现出巨大的新药研发潜力. 临床上具有噁唑骨架的化合物在抗菌[3]、抗炎[4]、抗病毒[5]和抗肿瘤[6]等方面展现出的卓越功效受到广泛关注, 如抗感染药物Sulfamoxole[7], 以及Phorboxazole A[8]等(图1). Zhang等[9]设计并合成了一系列含噁唑骨架的亲脂性厚朴酚衍生物, 对金黄色葡萄球菌及耐甲氧西林金黄色葡萄球菌(MRSA)均表现出显著的抑菌活性, 同时具有较低的溶血性, 其体内抗MRSA效果可与万古霉素相媲美. 此外, 作为中间体和配体, 噁唑骨架在有机合成领域发挥作用[10].
传统方法通过Fischer法[11]、Bredereck合成法[12]、Davidson合成[13]、Cornforth Rearrangement反应[14]、Erlenmeyer-Plöchl反应[15]、Robinson-Gabriel合成[16]和van Leusen反应[17]等构建噁唑骨架, 存在步骤繁多、条件苛刻及纯化复杂等问题. 近年来, 通过串联反应, 在“一锅反应”中完成多步转化, 可有效减少副反应与中间体分离操作, 极大地提升了原子经济性与合成效 率[18]. 天然具有O-C-N片段的酰胺类化合物是构建噁唑骨架的重要原料[19]. Venkatesha团队[20]先将酰胺与炔丙基醇反应生成炔酰胺, 在苯酚二磺酸处理的固体酸催化剂中经过环异构化合成噁唑(Scheme 1A). 这一合成策略绿色环保, 催化剂具备可调控的Brønsted/Lewis酸性及良好的微孔结构, 有助于提高反应选择性与转化率. 在氢氧化钾/甲醇(KOH/MeOH)环境中, Schmidt 等[21]直接通过酰胺与乙炔气体的反应, 合成2-取代-4,5-二甲基噁唑(Scheme 1B). 该工艺反应步骤简洁、原料廉价、绿色环保, 但乙炔气体的使用存在一定操作风险, 且所得产物结构多样性受限. Hashmi等[22]报道了通过预先合成的炔丙基酰胺, 在AuCl3催化下实现噁唑骨架的高效构建(Scheme 1C). 然而, 该方法需要额外的底物预制步骤, 并依赖价格昂贵的金催化剂, 限制了其在大规模合成中的应用. 受上述预先合成底物炔丙基酰胺的启发, Jankowski等[23]发展了一种无金属参与的炔丙基酰胺环化合成噁唑的方法, 该策略在六氟异丙醇(HFIP)中通过原位生成的氯化氢(HCl), 实现Brønsted酸催化的分子内环化反应. 然而, 该方法仍需预先制备炔丙基酰胺, 且溶剂成本较高. 另外, 炔丙胺亦可以作原料, Zhou团队[24]将炔丙胺与CO2通过CoBr2与离子液体[EEIM][OAc]组成的双催化体系作用, 高效地实现环化构建噁唑骨架, 此研究表现出优异的底物适用性, 并且催化体系可通过多次回收利用, 进一步提高反应经济性. 近年来, 光催化C—H氧化/环化[25]及电化学Ritter型氧化/环化[26]等策略应用于噁唑骨架的构架, 展现出绿色化学优势. 然而, 底物普遍存在需预先合成炔丙基酰胺的问题, 反应路径较为繁琐, 难以实现真正的一锅法高效构建, 并且炔丙基醇和乙炔作为底物, 在反应中存在活性较低和操作风险较高等问题.
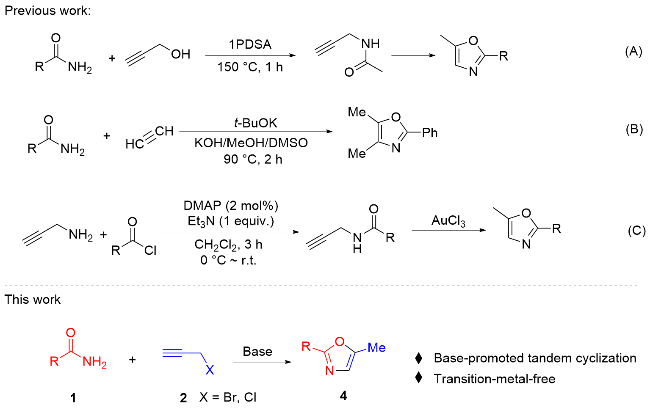
鉴于此, 本研究设计以廉价的苯甲酰胺作为底物, 与反应活性较高的炔丙基卤化物在碱性条件下通过亲核取代反应、酰胺的烯醇化以及不饱和叁键的分子内亲核加成反应的串联, 一锅法高效构建噁唑骨架(Scheme 1).
1 结果与讨论
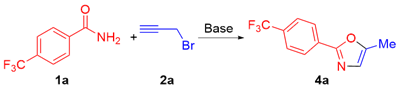
考虑到后期应用于药物发现的需求, 本研究首先选用具有卓越生物活性的三氟甲基取代的苯甲酰胺[27](1a)与炔丙基溴(2a)为底物, 对反应条件进行优化(表1). 初步以二甲基亚砜(DMSO)为溶剂, 氢氧化钾(KOH)为碱, 50 ℃反应12 h (表1, Entry 1). 幸运的是, 顺利得到反应产物, 经核磁共振波谱解析, 确认结构为2-(4-三氟甲基苯基)-5-甲基噁唑产物(4a), 产率为51%, 这一结果证明了反应路径的可行性. 紧接着对反应所需碱的种类进行筛选优化, 结果显示, 碳酸氢钾(KHCO₃)、醋酸钾(KOAc)、碳酸钾(K2CO₃)等碱性较弱的碱不足以驱动该转化发生, 也不足以驱动酰胺的烯醇化. 空间位阻较大的叔丁醇钾(t-BuOK)虽具有强碱性, 但由于亲核性不足, 产率仅为51%(表1, Entry 6). 有机强碱1,8-二氮杂双环[5.4.0]十一碳-7-烯(DBU)同样因缺乏有效亲核性, 导致未检测到目标产物生成(表1, Entry 7). 相比之下, 兼具较强碱性和亲核性的甲醇钾(CH₃OK)表现出最佳效果, 使产率提升至64%(表1, Entries 1~7). 这一结果表明, 在该体系中, 碱不仅需要提供足够的碱性促进氮负离子形成, 同时也需要具备适度的亲核性以参与关键的反应过程, 二者缺一不可. 进一步, 对反应所需溶剂进行优化(表1, Entries 8~15), 结果显示, 极性非质子溶剂DMSO为适宜溶剂. 相比之下, 质子溶剂甲醇(MeOH)以及低极性非质子溶剂氯仿(CHCl3)、1,4-二氧六环(1,4-Dioxane)、四氢呋喃(THF)不适用于该反应过程. 进一步在对反应温度进行优化的过程中, 发现该反应可在120 ℃条件下3 h内完成(Entries 16和19), 综合考虑反应效率与时间成本, 最终选定在120 ℃条件下反应3 h为较优组合. 此外, 对反应底物、碱的用量分别进行了比较优化, 遗憾的是, 改变碱的用量以及底物比例并未显著提高反应产率, 反而在部分情况下略有下降(表1, Entries 20~22). 最终确定反应的最佳条件为: 1a (0.5 mmol), 2a (0.5 mmol), 甲醇钾(2.0 equiv.)和DMSO作为溶剂, 在温度120 ℃下反应3 h, 即可高效获得目标噁唑化合物.
表1 反应条件优化aTable 1 Optimization of reaction conditions |
| Entry | Base | Solvent | Temp./℃ | Time/h | Yieldb/% |
|---|---|---|---|---|---|
| 1 | KOH | DMSO | 50 | 12 | 51 |
| 2 | KHCO3 | DMSO | 50 | 12 | N.R. |
| 3 | KOAc | DMSO | 50 | 12 | N.R. |
| 4 | K2CO3 | DMSO | 50 | 12 | N.R. |
| 5 | CH3OK | DMSO | 50 | 12 | 64 |
| 6 | t-BuOK | DMSO | 50 | 12 | 51 |
| 7 | DBU | DMSO | 50 | 12 | N.R. |
| 8 | CH3OK | Acetone | 50 | 12 | 55 |
| 9 | CH3OK | CH3CN | 50 | 12 | 55 |
| 10 | CH3OK | DMF | 50 | 12 | 59 |
| 11 | CH3OK | NMP | 50 | 12 | 54 |
| 12 | CH3OK | THF | 50 | 12 | N.R. |
| 13 | CH3OK | 1,4-Dioxane | 50 | 12 | N.R. |
| 14 | CH3OK | CHCl3 | 50 | 12 | N.R. |
| 15 | CH3OK | MeOH | 50 | 12 | N.R. |
| 16 | CH3OK | DMSO | 100 | 12 | 56 |
| 17 | CH3OK | DMSO | 120 | 12 | 57 |
| 18 | CH3OK | DMSO | 120 | 6 | 52 |
| 19 | CH3OK | DMSO | 120 | 3 | 63 |
| 20c | CH3OK | DMF | 50 | 12 | 52 |
| 21d | CH3OK | DMF | 50 | 12 | 57 |
| 22e | CH3OK | DMF | 50 | 12 | 58 |
a Reaction conditions: 1a (0.5 mmol), 2a (0.5 mmol), base (2.0 equiv.); b isolated yield; N.R.=no reaction; c 1a∶2a=1∶1.5; d 1a∶2a=1∶2; e base (4.0 equiv.). |
在优化得到最佳反应条件后, 随即进行反应适用性的考察(表2). 结果表明, 该反应体系对多种官能团展现出良好的兼容性, 并以52%~91%的产率获得目标产物, 展现出广泛的普适性. 具体而言, 芳环上的取代基电子效应和位阻效应对反应结果影响显著. 吸电子的三氟甲基基团(CF3)处在芳环不同区域, 对反应表现出不同的影响(4a产率63%、4b产率57%、4c产率52%), 间位取代时m-CF3吸电子效应较弱, 不利于烯醇化后氮负离子的稳定, 因此导致产率下降; 而邻位取代的o-CF3则因为较显著的位阻效应, 不利于产物的生成. 相比之下, 甲氧基(OMe)取代的底物则展现出不同规律. 邻位甲氧基(o-OMe)取代的酰胺, 产率显著高于对位、间位的OMe取代的芳基酰胺, 推测源于结构中氧原子电负性大且与酰胺氮空间邻近, 产生吸电子效应, 进而可稳定氮负离子(4d产率56%、4e产率53%、4f产率57%). 这一现象表明, 位阻效应与电子效应在邻位取代基的作用中存在竞争关系, 部分供电子基团在特定空间环境下仍能起到促进作用. 氟原子取代的酰胺也展现出一定影响, 同为邻、对位定位基团的氟取代, 依据不同区域的吸电子特性, 展现出p-F取代的酰胺产率高于o-F、m-F取代的酰胺(4g产率64%、4h产率56%、4i产率54%). 类似地, 供电子基团甲基(Me)的取代趋势也印证了电子效应的显著性(4j产率52%、4k产率59%、4l产率58%), o-Me取代酰胺产率略低于m-Me取代酰胺, 可归因于邻位位阻效应的影响. 进一步, 空间位阻较大的t-Bu取代可以55%的产率得到相应产物(4n), 而吸电子基团氰基(CN)同样可在反应体系内兼容(4o, 55%).
表2 酰胺衍生物的底物范围Table 2 Substrate scope of amide derivatives |
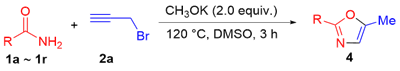
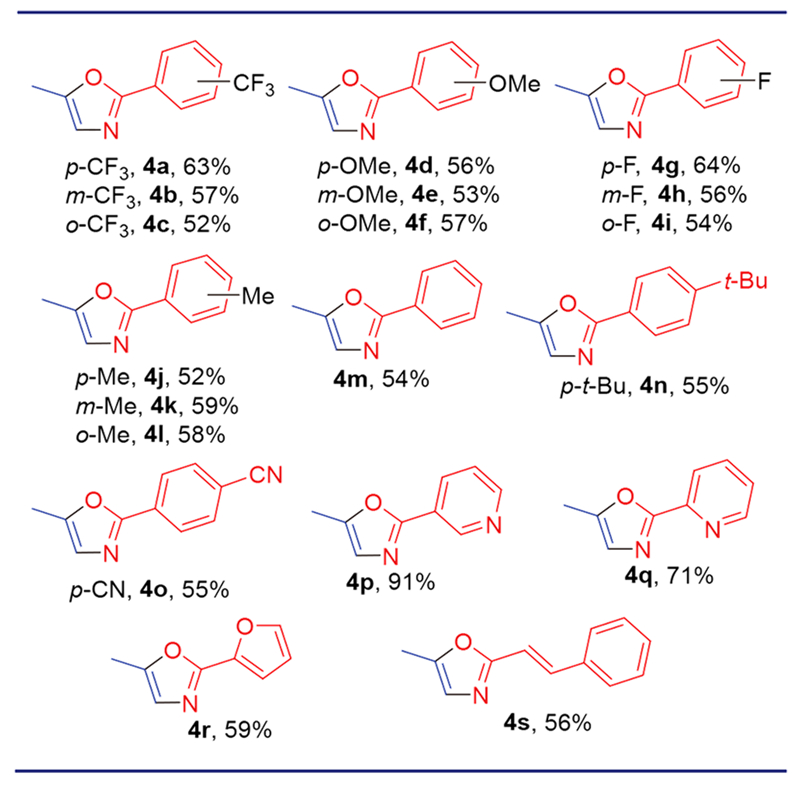 |
总体而言, 芳环上不同取代基引起的电子云密度变化对反应影响显著. 吸电子取代基可在一定程度上分散烯醇化后氮负离子的电子云密度, 进而促进反应的进行. p-CF3产率显著高于供电子p-MeO, m-CF3取代的产率也略高于m-OMe (4d产率56%、4a产率63%、4e产率53%、4b产率57%); 而处在邻位时, 由于o-CF3的区域位阻影响阻碍了反应进程, 故其反应收率低于o-OMe取代的酰胺(4c产率52%、4f产率57%).
进一步考察了反应对芳杂环类酰胺的兼容性. 令人满意的是, 对于五元杂环呋喃酰胺和六元杂环吡啶酰胺, 反应均表现出较为优异的适应性. 特别是烟酰胺底物, 相应产率可达91% (4p), 而富电子的糠酰胺产率为59% (4r), 推测原因是芳环的电子云密度, 对中间体的稳定性不同所致. 此外, 对脂肪族酰胺的适用性也进行了考察. 遗憾的是, 简单的脂肪族酰胺由于缺乏共轭效应, 无法顺利得到相应产物, 而具备不饱和键共轭体系的肉桂酰胺, 可以中等产率得到目标产物(4s, 56%). 综合来看, 反应过程中需要共轭体系对形成的负离子中间体进行稳定, 进而推动反应的顺利进行.
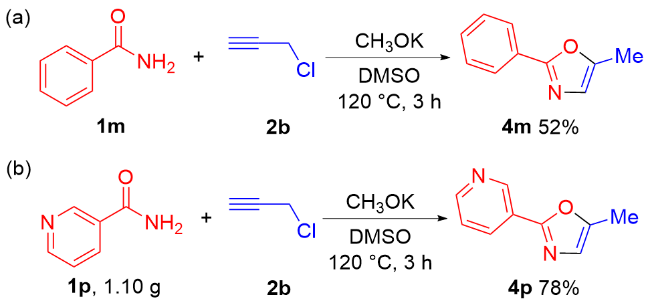
明确反应适用范围后, 为进一步提高该反应的应用潜力, 选用更廉价且常见的炔丙基氯为底物, 验证反应的适用性. 结果显示, 尽管炔丙基氯反应活性低于炔丙基溴, 但在CH3OK/DMSO条件下依旧能够顺利发生转化, 获得目标噁唑产物, 产率52% (Scheme 2a). 这一结果表明, 该反应体系不仅能够有效促进C—Br键断裂, 并顺利完成亲核取代反应, 也能够驱动键能更高、更难断裂的C—Cl键发生亲核取代和后续反应, 凸显了反应体系的普适性. 另外, 从工艺角度看, 氯代物相比溴代物, 在原料成本、获取便利性和储存稳定性方面, 更具优势, 同时环境友好性方面也优于溴代物. 这一结果奠定了该反应体系后续应用于工业化制备噁唑骨架的基础. 此外, 选用烟酰胺与炔丙基氯进行反应放大尝试. 结果显示, 该反应可在克级规模(9 mmol, 1.10 g), 以中等产率(78%)顺利得到相应产物, 进一步验证了其应用潜力(Scheme 2b).
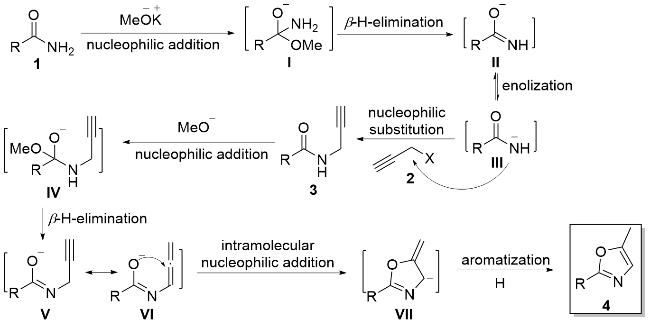
在上述研究基础上, 推测可能的反应机理如Scheme 3所示[17]: 碱性环境中, 酰胺底物1首先在 MeO-的亲核进攻下形成中间体Ⅰ, 然后经β-H消除得到亲核性中间体II, 中间体II发生烯醇化, 转化为N亲核试剂中间体III; 中间体III与炔丙基卤代物2发生亲核取代反应, 得到炔丙基取代的酰胺中间产物3. 进一步在碱性条件下, 中间产物3经羰基的亲核加成、β-H消除以及炔丙基的共振, 转化为中间体VI, 然后通过叁键的分子内亲核加成反应, 生成中间体VII. 中间体VII在芳构化的驱动下, 异构化生成最终产物4. 该反应过程有别于强碱对酰胺的直接攫氢, MeO-充当了亲核试剂, 诱导形成亲核中间体III和VI, 这一点可由强碱性的叔丁醇钾、DBU不适用于该反应证实. 亲核加成对反应的顺利进行至关重要, 而芳环上取代基对羰基缺电子性的改变以及位阻效应, 均会对反应产生相应的影响. 特别是, 芳环邻位存在取代基时, 显著的位阻效应阻碍了MeO-的亲核进攻, 因此产率会有不同程度的下降; MeO、Me、t-Bu等供电子基团会在一定程度上降低酰胺羰基的缺电子性, 所以总体上产率较吸电子基团CF3、X有不同程度的下降.


2 结论
本研究以廉价易得的苯甲酰胺和炔丙基卤代物为原料, 在CH3OK作用下, 经历卤代烃的亲核取代、酰胺的烯醇化和不饱和键的亲核加成等串联过程, 实现了2-芳基-5-甲基噁唑系列化合物的一锅法合成. 方法操作简便、条件温和, 对不同类型取代基展现出较好的兼容性, 且芳香族、杂芳族和脂肪族酰胺均具有良好的适用性, 共合成19个噁唑化合物, 其中5个为新化合物. 产物结构经核磁共振波谱仪表征, 1H NMR, 13C NMR与文献报道一致, 新化合物进一步通过高分辨质谱测定精确分子量. 该策略避免了中间体的分离以及金属催化剂的使用, 具有绿色、高效和简便的优势, 为噁唑类化合物的合成提供了一条可行的新途径.
3 实验部分
3.1 仪器与试剂
Bruker Avance NEO 400MHz型核磁共振波谱仪(瑞士Bruker公司), HSGF254型薄层层析硅胶板, Xevo TQS-micro型超高效液相色谱-飞行时间质谱仪(Waters公司), 显微熔点仪SGW X-4B(上海仪电物理光学仪器有限公司). 实验使用的所有试剂与溶剂均为市售, 除非另有说明, 均无需进一步纯化.
3.2 实验方法
将0.5 mmol酰胺、2.0 equiv甲醇钾、2.0 mL DMSO和磁力搅拌子依次加入封管中放于120 ℃下, 立即将0.5 mmol炔丙基卤代物混合1.0 mL DMSO溶剂加入封管中反应, 通过薄层色谱法(TLC)进行反应进程的监测. 反应结束, 冷却至室温后, 用乙酸乙酯萃取(40 mL×2), 有机相用饱和食盐水洗涤, 无水硫酸钠干燥, 除去溶剂, 柱层析[V(石油醚)∶V(乙酸乙酯)=5∶1~40∶1)]分离得到目标产物.
烟酰胺(1p)作为底物时, 反应结束后同样经乙酸乙酯萃取、饱和食盐水洗涤及无水硫酸钠干燥处理, 浓缩后采用柱层析分离. 与其他底物不同, 该产物需使用二氯甲烷/甲醇(V∶V=40∶1)作为展开剂, 最终得到目标产物4p. 其结构经核磁共振波谱(溶剂DMSO-d6)确认.
2-(4-三氟甲基苯基)-5-甲基噁唑(4a)[28]: 白色固体, 产率63%. m.p. 41~42 ℃; 1H NMR (400 MHz, CDCl3) δ: 8.11 (d, J=8.0 Hz, 2H), 7.70 (d, J=8.0 Hz, 2H), 6.89 (s, 1H), 2.42 (s, 3H); 13C NMR (100 MHz, CDCl3) δ: 159.50, 150.02, 131.63 (q, J=33.0 Hz), 131.02, 126.29, 124.06 (q, J=270.0 Hz), 125.9 (q, J=4.0 Hz), 124.89, 11.19. HR- MS (ESI-TOF) calcd for C11H10ONF3 [M+H]+ 228.0636, found 228.0656.
2-(3-三氟甲基苯基)-5-甲基噁唑(4b)[29]: 黄色油状液体, 产率57%. 1H NMR (400 MHz, CDCl3) δ: 8.27 (s, 1H), 8.19 (d, J=8.0 Hz, 1H), 7.67 (d, J=8.0 Hz, 1H), 7.59~7.55 (m, 1H), 6.88 (s, 1H), 2.42 (s, 3H); 13C NMR (100 MHz, CDCl3) δ: 159.47, 149.83, 131.48 (q, J=32.0 Hz), 129.46, 129.12, 128.64, 126.46 (q, J=4.0 Hz), 123.97 (q, JCF3=270.0 Hz), 124.71, 122.98 (q, J=4.0 Hz), 11.19. HR-MS (ESI-TOF) calcd for C11H10ONF3 [M+H]+ 228.0636, found 228.0656.
2-(2-三氟甲基苯基)-5-甲基噁唑(4c): 黄色油状液体, 产率52%. 1H NMR (400 MHz, CDCl3) δ: 7.99 (d, J=8.0 Hz, 1H), 7.80 (d, J=8.0 Hz, 1H), 7.65~7.61 (m, 1H), 7.58~7.54 (m, 1H), 6.92 (s, 1H), 2.41 (s, 3H); 13C NMR (100 MHz, CDCl3) δ: 158.57, 150.36, 131.93, 131.32, 129.99, 128.26 (q, J=32.0 Hz), 126.98 (q, J=6.0 Hz), 126.27, 123.42 (q, J=271.0 Hz), 124.50, 11.10. HR-MS (ESI-TOF) calcd for C11H10ONF3 [M+H]+ 228.0636, found 228.0621.
2-(4-甲氧基苯基)-5-甲基噁唑(4d)[30]: 无色液体, 产率56%. 1H NMR (400 MHz, CDCl3) δ: 7.93 (d, J=8.0 Hz, 2H), 6.96 (d, J=8.0 Hz, 2H), 6.79 (d, J=1.4 Hz, 1H), 3.86 (s, 3H), 2.38 (d, J=1.3 Hz, 3H); 13C NMR (100 MHz, CDCl3) δ: 161.20, 160.93, 148.44, 127.78, 123.80, 120.66, 114.29, 55.51, 11.17. HR-MS (ESI-TOF) calcd for C11H13- O2N [M+H]+ 190.0868, found 190.0870.
2-(3-甲氧基苯基)-5-甲基噁唑(4e)[28]: 黄色油状液体, 产率53%. 1H NMR (400 MHz, CDCl3) δ: 7.59 (d, J=8.0 Hz, 1H), 7.55 (s, 1H), 7.37~7.33 (m, 1H), 6.97 (d, J=8.0 Hz, 1H), 6.84 (s, 1H), 3.88 (s, 3H), 2.40 (s, 3H); 13C NMR (100 MHz, CDCl3) δ: 160.75, 159.98, 149.12, 129.97, 129.02, 124.23, 118.57, 116.78, 110.57, 55.56, 11.20. HR-MS (ESI-TOF) calcd for C11H13O2N [M+H]+ 190.0868, found 190.0871.
2-(2-甲氧基苯基)-5-甲基噁唑(4f)[31]: 黄色油状液体, 产率57%. 1H NMR (400 MHz, CDCl3) δ: 7.92 (d, J=8.0 Hz, 1H), 7.44~7.4 (m, 1H), 7.04~7.03 (m, 2H), 6.95 (s, 1H), 4.00 (s, 3H), 2.41 (s, 3H); 13C NMR (100 MHz, CDCl3) δ: 158.88, 157.64, 148.63, 131.89, 129.98, 123.63, 120.77, 112.07, 56.24, 11.21. HR-MS (ESI-TOF) calcd for C11H13O2N [M+H]+ 190.0868, found 190.0871.
2-(4-氟苯基)-5-甲基噁唑(4g)[29]: 黄色油状液体, 产率64%. 1H NMR (400 MHz, CDCl3) δ: 7.99 (d, J=8.0 Hz, 1H), 7.98 (d, J=8.0 Hz, 1H), 7.12 (m, 2H), 6.82 (s, 1H), 2.38 (s, 3H); 13C NMR (100 MHz, CDCl3) δ: 165.13, 162.65, 160.04, 149.07, 128.16, 128.08, 124.32, 116.09, 115.86, 11.12. HR-MS (ESI-TOF) calcd for C10H9ONF [M+H]+ 178.0668, found 178.0683.
2-(3-氟苯基)-5-甲基噁唑(4h): 黄色油状液体, 产率56%. 1H NMR (400 MHz, CDCl3) δ: 7.78 (d, J=8.0 Hz, 1H), 7.69 (d, J=8.0 Hz, 1H), 7.43~7.38 (m, 1H), 7.13~7.08 (m, 1H), 6.85 (s, 1H), 2.40 (s, 3H); 13C NMR (100 MHz, CDCl3) δ: 164.30, 161.85, 159.69, 149.51, 130.53 (d, J=8.0 Hz), 129.89 (d, J=8.0 Hz), 124.58, 121.76 (d, J=4.0 Hz), 116.92 (d, J=21.0 Hz), 113.07 (d, J=25.0 Hz), 11.15. HR-MS (ESI-TOF) calcd for C10H9ONF [M+H]+ 178.0668, found 178.0657.
2-(2-氟苯基)-5-甲基噁唑(4i): 黄色油状液体, 产率54%. 1H NMR (400 MHz, CDCl3) δ: 8.02~7.97 (m, 1H), 7.43~7.37 (m, 1H), 7.24~7.16 (m, 2H), 6.91 (d, J=0.8 Hz, 1H), 2.42 (d, J=0.8 Hz, 3H); 13C NMR (100 MHz, CDCl3) δ: 161.19, 158.65, 157.10 (d, J=6.0 Hz), 149.35 (d, J=2.0 Hz), 131.56 (d, J=8.0 Hz), 129.27 (d, J=2.0 Hz), 124.46, 124.39 (d, J=3.0 Hz), 116.91 (d, J=22.0 Hz), 11.15. HR-MS (ESI-TOF) calcd for C10H9ONF [M+H]+ 178.0668, found 178.0657.
2-(4-甲基苯基)-5-甲基噁唑(4j)[32]: 黄色油状液体, 产率52%. 1H NMR (400 MHz, CDCl3) δ: 7.89 (d, J=8.0 Hz, 2H), 7.25 (d, J=8.0 Hz, 2H), 6.81 (s, 1H), 2.38 (s, 6H); 13C NMR (100 MHz, CDCl3) δ: 161.07, 148.64, 140.21, 129.55, 126.04, 125.24, 124.11, 21.59, 11.15. HR- MS (ESI-TOF) calcd for C11H12ON [M+H]+ 174.0919, found 174.0929.
2-(3-甲基苯基)-5-甲基噁唑(4k): 黄色油状液体, 产率59%. 1H NMR (400 MHz, CDCl3) δ: 7.84 (s, 1H), 7.79 (d, J=8.0 Hz, 1H), 7.34~7.3 (m, 1H), 7.22 (d, J=8.0 Hz, 1H), 6.82 (s, 1H), 2.40 (s, 3H), 2.39 (s, 3H); 13C NMR (100 MHz, CDCl3) δ: 161.02, 148.87, 138.56, 130.80, 128.74, 127.80, 126.68, 124.24, 123.21, 21.45, 11.14. HR- MS (ESI-TOF) calcd for C11H12ON [M+H]+ 174.0919, found 174.0922.
2-(2-甲基苯基)-5-甲基噁唑(4l)[31]: 黄色油状液体, 产率58%. 1H NMR (400 MHz, CDCl3) δ: 7.94 (d, J=8.0 Hz, 1H), 7.31~7.27 (m, 3H), 6.88 (s, 1H), 2.68 (s, 3H), 2.40 (s, 3H); 13C NMR (100 MHz, CDCl3) δ: 161.18, 148.49, 137.24, 131.67, 129.64, 128.65, 126.96, 126.02, 124.09, 22.03, 11.13. HR-MS (ESI-TOF) calcd for C11H12- ON [M+H]+ 174.0919, found 174.0922.
2-苯基-5-甲基噁唑(4m)[30]: 黄色油状液体, 产率54%. 1H NMR (400 MHz, CDCl3) δ: 8.02~7.99 (m, 2H), 7.47~7.41 (m, 3H), 6.84 (d, J=1.6 Hz, 1H), 2.40 (d, J=1.2 Hz, 3H); 13C NMR (100 MHz, CDCl3) δ: 160.85, 149.03, 130.02, 128.85, 127.90, 126.08, 124.29, 11.19. HR-MS (ESI-TOF) calcd for C10H10ON [M+H]+ 160.0762, found 160.0748.
2-(4-叔丁基苯基)-5-甲基噁唑(4n)[33]: 无色油状液体, 产率55%. 1H NMR (400 MHz, CDCl3) δ: 7.93 (d, J=8.0 Hz, 2H), 7.46 (d, J=8.0 Hz, 2H), 6.82 (s, 1H), 2.39 (s, 3H), 1.34 (s, 9H); 13C NMR (100 MHz, CDCl3) δ: 161.03, 153.40, 148.70, 127.09, 125.92, 125.82, 125.15, 124.10, 35.00, 31.33, 11.19. HR-MS (ESI-TOF) calcd for C14H18- ON [M+H]+ 216.1388, found 216.1369.
2-(4-氰基苯基)-5-甲基噁唑(4o)[29]: 黄色固体, 产率55%. m.p. 85~87 ℃; 1H NMR (400 MHz, CDCl3) δ: 8.10 (d, J=8.0 Hz, 2H), 7.73 (d, J=8.0 Hz, 2H), 6.92 (s, 1H), 2.43 (s, 3H); 13C NMR (100 MHz, CDCl3) δ: 158.99, 150.50, 132.73, 131.60, 126.43, 125.25, 118.60, 113.24, 11.25. HR-MS (ESI-TOF) calcd for C11H9ON2 [M+H]+ 185.0715, found 185.0741.
5-甲基-2-(3-吡啶基)噁唑(4p)[33]: 无色油状液体, 产率91%. 1H NMR (400 MHz, DMSO-d6) δ: 9.11 (s, 1H), 8.68 (d, J=8.0 Hz, 1H), 8.27 (d, J=8.0 Hz, 1H), 7.57~7.54 (m, 1H), 7.08 (s, 1H), 2.41 (s, 3H); 13C NMR (100 MHz, DMSO-d6) δ: 157.50, 150.79, 150.04, 146.41, 132.87, 124.61, 124.15, 123.31, 10.67. HR-MS (ESI-TOF) calcd for C9H9ON2 [M+H]+ 161.0715, found 161.0716.
2-吡啶-5-甲基噁唑(4q): 黄色固体, 产率71%. m.p. 85~86 ℃; 1H NMR (400 MHz, CDCl3) δ: 8.71 (s, 1H), 8.11 (d, J=8.0 Hz, 1H), 7.83~7.79 (m, 1H), 7.34 (s, 1H), 6.93 (s, 1H), 2.45 (s, 3H); 13C NMR (100 MHz, CDCl3) δ: 159.71, 150.63, 149.99, 146.48, 137.08, 124.86, 124.41, 121.71, 11.32. HR-MS (ESI-TOF) calcd for C9H9ON2 [M+H]+ 161.0715, found 161.0716.
2-呋喃-5-甲基噁唑(4r)[34]: 白色固体, 产率59%. m.p. 42~43 ℃; 1H NMR (400 MHz, CDCl3) δ: 7.53 (d, J=1.2 Hz, 1H), 6.95 (d, J=3.4 Hz, 1H), 6.82 (d, J=1.0 Hz, 1H), 6.52~6.51 (m, 1H), 2.38 (d, J=1.0 Hz, 3H); 13C NMR (100 MHz, CDCl3) δ: 153.74, 148.61, 144.05, 143.40, 124.14, 111.84, 110.54, 11.04. HR-MS (ESI-TOF) calcd for C8H8O2N [M+H]+ 150.0555, found 150.0532.
5-甲基-2-(苯乙烯基)噁唑(4s)[22]: 黄色固体, 产率56%. m.p. 53~54 ℃; 1H NMR (400 MHz, CDCl3) δ: 7.52 (d, J=8.0 Hz, 2H), 7.44~7.32 (m, 4H), 6.90 (d, J=16.0 Hz, 1H), 6.80 (s, 1H), 2.37 (s, 3H); 13C NMR (100 MHz, CDCl3) δ: 160.77, 148.76, 135.90, 134.98, 129.07, 128.99, 127.19, 124.50, 114.35, 11.17. HR-MS (ESI-TOF) calcd for C12H12ON [M+H]+ 186.0919, found 186.0869.
N-炔丙基-苯甲酰胺(3)[35]: 白色固体, m.p. 106~107 ℃; 1H NMR (400 MHz, CDCl3) δ: 7.79~7.77 (m, 2H), 7.53~7.5 (m, 1H), 7.45~7.42 (m, 2H), 6.33 (s, 1H), 4.26 (dd, J=5.1, 2.5 Hz, 2H), 2.28 (t, J=2.5 Hz, 1H); 13C NMR (100 MHz, CDCl3) δ: 167.24, 133.91, 131.95, 128.78, 127.16, 79.61, 72.04, 29.93.
辅助材料(Supporting Information) 化合物4a~4s的1H NMR和13C NMR谱图. 这些材料可以免费从本刊网站(http://sioc-journal.cn/)上下载.
(Lu, Y.)