综述与进展

磺酰基衍生物介导的自由基型芳基迁移反应进展

  • 许俊华 ,
  • 张珂瑗 ,
  • 贺重隆 ,
  • 段新华 ,
  • 刘乐 , *
展开
  • 西安交通大学化学学院 西安 710049

收稿日期: 2026-01-13

  修回日期: 2026-03-15

  网络出版日期: 2026-03-27

基金资助

陕西省自然科学基础研究计划(2025JC-YBMS-114)

西安交通大学(7121192002)

Recent Progress in Sulfonyl Derivative Mediated Radical Aryl Migration

  • Junhua Xu ,
  • Keyuan Zhang ,
  • Chonglong He ,
  • Xin-Hua Duan ,
  • Le Liu , *
Expand
  • School of Chemistry, Xi'an Jiaotong University, Xi'an 710049

Received date: 2026-01-13

  Revised date: 2026-03-15

  Online published: 2026-03-27

Supported by

Shaanxi Provincial Natural Science Basic Research Plan(2025JC-YBMS-114)

Xi'an Jiaotong University(7121192002)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

磺酰基衍生物介导的自由基型芳基迁移反应, 是实现官能团迁移、分子骨架重排以及取代芳香类化合物高效构建的关键策略, 在复杂分子精准合成领域具有重要应用价值. 依据磺酰基衍生物的结构类型, 系统总结了近年来由磺酰胺类、芳基砜衍生物、磺酸酯类及其他磺酰基衍生物介导的芳(杂)基迁移反应的最新研究进展, 重点评述了各类反应的设计思路与机理研究, 并对该领域的未来发展方向进行了展望.

本文引用格式

许俊华 , 张珂瑗 , 贺重隆 , 段新华 , 刘乐 . 磺酰基衍生物介导的自由基型芳基迁移反应进展[J]. 有机化学, 2026 , 46(4) : 1255 -1283 . DOI: 10.6023/cjoc202601018

Abstract

Sulfonyl derivative-mediated radical-type aryl migration reactions represent a pivotal strategy for achieving functional group migration, molecular skeleton rearrangement, and the efficient construction of substituted aromatic compounds, and they hold significant application value in the field of precision synthesis of complex molecules. Classified by the structural types of sulfonyl derivatives, this review systematically summarizes the latest research progress in aryl (hetero)aryl migration reactions mediated by sulfonamides, aryl sulfone derivatives, sulfonic acid esters, and other sulfonyl compounds in recent years. It focuses particularly on discussing the design concepts and mechanistic investigations of various reactions, and also provides an outlook on the future development directions of this field.

芳香(杂)环是药物分子、天然产物、农用化学品、高分子材料及电子材料等众多功能分子的核心骨架, 其独特的物理、化学与生物特性使其在现代社会的多个关键领域中不可或缺[1-5]. 因此, 高效构建结构多样的芳基化合物, 尤其是精准制备特定位点的复杂芳基骨架, 一直是有机合成领域的核心目标之一.
芳香烃衍生物的骨架重排反应是构建复杂芳香烃的重要方法之一. 经典的离子型Smiles重排是在碱性条件下通过分子内亲核芳香取代(SNAr)进行的重排反应: 碱使亲核位点去质子形成阴离子, 进攻芳环的ipso位并形成Meisenheimer中间体, 进而实现芳环迁移与连接原子的互换; 该反应通常局限于带有强吸电子基活化的缺电子芳香烃, 富电子芳烃难以稳定关键中间体, 反应难以发生. 随着研究的不断深入, 自由基型Smiles-Truce重排逐步突破了传统反应的电子效应限制, 受到化学研究者的广泛关注. 自由基型Smiles-Truce重排介导的芳基迁移反应作为自由基反应与重排反应的交叉策略, 为芳香化合物的精准合成提供了独特路径. 该类反应具体指芳基从碳原子或杂原子出发, 通过单电子转移(Single Electron Transfer, SET)或者氢原子转移(Hydrogen Atom Transfer, HAT)产生碳原子或者杂原子自由基. 随后, 自由基进攻芳环, 形成3~6元螺环中间体或过渡态, 从而实现位点选择性迁移的过程(Scheme 1)[6]. 其核心优势显著: 一方面, 螺环中间体介导的迁移过程具有高度区域选择性, 可精准控制芳基迁移位点, 突破传统方法的区域选择性局限; 另一方面, 反应条件温和、官能团兼容性优异, 且能与其他自由基反应灵活联用, 高效构建复杂多环或芳环衍生物.
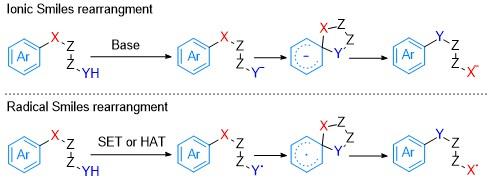
图式1 离子型与自由基型芳基迁移反应比较

Scheme 1 Comparison of ion-type and free radical-type aryl migration reaction

在已有的可介导自由基型芳基迁移的核心骨架中, 磺酰基衍生物因独特的d-π反馈键及S中心低能量LUMO轨道, 兼具良好稳定性与可控反应活性, 成为有机合成与催化领域的核心官能团, 被广泛应用于自由基型的芳基迁移反应. 尽管近几十年来已有不少关于官能团迁移反应的综述报道[7], 但聚焦磺酰基衍生物骨架, 且关联自由基芳基迁移反应的系统性综述尚未见报道. 鉴于此, 本文重点综述2020年以来, 基于磺酰基衍生物的自由基型芳基迁移反应的最新研究进展, 根据相关磺酰基衍生物的骨架分类汇总, 旨在系统梳理该领域的底物骨架创新、反应机理创新以及合成应用突破, 为相关领域研究人员提供全面参考. 本文涉及的磺酰基衍生物主要包括磺酰胺、α-溴代磺酰基试剂、磺酸酯、芳基磺 酰乙酸酯以及远端烯基砜等, 这类化合物的合成多以廉价易得的磺酰氯与苯硫酚为起始原料, 合成路线多样、制备便捷, 为其在自由基芳基迁移反应中的合成应用奠定了坚实的物质基础(Scheme 2).
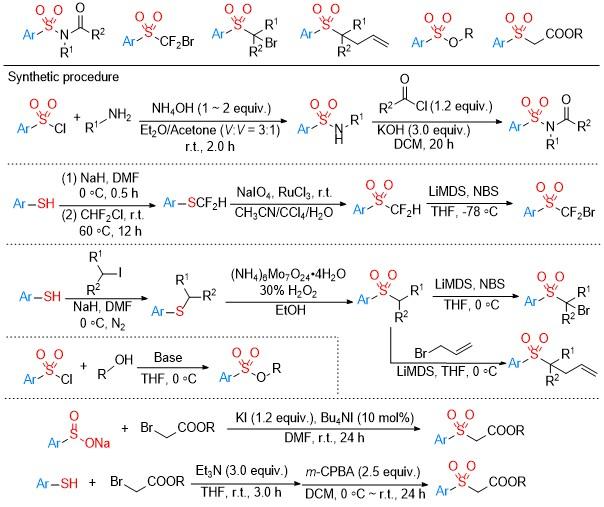
图式2 几种磺酰基衍生物的合成路径

Scheme 2 Synthetic pathways of several sulfonamide derivatives

1 基于磺酰胺类骨架的芳基迁移反应

1.1 N-磺酰基丙烯酰胺

磺酰基取代的α-甲基丙烯酰胺作为一种经典活化烯烃, 可以与多种自由基前体反应, 进而引发后续转化. Nevado课题组[8-11]早期报道了一系列过渡金属催化下的经典自由基Smiles重排反应, 将该类骨架介导的芳基迁移转化研究推向新的高度. 近年来, 该骨架常被用作光氧化还原催化体系中的模型反应底物, 实现了一系列烯烃的多样化双官能团化. 从反应机理来看, 反应起始于自由基前体通过单电子转移(SET)或者其他机制, 生成自由基中间体2-1; 随后, 该自由基加成至烯烃双键, 形成新生成的自由基1-A, 后者进一步进攻芳基生成自由基1-B; 接着, C—S键均裂释放SO2, 得到氮中心自由基1-C; 最终, 通过氢原子转移或者还原质子化得到相应的酰胺产物3 (Scheme 3).
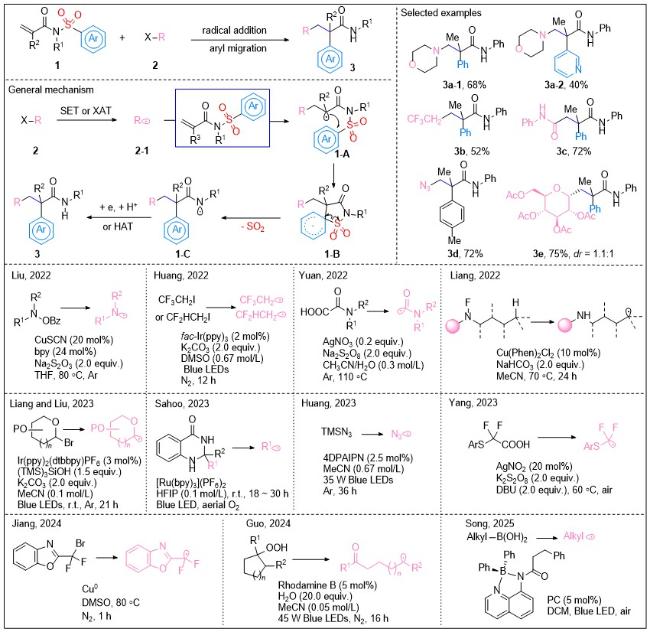
图式3 基于N-磺酰基α-甲基丙烯酰胺骨架的芳基迁移反应

Scheme 3 Aryl migration reactions based on N-sulfonyl α-methylacrylamide backbone

2022年, 刘雪原课题组[12]以苯甲酸羟胺酯作为氨基自由基前体, 在铜催化条件下高效实现了活化烯烃的氨基芳基化反应. 该转化为氧化还原中性, 具有优异的选择性、良好的官能团兼容性及广泛的底物适用范围. 同一年, 黄焰根课题组[13]以氟烷基碘代物为自由基前体, 通过光催化条件下的单电子还原产生氟烷基自由基, 进而经过自由基加成、芳基迁移过程, 得到含氟烷基取代α-季碳中心结构的酰胺类化合物, 反应条件温和, 官能团兼容性良好. 随后, 袁明等[14]利用Ag/ $\mathrm{S}_{2} \mathrm{O}_{8}^{2-}$氧化体系, 以草酸单酰胺类化合物作为氨基甲酰基自由基前体, 通过一锅法实现了氨基甲酰化/芳基迁移/脱硫级联反应, 制备了多种含α-季碳中心的丁二酰二胺类化合物. 梁永民团队[15]利用铜催化还原N—F键,产生高活性的氮中心自由基, 进而通过分子内HAT过程, 产生亲核烷基自由基, 引发后续转化. 2023年, 黄华文等[16]在光催化条件下, 以叠氮三甲基硅烷(TMSN3)为叠氮自由基前体, 在光催化条件下合成了α-芳基-β-叠氮酰胺. 同一年, 梁永民和刘雪原团队[17]以三(三甲基硅基)硅醇[(TMS)3SiOH]为攫卤(Halogen Atom Transfer, XAT)试剂, 引发糖基溴化物与活化烯烃的芳基糖苷化反应. 反应条件温和, 官能团兼容性好, 表现出优异的区域选择性. 此后, 通过氧化二氢喹唑啉酮[18]、氟代烷基羧酸[19]、烷基硼酸[20]、汉斯酯衍生物[21]、芳基碘[22]以及苯胺[23]或者还原氟烷基溴代物[24], 进而产生相关自由基的方法被相继开发报道, 拓展了相关自由基加成芳基迁移反应的适用范围和产物多样性. 2024年, 郭丽娜课题组[25]通过光催化条件下过氧化物中O—O键的断裂生成的氧自由基, 诱导非张力环开环裂解, 产生烷基自由基, 进而对甲基丙烯酰胺类骨架进行自由基加成和后续的芳基迁移, 实现了Smiles重排介导的双官能团化反应. 该方法条件温和, 可以实现一系列非张力碳环的开环裂解, 底物普适性广, 并且可用于大环内酯类衍生物的构建[26].
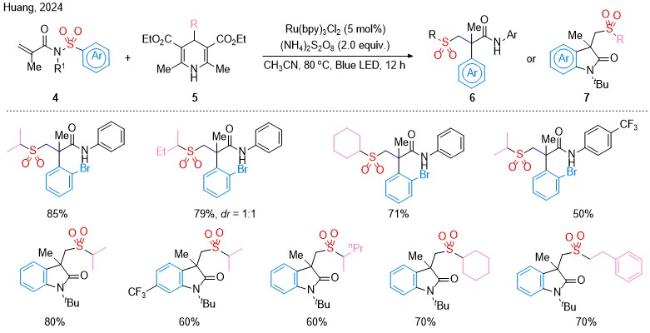
2024年, 黄鹏飞课题组[27]以汉斯酯作为烷基自由基前体, 报道了一例丙烯酰胺的砜基芳化反应. 与前述反应体系相比, 该策略的独特之处在于: 汉斯酯产生的烷基自由基可捕获反应体系中脱除的SO2, 原位生成烷基砜自由基; 该自由基进而对丙烯酰胺发生加成, 最终高效实现丙烯酰胺的砜基芳化转化. 研究表明, 丙烯酰胺氮原子上的取代基对反应结果具有决定性调控作用: 当氮原子连有芳基取代时, 在标准反应条件下可顺利实现烯烃的砜基芳化转化, 得到产物6; 而当氮原子为烷基取代时, 则会经历自由基加成、1,4-芳基迁移、脱砜及分子内环化的串联过程, 生成产物7 (Scheme 4).
图式4 N-磺酰基α-甲基丙烯酰胺的砜芳基化反应

Scheme 4 Sulfonylarylation of N-sulfonyl α-methacrylamide

在上述一系列自由基型双官能团化转化研究的基础上, 2021年, Nevado团队[28]创新性地采用手性亚砜片段替代磺酰基结构, 借助亚砜的手性特征作为无痕手性助剂, 设计并发展了自由基介导的不对称Smiles重排策略, 成功实现了含α-全碳季碳中心酰胺类化合物的不对称高效构建. 该反应以可见光催化的光氧化还原体系为驱动力, 经自由基加成引发芳基1,4-迁移, 最终高选择性地生成目标产物. 反应的核心在于选用手性N-芳基亚磺酰基丙烯酰胺作为反应底物, 其中亚磺酰胺基团兼具双重功能: 一方面可高效引发芳基迁移进程, 另一方面作为无痕手性辅助基团, 精准控制产物的绝对构型. 该合成方法展现出广泛的底物适用范围, 能够兼容多种芳基、烷基及杂环取代基, 且反应条件温和(室温可见光照射), 产物对映选择性优异, 为手性季碳中心的高效构建提供了新路径(Scheme 5).
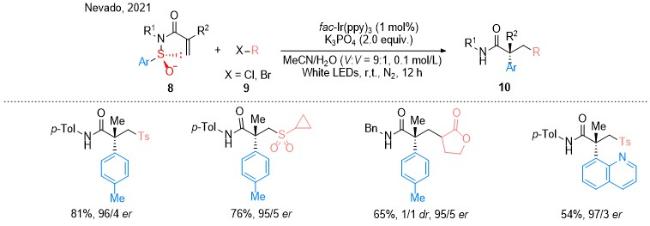
图式5 手性亚砜介导的不对称芳基迁移反应

Scheme 5 Chiral sulfoxide mediated asymmetric aryl migration reaction

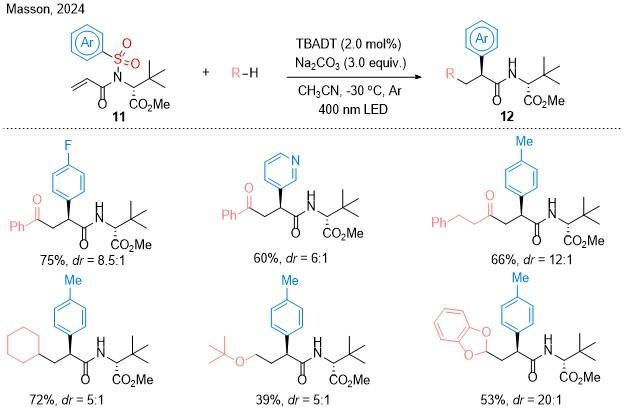
2024年, Masson等[29]以更加廉价易得的D-叔亮氨酸作为手性助剂, 以四丁基十钨酸盐(TBADT)作为氢原子转移光催化剂, 结合醛类或其他含C—H键的自由基前体, 开发了一种高效的光催化α-取代丙烯酰胺的不对称酰基/烷基自由基Smiles重排反应. 重排产物展现出中等至优异的非对映选择性, 且手性辅助基可轻松脱除. 值得注意的是, 该方法用于α-甲基丙烯酰胺类底物时, 非对映选择性显著降低(Scheme 6).
图式6 D-叔亮氨酸作为手性助剂介导的选择性芳基迁移

Scheme 6 D-Tertiary leucine as a chiral auxiliary for selective aryl migration

除丙烯酰胺外, N-磺酰基丙炔酰胺也可作为核心反应骨架, 实现自由基加成-芳基迁移串联转化. 2020年, 吴杰课题组[30]研究发现: 以激发态中性曙红Y (Eosin Y)作为氢原子转移(HAT)试剂, 通过攫取醛分子中的H生成酰基自由基; 该酰基自由基对N-磺酰基丙炔酰胺发生加成反应后, 进一步串联Smiles重排过程, 可以合成一系列具有异噻唑烷-3-酮-1,1-二氧化物结构的新型N-杂环化合物, 并展现出优异的非对映选择性. 与传统Smiles重排反应显著不同的是, 该转化未经历脱SO2步骤, 磺酰基得以完整保留在产物骨架中. 该研究不仅拓展了中性曙红Y在光催化HAT反应中的应用场景, 更为具有潜在生物活性的异噻唑烷酮类杂环化合物合成提供了高效、绿色的新策略(Scheme 7).
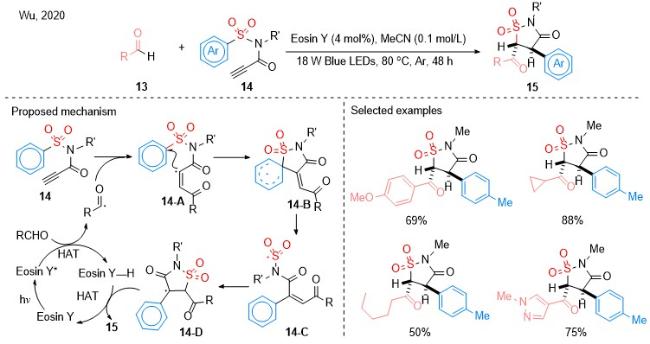
图式7 苯磺酰基丙炔酰胺的Smiles重排反应

Scheme 7 Smiles rearrangement reaction of benzenesulfonyl propionylamide

2020年, 叶龙武课题组[31]报道了一种可见光介导的、区域选择性羰基-炔酰胺偶联引发的炔酰胺Smiles重排反应, 成功实现了炔酰胺自由基参与的Smiles重排过程(Scheme 8). 该反应在温和条件下通过光氧化还原催化, 实现了分子内羰基炔酰胺偶联, 生成关键的羰基自由基中间体, 随后通过Smiles重排和脱磺酰化过程, 生成2-苄基取代吲哚类化合物17. 此外, 该方法可进一步拓展: 通过类似的羰基-酰胺偶联与自由基Smiles重排反应, 经脱氢氧化步骤可合成多功能化的3-苄基氢杂异喹啉类化合物18. 更值得注意的是, 利用外源自由基源进行分子间光氧化还原催化, 同样可实现酰胺类化合物的Smiles重排反应. 控制实验结果证实, 该系列反应通过关键的羰基自由基和α-亚氨基碳自由基中间体逐步推进.
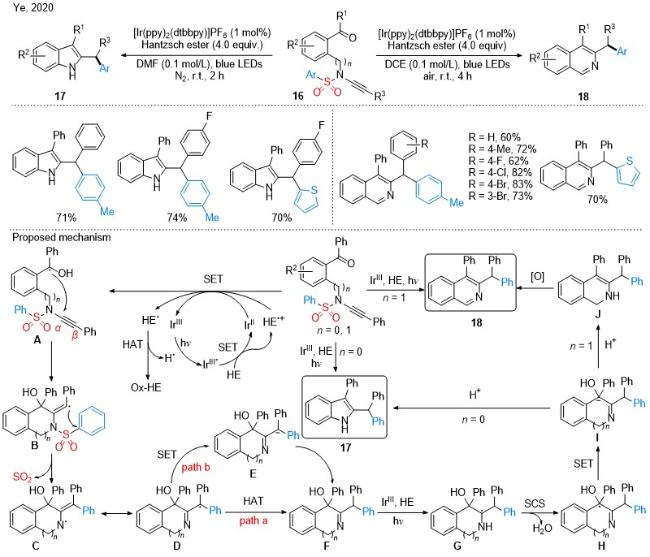
图式8 羰基炔酰胺偶联引发的Smiles重排反应

Scheme 8 Smiles rearrangement initiated by carbonylalkynamide coupling

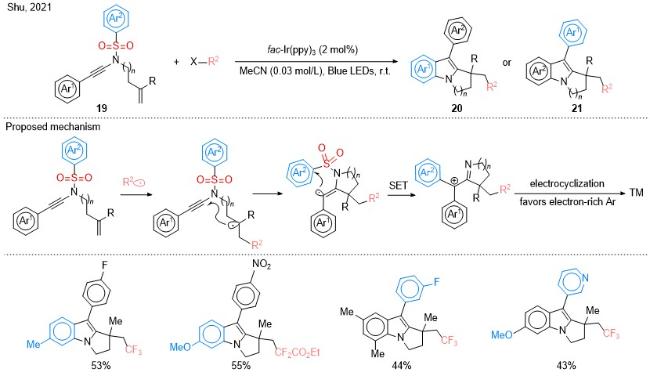
2021年, 舒伟课题组[32]选取远端烯基取代N-磺酰基炔胺为原料, 开发了一类自由基介导的环化级联反应. 该反应通过分子间自由基加成、分子内环化、芳基迁移、脱SO2及位点选择性C(sp2)—N环化的多步串联过程, 为[1,2]-并环吲哚类化合物提供了高效快速的合成路径. 研究表明, C(sp2)—N键形成步骤中的环化位点选择性, 取决于氮杂-Nazarov型环化过程中相关芳环的电子云密度; 具体而言, 电环化过程更倾向于向富电子芳环位点发生环化(Scheme 9).
图式9 远端烯基取代N-磺酰基炔胺的自由基串联环化反应

Scheme 9 Radical tandem cyclization reaction of distal alkene substituted N-sulfonylalkylamine

1.2 磺酰胺类骨架分子内反应

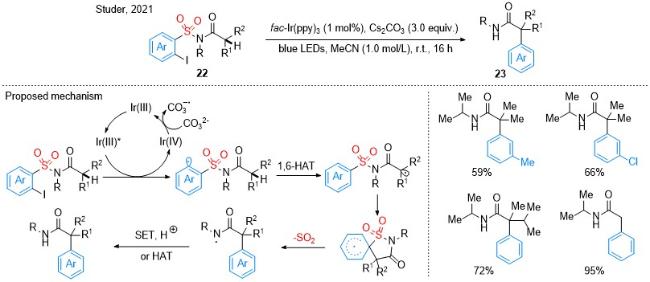
2021年, Studer课题组[33]以邻碘苯磺酰胺为原料, 通过催化还原条件下单电子还原芳基碘代物产生芳基自由基, 进而引发分子内1,6-HAT产生烷基自由基, 级联分子内芳基迁移过程, 能够高效构建α-季碳中心, 为复杂芳基取代酰胺类衍生物分子的合成提供了新的思路(Scheme 10). 甲基、亚甲基以及次甲基上的氢在该反应条件下, 都可以顺利发生HAT, 引发相应的芳基迁移, 最后经过单电子还原质子化或者氮中心自由基介导的HAT过程得到最终产物. 值得一提的是, 该类底物在254 nm紫外照射下, 可以实现无光敏剂引发的芳基迁移(Scheme 10).
图式10 C—X键活化实现的分子内芳基迁移

Scheme 10 Intramolecular aryl migration achieved by C—X bond activation

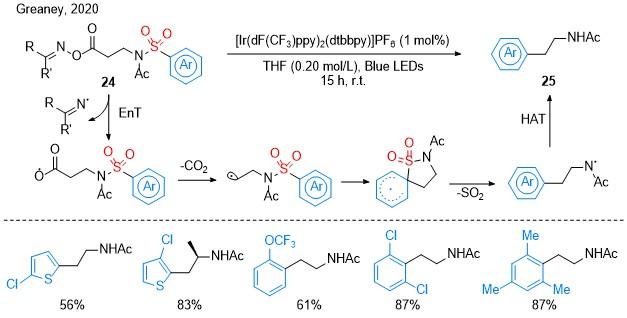
2020年, Greaney课题组[34]利用官能团迁移骨架重组策略, 以β-氨基酸活性酯为原料, 通过能量转移实现了脱羧、脱磺酰基Smiles重排反应, 用于高效合成芳基乙胺类化合物. 进一步研究还发现, 该反应体系在紫外照射条件下, 无催化剂即可顺利进行, 进一步拓展了其应用范围(Scheme 11).
图式11 能量转移介导的磺酰胺类化合物的Smiles重排反应

Scheme 11 Energy transfer-mediated Smiles rearrangement of sulfonamides

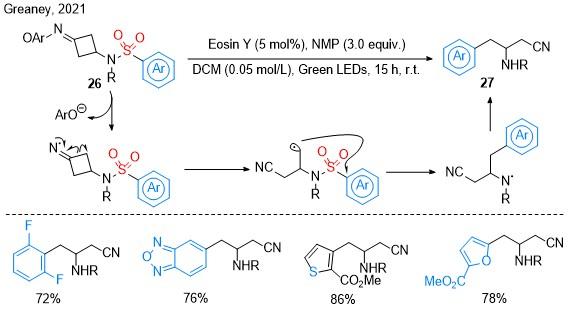
2021年, 该团队[35]成功拓展了相关磺酰胺类化合物的适用范围, 以3-磺酰氨基环丁酮肟酯类化合物为原料, 将张力环的扩环转化与Smiles重排巧妙结合, 通过光催化条件下N—O键断裂, 生成的亚胺自由基经β-裂解产生碳中心自由基, 进而引发芳基迁移过程, 实现整个骨架的高效重组. 该方法为高价值1,3-二胺类化合物及非天然β-氨基酸的合成提供了高效、模块化的新策略. 该策略具有反应条件温和、迁移基团适用范围广等显著特点(Scheme 12).
图式12 3-磺酰氨基环丁酮肟酯类化合物介导的芳基迁移

Scheme 12 3-Sulfonylaminocyclobutanone oxime ester-mediated migration of aryl groups

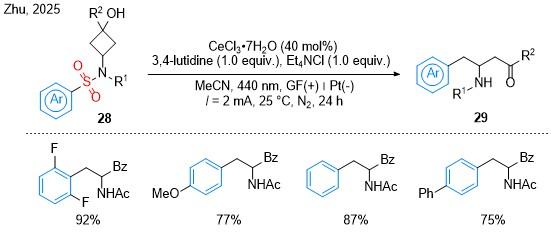
2025年, 朱宸课题组[36]成功将电催化技术与铈催化剂介导的配体到金属电荷转移(LMCT)机制相结合, 发展了环烷醇的氧化还原中性的光电化学重排反应. 该反应通过LMCT过程, 从未修饰的醇类底物中直接氧化生成烷氧基自由基; 随后, 烷氧基自由基诱发β-断裂, 并引发1,4-芳基迁移, 最终高效构筑β-芳基乙胺类化合物. 该方法无需添加外部氧化剂与贵金属试剂, 亦无需在底物中预先引入自由基导向基团; 同时具备反应条件温和、底物适用范围广泛、官能团耐受性优异及可放大性良好等特点, 为β-芳基乙胺类化合物的高效合成提供了实用新路径(Scheme 13).
图式13 环烷醇的光电化学重排反应

Scheme 13 Photoelectrochemical rearrangement of cyclic tertiary alcohol

此外, 烷基溴代的磺酰胺类骨架通过单电子还原产生烷基自由基的策略近年来也受到了广泛关注. 2016年, 张兆国课题组[37]通过可见光诱导光氧化还原催化策略, 成功实现了2-溴-N-芳基-N-(芳磺酰基)酰胺的分子内选择性芳基迁移-脱硫酰基化反应. 该方法在温和条件下高效构建一系列多取代N-2-二芳基乙酰胺类化合物. 2020年, 该团队[38]在此基础上, 进一步修饰相关底物结构, 实现了芳基炔取代的磺酰胺的分子内芳基迁移、脱磺酰化、环化级联反应, 为合成四环N-稠合吲哚提供了一种新的方法. 该方法通过对α-溴酰胺单电子还原、Smiles重排以及进一步环化, 生成目标产物(Scheme 14).
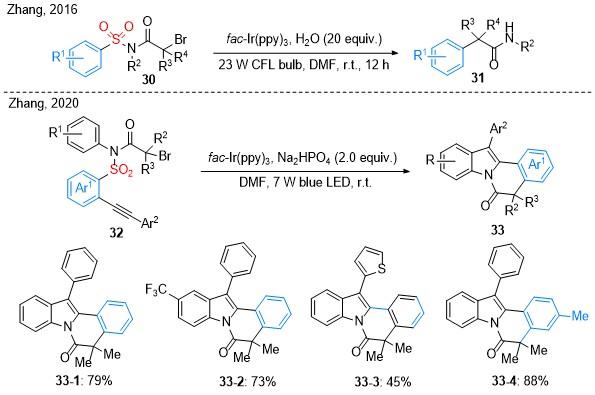
图式14 2-溴-N-芳基-N-(芳磺酰基)酰胺的分子内级联反应

Scheme 14 Intramolecular cascade reaction of 2-bromo-N-aryl-N-(aromatasulfonyl)amide

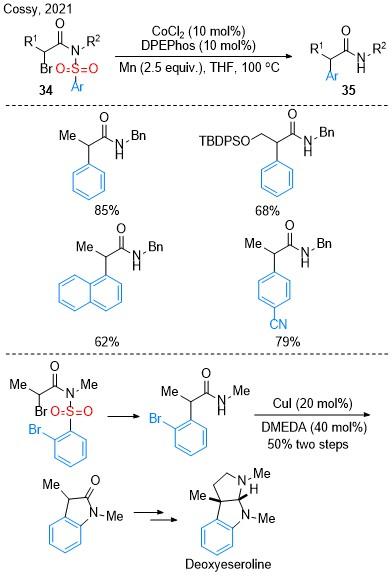
2021年, Cossy等[39]报道了Co催化的α-溴代磺酰亚胺的1,4-芳基迁移及脱砜串联反应. 该转化具有优异的化学选择性, 且官能团兼容性良好. 此外, 该团队还将此方法成功应用于天然产物Deoxyeseroline的全合成中, 充分彰显了该方法在复杂分子核心骨架构建中的潜在应用价值(Scheme 15).
图式15 2-溴-N-(芳磺酰基)酰胺的分子内级联反应

Scheme 15 Intramolecular cascade reaction of 2-bromo-N- (aromaticsulfonyl)amide

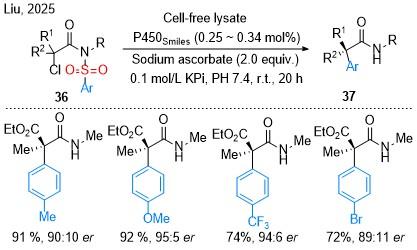
尽管上述几类Smiles重排反应已展现出潜在的合成价值, 但相关策略在不对称转化领域仍颇具挑战. 2025年, 刘鹏与杨扬团队[40]通过对P450自由基芳基迁移酶(P450Smiles’s)进行定向进化, 首次实现了酶催化的对映选择性Smiles重排反应. 多种外消旋N-芳磺酰基-α-氯代酰胺可在该P450酶的催化下, 以对映汇聚式途径高效转化, 构筑含全碳季碳手性中心的无环酰胺类产物, 且反应兼具优异的化学选择性与对映选择性, 显示出酶催化在调控高活性自由基中间体化学选择性与对映选择性方面的独特合成潜力(Scheme 16).
图式16 酶催化的不对称Smiles重排反应

Scheme 16 Enzyme-catalyzed asymmetric Smiles rearrangement reactions

2 砜基衍生物作为双功能试剂介导的芳基迁移

2.1 α-溴代磺酰基试剂

利用双功能试剂实现烯烃的加成转化是有机合成领域的研究热点之一, 该类反应具有原料来源广泛、原子利用率高等显著优势. α-溴代磺酰基试剂作为一类重要的双功能化试剂, 近年来在有机合成中得到广泛应用. 朱晨课题组基于该类试剂开展了一系列开创性系统研究, 提出经典的“对接-迁移”(docking-migration)反应策略, 成功实现多种不饱和烃的双官能团化衍生. 从反应机制来看, 该类反应通常首先通过单电子转移或卤素原子转移过程, 生成磺酰基α位碳自由基; 该碳自由基随后与烯烃发生加成反应, 形成二级碳中心自由基; 继而通过五元环中间体过渡, 发生C—S键断裂与芳基迁移, 同时释放一分子SO2; 最终, 生成的碳自由基经氢自由基或其他碳自由基淬灭, 得到目标产物(Scheme 17).
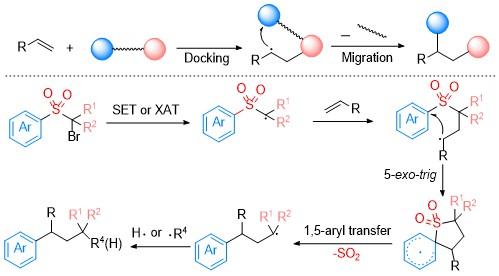
图式17 双功能试剂实现烯烃的“对接-迁移”反应策略

Scheme 17 Docking-migration reaction of olefins with bifunctional reagent

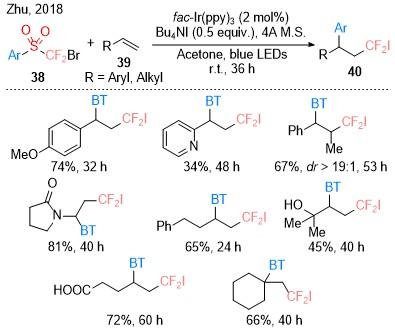
早在2018年, 朱晨课题组[41]便基于α-二氟溴代磺酰基试剂, 提出了一种新型光氧化还原催化对接-迁移策略, 用于实现烯烃的双官能团化反应. 该方法不仅适用于活化烯烃, 亦能兼容未活化烯烃, 且在温和反应条件下具有良好的官能团兼容性. 借助该策略可以同时向烯烃分子中引入杂芳基与双氟甲基, 高效制备具有重要合成价值的产物, 同时为各类含氟分子的合成提供了一种新路径(Scheme 18).
图式18 α-二氟溴代磺酰基试剂与烯烃的对接迁移反应

Scheme 18 Docking migration reaction between α-difluoro- bromated sulfonyl reagent and olefins

相较于氟烷基自由基的亲电反应活性而言, 由于自由基极性不匹配, 烷基自由基对非活化烯烃的加成难度更高. 而利用烷基溴代磺酰基化合物中砜基的吸电子作用可以实现相关片段的极性翻转, 在完成自由基加成之后, 通过芳基迁移和脱二氧化硫过程, 可以实现形式上的烷基自由基对非活化烯烃的自由基加成. 基于这一研究策略, 该课题利用α-二烷基溴代磺酰基试剂和非活化烯烃为原料, 再加入第三组分, 实现了多种非活化烯烃的自由基杂芳基烷基化反应. 2020年, 他们[42]利用磺酰基苯基硫醚对芳基迁移、脱二氧化硫之后的烷基自由基中间体进行淬灭, 用该方法制备多种杂芳基取代的烷基硫醚. 在后续的研究中, 他们[43]进一步发现, 当将上述反应条件中的磺酰基苯基硫醚替换成硫醇后, 相关烷基自由基可以迅速发生HAT, 实现烷基自由基中间体的氢化. 在2023年, 通过加入N,N,N,N-四甲基-1,3-丙二胺 (TMPDA), 以及更换溶剂, 在无催化剂的体系便能完成烷基自由基中间体的氢化[44](Scheme 19). 综合现有研究结果可知, 针对该类反应, 研究人员通过对第三组分及反应条件的双重调控, 成功实现了产物类型的多样性与反应条件的温和化、简便化. 更为重要的是, 后续完善的机理验证工作, 不仅清晰阐释了反应的内在规律, 更充分证明了底物与该级联转化体系之间具有出色的兼容性, 为该类反应的进一步推广与应用奠定了坚实的理论基础(Scheme 19).
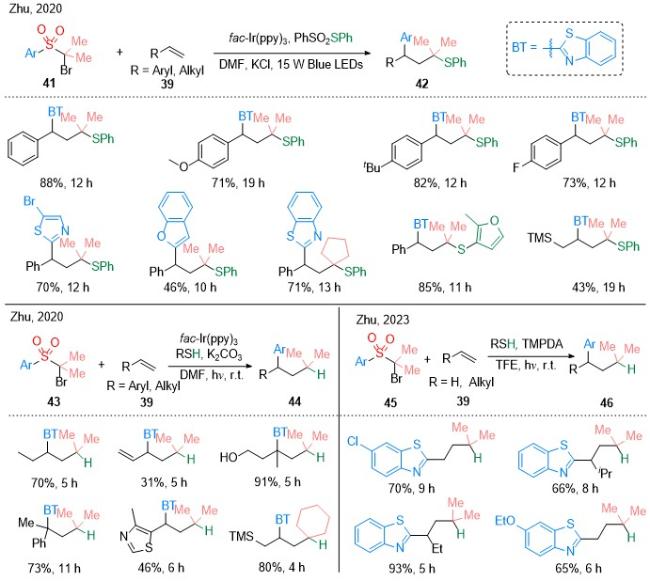
图式19 α-二烷基溴代磺酰基试剂与烯烃的对接迁移反应

Scheme 19 Docking and migration reaction of α-dialkylbromosulfonyl reagent with olefins

除了芳(杂)环外, 其他不饱和官能团在类似的对 接-迁移策略下也能顺利迁移, 实现对烯烃的高效双官能团化. 2019年, 朱晨课题组[45]报道了含炔基的砜类双官能团化试剂. 反应在铜催化条件下实现了烯烃的炔基单氟烷基化反应(Scheme 20). 值得注意的是, 重排脱去二氧化硫后得到的氟烷基自由基, 可以与溶剂发生XAT反应, 通过更换溶剂, 可以在产物中引入氯原子或溴原子. 2021年, 该课题组[46]将烯烃引入双官能团化试剂中, 实现了烯烃的烯基单氟烷基化反应, 得到了多种E-式构型的烯烃. 同年, 该课题组[47]将烯烃和联烯同时引入双官能团化试剂中, 在可见光驱动下, 通过对接-迁移策略, 将两个不饱和碳碳键安插在烯烃两端, 实现了烯烃的炔基烯基化反应.
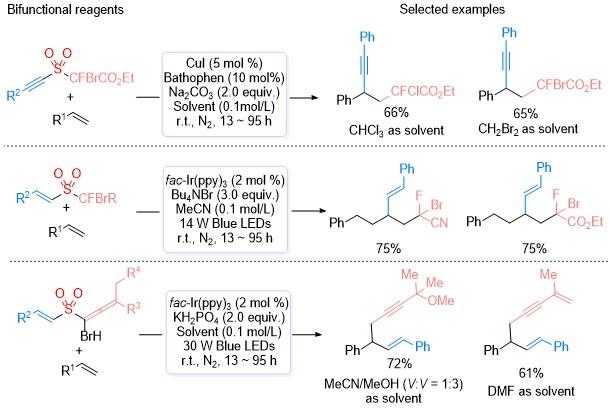
图式20 砜类双官能团化试剂参与的反应

Scheme 20 Reactions involving sulfone difunctionalization reagents

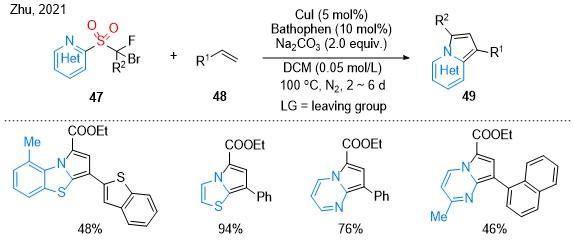
2021年, 朱晨课题组[48]将双官能团化试剂用于合成杂环化合物的反应中, 在铜催化下, 与烯烃发生对 接-迁移后, 杂芳烃的氮原子通过亲核取代进行分子内环化、芳构化得到各种N-杂稠环芳烃(Scheme 21).
图式21 双官能团化试剂介导的杂环化合物的合成

Scheme 21 Bifunctional reagents mediated synthesis of heterocyclic compounds

乙烯是储量最为丰富的有机化工原料之一, 但其自身结构的简洁性极大地限制了其在精细化学品合成中的应用, 通常仅能用于制备结构相对简单的分子. 乙烯双官能团化策略虽为构建复杂分子骨架的有效手段, 然而该类方法在实际应用中较为少见, 且几乎完全依赖过渡金属催化体系. 2023年, 朱晨课题组[49]首次报道了一种基于官能团迁移策略的无金属自由基型乙烯双官能团化新方法. 该方法以砜基双官能团试剂为反应前体, 在温和条件下高选择性、高效率地合成一系列二杂芳基化合物. 研究人员通过对自由基的电子极性及分子内官能团迁移的动力学选择性进行精准调控, 成功实现了相关级联反应过程三根化学键形成的高度可控(Scheme 22).
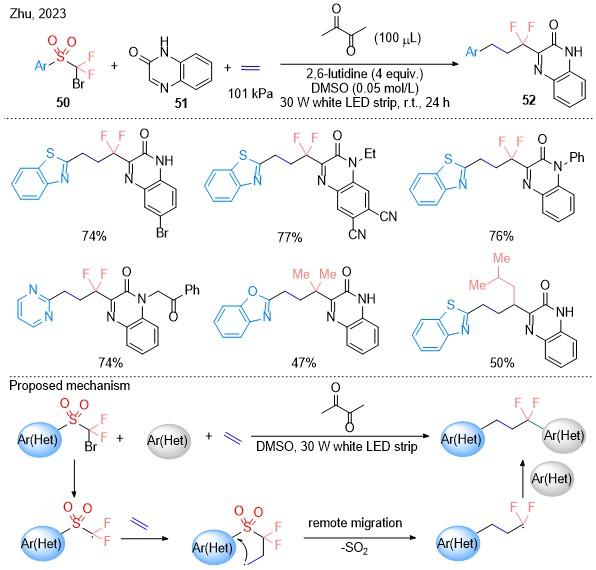
图式22 通过官能团迁移策略实现的乙烯的双官能团化反应

Scheme 22 Difunctionalization of ethene via functional group migration strategy

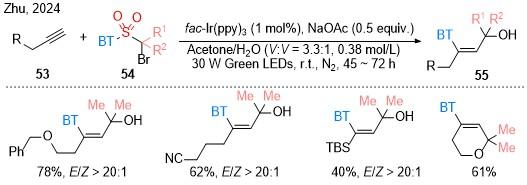
2024年, 朱晨课题组[50]报道了一种新型光氧化还原中性炔烃双功能化方法. 该方法巧妙融合官能团迁移与自由基极性交叉偶联机制, 同时借助能量转移过程实现烯烃Z/E构型的精准转换. 在该反应体系中, 羟烷基与芳基可高效同步引入炔烃骨架, 最终构筑系列功能多样化的E-烯丙醇产物. 该方法的核心优势在于优异的官能团兼容性、丰富的产物多样性以及出色的化学与立体选择性, 为未活化炔烃的自由基双功能化这一长期存在的棘手难题, 提供了兼具实用性与创新性的合成策略(Scheme 23).
图式23 α-二烷基溴代磺酰基试剂与炔烃的对接迁移反应

Scheme 23 Docking-migration reaction of α-dialkyl bromosulfonyl reagents with alkyne

对醛类化合物的α-位进行直接烷基化, 是构建结构多样化醛类衍生物的高效策略. 然而, 其中α-位叔烷基化反应的实现, 长期以来仍是有机合成领域的一大挑战. 2024年, 朱晨课题组[51]针对性地提出了一种新型自由基介导的醛α-位叔烷基化策略, 成功实现了结构复杂的脂肪族醛类化合物的高效合成. 该转化过程的反应机理明确: 首先由原位生成的烯胺中间体与α-溴砜发生相互作用, 形成稳定的电子供体-受体(Electron-Donor- Acceptor, EDA)复合物; 随后, 该复合物在反应体系中依次发生1,4-与1,3-官能团迁移反应, 最终完成目标转化. 值得注意的是, 该反应体系在无金属参与的温和光化学条件下顺利进行, 不仅能够获得结构丰富的目标产物, 更为自由基重排反应研究提供了全新的机理视角(Scheme 24).
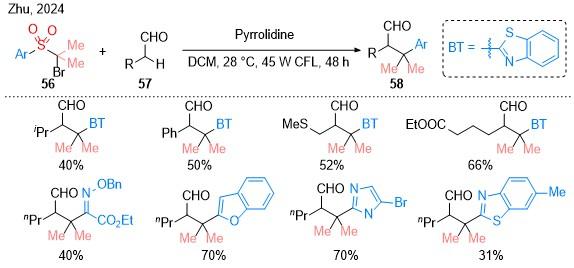
图式24 α-二烷基溴代磺酰基试剂与醛的对接迁移反应

Scheme 24 Docking migration reaction between α-dialkyl bromosulfonyl reagent and aldehyde

2.2 磺酰胺或者亚磺酰胺作为双官能团化试剂

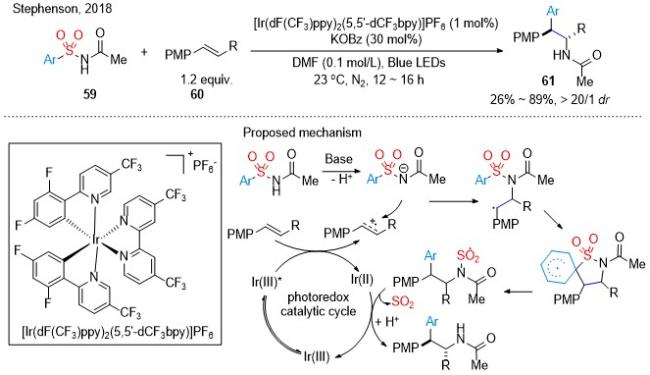
2018年, Stephenson课题组[52]报道了一种基于光敏剂介导的烯烃双官能团化策略. 该策略通过光敏剂对富电子烯烃进行单电子氧化, 生成自由基正离子中间体; 随后, 芳基磺酰胺作为亲核试剂对该中间体发起进攻, 进而形成苄位自由基触发的Smiles重排反应, 最终得到烯烃双官能团化产物. 然而, 该方法受限于氧化电位的瓶颈, 仅适用于富电子烯烃底物, 且端位烯烃的反应活性显著偏低, 在一定程度上限制了其适用范围(Scheme 25).
图式25 富电子烯烃参与的双官能团化反应

Scheme 25 Electron-rich olefins participate in bifunctional reactions

2022年, 该团队[53]在前期相关研究工作的基础上, 通过进一步优化双官能团化试剂的结构, 成功实现了磺酰胺与活化烯烃的分子间氨基芳化级联反应. 针对该反应的核心机制(包括关键的芳基迁移过程), 研究团队开展了系统且详尽的研究, 涵盖合成验证、光谱表征、动力学分析及理论计算等多个维度. 研究数据表明, 1,4-芳基迁移是该反应的限速步骤, 其可能通过两种途径实现: 其一为涉及自由基Meisenheimer类中间体的逐步反应过程; 其二为依赖芳烃电子性质与烯烃空间位阻协同作用的反应路径. 该系列探究不仅显著拓宽了此转化反应的底物适用范围(尤其拓展了可迁移芳基的种类), 更进一步验证了自由基芳基迁移策略的合成应用潜力(Scheme 26).
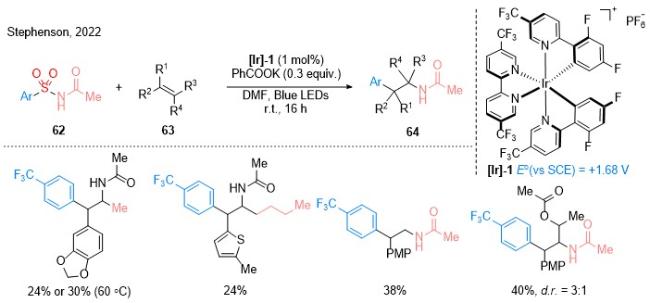
图式26 磺酰胺介导的活化烯烃的分子间氨基芳基化反应

Scheme 26 Intermolecular aminoarylation of activated olefins with sulfonamide

同年, 该团队[54]设计并合成了远端烯基取代的磺酰胺类化合物65, 在相同的光催化反应条件下, 实现了未活化烯烃的分子内烯烃氨基环化级联反应. 该方法适用于多种未活化烯烃, 提出了光催化剂氧化启动机制. 在光激发时, Ir(III)*氧化去质子化的N-酰基磺胺(65-1), 生成N中心自由基(65-2). 随后, 通过5-外三角环化形成C—N键, 生成烷基自由基(65-3), 该自由基再与芳环发生反应, 形成去芳香化螺旋环中间体(65-4). 随后经脱硫反应, 再经铱(II)还原实现光催化剂再生, 并生成酰胺基阴离子(65-6). 该阴离子随后不可逆地攫取苯甲酸或反应物65的质子, 生成最终产物66 (Scheme 27).
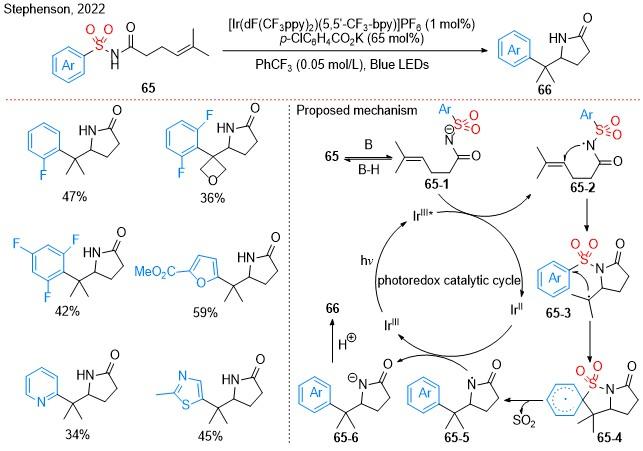
图式27 未活化烯烃基于磺酰胺的分子内双官能团化反应

Scheme 27 Intramolecular difunctionalization of unactivated alkene based sulfonamide

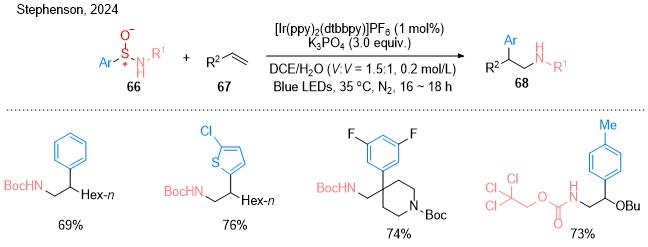
这一策略被推广至芳基亚磺酰胺作为双官能团化试剂介导的反应体系中. 2024年, Stephenson课题组[55]报道了相关研究成果: 以芳基亚磺酰胺作为双官能团化试剂, 通过Truce-Smiles重排反应实现C—C键的高效构筑. 该反应以可见光为驱动源, 底物首先被氧化生成氮自由基, 随后氮自由基进攻烯烃, 生成的新自由基物种进一步引发Smiles重排过程, 最终成功制备出一系列非活化烯烃的芳基氨基化产物(Scheme 28).
图式28 亚磺酰胺作为双官能化试剂介导的烯烃双官能团化

Scheme 28 Difunctionalization of alkenes with sulfinamide as bifunctional reagent

芳基亚磺酰胺作为双官能团化试剂, 展现出优异的官能团兼容性. 但Smiles重排反应在立体选择性(手性)控制方面长期面临较大挑战, 而在生物活性分子及医药中间体的合成过程中, 手性控制往往是关键要求. 为此, 手性芳基亚磺酰胺作为新型双官能团化试剂, 在自由基介导的不对称Smiles重排反应中展现出显著的应用价值, 能够在芳基的分子内及分子间迁移过程中, 实现优异的立体控制. 2024年, Nevado等[56]以手性芳基亚磺酰胺为双官能团化试剂, 通过Truce-Smiles重排反应实现了烯烃的高选择性氨基芳基化反应. 该反应体系在多种活化及非活化烯烃底物中, 均表现出优异的区域选择性与立体选择性, 且可借助手性磺酰胺的手性转移作用, 高效制备具有高对映选择性的目标产物(Scheme 29).
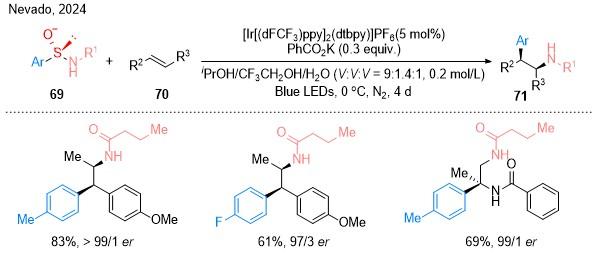
图式29 手性芳基亚磺酰胺参与的烯烃氨基芳基化反应

Scheme 29 Chiral arylsulfonyl amides mediated aminylaromatication of olefins

同年, Nevado课题组[57]报道了C(sp3)—H键在光氧化还原条件下的不对称远程芳基化反应. 该反应的特点是将自由基加成到双键上, 然后有选择性进行1,n-氢原子转移, 以及通过手性亚磺酰基Smiles重排进行芳基迁移过程的立体控制. 该反应条件温和, 提供了一种手性α-芳基酰胺的高效制备方法, 产物的对映选择性最高可达99∶1. 机理研究表明, 芳基迁移是决定反应速度的步骤(Scheme 30).
图式30 基于手性亚磺酰胺的分子内不对称远程芳基化反应

Scheme 30 Intramolecular asymmetric remote arylation reactions based on chiral sulfenamides

3 磺酸酯类作为双功能试剂介导的芳基迁移反应

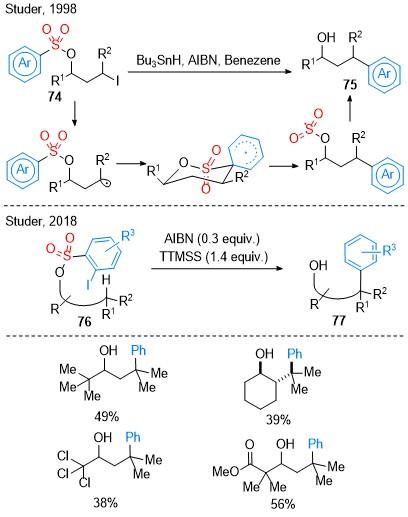
除磺酰胺外, 磺酸酯类化合物亦可作为实现芳基迁移的有效反应骨架. 早在1998年, Studer团队[58]便报道了利用β-烷基碘代芳基磺酸酯, 在经典的三丁基锡氢(Bu3SnH)/偶氮二异丁腈(AIBN)自由基引发体系下, 通过锡中心自由基攫取碘原子, 从而产生烷基自由基. 该烷基自由基随后经六元环状过渡态, 引发分子内芳基迁移, 并伴随二氧化硫(SO2)的脱除, 最终得到β-芳基醇类化合物. 值得注意的是, 该早期工作依赖于底物中预先引入的烷基碘片段来启动该自由基反应(Scheme 31).
图式31 XAT策略引发的磺酸酯骨架的芳基迁移

Scheme 31 XAT strategy-induced aryl migration on sulfonate backbones

尽管如此, 未活化C(sp³)—H键的位点选择性官能化依然是有机合成领域的一大挑战. 时隔二十年后, 该团队[59]进一步发展了这一策略, 发现邻碘(杂)芳基磺酰氯可作为一类易于制备的自由基转移芳基化试剂, 成功应用于多种二级醇的远程C(sp³)—H键(杂)芳基化反应(Scheme 30). 该方法通过两步序列实现: 首先, 醇羟基与邻碘(杂)芳基磺酰氯发生离子型磺酰化反应; 随后, 生成的磺酸酯经历一个复杂的自由基级联过程. 在三 (三甲基硅基)硅烷(TTMSS)和偶氮二异丁腈(AIBN)的经典引发体系下, 邻碘(杂)芳基磺酸酯中的碘原子被攫取, 生成关键的芳基自由基中间体. 该芳基自由基随即发生高度区域选择性的1,7-氢原子转移(1,7-HAT), 生成远程的碳中心自由基. 紧接着, 该碳自由基通过分子内非对映选择性的(杂)芳基从硫到碳的迁移反应, 构建新的 C—C键. 最后, 经还原消除及SO2裂解, 得到目标γ-(杂)芳基化醇产物.
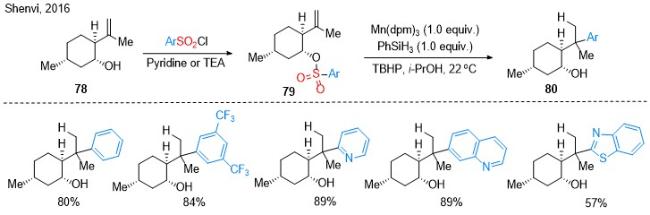
2016年, Shenvi团队[60]以廉价易得的异薄荷醇为起始原料, 通过锰催化的氢原子转移产生自由基与Smiles重排反应串联反应过程, 实现高烯丙醇与芳基磺酰卤的形式上氢芳基化反应, 为廉价单萜异薄荷醇衍生化过程中热力学不利的傅克反应途径, 提供了一种新的替代方案. 该方法通过高选择性的马氏加成和自由基Smiles重排反应, 展现出优异的立体选择性, 反应条件温和且底物适用范围广泛, 为吡啶、喹啉、噻唑及其衍生物等手性路易斯碱的合成提供了全新途径, 而且有望为新型手性催化剂与手性试剂的设计开发提供重要支撑(Scheme 32).
图式32 异薄荷醇骨架介导的芳基迁移反应

Scheme 32 Isomenthol backbone-mediated aryl migration reactions

2022年, 刘乐课题组[61]报道了一种非活化烯烃双官能团化的新方法. 该方法通过亲电自由基与含有非活化烯烃的芳基磺酸酯骨架发生自由基加成、Smiles重排, 从而实现非活化烯烃的氟烷基芳基化反应(Scheme 33). 该方法为含有氟烷基片段的醇类衍生物的制备提供了一种新路径, 反应条件温和、官能团容忍性强、原料廉价易合成、且非对映选择性高. 从反应机理来看, 酸碱离子对(ABP)与光敏剂中缺电子的π中心形成EDA络合物, 在蓝光的照射下, ABP为光敏剂提供一个电子, 此时, 光敏剂形成还原态C, 而ABP发生1,2-H迁移后生成自由基中间体D. 接下来, 还原态的光敏剂将二氟烷基溴代物单电子还原, 脱去溴负离子后生成二氟烷基自由基E, 光敏剂回到基态完成催化循环. 自由基E对底物81进行自由基加成, 生成新的亲核自由基中间体F, 随后, 该自由基进攻分子内的芳基, 形成六元环中间体G, 再发生C—S和O—S碱的均裂脱去二氧化硫, 形成氧自由基中间体H. 此时得到产物有两种途径, 途径1: 中间体H被光敏剂单电子还原、质子化后得到产物. 途径2: 氧自由基中间体H作为HAT试剂攫取ABP中的氢原子, 得到中间体D, 此时, 中间体D可以与氟烷基卤代物发生XAT来攫取卤原子, 再生氟烷基自由基, 完成链式反应循环(Scheme 33).
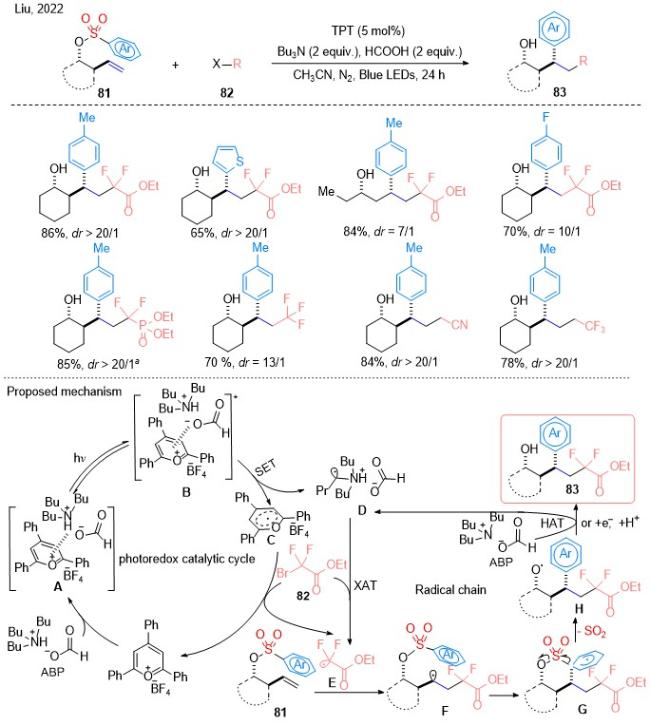
图式33 远端烯烃磺酸酯的Smiles重排反应

Scheme 33 Smiles rearrangement of distal olefin sulfonates

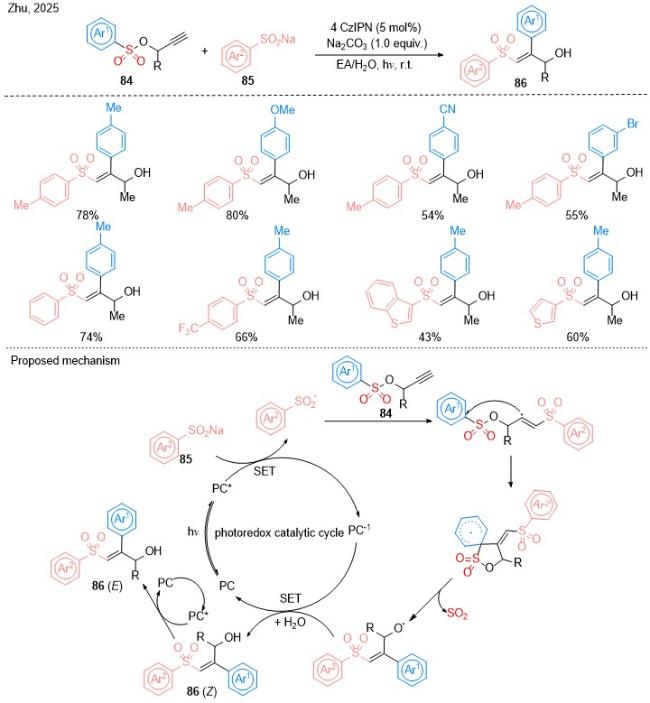
2025年, 朱晨课题组[62]以炔丙基磺酸酯为基本骨架, 开发了一种可见光催化的端炔的磺酰基芳化反应. 该过程经历磺酰基自由基对端炔的加成以及分子内的1,4-芳基迁移过程, 制备了一系列多取代的烯基砜衍生物(Scheme 34). 特别值得一提的是, 使用该方法可以通过调控照射光源的波长实现对产物立体构型的高选择性调控. 该方法条件温和、立体选择性好、官能团兼容性优异. 机理研究表明, 该反应观察到的立体化学反转由光催化能量转移(EnT)过程主导; 其中, 光敏剂发挥双重催化作用, 同时参与单电子转移(SET)与能量转移(EnT)过程(Scheme 34).
图式34 炔丙基磺酸酯的磺酰基芳化反应

Scheme 34 Sulfonylarylation of alkyne propyl sulfonate

4 其他磺酰基类衍生物介导的芳基迁移反应

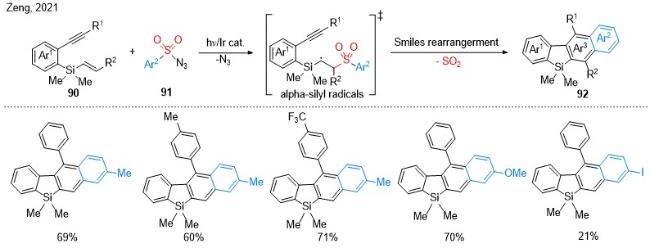
硅杂分子因其在医药与工业领域的潜在应用价值, 近年来备受科研界关注. 与全碳母体化合物相比, 硅原子与碳原子在共价半径及电负性上的固有差异, 通常能赋予相应硅杂类似物独特的生物活性与物理化学性质. 乙烯基硅烷兼具硅基超共轭效应与多样的反应活性, 因此, 开发基于乙烯基硅烷的Smiles重排反应, 有望为复杂硅杂环的高效构筑提供全新平台. 2021年, 曾伟课题组[63]报道了一种实用高效的合成策略: 在可见光光氧化还原条件下, 通过铱(III)催化邻炔基芳基乙烯基硅烷与芳基磺酰叠氮的环芳构化反应, 成功制备出萘并苯并硅杂环戊二烯, 为含硅杂环化合物的合成提供了新路径(Scheme 35).
图式35 铱(III)催化邻炔基芳基乙烯基硅烷与芳基磺酰叠氮的环芳构化反应

Scheme 35 Iridium(III)-catalyzed cycloaromatization of o-alkyl aryl vinyl silanes with aryl sulfonyl azides

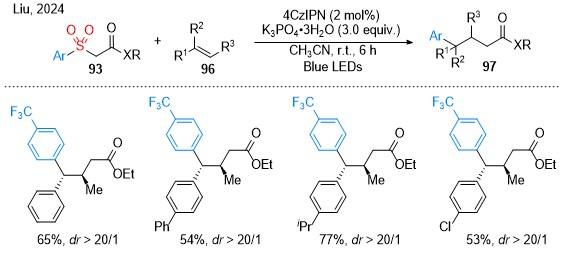
2024年以来, 刘乐课题组设计合成了一类新型芳基磺酰乙酸酯双功能试剂, 在温和条件下, 实现了烯 烃[64]以及炔烃[65]的双官能团化反应(Schemes 36, 37), 为全碳四取代烯烃以及γ-二芳基丁酸衍生物的构建提供了一种新方法, 并将其应用于抗乳腺癌药物他莫昔芬的合成. 该工作以4CzIPN为光催化剂, 在碱的作用下砜基α位的亚甲基去质子化生成碳负离子, 随后经单电子氧化形成碳自由基. 该自由基对不饱和键进行加成, 经历Smiles重排和SO2消除的级联过程, 最终实现不饱和烃的高效双官能团化.
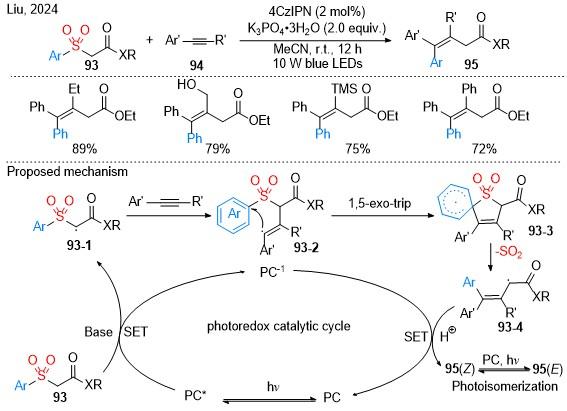
图式36 芳基磺酰乙酸酯作为双官能团化试剂的炔烃双官能团化反应

Scheme 36 Alkyne bifunctionalization reaction of aryl sulfonylacetate as a difunctional reagent

图式37 芳基磺酰乙酸酯作为双官能团化试剂的烯烃双官能团化反应

Scheme 37 Alkylene difunctionalization reaction of aryl sulfonylacetate as a difunctional reagent

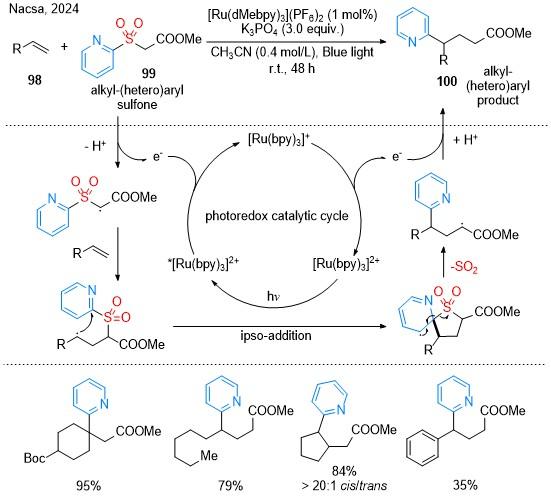
同一年, Nacsa课题组[66]利用芳(杂)磺酰基取代的乙酸酯类化合物为双官能团化试剂, 报道了向单取代至四取代简单烯烃(无需导向基团或电子活化基团)中同步引入烷基与(杂)芳基的方法. 机理研究表明, 该过程涉及单电子氧化、自由基加成、芳基迁移及脱二氧化硫等过程. 由于该过程中经历环状过渡态, 整个转化过程表现出非常优异的非对映选择性, 同时可以高效构建季碳中心. 这一转化策略的合成潜力, 通过其在奥利西定(oliceridine)合成关键步骤中的成功应用得到验证(Scheme 38).
图式38 烷基杂芳基砜作为双官能团化试剂参与的烯烃双官能团化反应

Scheme 38 Alkyl heteroaryl sulfone as a bifunctionalization reagent in the bifunctionalization reaction of olefins

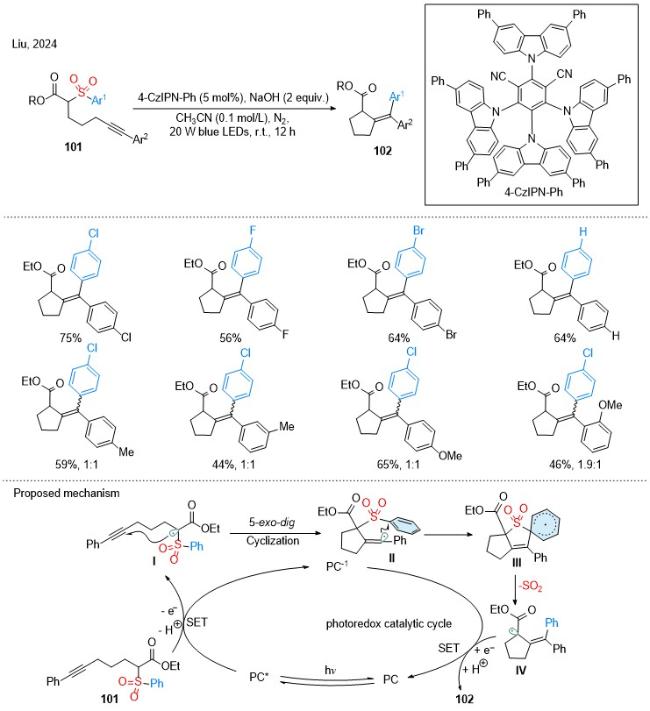
2024年, 刘乐课题组[67]设计合成了一类带有远端炔烃的芳基磺酰基取代的羧酸衍生物, 在光催化条件下实现了其高效分子内串联环化及官能团迁移. 该研究报道了一种新型可见光驱动的光氧化还原催化分子内级联反应, 其核心过程涉及炔基连接的α-磺酰酯引发的Conia-烯型环化与Smiles重排的协同进行. 该方法不仅能够快速构建多种高度取代的亚甲基碳环化合物, 还成功开辟了一条包含芳基迁移的新路径, 有效突破了传统Conia-ene反应中普遍存在的1,5-氢迁移限制, 为相关碳环骨架的合成提供了全新思路(Scheme 39).
图式39 可见光驱动的光氧化还原催化分子内级联反应

Scheme 39 Visible light-driven photoredox-catalyzed intramolecular cascades

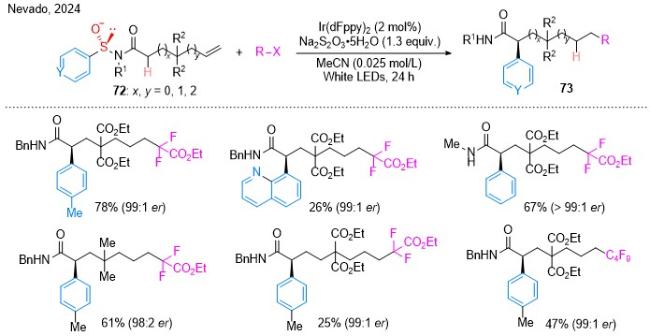
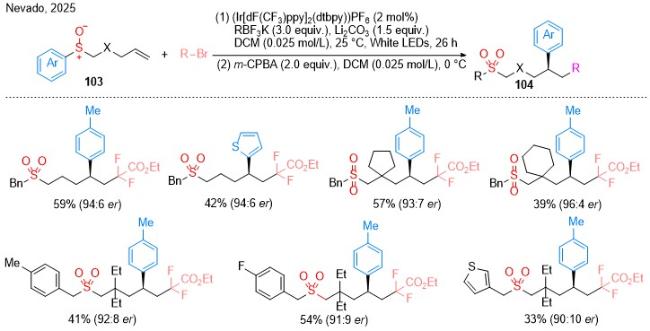
2025年, Nevado课题组[68]提出利用了更易获取且储量丰富的手性亚砜类化合物, 通过与自由基前体及烷基化试剂协同作用, 采用光催化多组分不对称亚磺酰基Smiles重排反应, 在保留“SO”结构的同时, 制备出对映体富集含硫分子的方法. 该级联反应包含自由基加成、立体可控的1,5-芳基迁移, 及后续C—S键形成等步骤. 该反应可在温和条件下一步构建两个新C—C键和一个C—S键. 所得到的对映体富集含硫骨架, 不仅广泛应用于药物及生物活性分子的制备, 还可高效转化为多种结构单元, 是一类多功能合成中间体(Scheme 40).
图式40 基于手性亚砜的分子内不对称远程芳基化反应

Scheme 40 Intramolecular asymmetric remote arylation reactions based on chiral sulfoxides

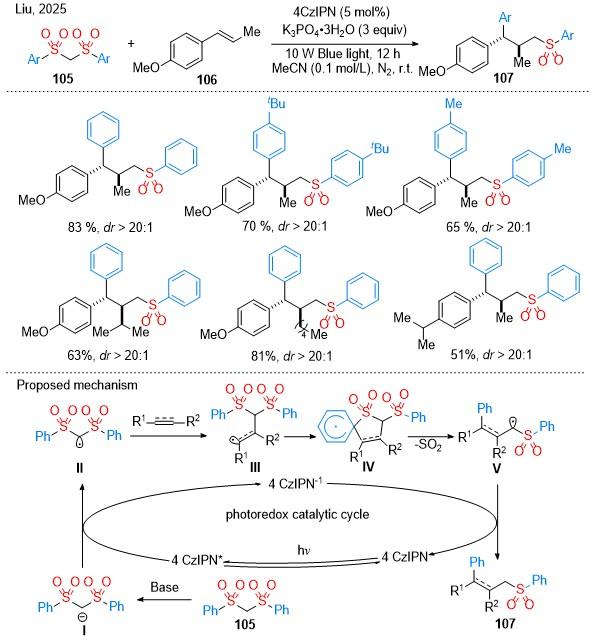
2025年, 刘乐课题组[69]以双砜试剂为双官能团化试剂, 报道了一种不饱和碳-碳键烷基芳基化的反应, 其中双砜试剂作为双源供体, 一步实现烷基和芳基向不饱和键上的引入. 烯烃和炔烃在该光催化反应体系中, 均能高效发生双官能团化反应, 且具有广泛的官能团耐受性. 值得注意的是, 该反应具有较好的立体选择性, 获得的产物dr普遍较高. 机理研究表明, 该过程涉及去质子化、单电子氧化、自由基加成及Smiles重排的级联反应(Scheme 41).
图式41 双砜试剂作为双源供体的烯烃双官能团化反应

Scheme 41 Bifunctional reaction of olefin bifunctionalization of disulfone reagent as a bisource donor

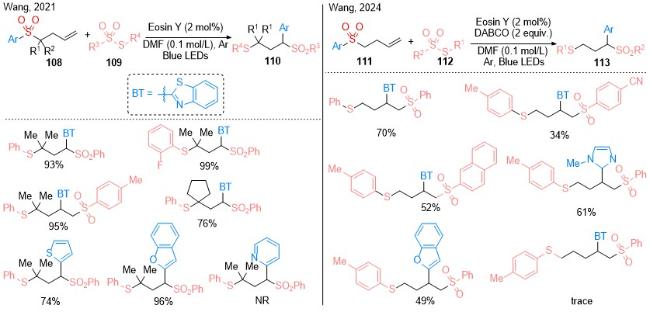
2021年, Wang课题组[70]报道了以丁烯基苯并噻唑砜为原料, 在可见光照射下, 与硫代磺酸盐发生自由基级联反应, 包括磺酰化、芳基迁移、脱磺酰化和C—S键的形成, 在温和条件下实现了丁烯基苯并噻唑砜衍生物的1,2,4-三官能化. 在2024年, 该课题组[71]通过相似策略, 在1,4-二氮杂二环[2.2.2]辛烷(DABCO)存在下, 芳基迁移后原位生成更不稳定的伯自由基. 未活化烯烃的三官能化涉及两个C—S键形成和一个C—C键形成(Scheme 42).
图式42 以丁烯基苯并噻唑砜骨架为原料的Smiles重排反应

Scheme 42 Smiles rearrangement reaction using butene benzothiazole sulfone skeleton as raw material

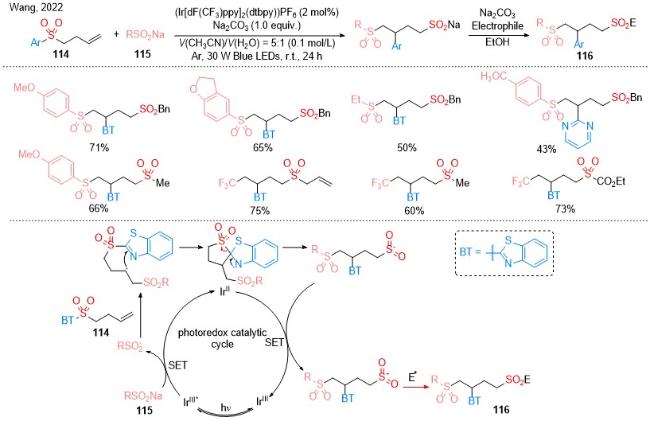
传统的可见光诱导的Smiles重排过程, 通常经过C、N或O中心自由基并释放SO2. 2022年, 汪清民课题组[72]报道了一种原子利用率更高的, 不释放SO2的Smiles重排(Scheme 43). 该方案不仅可以通过光催化自由基加成、芳基迁移和砜自由基还原得到烷基亚磺酸盐,而且可以在温和的条件下对丁烯基杂芳基砜衍生物进行有效的官能化.
图式43 以丁烯基苯并噻唑砜骨架为原料不释放SO2的Smiles重排反应

Scheme 43 Smiles rearrangement reaction without releasing SO2 using buteneylbenzothiazole sulfone backbone as raw material

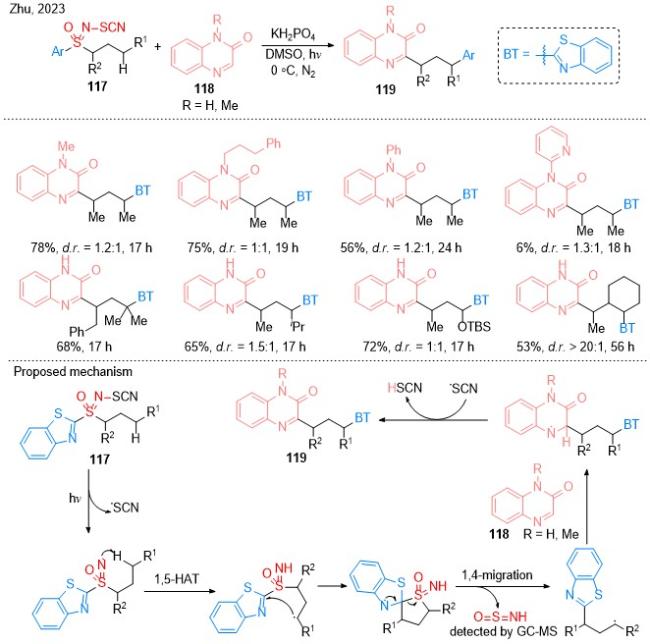
2023年, 朱晨课题组[73]报道了一种概念新颖的磺酰亚胺介导的未活化C(sp3)—H键γ官能团化反应, 该反应在无光敏剂条件下, 通过光诱导N—S键的均裂引发, 随后依次经历1,5-氢原子转移、1,4-官能团迁移、脱磺酰亚胺化及Minisci反应的级联过程. 该方法的核心创新在于采用无导向基团的磺酰亚胺, 其优势包括反应条件温和、操作简便、位点选择性优异、产物多样性高且无需额外光敏剂. 该方案为HAT诱导的C(sp3)—H官能化提供了全新反应模式, 为磺酰亚胺研究开辟了更广阔的化学空间(Scheme 44).
图式44 磺酰亚胺介导的未活化γC(sp3)—H键官能团化反应

Scheme 44 Sulfonimide-mediated functionalization of unactivated γC(sp3)—H bonds

自由基介导的脱羧氟化反应是一种向有机分子中引入各类单氟烷基的高效可行途径. 2025年, 朱晨课题组[74]报道了一例由α-羧基磺酰基试剂介导的自由基型Smiles重排反应, 该团队利用发展的自由基对接-迁移策略, 通过脱羧-自由基加成-官能团迁移-自由基氟代串联反应过程, 成功实现了烷基氟化物的模块化高效合成. 这一多组分串联反应过程受自由基极性效应与动力学效应双重调控, 能够高效形成两个碳-碳键与一个碳-氟键, 原子经济性与成键效率优异. 底物适用性研究表明, 苯乙烯类烯烃以及各类脂肪族烯烃均能顺利参与该转化. 此外, 该方法还具备优异的官能团耐受性, 可成功应用于复杂烯烃类分子的后期修饰, 精准引入单氟烷基基团, 为复杂含氟有机分子的合成提供了新思路(Scheme 45).
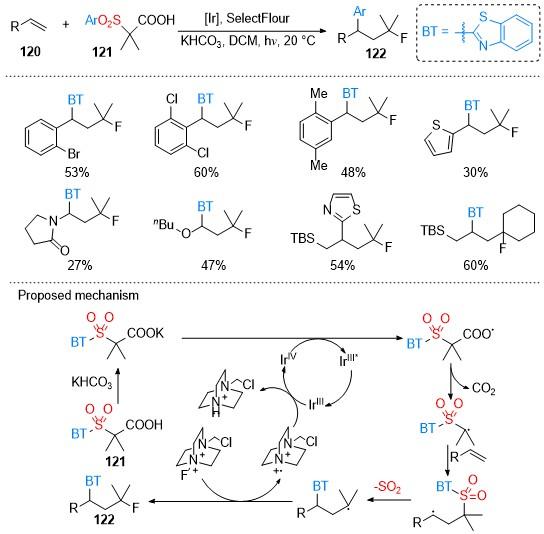
图式45 α-羧基磺酰基试剂介导的脱羧-脱磺酰基双官能团化反应

Scheme 45 α-carboxysulfonyl reagent-mediated decarboxylation-desulfonyl bifunctionalization

磺酰基衍生物除了在介导各类有机小分子合成中扮演重要角色外, 近年来在高分子材料合成领域亦逐步获得应用. 传统认知中, α-取代烯烃在经典教科书中被认定是一类难以发生均聚反应的底物; 然而, 其可与二氧化硫发生共聚反应, 形成交替结构的共聚物. 这类商品级聚(烯烃砜)展现出广阔的应用前景, 但涉及二氧化硫的合成过程存在显著的安全隐患与实际操作挑战. 2025年, 李一凡课题组[75]报道了磺酰基α-烯烃单体的“无SO2”自由基均聚反应, 成功制备出ABC序列可控的聚(乙烯基苯并噻唑烯烃砜) (Scheme 46). 这一独特的自由基聚合过程, 通过磺酰基自由基参与的1,4/ 1,5-芳基迁移作用得到显著增强. 该经实验证实的芳基迁移自由基聚合技术, 为合成具有前所未有的主链序列与结构的聚砜材料开辟了全新途径, 这类材料作为创新型聚合物材料的候选者, 展现出巨大的应用潜力.
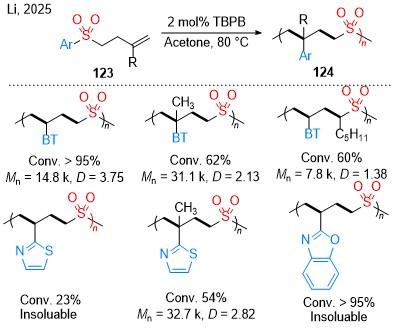
图式46 以磺酰基α-烯烃为单体的“无SO2”自由基均聚反应

Scheme 46 “SO2-free” radical homopolymerization reaction with sulfonyl α-olefins as monomers

5 总结与展望

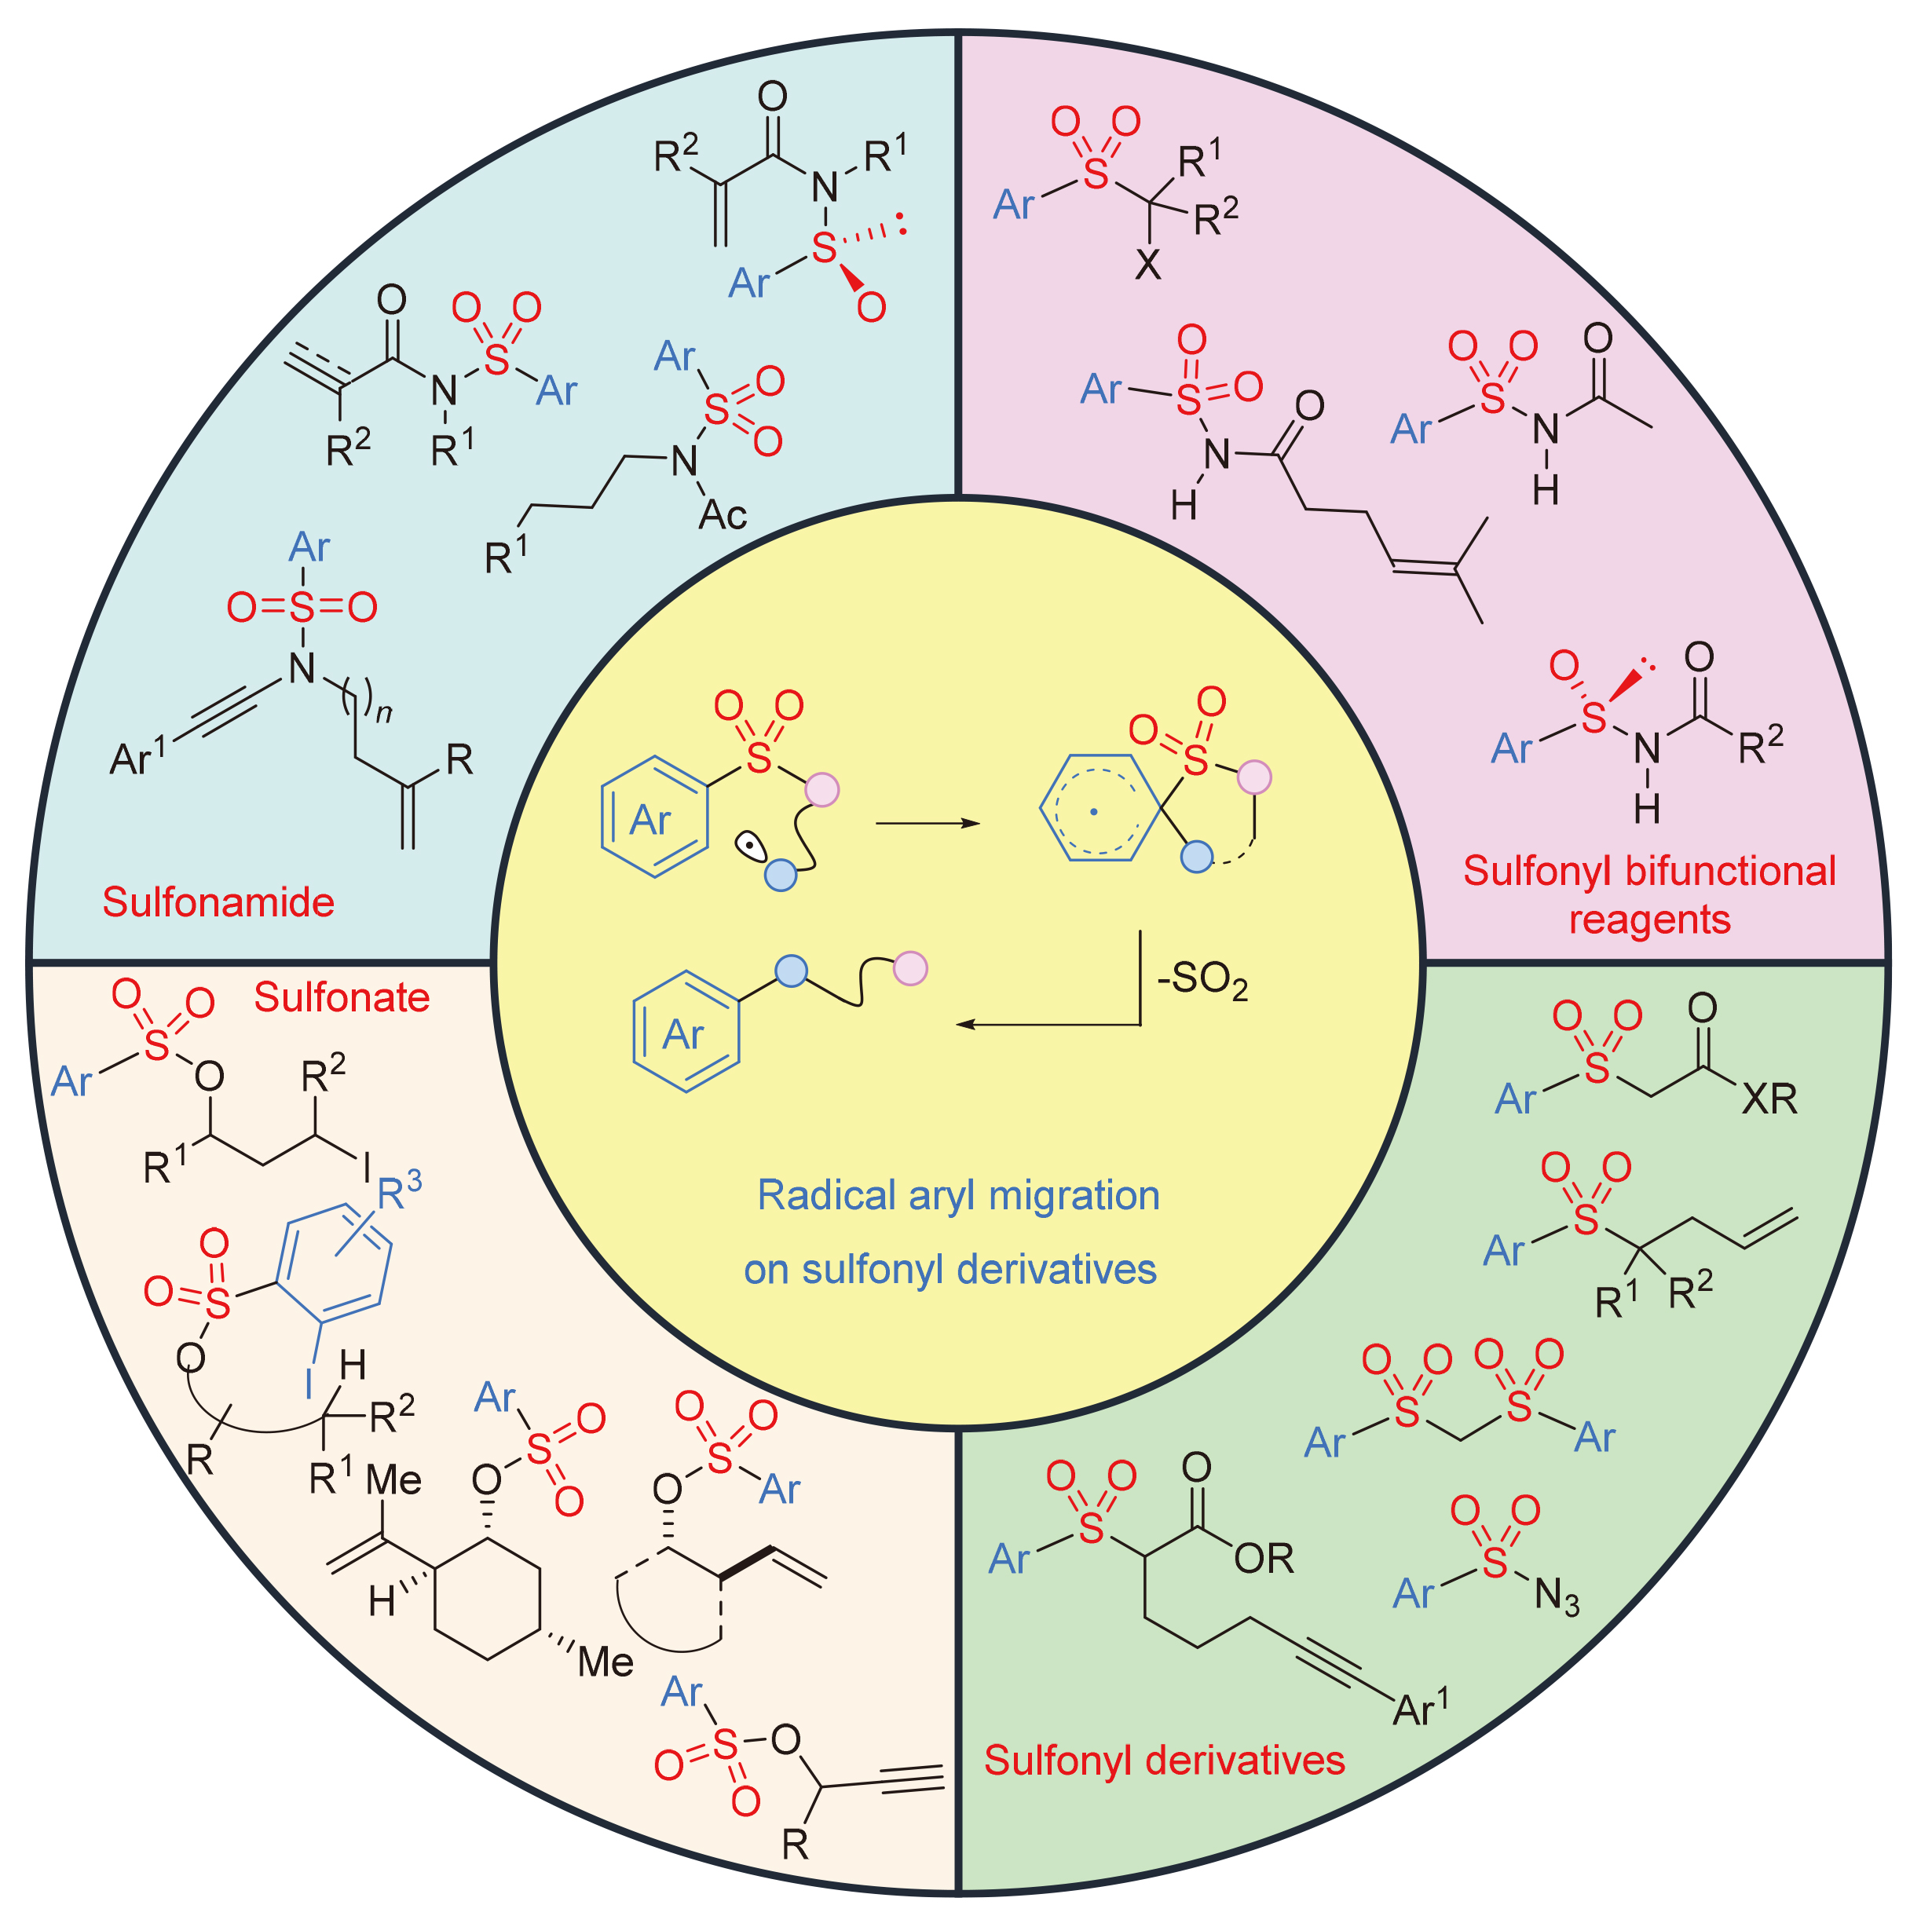
磺酰基衍生物介导的自由基型芳基迁移反应已成为实现官能团迁移与骨架重排的关键策略, 为复杂分子的精准合成提供了全新途径, 展现出广阔的应用潜力. 本文按其结构类型, 系统总结了磺酰胺类、芳基砜基衍生物、磺酸酯类及其他磺酰基衍生物介导的(杂)芳基迁移反应的研究最新进展(Scheme 47). 尽管该领域已取得显著进展, 但仍存在关键挑战: 其一, 多数反应缺乏立体选择性控制; 其二, 迁移过程局限于近端3~6元螺环(以5元螺环为主)的形成, 远端芳基迁移难以实现; 其三, 环化模式较为单一, 多依赖自由基与不饱和烃加成的前置步骤, 而通过选择性氢原子转移(HAT)裂解底物C—H键, 直接引发环化重排的研究相对匮乏, 无法满足含活泼氢底物的修饰需求.
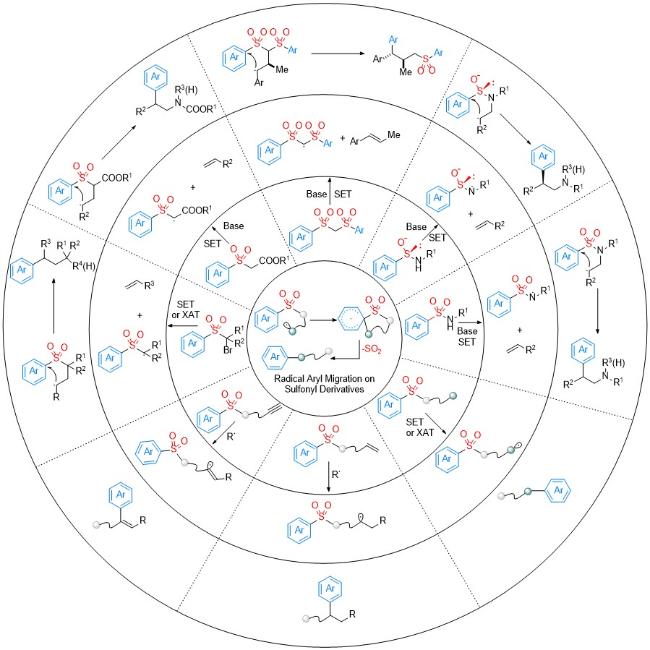
图式47 不同磺酰基衍生物的芳基迁移比较

Scheme 47 Comparison of aryl migration of different sulfonate derivatives

因此, 该领域未来可聚焦以下关键方向推进研究: (1)发展多体系协同催化策略, 深入探索不对称转化路径, 尤其是催化不对称反应, 突破手性助剂依赖的局限; (2)设计新型双官能团化磺酰基衍生物, 拓展试剂库范围, 同时对现有试剂进行结构优化与活性改良; (3)拓展非芳基迁移反应研究, 为含非芳基片段底物的修饰提供更多策略选择; (4)强化应用价值挖掘, 将相关方法拓展至自由基聚合等领域, 为关键药物分子及功能材料的合成提供技术支撑; (5)深化反应机理研究, 借助多种表征手段, 精准解析迁移过程中的中间体结构与反应路径, 为区域选择性、立体选择性的精准调控提供理论依据. 相信随着研究的持续深入, 上述瓶颈问题将逐步攻克, 推动该领域朝着更高效、精准、绿色的方向发展.
(Cheng, F.)
[1]
Polêto, M. D.; Rusu, V. H.; Grisci, B. I.; Dorn, M.; Lins, R. D.; Verli, H. Front. Pharmacol. 2018, 9, 395.

[2]
Singh, M.; Kaifl, M.; Akthar, M. N.; Gupta, N.; Sagar, P. World J. Adv. Res. Rev. 2025, 28, 1924.

[3]
Zhan, J. Curr. Top. Med. Chem. 2009, 9, 1598.

[4]
Sidhu, N.; Jain, P.; Mukherjee, C.; Pratheep, P. S.; Anwar, A. F.; Satheesh, A.; Kaur, M.; Gairola, K.; Mukherjee, D.; Moza, B. Indian J. Heterocycl. Chem. 2025, 35, 443.

[5]
Günes, S.; Neugebauer, H.; Sariciftci, N. S. Chem. Rev. 2007, 107, 1324.

[6]
Chen, Z.-M.; Zhang, X.-M.; Tu, Y.-Q. Chem. Soc. Rev. 2015, 44, 5220.

[7]
(a) Allen, A. R.; Noten, E. A.; Stephenson, C. R. J. Chem. Rev. 2022, 122, 2695.

(b) He, C.; Zhou, Y.; Duan, X.-H.; Liu, L. Chin. J. Org. Chem. 2025, 45, 1478 (in Chinese).

(贺重隆, 周有康, 段新华, 刘乐, 有机化学, 2025, 45, 1478.)

(c) Ingrid, A.-S.; Stéphane, G.; Janos, S. Molecules 2016, 21, 878.

(d) Chen, Y.; Chang, L.; Zuo, Z. Acta Chim. Sinica 2019, 77, 794 (in Chinese).

(陈奕霖, 常亮, 左智伟, 化学学报, 2019, 77, 794.)

(e) Wang, Y.; Zhang, X.; Kong, K.; Shu, C. Org. Chem. Front. 2025, 12, 4666.

(f) Cao, Z.; Chen, F.; Zhu, C. Chem. Sci. 2026, 17, 2913.

[8]
Kong, W.; Casimiro, M.; Merino, E.; Nevado, C. J. Am. Chem. Soc. 2013, 135, 14480.

[9]
Kong, W.; Merino, E.; Nevado, C. Angew. Chem., Int. Ed. 2014, 53, 5078.

[10]
Kong, W.; Fuentes, N.; Garcia-Dominguez, A.; Merino, E.; Nevado, C. Angew. Chem., Int. Ed. 2015, 54, 2487.

[11]
Fuentes, N.; Kong, W.; Fernandez-Sanchez, L.; Merino, E.; Nevado, C. J. Am. Chem. Soc. 2015, 137, 964.

[12]
Wang, J.-L.; Liu, M-L.; Zou, J.-Y.; Sun, W.-H.; Liu, X-Y. Org. Lett. 2022, 24, 309.

[13]
Li, X.; Meng, W.; Xu, X.; Huang, Y. Chin. J. Org. Chem. 2022, 42, 1820 (in Chinese).

(李心灵, 孟卫东, 徐修华, 黄焰根, 有机化学, 2022, 42, 1820.)

[14]
Liu, J.; Zhang, B.; Hu, J.; Qiu, Z.; Chen, X.; Tian, X.; Wang, Q.; Zheng, G.; Yuan, M. Eur. J. Org. Chem. 2023, 26, e202201378.

[15]
Chen, X.; Wang, Q.; Zhang, Z.; Niu, Z.-J.; Shi, W.-Y.; Gong, X.-P.; Jiao, R.-Q.; Gao, M.-H.; Liu, X.-Y.; Liang, Y.-M. Org. Lett. 2022, 24, 4338.

[16]
Wu, X.; Zhang, X.; Ji, Xi.; Deng, G.-J.; Huang, H. Org. Lett. 2023, 25, 5162.

[17]
Jiao, R.-Q.; Ding, Y.-N.; Li, M.; Shi, W.-Y.; Chen, X.; Zhang, Z.; Wei, W.-X.; Li, X.-S.; Gong, X.-P.; Luan, Y.-Y.; Liu, X.-Y.; Liang, Y.-M. Org. Lett. 2023, 25, 6099.

[18]
Mondal, P. P.; Das, S.; Venugopalan, S. Krishnan, M.; Sahoo, B. Org. Lett. 2023, 25, 1441.

[19]
Sun, Y. Zhang, S.-P.; Yang, W.-C. J. Org. Chem. 2023, 88, 13279.

[20]
Wu, J.; Tian, Y.; Zhao, X.; Liu, S.; Xu, L.; Song, H. Org. Chem. Front. 2025, 12, 4493.

[21]
Yang, X.; Wan, X.; Yang, W.-C.; Fang, H. RSC Adv. 2025, 15, 16183.

[22]
Chu, Y.-L.; Zeng, L.; Wu, S.; Yang, J.; Hu, M.; Li, J.-H. Org. Chem. Front. 2025, 12, 4424.

[23]
Ni, Z.; Huang, X.; Pan, Y. Org. Lett. 2016, 18, 2612.

[24]
Li, H.; Hu, K.; Zhang, J.; Jiang, H. J. Org. Chem. 2024, 89, 13947.

[25]
Zhang, J.-H.; Miao, H.-J.; Xin, H.; Wang, G.; Yang, X.; Wang, X.; Gao, P.; Duan, X.-H.; Guo, L.-N. Chem. Commun. 2024, 60, 5334.

[26]
Liu, S.; Ma, P.; Zhang, L.; Shen, S.; Miao, H.-J.; Liu, L.; Houk, K. N.; Guo, L.-N. Chem. Sci. 2023, 14, 5220.

[27]
Tian, S.-W.; Luo, Z.-T.; Xiong, B.-Q.; Tang, K.-W.; Huang, P.-F.; Liu, Y. Green Chem. 2024, 26, 6774.

[28]
Hervieu, C.; Kirillova, M. S.; Suárez, T.; Müller, M.; Merino, E.; Nevado, C. Nat. Chem. 2021, 13, 327.

[29]
Ma, W.-Y.; Leone, M.; Derat, E.; Retailleau, P.; Reddy, C. R.; Neuville, L.; Masson, G. Angew. Chem., Int. Ed. 2024, 63, e202408154.

[30]
Yan, J.; Cheo, H. W.; Teo, W. K.; Shi, X.; Wu, H.; Idres, S. B.; Deng, L.-W.; Wu, J. J. Am. Chem. Soc. 2020, 142, 11357.

[31]
Wang, Z.-S.; Chen, Y.-B.; Zhang, H.-W.; Sun, Z.; Zhu, C.; Ye, L.-W. J. Am. Chem. Soc. 2020, 142, 3636.

[32]
Li, S.; Wang, Y.; Wu, Z.; Shi, W.; Lei, Y.; Davies, P. W.; Shu, W. Org. Lett. 2021, 23, 7209.

[33]
Radhoff, N.; Studer, A. Angew. Chem., Int. Ed. 2021, 60, 3561.

[34]
Whalley, D. M.; Duong, H. A.; Greaney, M. F. Chem. Commun. 2020, 56, 11493.

[35]
Whalley, D. M.; Seayad, J.; Greaney, M. F. Angew. Chem., Int. Ed. 2021, 60, 22219.

[36]
Bashir, M. A.; Jiang, Y.; Zhai, C.; Hu, C.-H.; Lin, Z.; Zhu, C. Org. Lett. 2025, 27, 12980.

[37]
Li, Y.; Hu, B.; Dong, W.; Xie, X.; Wan, J.; Zhang, Z. J. Org. Chem. 2016, 81, 7036.

[38]
Gao, X.; Li, C.; Yuan, Y.; Xie, X.; Zhang, Z. Org. Biomol. Chem. 2020, 18, 263.

[39]
Gillaizeau-Simonian, N.; Barde, E.; Guerinot, A.; Cossy, J. Chem.- Eur. J. 2021, 27, 4004.

[40]
Fu, W.; Murcek, K.; Chen, J.; Liu, A.; Zhao, Y.; Liu, P.; Yang, Y. J. Am. Chem. Soc. 2025, 147, 12197.

[41]
Yu, J.; Wu, Z.; Zhu, C. Angew. Chem., Int. Ed. 2018, 57, 17156.

[42]
Niu, T.; Liu, J.; Wu, X.; Zhu, C. Chin. J. Chem. 2020, 38, 803.

[43]
Liu, J.; Wu, S.; Yu, J.; Lu, C.; Wu, Z.; Wu, X.; Xue, X.-S.; Zhu, C. Angew. Chem., Int. Ed. 2020, 59, 8195.

[44]
Zhang, X.; Wu, X.; Chen, Y.; Zhu, C. Green Chem. 2023, 25, 4234.

[45]
Wang, M.; Zhang, H.; Liu, J.; Wu, X.; Zhu, C. Angew. Chem., Int. Ed. 2019, 58, 17646.

[46]
Yu, J.; Zhang, H.; Wu, X.; Zhu, C. CCS Chem. 2021, 3, 1426.

[47]
Wei, Y.; Zhang, H.; Wu, X.; Zhu, C. Angew. Chem., Int. Ed. 2021, 60, 20215.

[48]
Zhang, H.; Wang, M.; Wu, X.; Zhu, C. Angew. Chem., Int. Ed. 2021, 60, 3714.

[49]
Yu, J.; Zhang, X.; Wu, X.; Liu, T.; Zhang, Z.-Q.; Wu, J.; Zhu, C. Chem 2023, 9, 472.

[50]
Wang, J.; Wu, X.; Cao, Z.; Zhang, X.; Wang, X.; Li, J.; Zhu, C. Adv. Sci. 2024, 11, 2309022.

[51]
Liu, J.; Ma, J.; Wang, T.; Xue, X.-S.; Zhu, C. JACS Au 2024, 4, 2108.

[52]
Monos, T. M.; McAtee, R. C.; Stephenson, C. R. J. Science 2018, 361, 1369.

[53]
Allen, A. R.; Poon, J.-F.; McAtee, R. C.; Watson, N. B.; Pratt, D. A.; Stephenson, C. R. J. ACS Catal. 2022, 12, 8511.

[54]
Noten, E. A.; McAtee, R. C.; Stephenson, C. R. J. Chem. Sci. 2022, 13, 6942.

[55]
Noten, E. A.; Ng, C. H.; Wolesensky, R. M.; Stephenson, C. R. J. Nat. Chem. 2024, 16, 599.

[56]
Hervieu, C.; Kirillova, M. S.; Hu, Y.; Cuesta-Galisteo, S.; Merino, E.; Nevado, C. Nat. Chem. 2024, 16, 607.

[57]
Hu, Y.; Hervieu, C.; Merino, E.; Nevado, C. Angew. Chem., Int. Ed. 2024, 63, e202319158.

[58]
Studer, A.; Bossart, M. Chem. Commun. 1998, 2127.

[59]
Friese, F. W.; Mück-Lichtenfeld, C.; Studer, A. Nat. Commun. 2018, 9, 2808.

[60]
Crossley, S. W. M.; Martinez, R. M.; Guevara-Zuluaga, S.; Shenvi, R. A. Org. Lett. 2016, 18, 2620.

[61]
He, C.; Zhang, K.; Wang, D.-N.; Wang, M.; Niu, Y.; Duan, X.-H.; Liu, L. Org. Lett. 2022, 24, 2767.

[62]
Zhang, X.; Chen, F.; Zhu, C. ChemistryEurope 2025, 3, e202500121.

[63]
Chen, F.; Shao, Y.; Li, M.; Yang, C.; Su, S.-J.; Jiang, H.; Ke, Z.; Zeng, W. Nat. Commun. 2021, 12, 3304.

[64]
He, C.; Wang, M.; Wang, Y.; Zhao, L.; Zhou, Y.; Zhang, K.; Shen, S.; Su, Y.; Duan, X.-H.; Liu, L. Sci. China Chem. 2024, 67, 2022.

[65]
He, C.; Wang, Y.; Li, Q.-X.; Yan, Z.; Zhang, K.; Ni, S.-F.; Duan, X.-H.; Liu, L. Chin. Chem. Lett. 2025, 36, 110253.

[66]
Babcock, D. J.; Wolfram, A. J.; Barney, J. L.; Servagno, S. M.; Sharma, A.; Nacsa, E. D. Chem. Sci. 2024, 15, 4031.

[67]
Zhang, K.; Jiang, Q.; He, C.; Hu, M.; Cheng, Y.; Duan, X.-H.; Liu, L. Org. Lett. 2024, 26, 7971.

[68]
Hu, Y.; Schreyer, T.; Nevado, C. Angew. Chem., Int. Ed. 2025, 64, e202509470.

[69]
Wang, M.; Jiang, Q.; He, C.; Duan, X.-H.; Liu, L. Org. Lett. 2025, 27, 11324.

[70]
Liu, X.-Y.; Tian, S.-Y; Jiang, Y.-F.; Rao, W.; Wang, S.-Y. Org. Lett. 2021, 23, 8246.

[71]
Liu, X.-Y.; Fang, J.-L.; Rao, W.; Shen, D.; Yang, Z.-Y.; Wang, S.-Y. J. Org. Chem. 2024, 89, 474.

[72]
Cao, Y.; Wang, X.; Jiao, H.; Song, H.; Liu, Y.; Wang, Q. Green Chem. 2022, 24, 4789.

[73]
Sun, Y.; Wu, X.; Cao, Z.; Zhu, C. Sci. China Chem. 2023, 66, 1435.

[74]
Wang, X.; Li, H.; Chen, Y.; Wang, Z.; Wu, X.; Zhu, C. Nat. Commun. 2025, 16, 4702.

[75]
An, B.; Sun, L.; Sun, T.; Li, Y. Angew. Chem., Int. Ed. 2025, 64, e202421906.

文章导航

/