


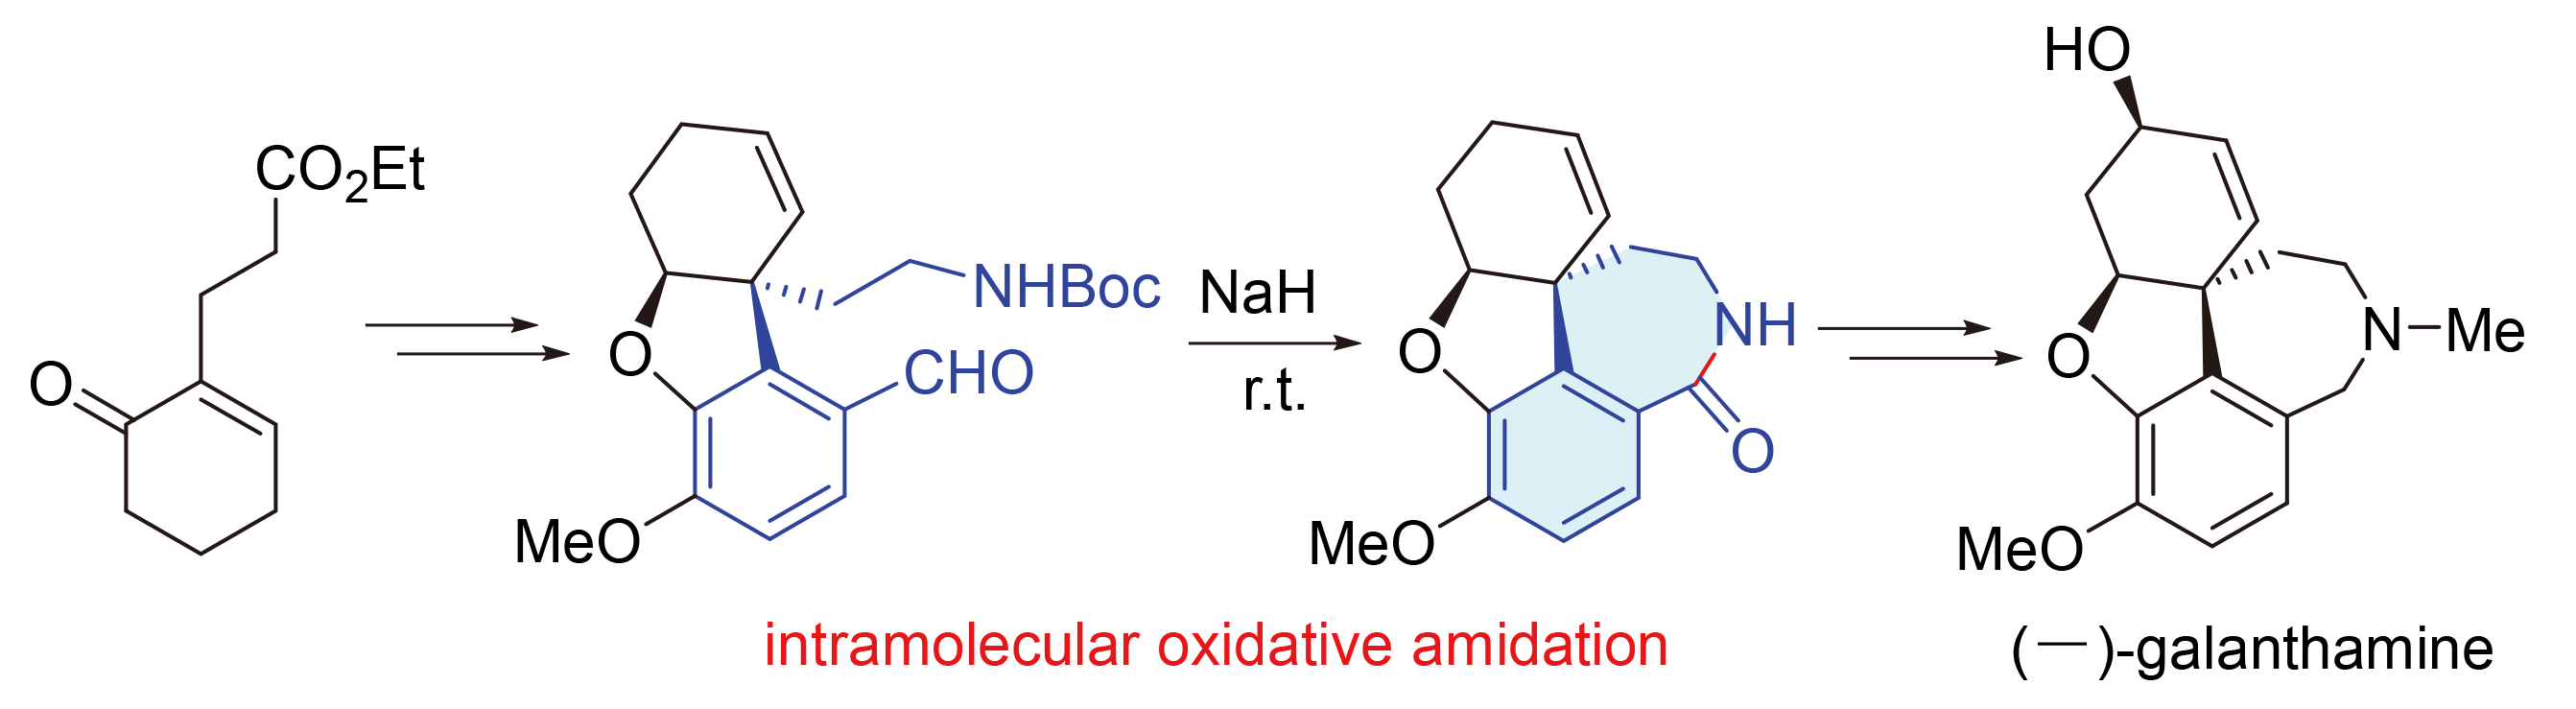
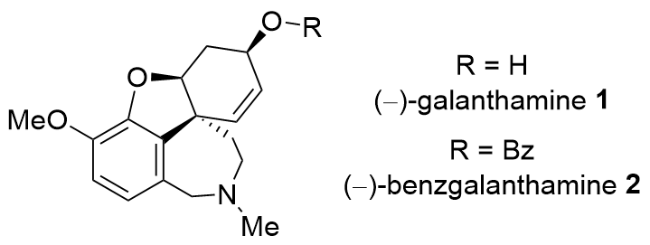
加兰他敏1 (galanthamine, 图1)是一个分离自石蒜科植物的天然生物碱, 广泛分布于石蒜科雪片莲属、石蒜属及水仙属等多个种属的叶和球茎中[1]. 它是一种选择性、竞争性和可逆性的乙酰胆碱酯酶抑制剂(IC50=500 nmol/L)[2], 临床上被用于治疗轻度至中度阿尔茨海默病症(Alzheimer’s disease, AD), 国内针剂也用来治疗重症肌无力、脊髓灰质炎后遗症以及因神经系统病变或外伤引起的感觉及运动障碍. 氢溴酸加兰他敏于2001年率先在欧洲获批上市, 现已成为一款年销售额达数十亿美元的AD治疗药物. 特别是由美国Alpha Cognition公司研发的口服缓释药物苯加兰他敏2 (benzgalanthamine, 图1)葡萄糖酸盐, 于2024年7月再次获得美国食品药品管理局(FDA)批准上市, 该药在保持AD治疗效果下, 显著改善了患者的胃部副作用, 如恶心、呕吐等症状, 成为近十年来FDA批准的第二种AD口服治疗方法.
鉴于其重要的生理活性, 加兰他敏的合成在世界范围内受到了广泛关注[3]. 迄今已有大量的合成方法被报道, 包括仿生的苯酚氧化偶联方法[4], 过渡金属催化策略, 如钯催化的Heck环化反应[5]、钌催化的Enyne环合复分解反应[6]及钯催化分子内Alder-ene反应[7]等. 值得注意的是, 我国化学工作者在加兰他敏的合成研究方面也已取得了重要的进展. 其中, 涂永强和樊春安研究团队在这一方面做出了突出的贡献, 他们分别开发了基于烯丙醇semi-pinacol重排反应[8]、有机催化的不对称Robinson扩环反应[9]及有机催化的不对称分子内Michael加成反应[10]等高效合成方法. 此外, 周其林和谢建华团队[11]报道了一条基于α-芳氧基环己酮的动态动力学拆分(DKR)的(–)-加兰他敏的高效合成方法. 贾彦兴团队[12]通过发展一个路易斯酸催化的不对称分子内Michael加成策略, 从而实现了(–)-加兰他敏的高效合成. 余志祥团队、Xu、Zhao与其合作者等分别开发了铑催化的[(3+2)+1]环加成Pauson-Khand反应[13]、铑催化的苯并环丁酮的扩环反应[14]及烯烃羰化扩环反应[15], 成功实现了加兰他敏的高效合成.
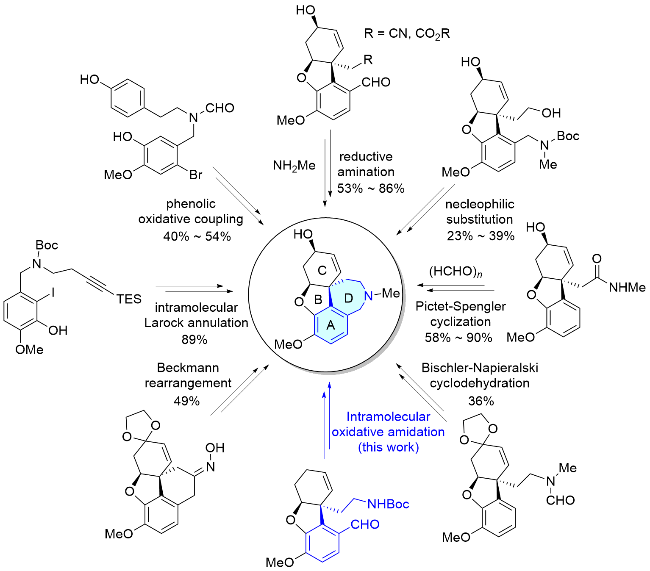
作为一个天然的6/5/6/7四环生物碱, 加兰他敏骨架结构中拥有一个cis-二氢二苯并呋喃(A/B/C环)和2,3,4,5-四氢苯并[c]氮杂䓬(A/D环)结构单元. 围绕着加兰他敏的四氢苯并[c]氮杂䓬环核心结构单元, 学术界和工业界迄今已经发展了多种有效的合成策略[3] (Scheme 1), 如仿生的分子内苯酚氧化偶联环化反应[16]、还原胺化环化反应[17]、亲核取代环化[6,13a]、Pictet- Spengler环化反应[8-11,13b,18]、Bischler-Napieralski脱水环化[7]、Beckmann重排反应[14]以及分子内Larock扩环反应等[12]. 囿于K3Fe(CN)6促进的分子内苯酚氧化偶联反应的低收率(40%~54%), 现有的工业合成(–)-加兰他敏的总收率只有12.4%[19]. 因此, 鉴于加兰他敏优越的AD治疗药效, 进一步发展新的合成策略, 提高合成总收率, 仍然具有十分重要的意义.
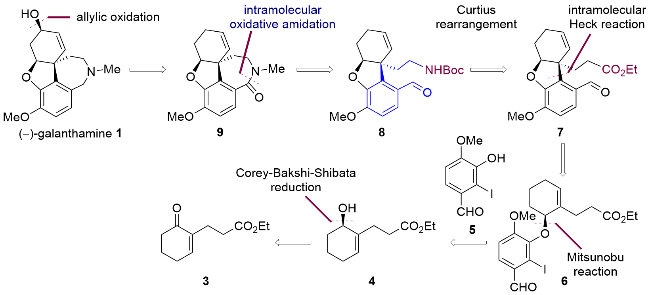
在现有的(–)-加兰他敏1的全合成路线中, 构筑关键的2,3,4,5-四氢苯并[c]氮杂䓬(A/D环)结构单元方法仍然存在底物制备路线冗长、成环反应收率低等不足, 进而导致全合成路线的整体收率低下. 针对这一问题, 我们设想以芳醛8为关键中间体, 经分子内直接氧化酰胺化以高产率构筑相应的2,3,4,5-四氢苯并[c]氮杂䓬9, 化合物9经过烯丙位氧化和随后的酰胺还原反应, 得到目标产物(–)-加兰他敏1 (Scheme 2). 而化合物8从芳基碘代物6经分子内Heck反应和相应的Curtius重排反应制备得到. 相应地, 中间体6可以方便地从容易制备的3-(6-氧代环己-1-烯-1-基)丙酸乙酯3经过Corey- Bakshi-Shibata不对称羰基还原反应以及随后的Mitsunobu偶联反应制备得到.
1 结果与讨论
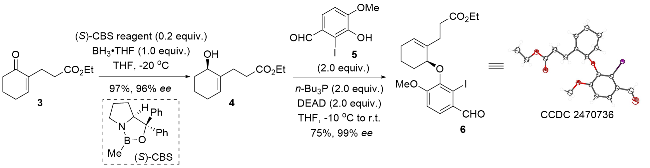
基于(–)-加兰他敏1的逆合成分析, 通过对文献报道的方法[20]进行修饰, 从2-环己烯-1-酮和丙烯酸乙酯出发, 在1,8-二氮杂双环[5,4,0]十一碳-7-烯(DBU)催化下成功地以88%的分离收率得到化合物3. 这一反应可放大至百克级以上, 且收率基本保持不变. 然而, 在随后的Corey-Bakshi-Shibata不对称羰基还原反应中, 在室温下进行还原反应, 仅能得到中等光学纯度的产物(65%~75% ee). 经尝试不同的反应温度, 发现该反应在–20 ℃下进行可以97%的产率和96% ee值获得目标产物烯丙醇4. 进一步地, 在三正丁基膦和偶氮二羧酸二乙酯(DEAD)存在下, 化合物4和碘代苯酚5之间发生Mitsunobu偶联反应, 成功地以75%的产率得到构型翻转的光学纯芳基醚6. 化合物6的绝对构型随后被单晶X射线衍射分析得以确证(Scheme 3).
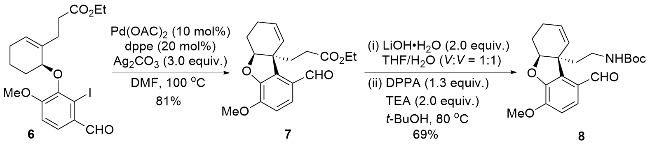
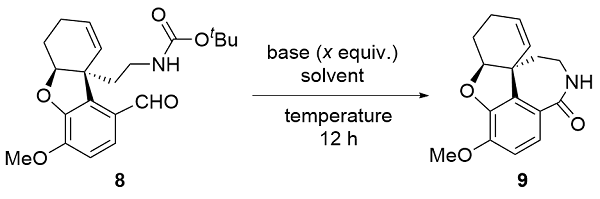
已知在强碱, 如二异丙基氨基锂(LDA)、氢化钠(NaH)、氢氧化钾(KOH)及叔丁醇钾(t-BuOK)等促进下, 醛和氨基锂[21]、游离胺[22]、N-取代羟胺[23]和叠氮衍生物[24]等发生分子间氧化酰胺化反应, 生成相应的酰胺产物. 机理上, 这些醛氧化酰胺化反应一般经由Canniz- zaro反应、空气氧化或分子内1,5-氢迁移重排途径等进行. 然而, 醛和N-氨基甲酸酯之间的直接氧化酰胺化反应迄今尚无相关文献报道. 随后, 以N-Boc氨基芳醛8为底物, 尝试了在不同强碱存在下进行分子内醛直接氧化酰胺化反应(表1). 令人欣喜的是, 在2.0 equiv.的氢化钠存在下, 以四氢呋喃作溶剂, 在回流条件下, 成功地以55%产率获得了目标产物内酰胺9. 进一步研究发现, 升高反应温度容易导致底物8部分分解. 而在室温下反应, 可以90%以上的收率得到相应的酰胺产物9(表1, Entry 6). 其它强碱如氢化钾, 也可以促进醛和N-氨基甲酸酯之间的酰胺化反应. 而氢氧化钾、叔丁醇钾及二异丙基氨基锂等并不能促进这一反应. 除四氢呋喃外, 反应也可以在极性溶剂如N,N-二甲基甲酰胺(DMF)、乙二醇二甲醚(DME)及1,4-二氧六环等(表1, Entries 8~10)中进行.
表1 碱促进分子内醛氧化酰胺化反应条件优化Table 1 Optimization for base-promoted intramolecular oxidative amidation of aldehydes |
| Entry | Base (x) | Solvent | Temperature/℃ | Yield/% |
|---|---|---|---|---|
| 1 | LDA (2.0) | THF | 65 | 0 |
| 2 | NaH (2.0) | THF | 65 | 55 |
| 3 | KH (2.0) | THF | 65 | 51 |
| 4 | KOH (2.0) | THF | 65 | 0 |
| 5 | t-BuOK (2.0) | THF | 65 | 0 |
| 6 | NaH (2.0) | THF | 25 | 93 (91)a |
| 7 | NaH (1.3) | THF | 0 | 62 (89)b |
| 8 | NaH (1.3) | DMF | 25 | 88 |
| 9 | NaH (1.3) | DME | 25 | 76 |
| 10 | NaH (1.3) | 1,4-Dioxane | 25 | 83 |
a 1.3 equiv. NaH. b 24 h. |
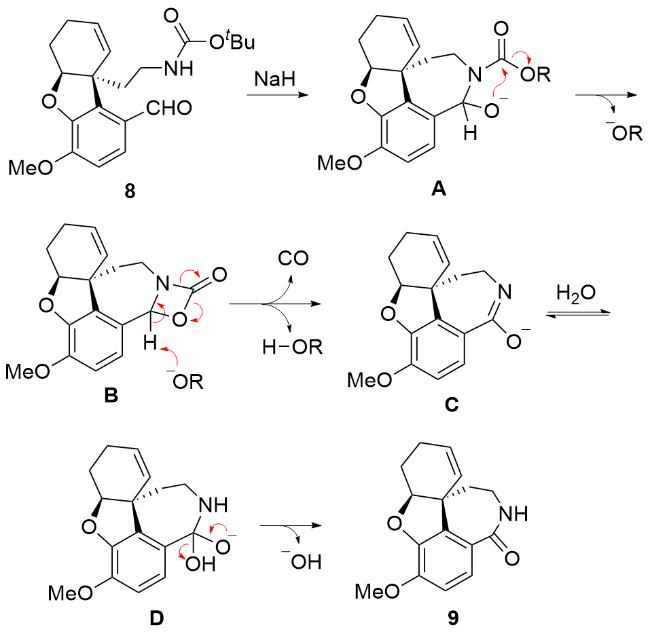
目前, 对于这一碱促进的分子内醛直接氧化酰胺化反应的详细机理尚不明确, 现有研究推测高张力环状过渡态[23-24]是推动该反应进行的核心驱动力(Scheme 5). 通过严格控制在无水无氧条件下进行反应, 作者首先排除了氧气参与的醛氧化酰胺化过程[22]的可能性. 其次, 通过比较在自由基捕捉试剂存在下的反应结果, 作者也排除了反应通过自由基历程进行的可能性. 基于对模型反应的高分辨质谱(HRMS)分析实验, 作者成功观察到了相应的四元环状过渡态中间体的生成. 由此, 推测该反应通过如下的历程进行: 在氢化钠作用下, 化合物8首先生成相应的过渡态A; 过渡态A在失去一个烷氧负离子后生成相应高张力的四元环状过渡态B; 随后, 过渡态B在烷氧负离子作用下攫取苄位氢并失去一分子CO, 从而生成相应的过渡态C; 最终经水解生成相应的酰胺产物9.
在成功发展了氢化钠促进的醛分子内氧化酰胺化反应基础上, 完成了(–)-加兰他敏1的最终合成. 在氢化钠存在下, 于室温下反应6 h, 中间体8顺利地以94%的产率转化为相应的酰胺9. 其在碱性条件下与碘甲烷反应, 以91%的收率得到了N-甲基内酰胺10. 值得注意的是, 中间体9也可以不分离, 在过量氢化钠存在下直接原位与碘甲烷反应, 得到相应的产物10. 以过量二氧化硒、吡啶与石英砂为反应体系[17b], 对化合物10的环己烯基实施烯丙位氧化, 得到两个柱层析色谱可分离的非对映异构体烯丙醇衍生物(5∶1 d.r.). 最终, 在以氢化铝锂为还原剂还原酰胺官能团后, 成功地以55%的产率实现了(–)-加兰他敏1的全合成(Scheme 6).
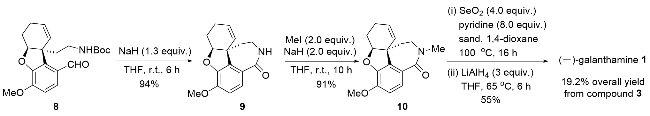


2 结论
发展了一种条件温和、氢化钠促进N-氨基甲酸酯取代芳香醛的分子内氧化酰胺化策略, 并探索了其在复杂天然产物合成中的应用. 从容易制备的3-(6-氧代环己- 1-烯-1-基)丙酸乙酯3出发, 最终经简短的反应步骤, 以19.2%的总产率, 成功地实现了(–)-加兰他敏的不对称全合成. 这一策略有望为后续其它复杂天然产物的全合成提供有益的借鉴和参考.
3 实验部分
3.1 仪器与试剂
熔点由SGW X-4显微熔点仪测定. 1H NMR和13C NMR数据由Bruker DRX500或DRX400核磁共振仪测定, 1H NMR内标为三甲硅烷(TMS, δ 0)或者CDCl3 (δ 7.26); 13C NMR为去氢偶合, 内标为CDCl3 (δ 77.16). 质谱(MS)由Agilent 1100 Series LC/MSD (ESI)进行测定. 高分辨质谱(HRMS)由BRUKER-DALTONICS APEX III或5977B MSD-安捷伦GC-EI-MS质谱仪进行测定. 无特别说明, 所有反应和操作均在氮气下使用Schlenk技术进行. 商业可购得的试剂在使用前无需进一步纯化, 反应所用溶剂均采用标准方法纯化. 快速柱层析在200~300目硅胶上进行, 所用石油醚为沸程60~90 ℃馏分; 薄层层析采用GF254高效板; 采用紫外、碘缸、高锰酸钾的NaHCO3水溶液或者磷钼酸的乙醇溶液加热显色.
3.2 实验方法
3.2.1 3-(6-氧代环己-1-烯-1-基)丙酸乙酯(3)的合成
参考文献[20]的方法, 并对之进行了优化. 在500 mL反应瓶中, 加入2-环己烯-1-酮(19.2 g, 0.2 mol), 用N,N-二甲基甲酰胺(200 mL)溶解. 依次向反应体系中加入1,8-二氮杂双环[5,4,0]-十一碳-7-烯(6.1 g, 40 mmol)和丙烯酸乙酯(26 g, 0.26 mol). 将反应瓶放入一个预热至80 ℃的加热油浴中, 反应混合物在此温度下搅拌反应24 h. 通过薄层层析色谱(TLC)监控反应原料消耗情况, 待反应完全后, 将反应混合物倒入冰水中(150 mL), 以乙酸乙酯萃取(100 mL×3). 合并有机相, 以无水硫酸钠干燥后, 过滤, 减压浓缩溶剂, 粗产品经硅胶快速柱层析分离纯化, 得到化合物3 (34.5 g, 产率88%), 无色或浅黄色油状物, 其物理表征数据与参考文献[12]一致. 1H NMR (400 MHz, Chloroform-d) δ: 6.75 (t, J=4.3 Hz, 1H), 4.08 (q, J=7.1 Hz, 2H), 2.51~2.43 (m, 2H), 2.43~2.35 (m, 4H), 2.32 (td, J=5.9, 4.3 Hz, 2H), 1.94 (p, J=6.2 Hz, 2H), 1.21 (t, J=7.1 Hz, 3H); 13C NMR (101 MHz, Chloroform-d) δ: 199.1, 173.1, 146.2, 138.0, 60.2, 38.4, 33.2, 25.9, 25.4, 22.9, 14.2; HRMS (ESI) calcd for C11H16O3Na [M+Na+] 219.0992, found 219.0996.
3.2.2 (R)-3-(6-羟基环己基-1-烯-1-基)丙酸乙酯(4)的合成
向100 mL反应瓶中, 加入(S)-2-甲基-CBS-噁唑硼烷(0.55 g, 2 mmol)的四氢呋喃(20 mL)溶液, 将反应瓶冷却至–20℃, 向其继续加入硼烷的四氢呋喃溶液(1 mol/L, 20 mL, 20 mmol), 然后在此温度下继续搅拌15 min. 随后, 于15 min内向反应瓶中加入化合物3 (3.92 g, 20 mmol)的四氢呋喃(20 mL)溶液. 反应混合物自然升至室温, 继续搅拌反应16 h. 待原料反应完全后, 用甲醇(10 mL)淬灭反应, 减压浓缩脱除反应溶剂. 粗产品用乙酸乙酯(20 mL)溶解, 依次用水(20 mL)和饱和食盐水(20 mL)各洗涤一次. 水相再用乙酸乙酯萃取(20 mL×3). 合并有机相, 以无水硫酸钠干燥, 过滤, 减压浓缩溶剂. 粗产品经硅胶快速柱层析分离纯化得到化合物4 (3.85 g, 产率97%), 无色油状物. $[\alpha ]_{\text{D}}^{27.5}$+37.60 (c 0.06, CHCl3). Chiral GC analysis: chiral β-Dex 120 column (30 m×0.25 μm×0.25 mm), tR=35.305 min (minor), 35.775 min (major). 1H NMR (400 MHz, Chloroform-d) δ: 5.54 (t, J=4.0 Hz, 1H), 4.11 (q, J=7.1 Hz, 2H), 4.03 (t, J=4.0 Hz, 1H), 2.52~2.33 (m, 4H), 2.16 (s, 1H), 2.07~1.97 (m, 1H), 1.96~1.86 (m, 1H), 1.76~1.68 (m, 2H), 1.67~1.58 (m, 1H), 1.57~1.47 (m, 1H), 1.23 (t, J=7.1 Hz, 3H); 13C NMR (101 MHz, Chloroform-d) δ: 174.0, 138.0, 126.0, 67.0, 60.5, 33.4, 32.2, 29.4, 25.5, 18.1, 14.4; HRMS (ESI) calcd for C11H18O3Na [M+Na+] 221.1148, found 221.1149.
3.2.3 3-羟基-2-碘-4-甲氧基苯甲醛(5)的合成
参考文献[25]的方法, 在250 mL反应瓶中, 将3-羟基-4-甲氧基苯甲醛(7.77g, 50 mmol)溶于吡啶(30 mL), 所得溶液冷却至0 ℃. 在避光条件下, 滴加氯化碘(8.17 g, 50 mmol)的1,4-二氧六环(50 mL)溶液. 滴加完毕后, 将反应混合物逐渐热至室温并继续搅拌6 d. 随后, 减压脱除溶剂, 加入150 mL水, 以盐酸(6 mol/L)调节至pH=1. 以乙酸乙酯萃取(150 mL×3), 合并有机相后, 依次以饱和硫酸氢钠(100 mL×3)、水(150 mL×2)、饱和食盐水(150 mL)洗涤. 有机相经无水硫酸镁干燥后, 过滤, 减压脱除溶剂, 得到化合物5 (13.1 g, 产率94%), 淡黄色固体. 化合物5的物理表征数据与文献报道一致. m.p. 167~171 ℃; 1H NMR (400 MHz, Chloroform-d) δ: 10.03 (s, 1H), 7.56 (d, J=8.4 Hz, 1H), 6.93 (d, J=8.5 Hz, 1H), 6.29 (s, 1H), 4.00 (s, 3H); 13C NMR (101 MHz, Chloroform-d) δ: 194.7, 150.6, 145.7, 128.7, 123.8, 109.9, 88.0, 56.6; HRMS (ESI) calcd for C8H7IO3Na [M+Na+] 300.9332, found 300.9335.
3.2.4 (S)-3-(6-(3-甲酰基-2-碘-6-甲氧基苯氧基)环己基-1-烯-1-基)丙酸乙酯(6)的合成
在100 mL反应瓶中, 将(R)-3-(6-羟基环己基-1-烯- 1-基)丙酸乙酯4 (1.98 g, 10 mmol)溶于干燥四氢呋喃(30 mL)中. 在氮气氛下, 依次向反应体系中加入3-羟基-2-碘-4-甲氧基苯甲醛(5, 5.56 g, 20 mmol)和三正丁基膦(5.25 g, 20 mmol). 搅拌10 min后, 将反应混合物冷却至0 ℃, 往其中加入偶氮二羧酸二乙酯(3.5 g, 20 mmol), 形成的黄色溶液被自然升温至室温并继续搅拌反应16 h. 待原料转化完全后, 减压浓缩脱除反应瓶内溶剂, 再次以乙酸乙酯(60 mL)溶解并依次以1 mol/L的氢氧化钠溶液(20 mL)和饱和食盐水(20 mL)洗涤. 有机相以无水硫酸钠干燥, 过滤, 减压浓缩脱除溶剂. 粗产品经硅胶快速柱层析分离纯化得到化合物6 (3.44 g, 产率75%, 99% ee), m.p. 131~135 ℃. Chiral HPLC analysis: (OD- H, isopropanol/n-hexane, V∶V=33∶57, v=1.0 mL/min, λ=309 nm), tR=12.973 min (minor), 16.239 min (major). $[\alpha ]_{\text{D}}^{27.5}$–8.00 (c 0.05, CHCl3); 1H NMR (400 MHz, Chloro- form-d) δ: 10.05 (s, 1H), 7.67 (d, J=8.6 Hz, 1H), 6.96 (d, J=8.6 Hz, 1H), 5.75 (t, J=3.8 Hz, 1H), 4.96 (t, J=3.9 Hz, 1H), 4.12 (q, J=7.1 Hz, 2H), 3.95 (s, 3H), 2.69~2.50 (m, 4H), 2.21~2.12 (m, 1H), 2.12~1.96 (m, 2H), 1.95~1.86 (m, 1H), 1.59~1.41 (m, 2H), 1.24 (t, J=7.1 Hz, 3H); 13C NMR (101 MHz, Chloroform-d) δ: 195.9, 173.7, 157.4, 147.1, 135.7, 129.5, 128.3, 126.6, 111.9, 101.8, 77.2, 60.3, 56.1, 33.8, 29.9, 28.6, 25.5, 18.9, 14.4; HRMS (ESI) calcd for C19H23IO5Na [M+Na+] 481.0482, found 481.0487.
3.2.5 3-((5aS,9aS)-1-甲酰基-4-甲氧基-6,7-二氢二苯并[b,d]呋喃-9a(5aH)-基)丙酸乙酯(7)的合成
在100 mL反应瓶中, 将化合物6 (3.0 g, 6.55 mmol)溶于干燥的N,N-二甲基甲酰胺(50 mL), 依次向反应体系中加入碳酸银(5.42 g, 19.7 mmol)、醋酸钯(0.15 g, 0.66 mmol)和1,2-双(二苯基膦)乙烷(0.53 g, 1.32 mmol). 反应混合物于80 ℃下反应16 h. 待反应原料全部转化后, 反应混合物以乙酸乙酯(20 mL)稀释, 经短硅胶柱过滤, 滤饼以乙酸乙酯(20 mL)淋洗, 合并滤液, 减压浓缩. 粗产品经硅胶快速柱层析分离纯化后得到目标化合物7, 无色液体, 1.75 g, 产率81%. $[\alpha ]_{\text{D}}^{28.0}$–70.00 (c 0.02, CHCl3); 1H NMR (400 MHz, Chloroform-d) δ: 9.89 (s, 1H), 7.36 (d, J=8.4 Hz, 1H), 6.88 (d, J=8.4 Hz, 1H), 6.10 (d, J=10.0 Hz, 0H), 5.87 (ddd, J=10.2, 5.4, 2.8 Hz, 1H), 4.79 (t, J=4.0 Hz, 1H), 4.08 (q, J=7.2 Hz, 2H), 3.95 (s, 3H), 2.53~2.44 (m, 1H), 2.32~2.05 (m, 5H), 2.02~1.92 (m, 1H), 1.91~1.73 (m, 1H), 1.21 (t, J=7.1 Hz, 3H); 13C NMR (101 MHz, Chloroform-d) δ: 190.6, 173.2, 150.0, 148.7, 133.4, 129.8, 129.4, 128.5, 127.1, 110.4, 86.2, 60.6, 56.2, 50.2, 32.4, 30.5, 24.8, 19.4, 14.3; HRMS (ESI) calcd for C19H22O5Na [M+Na+] 353.1359, found 353.1360.
3.2.6 (2-((5aS,9aS)-1-甲酰基-4-甲氧基-6,7-二氢二苯并[b,d]呋喃-9a(5aH)-基)乙基)氨基甲酸叔丁酯(8)的合成
在50 mL反应瓶中, 将3-((5aS,9aS)-1-甲酰基-4-甲氧基-6,7-二氢二苯并[b,d]呋喃-9a(5aH)-基)丙酸乙酯(7, 1.6 g, 4.84 mmol)溶于四氢呋喃-水(V∶V=1∶1, 20 mL)溶液中. 向其加入LiOH•H2O (0.41 g, 9.68 mmol), 得到的混合物在80 ℃下搅拌反应3 h. 待原料完全转化后, 冷却至室温. 将反应混合物倒入冰水中(40 mL), 以1 mol/L盐酸溶液调节至pH=1. 以乙酸乙酯萃取(40 mL×3), 合并有机相, 无水硫酸镁干燥, 过滤, 减压浓缩脱除溶剂后得到羧酸粗产品, 无需进一步纯化直接投入随后的重排反应.
将上述粗产品溶于叔丁醇(20 mL)中, 冷却至0 ℃, 依次向其中加入三乙胺(0.98 g, 9.68 mmol)和叠氮磷酸二苯酯(1.73 g, 6.29 mmol). 随后, 将反应混合物置于80 ℃下搅拌反应16 h. 待反应原料完全转化后, 减压浓缩脱除溶剂, 剩余物重新以乙酸乙酯(40 mL)溶解, 再依次以水(20 mL)和饱和食盐水(20 mL)洗涤. 水相以乙酸乙酯(20 mL)萃取一次, 合并有机相, 以无水硫酸钠干燥, 过滤, 减压浓缩脱除溶剂. 粗产品经硅胶快速柱层析分离纯化得到目标化合物8 (1.25 g, 产率69%), 白色固体, m.p. 178~182 ℃; $[\alpha ]_{\text{D}}^{28.1}$–72.60 (c 0.01, CHCl3); 1H NMR (400 MHz, Chloroform-d) δ: 9.85 (s, 1H), 7.33 (d, J=8.4 Hz, 1H), 6.86 (d, J=8.3 Hz, 1H), 6.06 (d, J=10.1 Hz, 1H), 5.86~5.80 (m, 1H), 4.92 (t, J=3.8 Hz, 1H), 4.49 (s, 1H), 3.94 (s, 3H), 3.12 (s, 1H), 2.92 (s, 1H), 2.38~2.30 (m, 1H), 2.27~2.19 (m, 1H), 2.19~2.02 (m, 2H), 1.99~1.90 (m, 1H), 1.89~1.80 (m, 1H), 1.40 (s, 9H); 13C NMR (101 MHz, Chloroform-d) δ: 191.0, 155.9, 150.1, 148.8, 133.3, 130.4, 129.3, 128.3, 127.1, 110.4, 86.4, 79.3, 56.2, 49.4, 37.2, 28.5, 27.0, 24.7, 19.2; HRMS (ESI) calcd for C21H27NO5Na [M+Na+] 396.1781, found 396.1783.
3.2.7 (4aS,8aS)-3-甲氧基-4a,5,10,11-四氢-6H-苯并[2,3]苯并呋喃[4,3-cd]氮杂䓬-12(9H)-酮(9)的合成
向25 mL反应瓶中, 加入氢化钠(以60%的质量分数混于矿物油中)(11 mg, 0.26 mmol), 以干燥正己烷(15 mL)洗涤一次后, 冷却至0 ℃下, 向反应瓶中加入(2-((5aS,9aS)-1-甲酰基-4-甲氧基-6,7-二氢二苯并[b,d]呋喃-9a(5aH)-基)乙基)氨基甲酸叔丁酯(8, 74.7 mg, 0.2 mmol)的干燥四氢呋喃(15 mL)溶液. 然后, 反应混合物自然升温至室温后, 继续搅拌反应6 h. 待反应原料完全转化后, 滴加入水(10 mL)淬灭反应, 减压浓缩脱除溶剂. 剩余物以二氯甲烷(30 mL)溶解, 依次以水(10 mL)和饱和食盐水(10 mL)洗涤一次. 有机相以无水硫酸钠干燥, 过滤, 减压浓缩脱除溶剂. 粗产品经硅胶快速柱层析分离纯化得到目标产物酰胺9 (52 mg, 94% yield). 产品为白色固体, m.p. 109~114℃. $[\alpha ]_{\text{D}}^{28.1}$–65.5 (c 0.01, CHCl3). 1H NMR (400 MHz, Chloroform-d) δ: 7.42 (d, J=8.5 Hz, 1H), 6.86 (d, J=8.5 Hz, 1H), 6.75 (t, J=5.8 Hz, 1H), 5.67~5.61 (m, 1H), 5.60~5.55 (m, 1H), 4.71 (t, J=3.7 Hz, 1H), 3.91 (s, 3H), 3.52~3.40 (m, 1H), 3.35~3.22 (m, 1H), 2.44~2.36 (m, 1H), 2.36~2.23 (m, 2H), 1.99~1.90 (m, 1H), 1.90~1.83 (m, 1H), 1.83~1.74 (m, 1H); 13C NMR (101 MHz, Chloroform-d) δ: 171.3, 147.3, 146.9, 133.1, 131.5, 124.5, 123.6, 122.3, 111.8, 89.8, 56.1, 48.3, 42.4, 41.6, 21.9, 18.6; HRMS (ESI) calcd for C16H18- NO3 [M+H+] 272.1281, found 272.1278.
3.2.8 (4aS,8aS)-3-甲氧基-11-甲基-4a,5,10,11-四氢- 6H-苯并[2,3]苯并呋喃[4,3-cd]氮杂䓬-12(9H)-酮10的合成
在25 mL反应瓶中, 加入氢化钠(混于质量分数为60%矿物油中)(24 mg, 0. 6 mmol), 以干燥正己烷(15 mL)洗涤一次后, 冷却至0 ℃下, 向反应瓶中加入(4aS,8aS)-3-甲氧基-4a,5,10,11-四氢-6H-苯并[2,3]苯并呋喃[4,3-cd]氮杂䓬-12(9H)-酮(9, 54.3 mg, 0.2 mmol)的干燥四氢呋喃(15 mL)溶液. 搅拌反应15 min后, 向反应混合物中加入碘甲烷(56.8 mg, 0.4 mmol). 随后, 反应混合物自然升至室温, 继续搅拌反应10 h. 待反应原料完全转化后, 加入水(10 mL)淬灭反应. 将反应混合物减压浓缩脱除溶剂后, 重新以二氯甲烷(30 mL)溶解, 有机相依次以水(10 mL)和饱和食盐水(10 mL)各洗涤一次. 有机相以无水硫酸钠干燥, 过滤, 减压浓缩脱除溶剂. 粗产品经硅胶快速柱层析分离纯化得到目标化合物10 (50.2 mg, 92% yield), 白色固体, m.p. 118~122 ℃. $[\alpha ]_{\text{D}}^{28.3}$–68.00 (c 0.01, CHCl3); 1H NMR (400 MHz, Chloroform-d) δ: 7.38 (d, J=8.5 Hz, 1H), 6.84 (d, J=8.5 Hz, 1H), 5.64 (dd, J=10.6, 6.0 Hz, 1H), 5.45~5.38 (m, 1H), 4.71 (t, J=3.3 Hz, 1H), 3.90 (s, 3H), 3.80~3.71 (m, 1H), 3.19~3.13 (m, 4H), 2.44~2.34 (m, 2H), 2.31~2.22 (m, 1H), 1.99~1.89 (m, 1H), 1.86~1.74 (m, 2H); 13C NMR (101 MHz, Chloroform-d) δ: 169.01, 146.77, 146.45, 132.58, 131.52, 124.78, 123.82, 123.41, 111.66, 90.06, 56.03, 49.93, 48.09, 40.47, 35.04, 22.15, 18.53; HRMS (ESI) calcd for C17H20NO3 [M+H+] 286.1438, found 286.1440.
3.2.9 (–)-加兰他敏1的合成
在100 mL反应瓶中, 将(4aS,8aS)-3-甲氧基-11-甲基- 4a,5,10,11-四氢-6H-苯并[2,3]苯并呋喃[4,3-cd]氮杂䓬- 12(9H)-酮(10, 143 mg, 0.5 mmol)溶解于干燥的1,4-二氧六环(15 mL)中. 于氩气氛下, 向上述溶液中, 依次加入吡啶(316.4 mg, 4.0 mmol)、二氧化硒(55.5 mg, 0.5 mmol)以及石英砂(55.5 mg). 反应混合物于100 ℃下搅拌反应1 h后, 补加二氧化硒(55.5 mg, 0.5 mmol)和石英砂(55.5 mg)继续反应1 h. 如此再重复操作两次后中止反应, 反应物经短硅胶柱过滤, 滤饼以乙酸乙酯充分洗涤. 合并有机相, 减压脱除溶剂后得到的黄色油状物重新以乙酸乙酯(25 mL)溶解, 并以1 mol/L的氢氧化钠溶液(10 mL)洗涤一次. 有机相以无水硫酸钠干燥, 过滤, 减压浓缩脱除溶剂后得到粗产品, 直接投入下一步反应中.
将上述粗产品溶于四氢呋喃(15 mL)中, 于0 ℃下向反应溶液中分批加入氢化铝锂(57 mg, 1.5 mmol). 加完后, 反应混合物于65 ℃下搅拌反应6 h. 待原料完全转化后, 将反应瓶冷却在冰浴下, 小心滴入乙酸乙酯(10 mL)及氢氧化钠水溶液(质量分数为10%)淬灭反应. 以乙酸乙酯萃取(20 mL×2), 合并有机相, 以无水硫酸钠干燥, 过滤, 减压脱除溶剂, 粗产品经硅胶快速柱分离纯化得到目标化合物(–)-加兰他敏(1, 82.8 mg, 产率55%). 产品为白色固体, 其物理表征数据与文献报道[17b]一致. m.p. 131~132 ℃; $[\alpha ]_{\text{D}}^{28.5}$–80.00 (c 0.01, CHCl3); 1H NMR (400 MHz, Chloroform-d) δ: 6.70~6.56 (m, 2H), 6.09~5.95 (m, 2H), 4.61 (s, 1H), 4.15~4.04 (m, 2H), 3.82 (s, 3H), 3.68 (dd, J=15.2, 1.1 Hz, 1H), 3.31~3.21 (m, 1H), 3.05 (dt, J=14.5, 3.7 Hz, 1H), 2.73~2.63 (m, 1H), 2.40 (s, 3H), 2.14~1.95 (m, 2H), 1.57 (ddd, J=13.8, 4.1, 1.9 Hz, 1H); 13C NMR (101 MHz, Chloroform-d) δ: 146.0, 144.3, 133.2, 129.4, 127.8, 127.0, 122.2, 111.4, 88.9, 62.2, 60.8, 56.0, 54.0, 48.4, 42.3, 34.0, 30.1; HRMS (ESI) calcd for C17H22NO3 [M+H+] 288.1594, found 288.1596.
辅助材料(Supporting Information) 化合物3~10以及(–)-加兰他敏1的1H NMR和13C NMR谱图, 化合物6的单晶X射线衍射数据. 这些材料可以免费从本刊网站(http://sioc-journal.cn/)上下载.
(Zhao, C.)