综述与进展

强效神经毒剂Anatoxin-a的不对称合成研究进展

  • 董梅 a, b ,
  • 林国强 b, c ,
  • 洪然 b, c ,
  • 黄莎华 , a, * ,
  • 谢昌敏 , b, d, *
展开
  • a 上海应用技术大学化工与能源技术学部 上海 201418
  • b 上海中医药大学 创新中药研究院手性药物研究中心 上海 201203
  • c 中国科学院上海有机化学研究所 生命过程小分子调控全国重点实验室 上海 200032
  • d 上海交通大学 上海市手性药物分子工程重点实验室 上海 200240

收稿日期: 2026-01-13

  修回日期: 2026-02-23

  网络出版日期: 2026-04-17

基金资助

国家自然科学基金(22271194)

上海中医药大学科研启动经费和上海市手性药物分子工程重点实验室开放课题资助项目

Advances in the Asymmetric Synthesis of the Potent Neurotoxin Anatoxin-a

  • Mei Dong a, b ,
  • Guo-Qiang Lin b, c ,
  • Ran Hong b, c ,
  • Sha-Hua Huang , a, * ,
  • Changmin Xie , b, d, *
Expand
  • a Faculty of Chemical Engineering and Energy Technology, Shanghai Institute of Technology, Shanghai 201418
  • b The Research Center of Chiral Drugs, Innovation Research Institute of Traditional Chinese Medicine, Shanghai University of Traditional Chinese Medicine, Shanghai 201203
  • c State Key Laboratory of Chemical Biology, Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences, Shanghai 200032
  • d Shanghai Key Laboratory for Molecular Engineering of Chiral Drugs, Shanghai Jiao Tong University, Shanghai, 200240
* E-mail: ;

Received date: 2026-01-13

  Revised date: 2026-02-23

  Online published: 2026-04-17

Supported by

National Natural Science Foundation of China(22271194)

Research Projects of Shanghai Laboratory for Molecular Engineering of Chiral Drugs, and the Startup from Shanghai University of Traditional Chinese Medicine

摘要

Anatoxin-a (ATX-a)是一种强效蓝藻神经毒素, 可作为烟碱型乙酰胆碱受体(nAChR)的高亲和力激动剂, 在环境毒理与神经药理学研究中均具有重要意义. 概述了ATX-a的生态环境影响和药理机制, 系统性总结了其不对称全合成研究进展. 主要不对称合成方法包括手性池原料利用、外消旋体拆分、辅基控制、手性锂试剂对映选择性烯醇化、酶催化拆分及催化不对称合成等. 现有合成方法在反应效率、底物普适性以及对母核骨架的修饰(如C1、C5~C8位点)方面仍存在局限. 未来通过发展高效的催化不对称合成策略, 有望进一步推动ATX-a及其类似物的制备与结构多样性衍生, 从而推动高灵敏度环境监测技术与nAChR靶向药物的开发. 旨在为跨学科研究提供合成化学与药理学、环境科学交叉融合的新视角.

本文引用格式

董梅 , 林国强 , 洪然 , 黄莎华 , 谢昌敏 . 强效神经毒剂Anatoxin-a的不对称合成研究进展[J]. 有机化学, 2026 , 46(6) : 2193 -2206 . DOI: 10.6023/cjoc202601017

Abstract

Anatoxin-a (ATX-a) is a potent cyanobacterial neurotoxin and a high-affinity agonist of nicotinic acetylcholine receptors (nAChRs), making it significant in environmental toxicology and neuropharmacology. This article summarizes its ecological impact and pharmacological mechanism, with a focus on reviewing advances in its asymmetric total synthesis. Key strategies developed include the chiral pool approach, racemate resolution, auxiliary control, enantioselective enolization mediated by chiral lithium reagents, enzymatic resolution, and catalytic asymmetric synthesis. Despite these advancements, current methods are limited in efficiency, generality, and their ability to modify challenging core positions such as C1 and C5-C8. Future progress depends on developing more efficient and versatile catalytic asymmetric strategies. Such innovations will enable the efficient preparation and structural diversification of ATX-a analogues, thereby supporting the creation of highly sensitive environmental monitoring tools and the discovery of nAChR-targeted therapeutics. This review aims to provide an integrated perspective that bridges synthetic chemistry, pharmacology, and environmental science.

1. Anatoxin-a的分离及其生态环境影响

Anatoxin-a (ATX-a)是一种由水华鱼腥藻(Anabaena flosaquae)、颤藻属(Oscillatoria)和席藻属(Phormidium)等淡水蓝藻产生的神经毒素(图1)[1-4]. 该毒素可导致动物在摄入后数分钟至数小时内因呼吸麻痹而死亡, 因此早期被称为“极速死亡因子”(VFDF)[2]. 研究表明, 它产生毒性的原因在于ATX-a是一种烟碱型乙酰胆碱受体(nAChR)的高亲和力、高选择性激动剂[1,5]. 其对nAChR的结合活性极高, 分别是尼古丁的50倍、乙酰胆碱的20倍. ATX-a在全球淡水水体中广泛分布, 并且与水体污染及蓝藻水华暴发密切相关, 对野生动物、家畜乃至人类健康构成严重威胁[6,7]. 为准确评估其环境风险, 目前已经开发了多种检测方法, 可实现水体、生物组织和食品中ATX-a及其多种天然类似物[如高鱼腥藻毒素(Homoanatoxin-a)或HTX-a]和降解产物[(如二氢鱼腥藻毒素(dihydroanatoxin-a)和2,3-环氧鱼腥藻毒素(2,3-epoxyanatoxin-a)]进行精准痕量检测[8,9]. 其中降解产物虽毒性降低或消失, 但作为指示历史污染事件的重要生物标志物, 其检测对于全面评估生态风险至关重要. 除生态毒性外, ATX-a作为强效nAChR激动剂的作用, 持续吸引着药物化学与生物学领域的广泛研究.
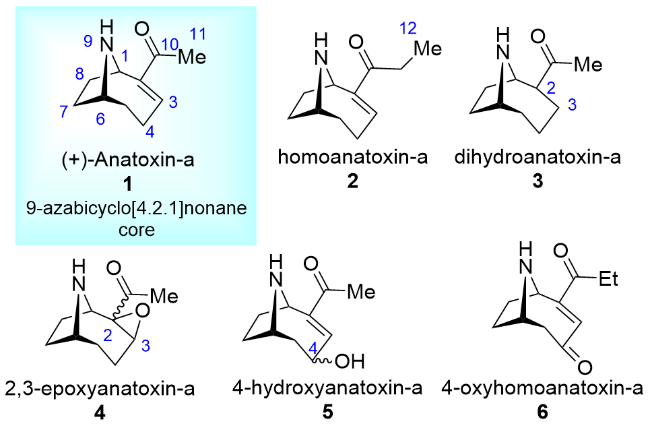
图1 Anatoxin、homoanatoxin及其降解产物

Figure 1 Anatoxin, homoanatoxin, and their degradation products

2 ATX-a的药理机制、结构特征及代表性类似物

ATX-a的生物毒性与nAChR之间的相互作用密切相关. nAChR作为一个具有显著亚型多样性的配体门控离子通道家族, 主要包括介导神经肌肉信号传递的肌肉型(由α1、β1、δε/γ亚基组成)和广泛分布于中枢及外周神经系统的神经元型(如α4β2、α7、α3β4等)[10]. 肌肉型nAChR的功能障碍与重症肌无力等疾病相关. 与之相对应的中枢α4β2亚型是尼古丁作用的主要靶点, 与成瘾和认知密切相关; 中枢α7亚型则涉及神经炎症和神经保护, 而中枢α3β4亚型在外周神经节和某些脑区表达, 可能与疼痛和心血管调节有关. 开发能够区分这些亚型的选择性激动剂或拮抗剂, 能高效治疗相关疾病且避免毒副作用. ATX-a对上述主要nAChR亚型均表现出纳摩尔级的强效激动活性, 如对肌肉型的EC50低至nmol/L级别、对神经元型α4β2*和α7亚型的EC50分别为48 nmol/L和0.6 μmol/L[11]. 在肌肉系统, 其能模拟乙酰胆碱的功能, 但因不被乙酰胆碱酯酶水解, 可造成乙酰胆碱受体的持续激活, 导致呼吸肌麻痹与急性死亡(小鼠腹腔注射LD50约为0.2 mg•kg–1)[5,12]; 在神经系统, 则通过作用于不同亚型, 潜在地影响认知、奖赏、疼痛感知等多种功能, 并与阿尔茨海默病、帕金森病、精神分裂症和尼古丁成瘾等多种疾病的病理生理过程相关联[13]. 此外, 相比其他一些已知天然存在的nAChR配体及乙酰胆碱(图2), ATX-a没有明显的毒蕈碱乙酰胆碱受体(mAChR)活性[14], 其作用于nAChR而不干扰mAChR, 是研究nAChR结构、功能、亚型选择性及开发靶向治疗药物的一个极具价值的基础模型分子[11,13].
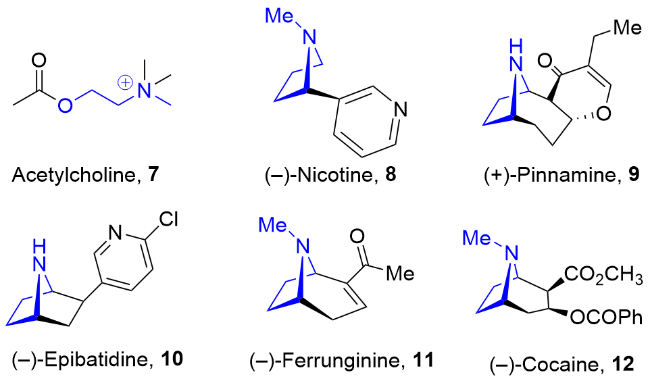
图2 乙酰胆碱及其他相关天然nAChR配体

Figure 2 Acetylcholine and Other Related Natural nAChR Ligands

ATX-a结构与自然界中存在的其他乙酰胆碱受体配体密切相关的(图1, 2). Homoanatoxin (2)是ATX-a的直接同系物, 其侧链延长了一个亚甲基单元. 它最初是作为ATX-a的合成类似物被报道, 随后才从蓝藻Oscillatoria formosa中分离得到[15,16]. 其活性与ATX-a相当, 这证实了C11位区域对受体结合具有一定的空间耐受性[15]. 另一个重要的类似物是pinnamine (9), 这是首个从海洋(双壳类Pinna muricata)中分离得到的相似桥环结构生物碱[17]. 其结构可被视为ATX-a的s-trans构象锁定的类似物, 且C2位连接有乙基侧链, 毒性也与ATX-a相当(小鼠腹腔注射LD99=0.5 mg•kg–1)[18]. Pinnamine的出现扩展了该类生物碱的来源, 其独特的结构也为构象-活性关系研究及新激动剂的设计提供了新线索. 此外, 尽管不属于ATX-a家族, nicotine (8)、epibatidine (10)、ferruginine (11)和cocaine (12)等天然产物在结构上与ATX-a存在重要的药效团关联(图2). 特别是epibatidine, 作为一个极其强效的nAChR激动剂, 其吡啶环与ATX-a的羰基在药效团模型中均是氢键受体, 两者结构的杂交产生了具有独特性质的分子如UB-165[19]. 共晶研究表明, (+)-ATX-a和(–)-hosieine-A等配体与nAChR结合的结构域相对保守[20], 这也为构效关系研究及理性药物设计提供了更多依据.
ATX-a的分子结构特征在于其独特的9-氮杂双环[4.2.1]壬烷骨架, 且具有1R,6R两个手性中心. 其刚性桥环与丙酰基侧链相结合的C2—C10单键可自由旋转获得不同构象(如s-tran-1s-cis-1)(图3), 这些结构特点决定了其与不同nAChR亚型结合时的空间取向和相互作用. 通过结构修饰及改造是研究ATX-a与各种亚型nAChR相互作用的重要方式. 结构修饰主要围绕分子的核心桥环骨架展开, 但是受到原料及合成方法的限制, 结构修饰的位点有限[21-24]. 其中, N位点及羰基相关区域(C10和C11位)是最受关注的修饰位点, 它们的修饰相对容易, 也为揭示配体与nAChR的结合模式提供重要信息. 相比之下, 分子其他部位的修饰则更依赖合成方法, 如C3和C4的可修饰性较为有限, 而C1, C5~C8区域难以进行化学修饰.
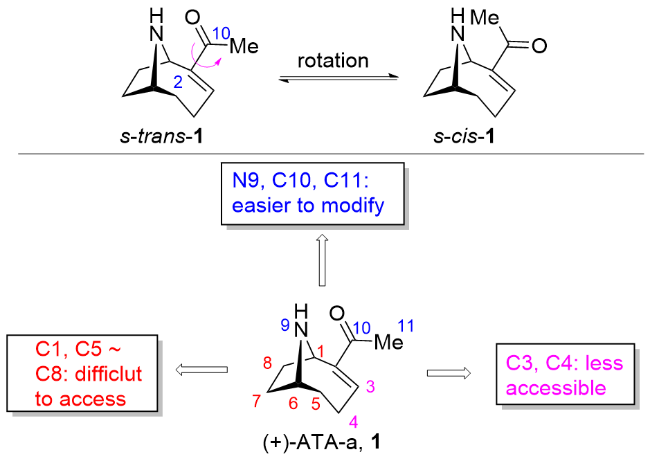
图3 ATX-a的构象、可修饰位点及其合成可及性

Figure 3 Conformations, modifiable sites, and synthetic accessibility of ATX-a

针对ATX-a的全合成对探究其与nAChR作用的构效关系具有重要意义[21-23,25], 为经典的药效团模型(早期Beers-Reich模型[26], Sheridan模型[27], Novo Nordisk模型[28])提供了关键的数据支持. Rapoport等[29,30]的研究表明, (+)-ATX-a的活性达到nmol级别, 而(–)-ATX-a几乎无活性(图4). 这种独特的立体化学专一性与已知的其他nAChR配体具有明显差异, 如epibatidine (10)的两个对映体活性相当[31], 而nicotine (8)的对映体在肌肉型与神经元型nAChR上表现出不同的选择性[32-33]. ATX-a的pKa为9.4, 在生理pH下几乎完全质子化[12], 但是将其氮进行甲基化或形成季铵盐会显著降低nAChR结合活性(包括对肌肉型和神经元型nAChR的激活、结合及体内毒性)[34,35], 这与nicotine (8)等其它半刚性激动剂经N-甲基化后活性增强的现象相反[36]. ATX-a的s-trans构象锁定的类似物14α4β2 nAChR的Ki值为4.6 nmol/L, 其活性约为ATX-a的十分之一[37]. 有意思的是, 如上文所讨论的, 海洋生物碱pinnamine (9)结构可被视为ATX-a的s-trans构象锁定的类似物, 其C2位连接有乙基侧链, 毒性也与ATX-a相当[17]. 因此, pinnamine不仅可被视为一种s-trans构象锁定的类似物, 同时也是一种极具潜力的先导结构, 可用于开发新型nAChR激动剂. UB-165由ATX-a (1)的桥环与epibatidine (10)中的2-氯吡啶杂化而来, 活性介于这两个母体化合物之间[19]. 有意思的是, 其在α4β2*亚型nAChR上表现为部分激动剂, 这一特性被用于证明该亚型乙酰胆碱受体在纹状体神经末梢多巴胺释放的突触前调节中的作用[38,39]. 此外, UB-165的对映体ent- UB-165对nAChR没有活性, 这点与ATX-a表现相似. UB-165不仅作为重要的分子探针推动了nAChR的药理机制的研究, 其杂交设计合成策略也为系统探索nAChR构效关系提供了新思路.
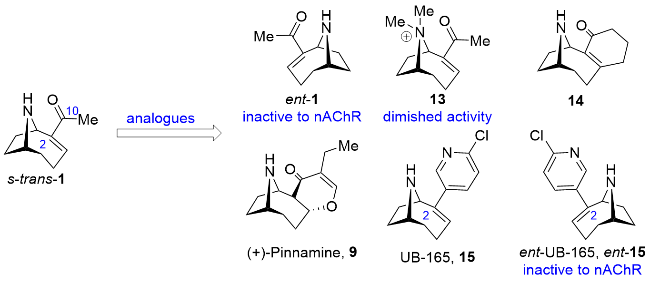
图4 ATX-a的代表性类似物

Figure 4 Representative analogues of ATX-a

3 ATX-a的不对称全合成研究

ATX-a作为一种剧毒的蓝藻毒素, 广泛存在于淡水生态系统中, 对水生生物、家畜及人类健康构成直接威胁. 对ATX-a及其多种天然类似物与降解产物的环境监测高度依赖于液相色谱-串联质谱(LC-MS/MS)等高选择性的微量分析技术[8,9], 这些先进检测方法的建立与标准化, 根本在于获得足量且结构明确的标准品. 另一方面, ATX-a因对nAChR展现出的高亲和力与强效激动活性, 已成为研究nAChR结构与功能、探索不同亚型药理特性的理想分子探针. 同时, 其独特的刚性骨架也为开发靶向nAChR的神经系统疾病治疗药物提供了高价值的先导化合物[11,13]. 无论是环境毒理学还是药物化学研究, 均依赖于可获得足量的ATX-a及其结构衍生物. 然而, 通过传统的蓝藻培养与分离提取方法大量获取ATX-a面临多重挑战: 高产毒素菌株的培养难度大、周期长[40], 该毒素在自然环境下(尤其在光照及碱性条件下)不稳定, 易降解为低毒或无毒的产物dihydroanato-xin-a (3)和2,3-epoxyanatoxin-a (4)[8,9]. 此外, 其药理活性具有严格的立体专一性, 天然(+)-ATX-a表现出极高的生物活性, 而其(–)-对映体活性则无明显活性[29-30]. 因此, 从生态环境安全、药理研究及创新药物研发的角度出发, 发展高效、灵活的不对称全合成路线以获取光学纯的ATX-a及其衍生物, 具有至关重要的意义.
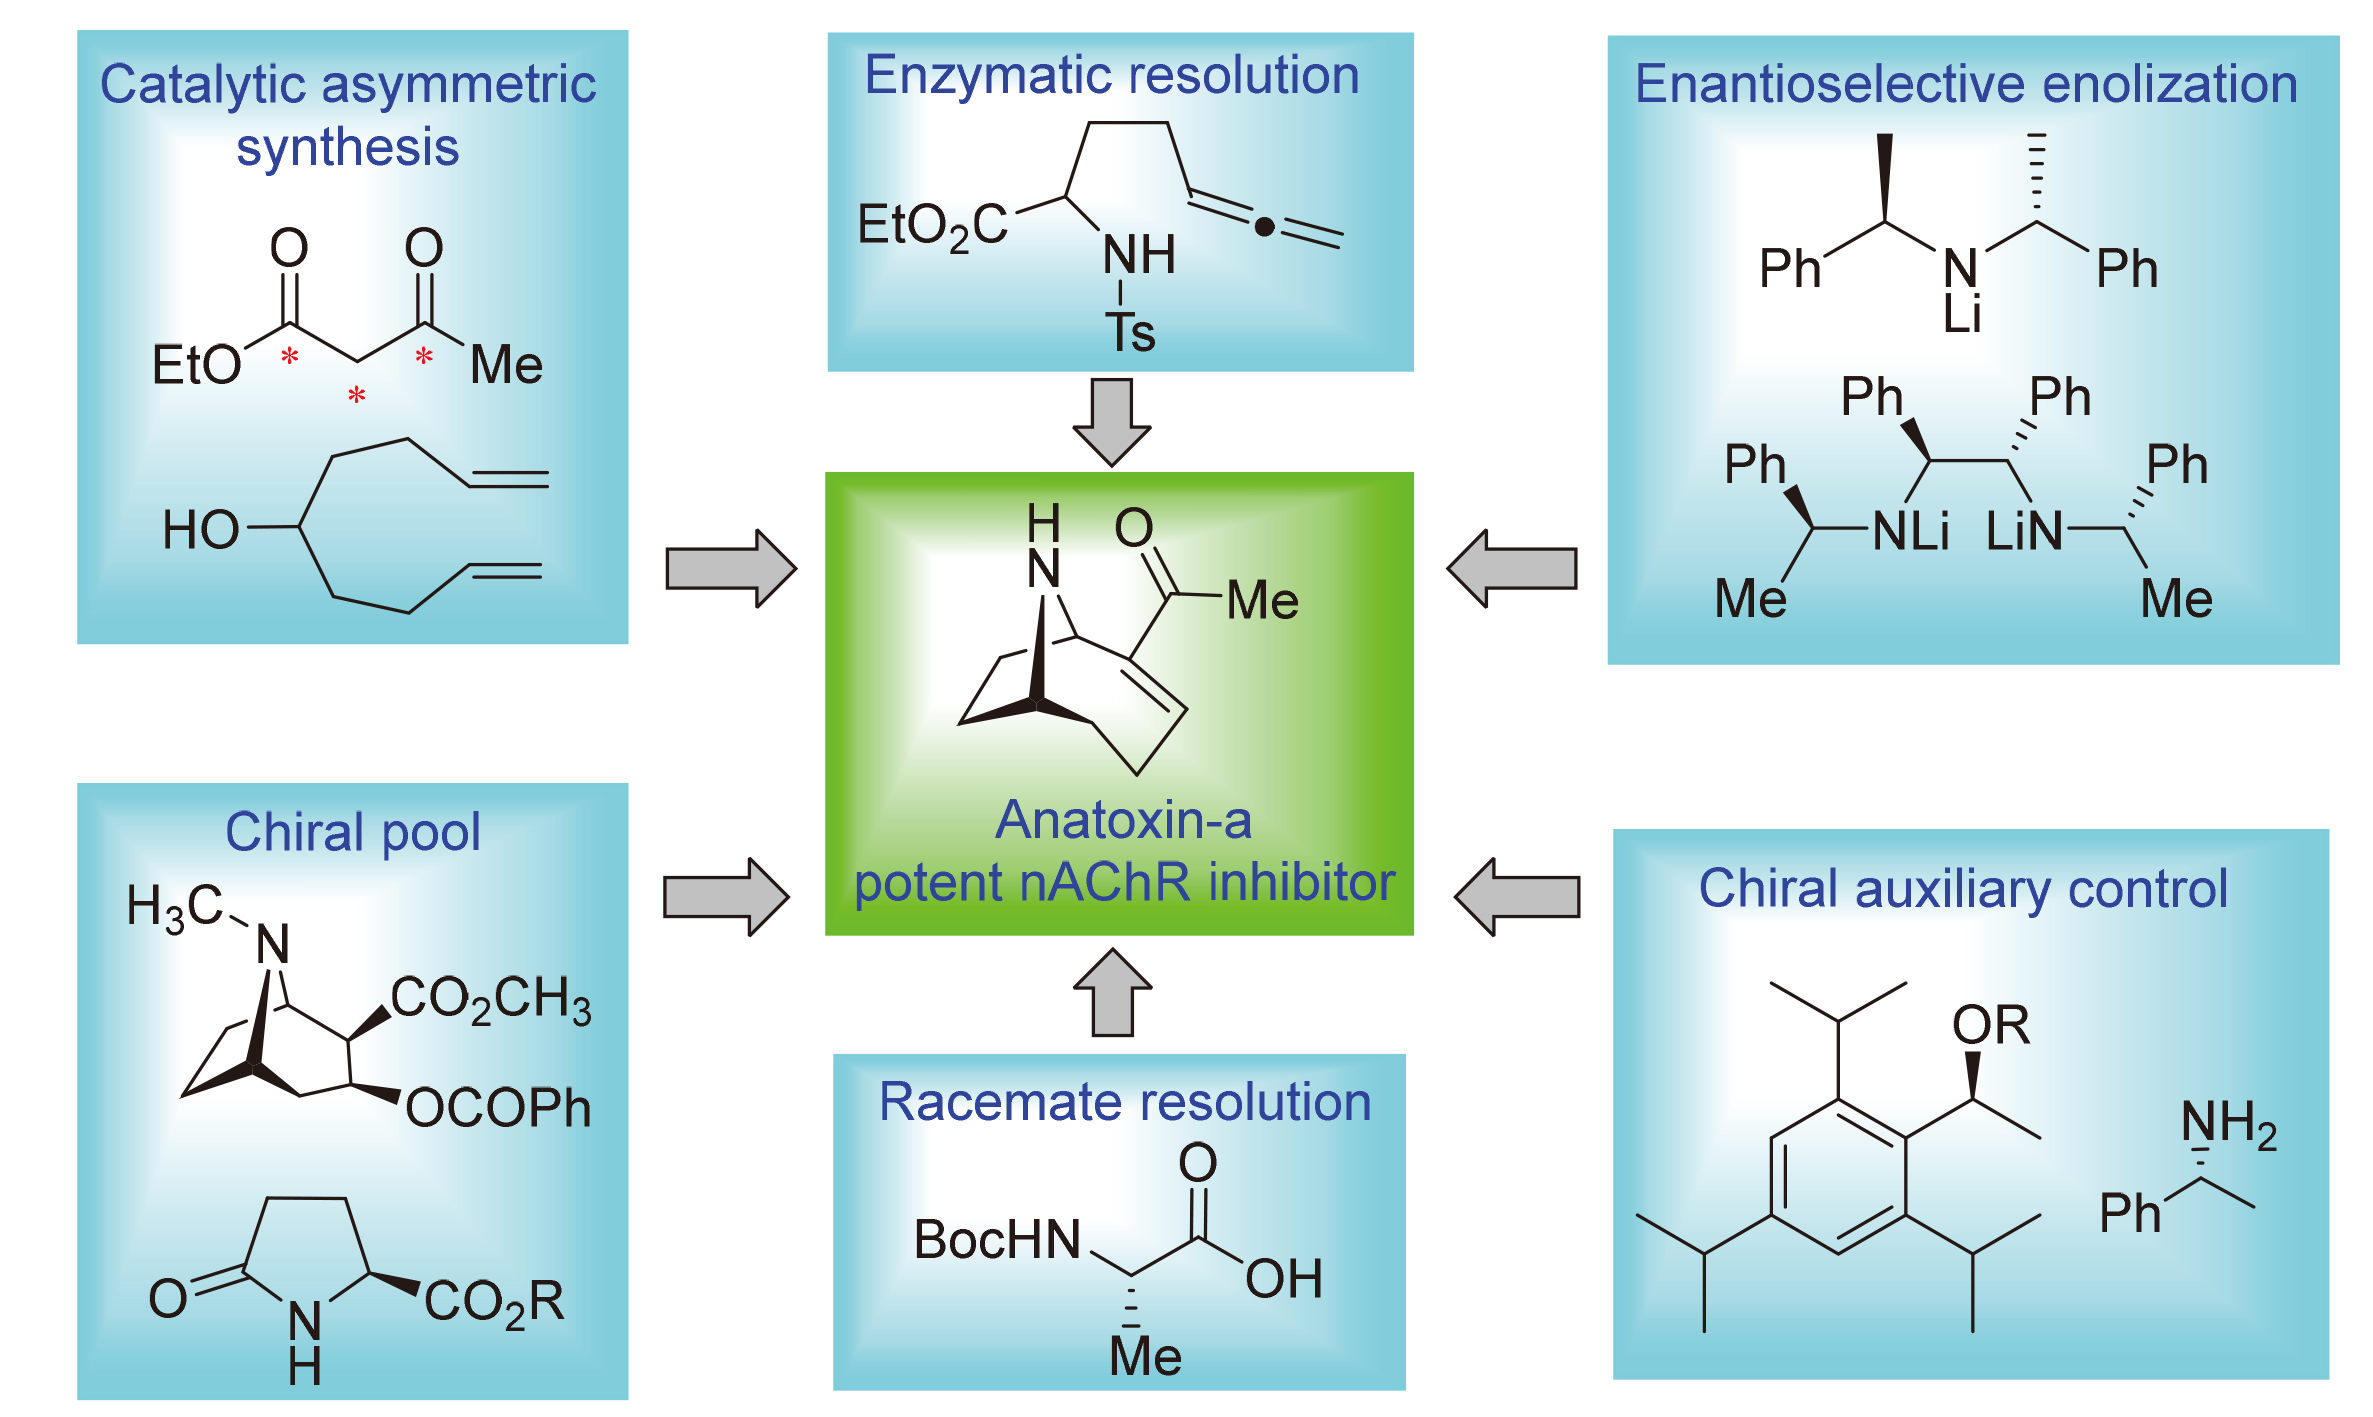
目前, 针对ATX-a合成已经有一些进展, 也有文献对ATX-a的合成进行了综述与探讨[21-23,41], 但较为系统性的综述距今已近十年, 且现有综述大多未系统区分外消旋合成与不对称合成策略. 本文将结合ATX-a最新合成进展, 重点聚焦于其不对称全合成策略. 根据手性引入的方式分为6种策略进行讨论: (1)以“手性池”原料为手性源的合成; (2)外消旋体的手性拆分; (3)辅基控制的不对称合成; (4)对映选择性烯醇化策略; (5)酶拆分; (6)催化不对称合成. 希望本文的梳理与讨论能为读者提供有益的参考, 并激发对该领域更深层的探索. 期待通过发展更高效、更普适的不对称合成策略, 实现对ATX-a及其结构多样衍生物的制备, 从而为基于nAChR靶点的创新药物研发提供坚实的物质基础与设计思路.

3.1 以“手性池”原料为手性源的合成

3.1.1 Cocaine作为原料

(–)-Cocaine (12)具有8-氮杂双环[3.2.1]辛烷骨架与2R,3S的绝对构型, 其结构与ATX-a的9-氮杂双环[4.2.1]壬烷骨架共享相同的吡咯烷环部分(图5). 通过扩环反应, 可将cocaine中的六元哌啶环转化为七元环, 从而构建ATX-a的桥环骨架. 该策略在实现骨架转化的同时, 完整保留了手性原料的立体构型, 进而完成对ATX-a的不对称合成.
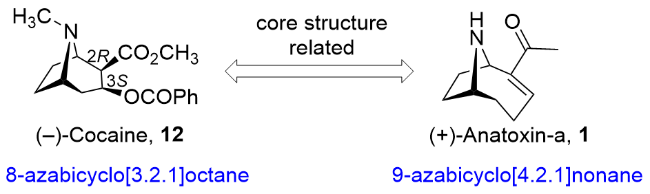
图5 Cocaine和ATX-a的结构相关性

Figure 5 Structural correlation between Cocaine and ATX-a

1977年, Edwards等[42]报道了从cocaine出发合成ATX-a的工作, 并验证了天然产物的绝对构型(图6). Cocaine经盐酸水解消除转化为其α,β-不饱和甲酯, 随后水解得到的羧酸锂盐与甲基锂反应, 以76%收率得到甲基酮16. 使用二甲亚砜甲基钠(NaCH2SOCH3)对16进行环丙烷化, 得到endo-17环丙基酮(43%)和exo-17异构体(27%). 异构体endo-17在光照下经直接扩环以75%的收率生成N-甲基-anatoxin-a 20, 反而exo构型在该条件下只能得到非目标产物. 另外, 混合物17在液氨中用锂还原, 经环丙烷开环生成烯醇负离子, 后经溴代、脱溴消除转化为20. 使用偶氮二甲酸二乙酯(DEAD)处理20, 再经酸性水解, 最终以约29%收率得到(‒)-ATX-a盐酸盐. 1990年, 唐洪春小组[43]对该路线的脱氮甲基步骤进行了改进, 采用2,2,2-三氯乙氧羰酰氯试剂与20反应, 随后用锌粉在95%醋酸中室温处理的方法脱氮甲基, 收率从29%提高到70%.
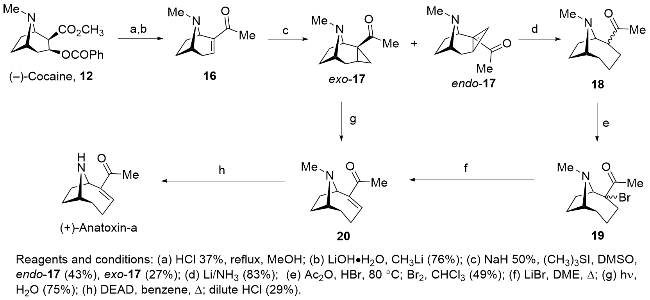
图6 Edwards等的合成路线

Figure 6 Synthetic route by Edwards et al.

2000年, Seitz等[44]以cocaine为原料开发了另一条合成路线, 其采用扩环、 Heck反应引入侧链的策略, 以8步26%的总收率高效合成对映纯的(+)-ATX-a(图7). 从(–)-cocaine经两步转化得到托品酮21, 再使用TMS- CHN2/Al(CH3)3体系进行重氮甲烷插入与环扩张, 以94%收率得到9-氮杂双环[4.2.1]壬酮24. 该反应过程经过立体专一的1,2-迁移, 并保持了原有手性中心构型. 酮24在六甲基二硅基氨基钾(KHMDS)作用下形成烯醇盐, 与Comins试剂反应, 以67%收率得到烯醇三氟甲磺酸酯25. 化合物25在Pd(OAc)2催化下与乙烯基醚发生Heck偶联, 高产率生成二烯26, 弱酸性的硅胶处理就能得到α,β-不饱和酮27. 再使用三甲基碘硅烷(TMSI)脱去氨基甲酸酯保护基, 以89%收率释放出游离碱(+)-ATX-a.
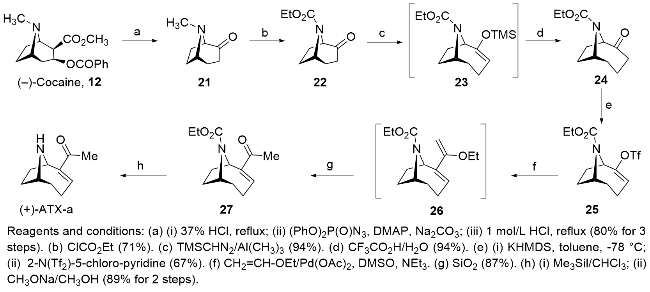
图7 Seitz等的合成路线

Figure 7 Synthetic route by Seitz et al.

3.1.2 氨基酸及其衍生物作为原料

D-谷氨酸与L-谷氨酸作为谷氨酸的一对对映异构体, 可分别转化为相应的手性焦谷氨酸衍生物(图8). 该衍生物结构中的五元内酰胺环可作为ATX-a分子中吡咯烷环的前体. 在此基础上, 通过进一步的结构修饰与扩环反应, 向其引入七元环, 即可构建出[4.2.1]双环骨架, 从而实现不同构型ATX-a的合成.
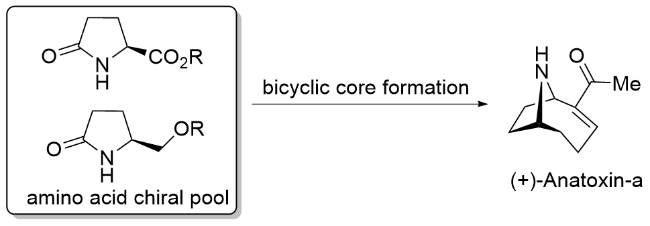
图8 焦谷氨酸衍生物与ATX-a的结构相关性

Figure 8 Structural correlation between pyroglutamic acid derivatives and ATX-a

Rapoport课题组[45-48]采用分子内亚胺阳离子环化策略, 发展了以D-L-焦谷氨酸为手性源的不对称合成路线, 成功实现了消旋体及不同构型anatoxin的合成(图9). 焦谷氨酸经多步反应引入烷基侧链得到N-苄基中间体29, 其五元环为后续构建吡咯烷环提供了理想的手性骨架. 该氨基酸衍生物29与草酰氯反应生成酰氯, 进而形成亚胺盐中间体30, 经加热环化高效构建了[4.2.1]双环骨架. 随后经氢化脱除苄基并引入叔丁氧羰基(Boc)保护基, 得到中间体31. 将31转化为烯醇醚后, 与苯硒酰氯(PhSeCl)反应, 再经间氯过氧苯甲酸(m-CPBA)氧化, 以84%的收率得到32. 最后经三氟乙酸中脱除Boc保护基, 以几乎定量收率得到(+)-ATX-a的盐酸盐.
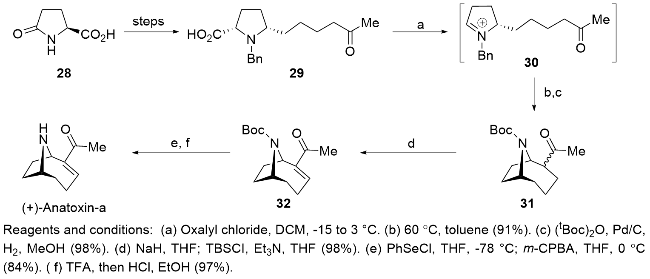
图9 Rapoport等的合成路线

Figure 9 Synthetic route by Rapoport et al.

Speckamp课题组[49]利用丁二酰亚胺33为原料, 发展了另一种基于分子内亚胺阳离子环化的消旋体合成策略(图10A). 经过多步转化合成关键中间体34后, 在–50 ℃下于HCl/MeOH体系中进行, 最终获得化合物45 (11%产率)和目标产物46 (47%产率). Somfai等[50]在此工作的基础上, 以28原料制备了环化前体37(图10B). 再经过酸促进的分子内环化及对甲苯磺酰基(Ts)保护基脱除, 能顺利地实现了(+)-ATX-a的合成. 同样, Skrinjar等[51]从氨基酸衍生物39出发, 合成了中间体41(图10C). 酸性条件下也能顺利环化, 得到[4.2.1]双环骨架中间体42. 随后利用多步氧化脱氢[42]及Na/Hg脱除Ts保护基, 就能实现(+)-ATX-a的合成. 随后, Tanner等[52]报道了与Speckamp相似的合成中间体和策略, 从L-焦谷氨醇出发实现了(+)-ATX-a的合成.
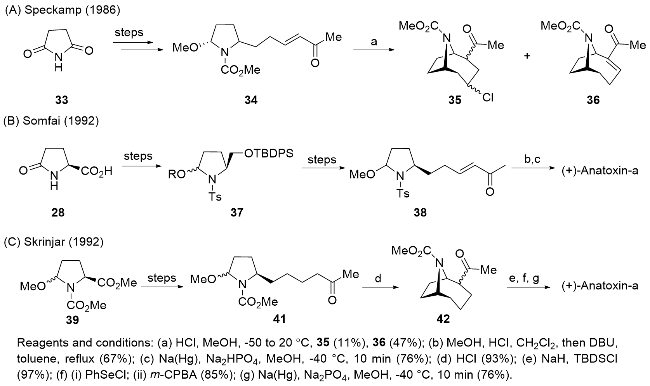
图10 Speckamp, Somfai和Skrinjar等的合成路线

Figure 10 Synthetic route by Speckamp, Somfai and Skrinjar et al.

关环烯炔复分解反应是构建碳-碳键、合成1,3-二烯类化合物的有效策略. 在ATX-a的合成中, 该反应被用作构建其核心[4.2.1]双环骨架的关键反应. Mori[53-54] 和Martin[55,56]两个小组从手性氨基酸原料出发, 几乎同时报道了利用此策略的对映特异性全合成路线.
Mori的合成路线从焦谷氨酸28出发, 经中间体43完成对(+)-ATX-a的全合成(图11)[53,54]. 化合物43经Grignard反应得到酮44, 再脱除Boc保护基生成亚胺45. 随后在PtO₂催化下氢化还原亚胺, 并脱去苄基, 氮原子上引入Ts保护基, 得到吡咯烷衍生物46. 接下来, 46经Dess-Martin氧化和Wittig反应转化为烯烃47. 47再经过脱硅基、氧化和Wittig反应及消除等步骤, 得到末端烯炔48. 若直接使用末端炔48进行烯炔复分解反应, 收率较低. 将末端炔用三甲基硅基(TMS)保护得到49, 再以Grubbs第一代催化剂进行反应, 可顺利发生关环, 并伴随脱硅基过程, 生成关键中间体50. 50经羟汞化、NaBH4还原和Dess-Martin氧化, 转化为N-对甲苯磺酰基ATX-a 38. 该中间体可通过已知方法脱除保护基[51], 从而实现(+)-ATX-a的合成.
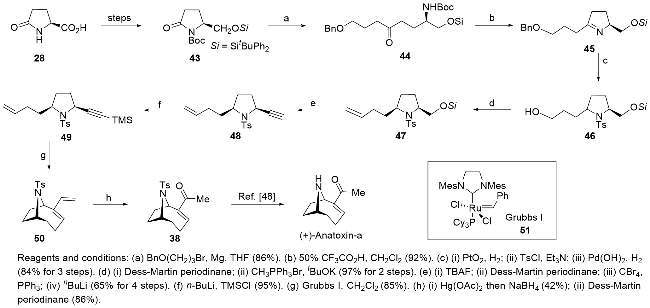
图11 Mori等的合成路线

Figure 11 Synthetic route by Mori et al.

Martin等[55-56]的合成路线从商业可得的D-焦谷氨酸甲酯52出发, 经9步反应完成(+)-ATX-a的全合成(图12). 该路线的一大特点在于其直接使用末端甲基取代的底物57进行烯炔复分解, 无需像Mori小组那样对末端炔进行TMS保护. 52经苄氧羰基(Cbz)保护得到53, 随后在四甲基乙二胺(TMEDA)存在下与格氏试剂反应, 顺利发生开环, 生成54. 接下来, 54通过大位阻还原剂三苯基硅烷(Ph3SiH)促进的还原胺化反应, 以高非对映选择性(dr=11∶1)转化为cis-2,5-二取代吡咯烷55. 随后, 55经二异丁基氢化铝(DIBAL-H)还原为醛, 再与重氮膦酸酯(Ohira试剂)反应, 得到末端炔56. 56在强碱作用下拔氢, 并与三氟甲磺酸甲酯(MeOTf)发生烷基化, 高产率地获得丙炔基中间体57. 关键步骤中, 57在Grubbs二代催化剂作用下, 于室温即可高效发生分子内烯炔复分解, 顺利构建9-氮杂双环[4.2.1]壬烷骨架58. 最后, 58经OsO4/Et3N体系选择性双羟化、NaIO4裂解为酮, 以及TMSI脱除Cbz保护基, 最终实现(+)-ATX-a的合成.
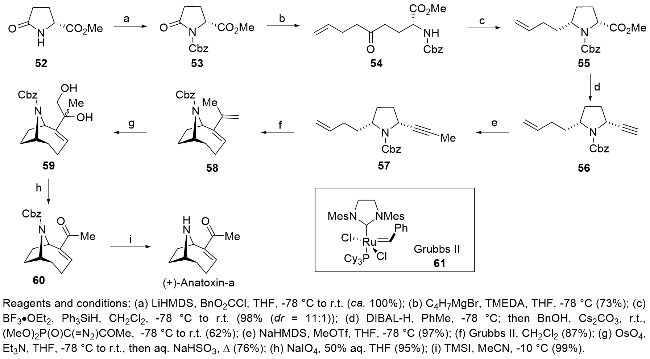
图12 Martin等的合成路线

Figure 12 Synthetic route by Martin et al.

3.2 外消旋体的手性拆分

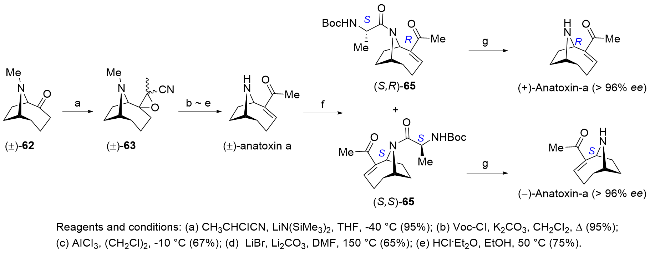
Stachulski等[57]采用手性氨基酸进行拆分的策略, 发展了一种合成(+)-和(–)-ATX-a的路线(图13). 以托品酮(±)-62为起始原料, 在低温下与2-氯丙腈反应, 高产率地生成环氧化物(±)-63; 随后经环氧开环、消除及N-甲基脱除等步骤, 顺利合成了外消旋的(±)-ATX-a. 将(±)-ATX-a与L-丙氨酸衍生物缩合, 得到一对非对映异构体(S,R)-65和(R,S)-65, 最后在酸性条件下脱除氨基酸保护基, 即可分别得到光学纯的(+)-和(–)-ATX-a.
图13 Stachulski等的合成路线

Figure 13 Synthetic route by Stachulski et al.

3.3 辅基控制的不对称合成

Kanazawa等[58]采用以手性苄醇66为手性辅基的策略, 利用不对称[2+2]环加成及亚胺阳离子环化关键反应发展了一种合成(+)-ATX-a的路线(图14). 手性醇66与三氯乙烯在KH作用下生成二氯烯醇醚67, 经正丁基锂(n-BuLi)处理, 再与4-戊烯基三氟甲磺酸酯反应得到炔醇醚, 并在Pd-BaSO4催化下控制氢化, 得到手性烯醇醚68. 与现场生成的二氯乙烯酮进行[2+2]环加成, 以高达95∶5的非对映选择性得到二氯环丁酮69. 该化合物经Beckmann扩环得到α,α-二氯内酰胺, 再用Zn-Cu还原脱氯, 得到γ-内酰胺70. 70与氰基甲酸甲酯反应, 随后三乙基硼氢化锂(LiBEt3H)还原得到半缩醛衍生物, 进一步与烯丙基三甲基硅烷进行交叉烯烃复分解, 得到烯丙基硅烷71. 71在甲酸作用下发生N-酰基亚胺离子-烯丙基硅烷环化, 得到双环化合物72. 72经过脱羟基及烯烃氧化生成已知的甲基酮42. 42再经Skrinjar等[51]已报道的方法合成(+)-ATX-a.
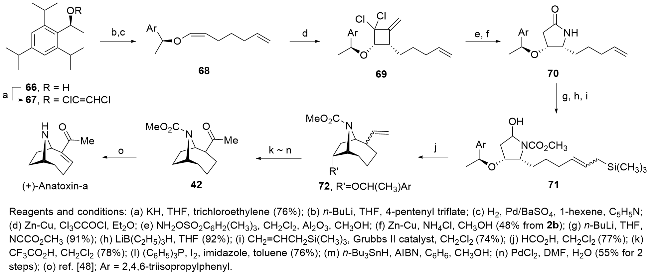
图14 Kanazawa等的合成路线

Figure 14 Synthetic route by Kanazawa et al.

在ATX-a的众多合成策略中[21-23], 环辛烯胺的跨环环化是构建其独特的9-氮杂双环[4.2.1]壬烷骨架的重要策略之一. 该策略的关键在于烯烃的活化, 例如可以通过亲电溴试剂、Hg(OAc)2, 环氧化等试剂或策略活化烯烃. 不过基于此策略的大多数的路线依然是消旋体合成.
Abad-Somovilla等[59]发展了一条以顺式-5,6-环氧环辛烯73为起始原料的对映选择性合成路线(图15). 该策略通过手性胺辅助的环氧开环-跨环环化构建氮杂双环骨架, 高效实现了两种构型ATX-a. 在该合成路线中, 顺式-5,6-环氧环辛烯73与(R)-(+)-α-甲基苄胺在微波条件下反应, 得到一对非对映异构的氨基醇, 经结晶与柱色谱分离获得目标化合物74. 氨基醇74在Hg(OAc)2作用下发生胺-烯烃跨环环化, 随后用NaBH4还原脱汞, 以高收率得到氮杂双环醇75. 通过Swern氧化将仲醇转化为酮76, 在Pd(OH)2/C催化下氢解脱除苄基并同时引入Boc保护基, 得到关键中间体77. 酮77经KHMDS去质子化后与Comins试剂反应, 得到烯醇三氟甲磺酸酯78. 随后, 78与三甲基硅乙炔在PdCl2(PPh3)2/CuI催化下发生Sonogashira偶联, 得到三甲基硅基烯炔79. 经 K2CO3/MeOH脱除TMS保护后, 所得末端炔烃在HgO/ BF3•Et₂O/催化量Cl3CCO2H体系中进行区域选择性水合, 转化为甲基烯酮32. Boc保护基在三氟乙酸(TFA)或HCl/dioxane中脱除, 得到(+)-ATX-a的三氟乙酸盐或盐酸盐. 此外, 利用该策略作者首次实现了(+)-和(–)- homoanatoxin-a的对映选择性合成.
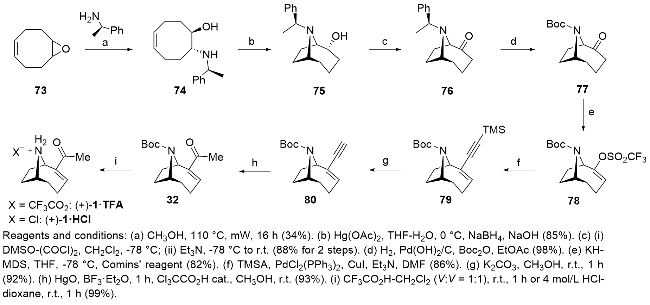
图15 Abad-Somovilla等的合成路线

Figure 15 Synthetic route by Abad-Somovilla et al.

3.4 手性锂试剂对映选择性烯醇化

利用手性锂强碱对前手性酮进行对映选择性烯醇化, 是构建手性中心的重要策略[60]. Simpkin等[61]成功将这一方法应用于(–)-ATX-a的不对称全合成中(图16). 该合成以托品酮81为起始原料, 经手性锂强碱86作用, 进行对映选择性去质子化, 并通过甲基氯硅烷(TMSCl)捕获, 以84% ee得到手性烯醇硅醚82. 该中间体在Et₂Zn/ICH2Cl体系中进行环丙烷化, 随后在FeCl3催化下发生扩环重排, 生成关键烯酮中间体84. 84经过铜锂试剂1,4-共轭加成、烯醇三氟甲磺酸酯形成、Pd催化还原、RhCl3催化的双键异构化等步骤得到ent-36. 最后, 参照文献方法, 采用TMSI脱除甲酸酯保护基, 即可获得目标产物(–)-ATX-a.
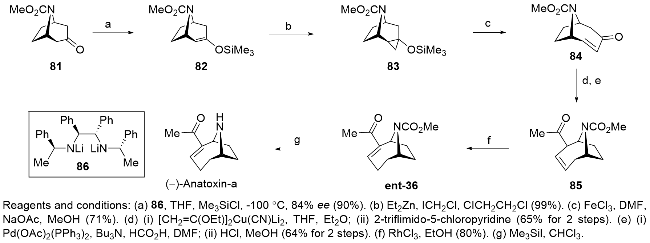
图16 Simpkins等的合成路线

Figure 16 Synthetic route by Simpkins et al.

Aggarwal等[62]利用手性锂强碱92对八元环酮89进行对映选择性去质子化, 实现(+)-ATX-a的形式不对称全合成(图17). 从cis-1,5-环辛二醇87出发, 经重铬酸吡啶盐(PDC)氧化生成半缩醛, 随后其与对甲苯磺酸在苄胺水溶液反应生成半缩醛胺与缩醛胺的混合物88. 在三氟甲磺酸钪(III) (Sc(OTf)3)催化下, 用Cbz保护得到前手性酮89. 手性锂强碱92在–100 ℃条件下对89进行不对称烯醇化, 并用二苯基磷酰氯((PhO)2POCl)淬灭, 以89% ee得到烯醇磷酸酯90. 该中间体经过Still偶联反应生成共轭烯醚91. 随后, 该中间体在酸性条件下发生一系列串联反应: 烯基醚水解得到不饱和酮、脱除Cbz保护基、分子内共轭加成构建9-氮杂双环[4.2.1]壬烷骨架, 继而Boc保护, 最终得到已知中间体31. 参照文献方法, 脱氢氧化生成不饱和酮及脱除Boc保护基即可获得目标产物(+)-ATX-a.
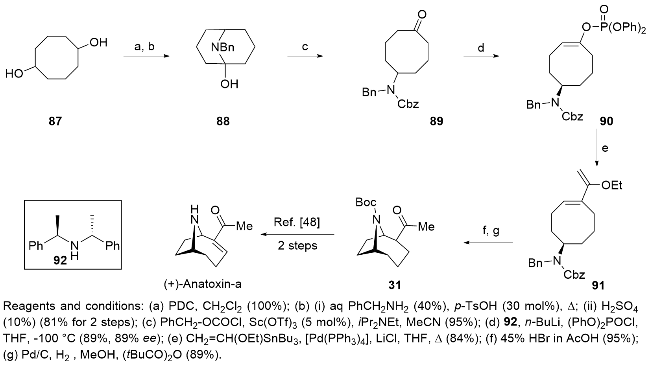
图17 Aggarwal等的合成路线

Figure 17 Synthetic route by Aggarwal et al.

3.5 酶拆分

Gallagher等[63]发展了一条基于联烯化学并结合酶催化拆分的策略, 实现外消旋(±)-ATX-a及其光学纯化合物的形式合成(图18). 该路线以联烯胺93为起始原料, 经AgBF4催化环化得到顺式-2,5-二取代吡咯烷94. 随后, 通过氢硼化-氧化将其转化为伯醇95, 继而与甲基磺酰基甲基锂(LiCH₂SO2Me)反应并进行羟基溴代, 得到关键溴化物中间体96. 在NaH作用下, 96发生分子内烷基化, 顺利构建桥环砜97. 接着, 利用Al-Hg体系还原脱除砜基, 获得双环酮关键中间体98. 最后, 98与膦试剂发生Wittig烯基化生成烯基醚, 再经进一步氧化及保护基脱除得到31, 即完成外消旋(±)-ATX-a的形式合成.
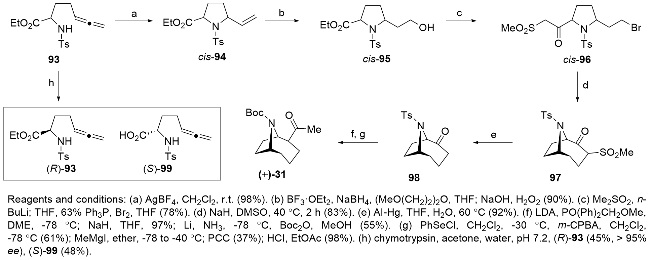
图18 Gallagher等的合成路线

Figure 18 Synthetic route by Gallagher et al.

为获得对映体纯产物, 作者采用α-胰凝乳蛋白酶(chymotrypsin)催化的酯基水解, 对外消旋联烯酯(±)-93进行动力学拆分, 分别以48%的收率、>95% ee的光学纯度获得(R)-93, 并以45%的收率回收其互补异构体(S)-99. 这一高效的酶拆分方法不仅为后续步骤提供了高对映纯度的关键中间体, 也证明了该合成路线在实现不对称合成方面的适用性与灵活性.

3.6 催化不对称合成

Trost等[64]报道了通过催化不对称方法合成ATX-a的策略(图19). 其关键在于手性双齿P,N配体109促进的Pd催化不对称烯丙基烷基化被用于构建9-氮杂双环[4.2.1]壬-2-烯骨架. 5-羟基-1,8-壬二烯100经Mitsunobu反应得到胺101后, 分子内烯烃复分解关环得到环庚烯102. 随后二溴环丙烷化得到exo/endo混合物103. 在AgOAc/HOAc条件下, 溶剂解开环得到环辛烯trans- 104cis-104. 而主要的trans-104产物经碱性水解和Mitsunobu反应就能转化为cis-104. 中间体cis-104经Pd催化羰基化得到酯105. 其再经脱乙酰基并与甲基氯甲酸酯反应得到关键环化前体碳酸酯106. 随后以Pd2(dba)3为催化剂, 108为手性配体, 经分子内不对称烯丙基烷基化, 以较高收率及ee值得到双环烯酯107. 后经LiOH水解、草酰氯(COCl)2形成酰氯及与Me₃Al/AlCl3甲基化反应转化为非天然的(–)-ATX-a. 该工作通过大环螯合、P/N协同配位, 解决了中环底物在不对称烯丙基烷基化中活性低、对映选择性差的难题, 且可通过更换配体对映体灵活获取任一光学纯对映体, 适用于不同光学纯化合物的制备.
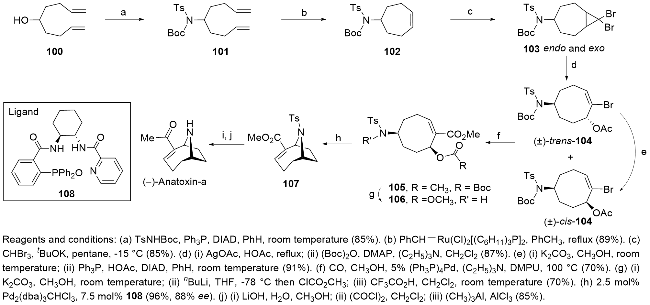
图19 Trost等的合成路线

Figure 19 Synthetic route by Trost et al.

对ATX-a及其多种天然类似物与降解产物的环境监测直接关系到公共健康安全. 目前, 一项常用的检测技术是液相色谱-串联质谱法(LC-MS/MS), 通常使用氘代苯丙氨酸作为内标[65]. 然而, 该内标与目标物在样品前处理及质谱行为上可能存在差异, 影响定量准确性. 相比之下, 同位素标记的ATX-a是更为理想的内标, 可有效校正样品损失与基质效应. Zakarian等[66]开发了一条从商业化同位素原料出发的全合成路线, 成功制备了[13C4]-ATX-a(图20). 以市售的[13C4]-乙酰乙酸乙酯109为起始原料, 经保护基操作、氧化还原及Horner- Wadsworth-Emmons (HWE)烯基化等步骤, 得到烯丙醇中间体[13C4]-110. 接着通过Sharpless不对称环氧化及碘代-脱羟反应构建手性中心, 获得手性醇[13C4]-112. 随后经酯化、Ireland-Claisen重排得到羧酸[13C4]-114. 再通过Curtius重排、环化、氧化及双键迁移等一系列转化, 形成吡咯烷酮骨架, 最终得到环化前体烯酮[13C4]- 117. 在四氢噻吩和三氟甲磺酸三甲基硅酯(TMSOTf)存在下, 于–30 ℃进行Morita-Baylis-Hillman (MBH)环化, 顺利得到[13C4]-118. 最后, 经Ts保护基脱除得目标产物[13C4]-ATX-a. 作者在研究过程中发现, MBH环化反应在高于–30 ℃时会导致原料中吡咯环手性中心消旋. 尽管具体机理尚不明确, 作者利用这一现象, 采用大位阻手性硫醚119对外消旋底物 (±)-117进行环化, 实现了高达93% ee的环化产物118的制备, 表明反应可能经历了环状亚胺离子的动态动力学拆分过程. 该路线最终以99.1%的同位素标记率合成了0.110 g [13C4]- ATX-a盐酸盐, 为建立高灵敏度、高准确度的ATX-a检测方法提供了关键物质基础.
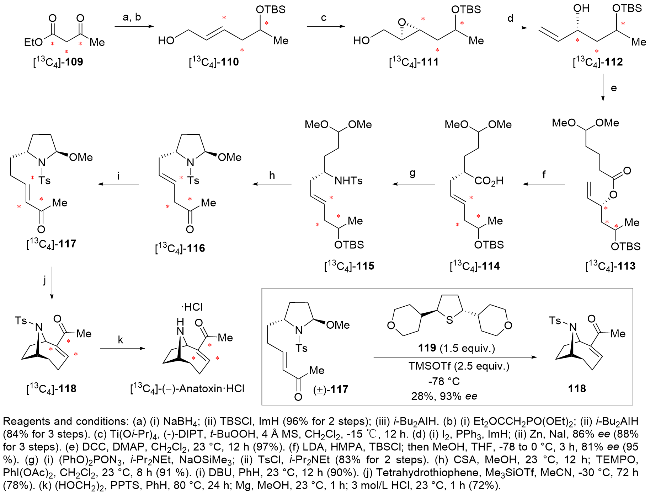
图20 Zakarian等的合成路线

Figure 20 Synthetic route by Zakarian et al.

4 总结及展望

ATX-a及其类似物具有独特的刚性9-氮杂双环[4.2.1]壬烷骨架, 是研究烟碱型乙酰胆碱受体(nAChR)重要的分子. 其对不同nAChR亚型的高激动活性, 既阐明了其毒性的原因, 也为其作为神经系统疾病药物先导结构提供了依据. 然而, 无论是深入探究构效关系, 还是开发环境监测与疾病治疗药物, 都面临一个主要挑战: 如何高效、精准、多样化地获取光学纯分子及其衍生物. 这直接促使ATX-a的不对称全合成持续受到研究人员的关注, 结合生物、化学、环境、分析化学等多学科交叉, 其研究成果也极大地促进了人们对其作用的认知. 例如, ATX-a与Epibatidine的合成杂交分子UB-165, 是重要的nAChR亚型选择性(α4β2)部分激动剂探针. 通过合成获得系列N位点、侧链修饰物的衍生物库, 已经被用于构建和验证nAChR药效团模型(如Beers-Reich, Novo Nordisk模型), 并有望更进一步指导药物分子的设计.
虽然现有合成已实现从“手性池”原料、辅基控制到催化不对称等多种策略, ATX-a的不对称全合成依然具有挑战性. 例如如何发展更高效、更普适的方法, 以系统性地制备类似物库, 并突破C1、C5~C8等“难以修饰”位点的瓶颈, 从而探索全新的化学空间和药理活性. 对ATX-a及其降解产物的精准环境监测, 也依赖于合成技术的创新. 例如, 利用免疫分析技术来监测环境中的ATX-a, 就需要灵活的不对称合成技术来制备特定衍生物, 以开发高特异性抗体[67]. 通过不对称合成制备的稳定同位素标记内标(如Zakarian合成的[13C4]-ATX- a), 可最大程度校正LC-MS/MS中的基质效应, 实现超痕量精准定量. 因此, 鉴于ATX-a的重要性, 未来可能需要各学科研究协同, 从以下几个方面展开研究.
探索更加经济的高效催化不对称的anatoxin合成策略. 例如, 利用不对称C—H官能团化、有机催化、过渡金属催化[68,69]、光电催化、结合酶定向进化等方法进行ATX-a及其衍生物的合成, 提升合成的效率及经济性. 开发模块化合成方法, 高效制备包括ATX-a、HTX-a及其对映体乃至UB-165等杂交分子在内的多样化化合物库.
更进一步的构效关系与药化研究, 不仅要关注活性高低, 更要关注其对不同nAChR亚型(α4β2, α7, α3β4等)的选择性激动/拮抗/部分激动模式, 为治疗不同疾病(如认知障碍、疼痛、成瘾)开发特异性配体. 依托新型类似物的活性数据, 发展能够区分不同nAChR亚型的新型药效团模型或计算模型.
基于合成ATX-a分子的抗原合成方法, 开发高灵敏、高特异性的现场快速免疫检测试纸条或传感器[67]. 利用合成获得的标准品(ATX-a、HTX-a、多种降解产物), 建立同时分析多种毒素及其转化产物的高通量质谱方法, 进行全面的环境毒素污染追踪及评估.
ATX-a不仅仅是一个神经毒素, 其研究已经发展为一个融合合成化学、药物靶点探索和环境评估的交叉学科前沿领域. 借助于发展更高效的不对称合成策略, 我们能够更深入地揭示nAChR的生物学机制、加速新药的发现, 充分实现这一独特天然分子的科学价值与社会价值.
(Lu, Y.)
[1]
Carmichael, W. W.; Biggs, D. F.; Gorham, P. R. Science 1975, 187, 542.

PMID

[2]
Devlin, J. P.; Edwards, O. E.; Gorham, P. R.; Hunter, N. R.; Pike, R. K.; Stavric, B. Can. J. Chem. 1977, 55, 1367.

DOI

[3]
Bruno, M.; Ploux, O.; Metcalf, J. S.; Mejean, A.; Pawlik-Skow- ronska, B.; Furey, A. In Handbook of Cyanobacterial Monitoring and Cyanotoxin Analysis, Vol. 1, Eds.: Meriluoto, J.; Spoof, L.; Codd, G. A., John Wiley & Sons, Ltd., Chichester, 2017, pp. 138-147.

[4]
Colas, S.; Marie, B.; Lance, E.; Quiblier, C.; Tricoire-Leignel, H.; Mattei, C. Environ. Res. 2021, 193, 110590.

DOI

[5]
Spivak, C. E.; Witkop, W. B.; Albuquerque, E. X. Mol. Pharmacol. 1980, 18, 384.

PMID

[6]
Sivonen, K.; Himberg, K.; Luukkainen, R.; Niemelä, S. I.; Poon, G. K.; Codd, G. A. Toxicol. Assess. 2006, 4, 339.

DOI

[7]
Wood, R. Environ. Int. 2016, 91, 276.

DOI

[8]
James, K. J.; Furey, A.; Sherlock, I. R.; Stack, M. A.; Twohig, M.; Caudwell, F. B.; Skulberg, O. M. J. Chromatogr. A 1998, 798, 147.

DOI PMID

[9]
Namikoshi, M.; Murakami, T.; Fujiwara, T.; Nagai, H.; Niki, T.; Harigaya, E.; Watanabe, M. F.; Oda, T.; Yamada, J.; Tsujimura, S. Chem. Res. Toxicol. 2004, 17, 1692.

PMID

[10]
Lukas, R. J.; Changeux, J.-P.; le Novère, N.; Albuquerque, E. X.; Balfour, D. J. K.; Berg, D. K.; Bertrand, D.; Chiappinelli, V. A.; Clarke, P. B. S.; Collins, A. C.; Dani, J. A.; Grady, S. R.; Kellar, K. J.; Lindstrom, J. M.; Marks, M. J.; Quik, M.; Taylor, P. W.; Wonnacott, S. Pharmacol. Rev. 1999, 51, 397.

PMID

[11]
Thomas, P.; Stephens, M.; Wilkie, G.; Amar, M.; Lunt, G. G.; Whiting, P.; Gallagher, T.; Pereira, E.; Alkondon, M.; Albuquerque, E. X.; Wonnacott, S. J. Neurochem. 1993, 60, 2308.

DOI PMID

[12]
Koskinen, A. M.; Rapoport, H. J. Med. Chem. 1985, 28, 1301.

DOI PMID

[13]
Jensen, A. A.; Frolund, B.; Liljefors, T.; Krogsgaard-Larsen, P. J. Med. Chem. 2005, 48, 4705.

DOI

[14]
Wonnacott, S.; Jackman, S.; Swanson, K. L.; Rapoport, H.; Albuquerque, E. X. J. Pharmacol. Exp. Ther. 1991, 259, 387.

PMID

[15]
Wonnacott, S.; Swanson, K. L.; Albuquerque, E. X.; Huby, N. J.; Thompson, P.; Gallagher, T. Biochem. Pharmacol. 1992, 43, 419.

DOI PMID

[16]
Skulberg, O. M.; Skulberg, R.; Carmichael, W. W.; Andersen, R. A.; Matsunaga, S.; Moore, R. E. Environ. Toxicol. Chem. 1992, 11, 321.

DOI

[17]
Takada, N.; Iwatsuki, M.; Suenaga, K.; Uemura, D. Tetrahedron Lett. 2000, 41, 6425.

DOI

[18]
Schwarz, S. K.; Schwarz, T.; Tilotta, M. C.; Gundisch, D.; Seitz, G. Pharmazie 2003, 58, 295.

PMID

[19]
Wright, E.; Gallagher, T.; Sharples, C. G. V.; Wonnacott, S. Bioorg. Med. Chem. Lett. 1997, 7, 2867.

[20]
Parker, H. P.; Dawson, A.; Jones, M. J.; Yan, R.; Ouyang, J.; Hong, R.; Hunter, W. N. Acta Crystallogr., Sect. F 2022, 78, 313-323.

[21]
Arbella, N. A.; O'Callaghan, K.; Furey, A.; James, K. J. Phycotoxins: Chemistry and Biochemistry, Eds.: Codd, G. A.; Meriluoto, J., Wiley-Blackwell, London, 2007, pp. 119-141.

[22]
Fonseca, C.; Aureliano, M.; Abbas, F.; Furey, A. Phycotoxins, Eds.: Luis, M.; Botana, A. A., John Wiley & Sons, Ltd., London, 2015, pp. 137-180.

[23]
Mansell, H. L. Tetrahedron 1996, 52, 6025.

DOI

[24]
Tang, H. C.; Huang, X. D. Acta Chim. Sinica 1994, 52, 306. (in Chinese)

(唐洪春, 黄道孝, 化学学报 1994, 52, 306.)

[25]
Wonnacott, S.; Gallagher, T. Mar. Drugs 2006, 4, 228.

DOI

[26]
Beers, W. H.; Reich, E. Nature 1970, 228, 917.

DOI

[27]
Sheridan, R. P.; Nilakantan, R.; Dixon, J. S.; Venkataraghavan, R. J. Med. Chem. 1986, 29, 899.

PMID

[28]
Tonder, J. E.; Olesen, P. H. Curr. Med. Chem. 2001, 8, 651.

DOI

[29]
Petersen, J. S.; Fels, G.; Rapoport, H. J. Am. Chem. Soc. 2002, 106, 4539.

DOI

[30]
Hernandez, A.; Rapoport, H. J. Org. Chem. 1994, 59, 1058.

DOI

[31]
Badio, B.; Daly, J. W. Mol. Pharmacol. 1994, 45, 563.

PMID

[32]
Rozental, R.; Aracava, Y.; Scoble, G. T.; Swanson, K. L.; Wonnacott, S.; Albuquerque, E. X. J. Pharmacol. Exp. Ther. 1989, 251, 395.

PMID

[33]
Wonnacott, S. J. Neurochem. 2006, 47, 1706.

DOI

[34]
Costa, A. C.; Swanson, K. L.; Aracava, Y.; Aronstam, R. S.; Albuquerque, E. X. J. Pharmacol. Exp. Ther. 1990, 252, 507.

PMID

[35]
Kofuji, P.; Aracava, Y.; Swanson, K. L.; Aronstam, R. S.; Rapoport, H.; Albuquerque, E. X. J. Pharmacol. Exp. Ther. 1990, 252, 517.

PMID

[36]
Spivak, C. E.; Waters, J.; Witkop, B.; Albuquerque, E. X. Mol. Pharmacol. 1983, 23, 337.

PMID

[37]
Holladay, M. W.; Dart, M. J.; Lynch, J. K. J. Med. Chem. 1997, 40, 4169.

PMID

[38]
Sharples, C. G.; Kaiser, S.; Soliakov, L.; Marks, M. J.; Collins, A. C.; Washburn, M.; Wright, E.; Spencer, J. A.; Gallagher, T.; Whiteaker, P.; Wonnacott, S. J. Neurosci. 2000, 20, 2783.

PMID

[39]
Cao, Y.-J.; Surowy, C. S.; Puttfarcken, P. S. J. Pharmacol. Exp. Ther. 2005, 312, 1298.

DOI

[40]
Mitrovic, S. M.; Pflugmacher, S.; James, K. J.; Furey, A. Aquat. Toxicol. 2004, 68, 185.

DOI PMID

[41]
Huang, X. D.; Xiao, J. H.; Pei, C. X.; Chen, C. Y.; Chen, J. S. Chin. J. Mar. Drugs 2004, 23, 6. (in Chinese)

(黄道孝, 肖军华, 裴承新, 陈常英, 陈冀胜, 中国海洋药物, 2004, 23, 6.)

[42]
Campbell, H. F.; Edwards, O. E.; Kolt, R. Can. J. Chem. 1977, 55, 1372.

DOI

[43]
Tang, H. C.; Li, K. Z.; Du, X. B.; Li, W. G. Chin. J. Org. Chem. 1990, 10, 543. (in Chinese)

(唐洪春, 李可中, 杜秀宝, 李维刚, 有机化学, 1990, 10, 543.)

[44]
Wegge, T.; Schwarz, S.; Seitz, G. Tetrahedron: Asymmetry 2000, 11, 1405.

[45]
Bates, H. A.; Rapoport, H. J. Am. Chem. Soc. 1979, 101, 1259.

DOI

[46]
Petersen, J. S.; Toeteberg-Kaulen, S.; Rapoport, H. J. Org. Chem. 1984, 49, 2948.

DOI

[47]
Sardina, F. J.; Howard, M. H.; Koskinen, A. M. P.; Rapoport, H. J. Org. Chem. 1989, 54, 4654.

DOI

[48]
Sardina, F. J.; Howard, M. H.; Morningstar, M.; Rapoport, H. J. Org. Chem. 1990, 55, 5025.

DOI

[49]
Wiseman, J. R.; Lee, S. Y. J. Org. Chem. 1986, 51, 2485.

DOI

[50]
Somfai, P.; Ahman, J. Tetrahedron Lett. 1992, 33, 3791.

DOI

[51]
Skrinjar, M.; Nilsson, C.; Wistrand, L. G. Tetrahedron: Asymmetry 1992, 3, 1263.

[52]
Hjelmgaard, T.; Sotofte, I.; Tanner, D. J. Org. Chem. 2005, 70, 5688.

DOI PMID

[53]
Mori, M.; Tomita, T.; Kita, Y.; Kitamura, T. Tetrahedron Lett. 2004, 45, 4397.

DOI

[54]
Tomita, T.; Kita, Y.; Kitamura, T.; Sato, Y.; Mori, M. Tetrahedron 2006, 62, 10518.

DOI

[55]
Brenneman, J. B.; Machauer, R.; Martin, S. F. Tetrahedron 2004, 60, 7301.

DOI

[56]
Brenneman, J. B.; Martin, S. F. Org. Lett. 2004, 6, 1329.

DOI PMID

[57]
Ferguson, J. R.; Lumbard, K. W.; Scheinmann, F.; Stachulski, A. V.; Stjernlöf, P.; Sundell, S. Tetrahedron Lett. 1995, 36, 8867.

DOI

[58]
Muniz, M. N.; Kanazawa, A.; Greene, A. E. Synlett 2005, 1328.

[59]
Addante-Moya, L. G.; Agulló, C.; Quiñones-Reyes, G.; Mercader, J. V.; Abad-Fuentes, A.; Abad-Somovilla, A. Tetrahedron 2018, 74, 5022.

DOI

[60]
Simpkins, N. S. Pure Appl. Chem. 1996, 68, 691.

DOI

[61]
Newcombe, N. J.; Simpkins, N. S. J. Chem. Soc., Chem. Commun. 1995, 831.

[62]
Aggarwal, V. K.; Humphries, P. S.; Fenwick, A. Angew. Chem., Int. Ed. 1999, 38, 1985.

DOI

[63]
Huby, N. J. S.; Kinsman, R. G.; Lathbury, D.; Vernon, P. G.; Gallagher, T. J. Chem. Soc., Perkin Trans. 1 1991, 145.

[64]
Trost, B. M.; Oslob, J. D. J. Am. Chem. Soc. 1999, 121, 3057.

DOI

[65]
U.S. Environmental Protection Agency. Method 545: Determination of Cylindrospermopsin and Anatoxin-a in Drinking Water by Liquid Chromatography Electrospray Ionization Tandem Mass Spectrometry (LC/ESI-MS/MS), EPA 815-R-15-009, Washington, DC, USA, 2015.

[66]
Lacharity, J. J.; Mailyan, A. K.; Chen, K. Y.; Zakarian, A. Angew. Chem., Int. Ed. 2020, 59, 11364.

DOI

[67]
Suay-Fuentes, D.; Navarro-Fuertes, I.; Abad-Fuentes, A.; Mercader, J. V.; Abad-Somovilla, A. Chemosphere 2025, 383, 144503.

DOI

[68]
Dawood, R. S.; Chidipudi, S. R.; O'Connor, D. C.; Lewis, W.; Hamza, D.; Pearce, C. A.; Jones, G.; Wilkie, R. P.; Georgiou, I.; Storr, T. E.; Moore, J. C.; Stockman, R. A. Eur. J. Org. Chem. 2018, 2018, 5558.

DOI

[69]
Kono, M.; Harada, S.; Hamada, Y.; Nemoto, T. Tetrahedron 2016, 72, 1395.

DOI

文章导航

/