综述与进展

硫氟交换点击反应合成方法学研究进展

  • 迪力非热古丽•买纳洪 ,
  • 张启超 ,
  • 张放 ,
  • 何林 ,
  • 蔡志华 ,
  • 杜广芬 , *
展开
  • 石河子大学化学化工学院 新疆石河子 832000

收稿日期: 2025-12-18

  修回日期: 2026-03-02

  网络出版日期: 2026-05-07

基金资助

国家自然科学基金(22561042)

石河子大学国际合作(GJHZ202204)

兵团引导(2022ZD021)

兵团引导(2022ZD067)

Recent Advances in Synthetic Methodology of Sulfur(VI) Fluoride Exchange Click Reactions

  • Dilfiragul Mangnahun ,
  • Qichao Zhang ,
  • Fang Zhang ,
  • Lin He ,
  • Zhihua Cai ,
  • Guangfen Du , *
Expand
  • School of Chemistry and Chemical Engineering, Shihezi University, Shihezi, Xinjiang 832000

Received date: 2025-12-18

  Revised date: 2026-03-02

  Online published: 2026-05-07

Supported by

National Natural Science Foundation of China(22561042)

International Cooperation Project of Shihezi University(GJHZ202204)

Guidance Project of Bingtuan(2022ZD021)

Guidance Project of Bingtuan(2022ZD067)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

硫(Ⅵ)氟交换(Sulfur(Ⅵ) fluoride exchange, 简称SuFEx)反应是Sharpless等发展的新一代点击化学. 经过十几年的发展, SuFEx反应在合成化学、材料科学、化学生物学和药物发现等诸多领域获得广泛应用. 到目前为止, 化学家已经合成出了多个SuFEx链接子, 并通过与不同亲核试剂的SuFEx反应实现了磺酰胺、磺酸酯等多种重要含硫化合物的高效合成. 与S(VI)—Cl键相比, S(VI)—F键具有高键离解能和化学稳定性, 因此SuFEx反应往往需要特定的反应条件和催化剂才能发生. 概述了不同链接子参与的SuFEx反应进展, 着重对其反应方法学进行了总结.

本文引用格式

迪力非热古丽•买纳洪 , 张启超 , 张放 , 何林 , 蔡志华 , 杜广芬 . 硫氟交换点击反应合成方法学研究进展[J]. 有机化学, 2026 , 46(8) : 2988 -3011 . DOI: 10.6023/cjoc202512025

Abstract

Sulfur(VI) fluoride exchange (SuFEx) is new generation of click chemistry developed by Sharpless and co-workers. Over the past decade, SuFEx has found broad applications in synthetic chemistry, materials science, chemical biology, and drug discovery. Chemists have prepared a variety of SuFEx linkers, which can efficiently undergo SuFEx reactions with different nucleophiles to afford a diverse of highly valued sulfur-containing compounds such as sulfonamides, sulfonates and so on. Compared to S(VI)—Cl bond, S(VI)—F bond has higher bond-dissociation energy and chemical stability. Consequently, SuFEx reactions usually require specific reaction conditions and catalysts. This review summarizes recent advances in SuFEx reactions involving different linkers, with an emphasis on their methodological development.

硫(VI)氟交换(Sulfur(VI) Fluoride Exchange, 简称SuFEx)点击化学是Sharpless[1]在2014年发展的新一代点击化学反应[2-6]. 与第一代点击反应(Cu-catalyzed alkyne-azide cycloaddition, 简称CuAAC)依赖金属催化且仅形成单一的三唑环连接不同(Scheme 1)[1], SuFEx反应无需金属催化剂, 即可实现S(Ⅵ)—F键与氧、氮、碳等不同亲核试剂的反应, 高效合成磺酸酯、磺酰胺等重要含硫化合物(Scheme 1). 经过十多年的发展, SuFEx反应在合成化学、聚合物科学[7-9]、化学生物学[10]和药物发 现[11-12]等领域展现出广泛的应用前景. 与S(Ⅵ)—Cl键相比, S(Ⅵ)—F键具有更高的键能, 在反应中表现出更高的热力学稳定性和反应专一性[3]. 到目前为至, 化学家已经开发了多个SuFEx反应的链接子(Scheme 1), 并发展了多种SuFEx反应新法. 本文按照链接子的不同类型对近年SuFEx反应方法学进行了总结.
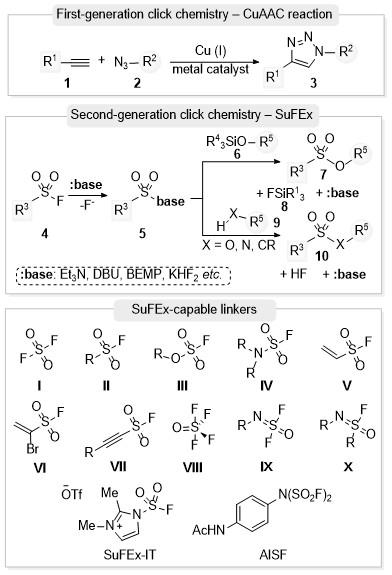
图式1 点击反应及SuFEx链接子

Scheme 1 Click reaction and SuFEx linkers

1 硫酰氟及其衍生物参与的SuFEx反应

硫酰氟(SO2F2)是一种重要的硫(VI)氟化物, 最早由Moissan于1901年合成, 并在20世纪50年代由陶氏化学(Dow Chemical)开发为熏蒸剂Vikane, 广泛应用于农业和工业领域的害虫控制[13]. 直到2014年Sharpless课题组[1]提出SuFEx反应后, SO2F2才被广泛用于有机合成领域. 尽管SO2F2气体价格极为低廉, 但该气体的运输和使用都受到严格控制, 在一定程度上限制了SO2F2在SuFEx中的应用. 为了解决这些问题, 研究人员开发了几种SO2F2的替代物, 如氟磺酰咪唑三氟甲磺酸盐 (Fluorosulfuryl imidazolium triflate, 简称SuFEx-IT)[14]和[4-(乙酰氨基)苯基]亚氨基二硫酰二氟([4(acetylamino)- phenyl] imidodisulfuryl difluoride, 简称AISF)[15]等. 其中, SuFEx-IT作为一种固态的磺酰氟转移试剂, 表现出比SO2F2更高的反应活性, 适用于药物和天然产物的后修饰. AISF则具有优异的稳定性和化学选择性, 能够在温和条件下高效生成氟代磺酸衍生物.

1.1 硫酰氟参与的SuFEx反应
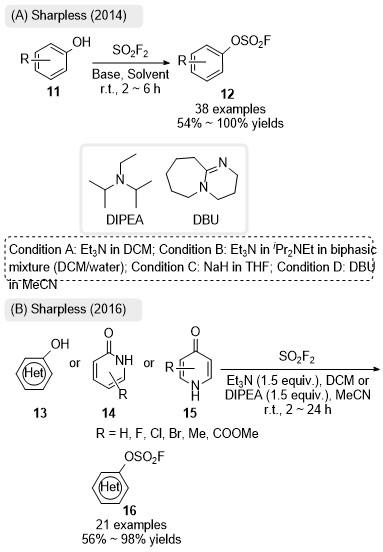
2014年, Sharpless课题组[1]报道了SO2F2与酚的SuFEx反应. 在过量碱作用下, 游离的酚与SO2F2反应生成氟代磺酸酯12, 该反应表现出对酚羟基的高选择性, 几乎完全抑制了其他官能团的竞争性反应. 对于位阻较大的底物, 通过预先形成酚氧负离子, 也以优异收率制得相应目标产物(Scheme 2A). 2016年, Sharpless课题组[16]进一步拓展了SO2F2的应用范围, 在Et3N或N,N-二异丙基乙胺(DIPEA)作用下, 杂环底物与SO2F2顺利反应, 高效转化为相应的杂环芳基氟代磺酸酯16 (Scheme 2B).
图式2 (A) SO2F2与酚的反应; (B) SO2F2与杂环酚的反应

Scheme 2 (A) Reaction of SO2F2 with phenols; (B) Reaction of SO2F2 with heterocyclic phenols

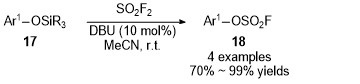
芳基硅醚作为一种高活性亲核试剂, 已被广泛用于SuFEx反应. 2014年, Sharpless课题组[1]报道了在催化量1,8-二氮杂双环[5.4.0]十一碳-7-烯(DBU)作用下, SO2F2与芳基硅醚顺利反应, 高效生成芳基氟代磺酸酯18. 此过程不仅条件温和, 而且具有广泛的底物适用性(Eq. 1).
在已报道的SuFEx反应中, SO2F2与酚的反应通常需要加入过量的碱, 并且反应时间较长. 2022年, Moses课题组[17]发展了加速的SuFEx反应(Accelerated SuFEx Click Chemistry, 简称ASCC), 该反应使用双三甲基硅基胍(BTMG)作为催化剂, 同时以六甲基二硅胺烷(HMDS)作为硅添加剂捕获HF, 在15 min内即可完成该反应, 以优异的收率实现氟代磺酸酯20的快速合成. 此外, 为了阐明反应机理, 该团队以3-(二甲氨基)苯酚(21)和8-喹啉磺酰氟25之间相对缓慢的SuFEx反应作为模型, 进行了一系列机理实验, 并提出了可能的反应机理(Scheme 3). 首先, 通过BTMG对3-(二甲氨基)苯酚(21)的去质子化来产生络合物22, 随后在HMDS作用下得到络合物24. 由于Si和F之间的强吸引力增强了硫(Ⅵ)中心的亲电性, 通过过渡态26得到磺酸酯28 (path a). 另一方面, 在过渡态27中, 络合物22与磺酰氟25之间氢键相互作用也可以促进磺酸酯28的产生(path b) (Scheme 3).
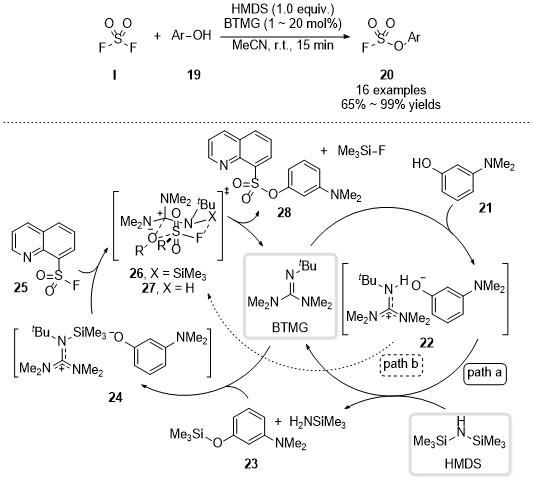
图式3 加速的SuFEx反应

Scheme 3 Accelerated SuFEx reaction

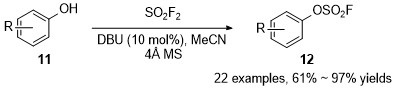
2025年, 杜广芬等[18]发展了碱催化条件下SO2F2与游离酚的SuFEx反应. 研究发现, 仅需催化量的有机碱如DBU, 1,5,7-三氮杂双环[4.4.0]癸-5-烯(TBD), Et3N和DIPEA, 即可实现酚与SO2F2的SuFEx反应, 以61%~97%的收率得到多种氟代磺酸酯(Eq. 2). 该反应利用4Å MS作为HF捕获剂, 避免了过量有机碱或有机硅试剂的使用, 反应条件更加绿色.
2014年, Sharpless课题组[1]报道了SO2F2与胺类化合物的反应. 在化学计量有机碱, 如4-二甲氨基吡啶(DMAP)、Et3N的作用下, 二级胺与SO2F2反应生成氟代磺酰胺30 (Scheme 4A). 一级胺与SO2F2的反应则有所不同, 一级胺首先经历SuFEx反应, 生成氟代磺酰胺32, 接着在碱作用下, 氟代磺酰胺32发生消除反应, 得到的中间体33, 然后与另一分子胺亲核加成, 生成对称的氨基取代的磺酰胺34 (Scheme 4B). 2019年, 秦华利课题组[19]在过量DBU作用下, 实现了酰胺35与SO2F2的SuFEx反应, 收率可达99% (Scheme 4C).
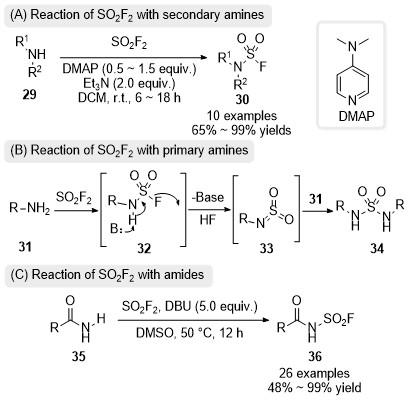
图式4 SO2F2与胺类化合物的反应

Scheme 4 Reaction of SO2F2 with amines

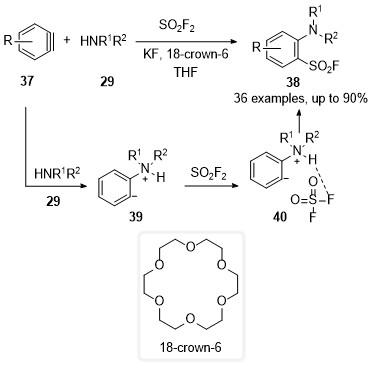
2018年, Kim等[20]报道了苯炔、二级胺与SO2F2的三组分反应(Scheme 5). 在该反应中, 苯炔与二级胺首先发生反应, 生成两性离子中间体39. 此中间体在温和条件下与气态SO2F2反应, 生成邻氨基取代的芳基磺酰氟衍生物38.
图式5 SO2F2参与的三组分反应

Scheme 5 Three-component reaction involving SO2F2

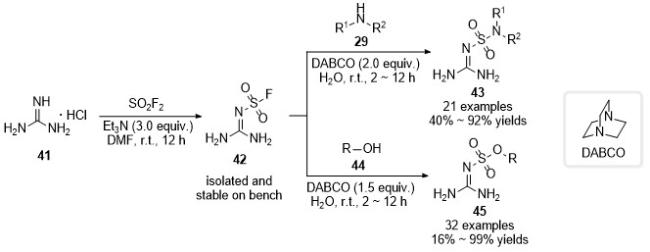
2024年, 董佳家等[21]实现了盐酸胍盐41与SO2F2的SuFEx反应(Scheme 6). 在Et3N作用下, 制备了N-磺酰氟基胍42, 该化合物在碱作用下, 进一步与胺或酚发生二次SuFEx反应, 分别生成N-胍基磺酰胺43N-胍基磺酸酯45, 收率可达99%.
图式6 SO2F2与盐酸胍盐的反应

Scheme 6 Reaction of SO2F2 with guanidine hydrochlorides

1.2 硫酰氟替代物参与的SuFEx反应

2018年, 董佳家和Sharpless课题组[14]合成了固体氟磺酰咪唑鎓三氟甲磺酸盐(SuFEx-IT) (Scheme 7A). 该磺酰氟转移试剂同时具备高反应性和高选择性, 以及优异的底物适用范围(酚、胺类化合物). 在Et3N作用下, SuFEx-IT对酚类化合物表现出显著的官能团耐受性, 能以高达99%的收率得到多种氟代磺酸酯20 (Scheme 7B). 该团队发现SuFEx-IT与一级胺类化合物也具有良好的反应性, 无论是芳胺还是烷基胺均能在温和的条件下发生反应, 生成单取代的氨基磺酰氟48. 如果在乙腈中通过添加Et3N (0.5 equiv.), 则可以直接从一级胺合成双氟代磺酰胺49. 此外, SuFEx-IT也可与二级胺进行SuFEx反应, 以优异收率得到氟代磺酰胺30 (Scheme 7C).
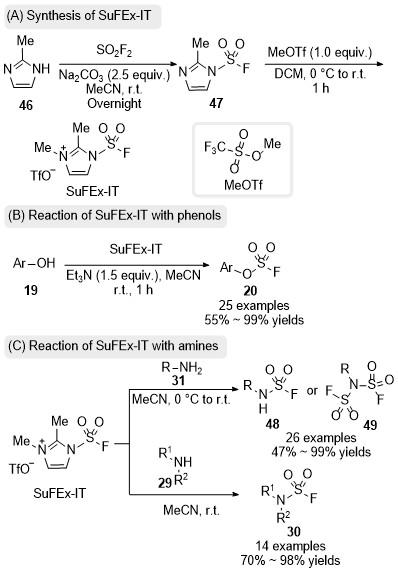
图式7 SuFEx-IT的合成及其与酚类和胺类化合物的反应

Scheme 7 Synthesis of SuFEx-IT and their reactions with phenols and amines

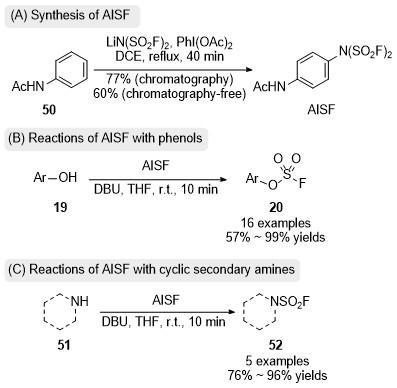
同年, Ende课题组[15]合成了新型SO2F2替代物AISF (Scheme 8A), 同时发现在过量DBU作用下, 酚与AISF反应, 可快速生成多种氟代磺酸酯(Scheme 8B). AISF具有优异的稳定性, 即使在溶剂中存放一个月也未发生明显分解. 此外, 环状二级胺可选择性转化为相应的氟代磺酰胺52, 收率可达90%以上(Scheme 8C).
图式8 AISF的合成及其与酚和环状二级胺的反应

Scheme 8 Synthesis of AISF and its reactions with phenols and cyclic secondary amines

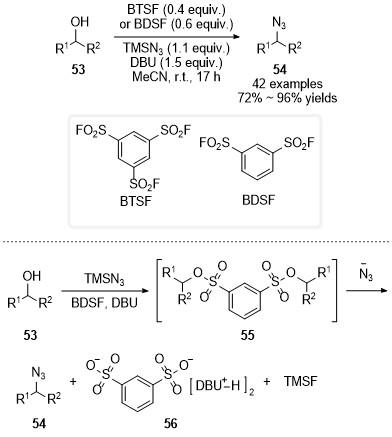
2024年, Moses课题组[22]进一步扩展了SuFEx反应的应用范围, 开发了一种从一级和二级醇合成烷基叠氮化物54的可靠方法(Scheme 9). 该方法通过利用磺酰氟试剂, 如1,3,5-苯三磺酰氟(BTSF)、1,3-苯二磺酰氟(BDSF)与TMSN3的协同作用来简化合成流程, 并实现后期功能化, 这为药物合成修饰提供了一种新的策略.
图式9 BTSF, BDSF参与的SuFEx反应

Scheme 9 SuFEx reactions involving BTSF and BDSF

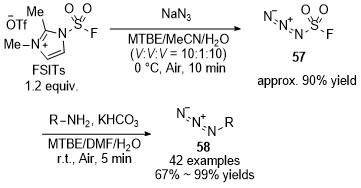
在探索新的SuFEx反应链接基团过程中, 2019年,董佳家和Sharpless课题组[23]发现了一种安全有效的磺酰氟基叠氮化物57的合成方法(Scheme 10). 该试剂与一级胺表现出高效的重氮转移反应性, 这为合成叠氮化合物58提供了一种安全、实用且模块化的新途径.
图式10 氟磺酰基叠氮化物的合成及其应用

Scheme 10 Synthesis and applications of fluorosulfonyl azides

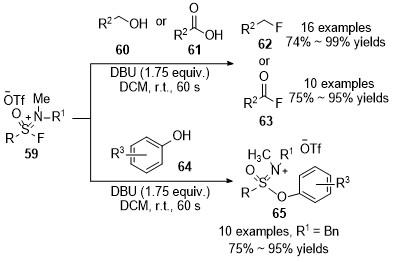
2022年, Melvin等[24]首次设计并合成了一类高反应活性的离子型硫(VI)氟化物(Sulfone Iminium Fluorides salt, 简称SIFs) 59 (Scheme 11). 这类化合物不仅结构多样、官能团耐受性好, 还能在室温下60 s内实现醇和羧酸的脱氧氟化. 此外, 他们将SIFs与酚通过SuFEx反应, 成功构建了离子型SuFEx产物65.
图式11 新型硫(Ⅵ)氟化物SIFs参与的反应

Scheme 11 Reaction involving novel sulfur(VI) fluorides SIFs

2 磺酰氟、氟代磺酸酯和氟代磺酰胺参与的SuFEx反应

2008年, Gembus课题组[25]报道了一种在有机碱催化下合成磺酸酯的方法. 该方法利用20 mol% DBU作为催化剂, 在室温条件下, 硅醚与磺酰氟通过SuFEx反应, 以高收率转化为相应的磺酸酯类化合物, 但该方法依赖于酚硅醚67作为亲核试剂(Scheme 12A). 2014年, Sharpless课题组[26]利用催化量DBU或2-叔丁基亚氨 基-2-二乙基氨基-1,3-二甲基全氢-1,3,2-二氮杂磷杂环己烷(BEMP), 实现了酚硅醚与氟代磺酸酯的SuFEx反应, 顺利得到了硫酸酯产物73. 利用该方法, 双酚硅醚和双氟代磺酸酯以接近定量的收率生成聚硫酸酯76 (Scheme 12B). 2017年, Ball课题组[27]利用2 equiv. Cs2CO3, 在室温条件下, 将磺酰氟与氧或氮亲核试剂, 在乙腈溶剂中进行反应, 在1 h内高效生成了磺酸酯及磺酰胺化合物, 实现了游离酚与磺酰氟的SuFEx反应, 在该反应中, 酚首先与Cs2CO3形成酚氧负离子, 然后再与磺酰氟发生亲核取代, 得到磺酸酯产物(Scheme 12C).
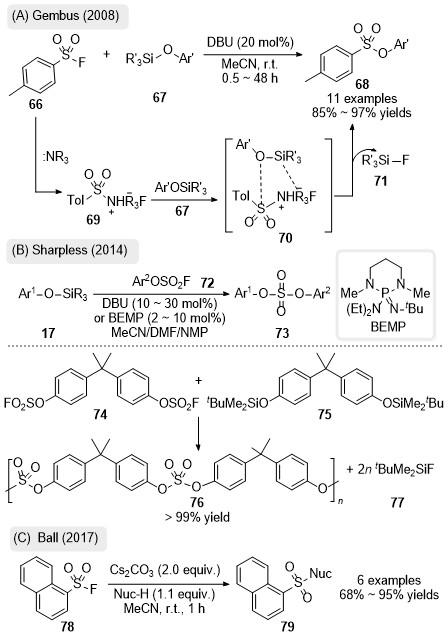
图式12 磺酰氟与氧亲核试剂的反应

Scheme 12 Reaction of sulfonyl fluorides with oxygen nucleophiles

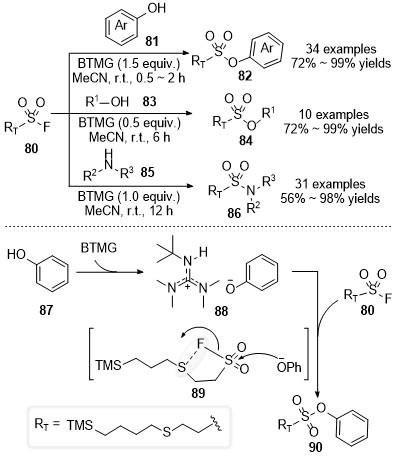
烷基磺酰氟直接与酚和一级胺的反应效率较低. 2024年, 安杰等[28]利用分子内硫族键(Chalcogen Bonding, 简称ChB)活化策略, 在0.5~1.5 equiv. BTMG作用下, 以γ-S为活化基团的烷基磺酰氟80作为模型化合物, 实现了与酚、醇和胺多种亲核试剂的SuFEx反应(Scheme 13). 由ChB活化的烷基磺酰氟具有更高的反应活性, 使得S(Ⅵ)—F键更易断裂, 从而增强了烷基磺酰氟的SuFEx反应性.
图式13 ChB活化的SuFEx反应

Scheme 13 ChB-activated SuFEx reaction

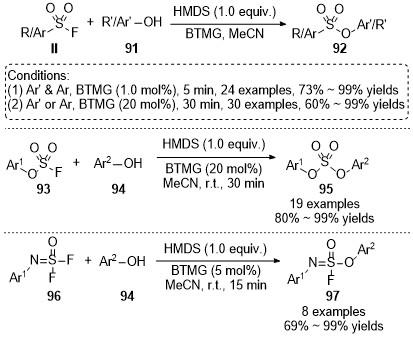
在传统SuFEx化学反应中, 磺酰氟化合物与游离苯酚或脂肪醇的反应, 通常需要较长的反应时间或较高的催化剂用量, 才能实现有效转化. 2022年, Moses课题 组[17]提出了加速的SuFEx反应(ASCC). 以超强碱BTMG为催化剂, HMDS为HF捕获剂, 实现了磺酰氟、氟代磺酸酯、亚砜亚胺二氟化物等SuFEx链接子与酚、醇的点击反应, 可在5 min内完成反应, 以较高收率得到相应产物(Scheme 14).
图式14 加速的SuFEx反应

Scheme 14 Accelarated SuFEx reaction

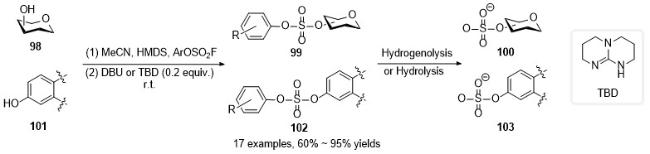
2020年, Niu课题组[29]利用SuFEx反应, 实现了糖类化合物的O-磺酸化反应. 在有机强碱DBU或TBD催化下, 糖类化合物可与氟代磺酸酯进行SuFEx反应, 生成糖衍生的硫酸酯产物(Scheme 15). 利用同样的方法, Niu等实现了伯氨基酸参与的O-磺酸化反应.
图式15 氟代磺酸酯与糖类和氨基酸的反应

Scheme 15 Rreaction of aryl fluorosulfates with sugar or amino acid

在已报道的SuFEx反应中, 一般要加入化学计量的硅试剂或碱作为HF捕获剂. 2023年, 杜广芬等[30]发展了一种更加绿色温和的催化方法. 以氮杂环卡宾(N-Heterocyclic Carbene, 简称NHC)为催化剂, 以4Å MS为HF捕获剂, 实现了磺酰氟、氟代磺酸酯、氟代磺酰胺与游离酚醇的SuFEx反应, 高收率得到相应产物105 (Scheme 16A). 在该反应中, 粉末状和颗粒状4Å MS均可有效捕获酸性HF, 避免了过量碱或有机硅试剂的使用, 该方法更加环境友好. 2025年, 该团队[31]利用同样的方法, 实现了官能团化二级醇106与磺酰氟、氟代磺酸酯的SuFEx反应, 收率可达99% (Scheme 16B).
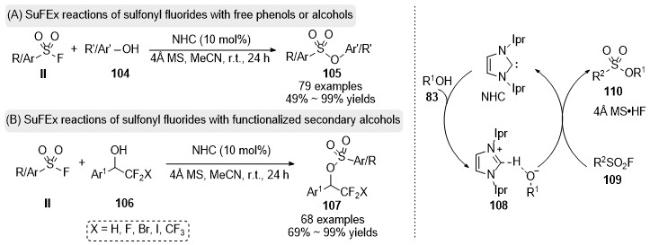
图式16 NHC催化的SuFEx反应

Scheme 16 NHC-catalyzed SuFEx reaction

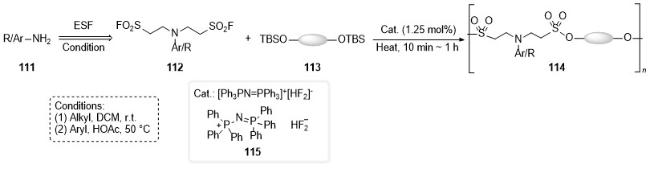
SuFEx反应也可用于高分子材料的合成, 例如, 2017年, Sharpless课题组[32]采用一种新型催化剂三苯基膦亚胺双氟化物115, 用于促进SuFEx聚合反应. 这种催化剂的中性和微酸性使其非常适合激活对碱敏感的烷基磺酰氟化物, 从而避免了副反应的发生, 提高了反应的选择性和收率(Scheme 17). 该聚合反应在10 min~1 h内以超过99%的收率生成了具有多种侧链功能的聚磺酸酯114. 此外, 该聚磺酸酯可以通过基于点击化学的后聚合修饰来进一步实现功能化.
图式17 双氟盐催化的SuFEx聚合反应

Scheme 17 Bifluoride salt catalyzed SuFEx polymerization

胺类化合物参与的SuFEx反应, 往往需要加入过量强碱、使用过量的胺或者长时间加热等苛刻条件, 且反应底物较窄. 2018年, am Ende和Ball等[33]报道了在化学计量的Ca(NTf2)2介导下磺酰氟与胺的SuFEx反应. 在温和条件下, 各种取代的磺酰氟可与一级胺和二级胺顺利反应, 以中等到较好的收率得到磺酰胺产物116 (Scheme 18A). 2020年, Ball和am Ende等[34]进一步优化了反应条件, 扩展了该反应的适用范围. 在Ca(NTf2)2和1,4-二氮杂双环[2.2.2]辛烷(DABCO)共同作用下, 磺酰氟、氟代磺酸酯以及活性较低的氟代磺酰胺, 均可在室温条件下与胺顺利发生SuFEx反应, 生成相应产物119 (Scheme 18B). 该催化体系底物范围较广, 但需要加入化学计量的Ca(NTf2)2和过量的DABCO, 这是该反应的不足之处.
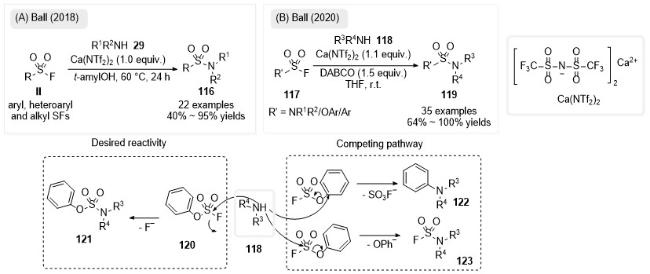
图式18 磺酰氟与胺的SuFEx反应

Scheme 18 SuFEx reaction of sulfonyl fluorides with amines

2020年, Grygorenko等[35]合成了双环[1.1.1]戊烷 (bicyclo[1.1.1]pentane, 简称BCP)衍生的磺酰氟参与的SuFEx反应, 利用Ball发展的方法, 以21%和44%的收率得到2例BCP磺酰胺产物(Scheme 19A). 2021年, Michaudel等[36]发展了合成烯基磺胺酯和β-酮磺胺的新方法. 该策略首先以SO2F2为枢纽, 各种酮和胺经两步SuFEx偶联制得氨基磺酸烯酯129, 随后其在可见光照射下发生1,3-重排, 在温和、有氧条件下得到β-羰基磺酰胺130 (Scheme 19B). 结果表明, 该方法对烯烃、炔烃及氮杂环等官能团表现出良好耐受性. 2024年, Ball 等[37]进一步报道了TMS保护的胺参与的SuFEx反应. 在10 mol% Ca(NTf2)2与0.5 equiv. DABCO作用下, 以35%~99%的收率得到相应产物(Scheme 19C).
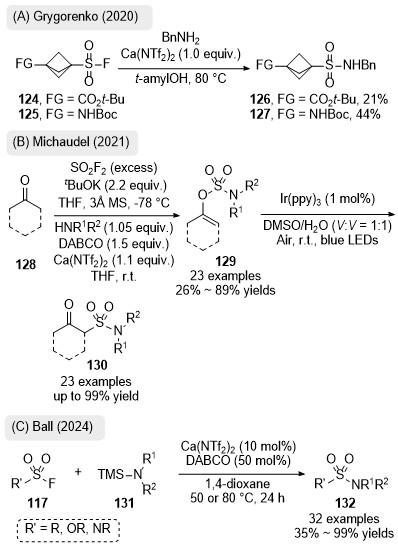
图式19 通过SuFEx反应合成磺酰胺类化合物

Scheme 19 Synthesis of sulfonamides via SuFEx reaction

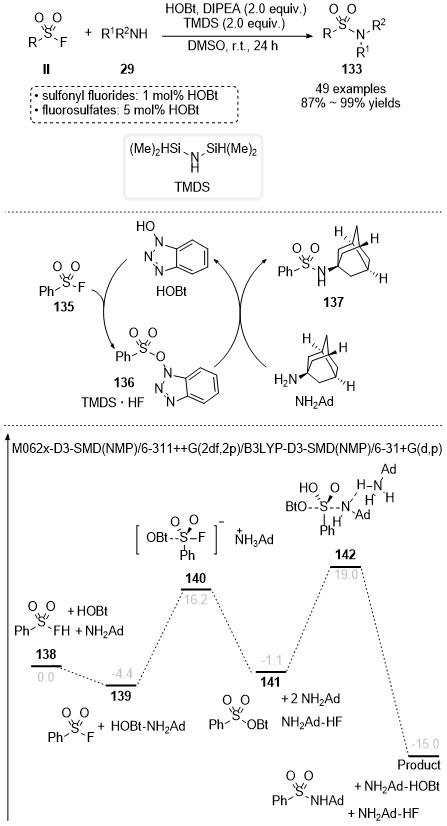
2021年, 李乐课题组[38]报道了一种高效的催化体系, 通过SuFEx反应实现了多种磺酰胺类化合物的合成(Scheme 20). 该反应仅用1~5 mol% HOBt即可实现多种取代磺酰氟和氟代磺酸酯与胺的反应, 以高收率得到相应产物133. 放大反应发现, 仅用0.02 mol% HOBt即可高效催化反应进程, 高收率得到克级产物. 该反应的优势在于能够兼容高空间位阻底物. 机理研究表明, 该反应中磺酰氟先与HOBt反应, 生成高活性磺酸酯中间体136. 此步骤需TMDS捕获氟离子以驱动反应进行. 随后, 中间体136与胺发生快速氨解反应, 得到磺酰胺产物.
图式20 HOBt催化磺酰氟与氟代磺酸酯和胺的SuFEx反应

Scheme 20 HOBt-catalyzed SuFEx reaction of sulfonyl fluorides with fluorosulfates and amines

2023年, 杜广芬等[30]报道了一种无需额外硅添加剂的催化合成方法. 在该研究中, 利用10 mol% NHC作为催化剂, 经其与10 mol% HOBt接力催化, 成功实现了磺酰氟和氟代磺酸酯与胺的SuFEx反应, 高效合成了多种磺酰胺衍生物133, 其收率高达99% (Scheme 21A). 在该方法中, NHC作为布朗斯特碱, 先与HOBt结合, 生成中间体143, 随后亲核进攻磺酰氟, 形成活性磺酸酯144并释放NHC. 该磺酸酯与胺反应, 以高达99%的收率得到相应目标产物133. 该团队进一步研究了氟代磺酰胺与胺的反应. 在NHC与4Å MS的协同作用下, 氟代磺酰胺消除HF, 生成氮杂硫酰烯中间体147, 然后其与胺发生亲核加成反应, 以高收率得到相应产物146 (Scheme 21B). 该反应的最大优势在于更加廉价易得的4Å MS替代有机硅试剂或过量碱来捕获生成的酸性HF, 反应条件更加绿色.
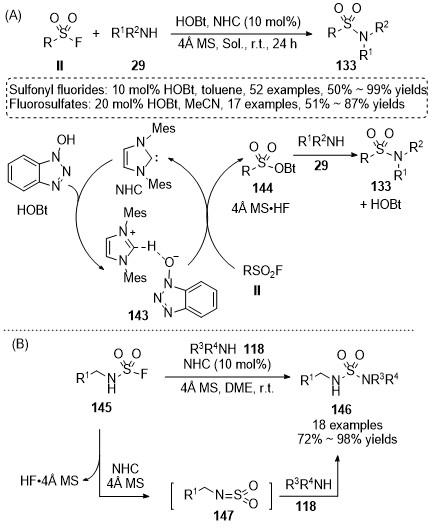
图式21 NHC催化胺的SuFEx反应

Scheme 21 NHC-catalyzed SuFEx reaction of amines

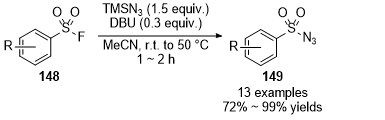
2016年, Barrow和Moses等[39]发展了通过SuFEx反应合成磺酰基叠氮化物149的方法. 以30 mol% DBU为催化剂, 磺酰氟与TMSN3在乙腈中反应, 以72%~99%收率生成磺酰基叠氮化物(Eq. 3).
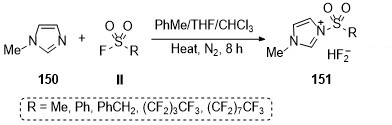
2018年, Mirjafari课题组[40]报道了一种通过自催化策略来实现咪唑与磺酰氟的SuFEx反应, 发展了制备双氟化物磺酰胺离子液体151的高效合成方法(Eq. 4). 在该反应中, 咪唑既是亲核试剂, 又充当质子穿梭体. 此外, 该反应无需柱层析纯化, 最后能以定量收率得到相应目标产物.
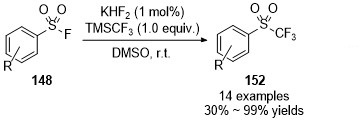
2019年, Moses等[11]利用SuFEx反应, 发展了合成三氟甲基砜的有效方法. 该方法以KHF2为催化剂, 磺酰氟与TMSCF3通过发生C-SuFEx反应, 生成多种三氟甲基砜152. 该策略实现了碳亲核试剂参与的SuFEx反应(Eq. 5).
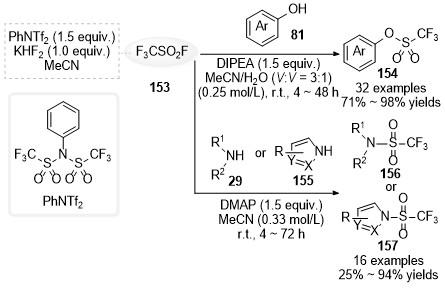
2022年, Demaerel等[41]将在一种双室体系中, 异位生成的气态CF3SO2F用于SuFEx反应, 在过量碱作用下, 实现了对酚和胺的选择性三氟磺酰化. 结果表明, H2O是实现酚基的化学选择性三氟甲磺酰化的关键化合物(Scheme 22).
图式22 气态CF3SO2F参与的SuFEx反应

Scheme 22 SuFEx reaction involving gaseous CF3SO2F

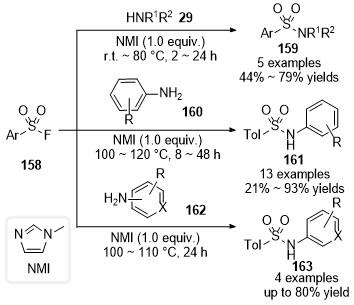
2024年, Nawaz课题组[42]报道了一种通过SuFEx反应来合成磺酰胺的方法. 该课题组发现N-甲基咪唑(N-methylimidazole, 简称NMI)可作为碱、预催化剂、HF捕获剂以及溶剂来参与反应, 实现了多种磺酰胺类化合物的合成, 但该方法需要较高的反应温度(Scheme 23).
图式23 NMI作用下合成磺酰胺类化合物

Scheme 23 Synthesis of sulfonamides under NMI mediation

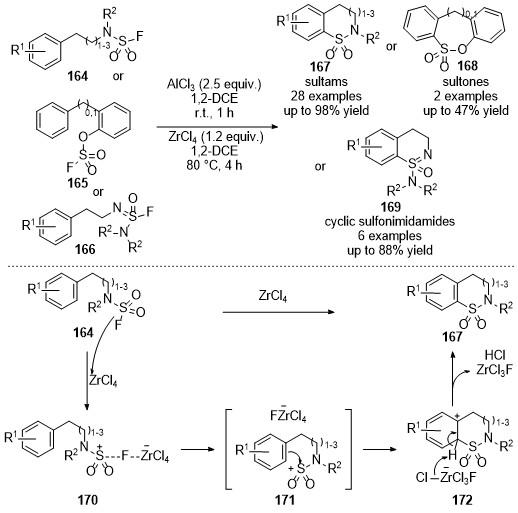
2025年, 董佳家等[43]报道了一种高效构建内磺酸酯与内磺酰胺类杂环的新策略, 他们利用含有SO2F支链的芳烃为底物, 在温和条件下实现了分子内Friedel- Crafts环化反应. 该反应在AlCl3和ZrCl4作用下即可高效进行, 得到多种相应产物, 最高收率可达98% (Scheme 24).
图式24 具有SuFEx活性底物参与的Friedel-Crafts环化反应

Scheme 24 Friedel-Crafts cyclizations involving substrates with SuFEx reactivity

3 SOF4及氟代砜亚胺参与的多维SuFEx反应

四氟氧硫(SOF4)作为SuFEx点击化学中的一种多维链接子, 用于构建硫原子中心的三维结构化合物. SOF4的制备最早由Moissan和Lebeau[44]在1902年报道, 随后Smith和Engelhardt[45]在1960年对其进行了改进. 1961年, Cramer和Coffman[46]研究了三角双锥结构的SOF4与一级胺的反应性, 结果表明该反应可以制得相应的亚砜亚胺二氟化物173 (Scheme 25A). 在1970年代, Seppelt和Sundmeyer[47]使用TMS保护的胺类化合物, 通过与SOF4反应, 得到相应的TMS保护的亚砜亚胺二氟化物175 (Scheme 25B).
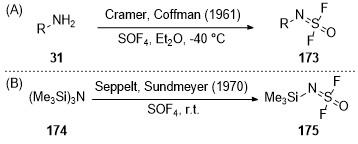
图式25 SOF4与胺类化合物的SuFEx反应

Scheme 25 SuFEx reaction of SOF4 with amines

2017年, Sharpless课题组[48]在过量Et3N作用下, 利用SOF4与一级胺和二级胺的SuFEx反应, 实现了亚砜亚胺二氟化物及亚砜亚胺单氟化物的高效合成 (Scheme 26A). 与其他具有SuFEx活性底物不同, 亚砜亚胺二氟化物是“三维”的, 且包含两个SuFEx活性位点[即两个S(Ⅵ)—F键]. 每个位点均可独立与两种不同的酚/胺反应, 或与一种酚和一种胺分别发生SuFEx反应(Scheme 26B). 该团队通过控制实验发现, SOF4和SO2F2的反应性质不同, SOF4倾向于优先与胺反应, 而SO2F2则优先与酚反应. 该课题组将对氨基苯酚与1∶1的SO2F2和SOF4气态混合物反应, 得到同时含有氟代磺酸酯和亚砜亚胺二氟化物结构的功能性产物(Scheme 26C).
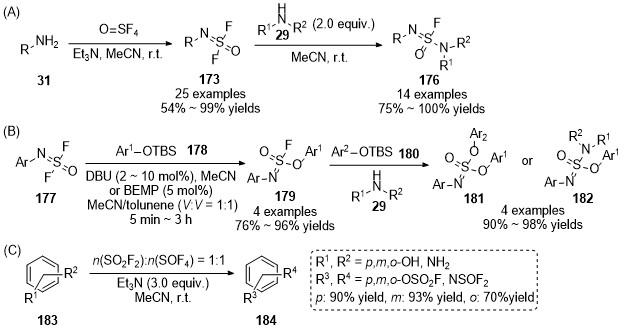
图式26 (A)亚砜亚胺氟化物的合成; (B)亚砜亚胺二氟化物与硅醚的SuFEx反应; (C) SO2F2和SOF4的选择性SuFEx反应

Scheme 26 (A) Synthesis of sulfoximine fluorides; (B) SuFEx reaction of sulfoximine difluorides with silyl ethers; (C) Selective SuFEx reactions of SO2F2 and SOF4

2018年, Sharpless等[49]进一步报道亚砜亚胺二氟化物185可与有机锂试剂186发生SuFEx反应, 生成亚砜亚胺单氟化物187. 该化合物可进一步与锂试剂、酚基硅醚或胺发生SuFEx反应, 生成结构多样的产物(Scheme 27A). 2019年, Moses和Sharpless等[11]发展了在KHF2催化下, 亚砜亚胺二氟化物与TMSCF3的三氟甲基化反应, 高收率合成了双三氟甲基亚砜亚胺产物194 (Scheme 27B). 2022年, Moses课题组[17]利用加速的SuFEx反应, 以HMDS为硅试剂, BTMG为催化剂, 实现了游离酚与亚砜亚胺二氟化物的SuFEx反应, 合成了目标产物(Scheme 27C).
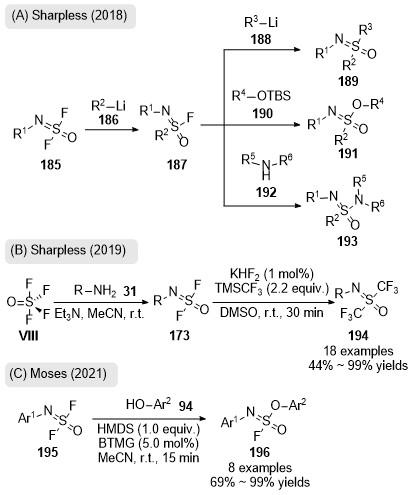
图式27 亚砜亚胺二氟化物参与的SuFEx反应

Scheme 27 SuFEx reactions involving sulfoximine difluorides

2020年, Zuilhof等[50]报道了在化学计量碱作用下, 光学纯的亚砜亚胺单氟化物与多种游离酚的SuFEx反应. 该反应无需添加硅试剂即可实现转化, 得到含有硫(Ⅵ)手性中心的产物198 (Scheme 28A). 2023年, 该团 队[51]进一步利用这种方法, 发展了含有硫手性中心的大环化合物(Scheme 28B).
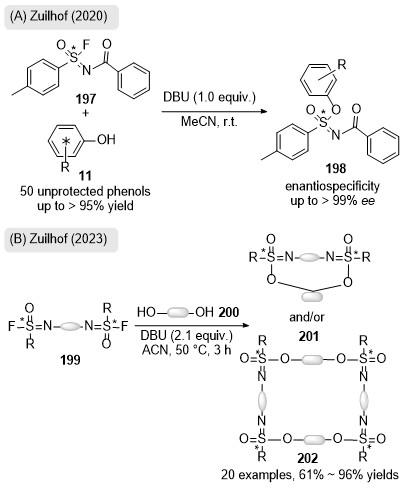
图式28 砜亚胺类衍生物与氧亲核试剂的SuFEx反应

Scheme 28 SuFEx reactions of sulfonimidoyl derivatives with oxygen nucleophiles

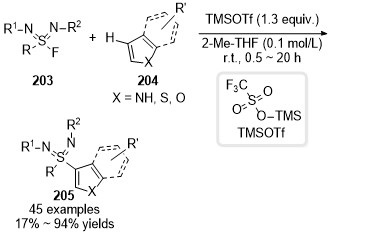
2024年, Willis等[52]在TMSOTf作用下, 通过磺酰二亚胺氟化物与(杂)芳基化合物的分子间Friedel-Crafts及C-SuFEx反应, 以高达94%的收率, 合成了一系列磺酰二亚胺衍生物205 (Eq. 6).
近年来,针对碳亲核试剂参与的 SuFEx反应(即 C-SuFEx反应), 姜雪峰与王明团队开展了大量开创性研究工作. 2022年, 姜雪峰等[53]报道了BF3•OEt2作用下亚砜亚胺单氟化物与炔基硅醚207的调控SuFEx反应(Scheme 29). 当亚砜亚胺单氟化物的N取代基是对甲苯磺酰基时, 通过C-SuFEx反应生成炔基取代的亚砜亚胺衍生物208. 该链接反应基于Si(Ⅵ)—F的强结合能, 通过三氟化硼作为氟转移试剂, 协同实现S(VI)—F键断裂和Si(Ⅵ)—C键活化. 当亚砜亚胺单氟化物的N取代基是具有氢转移能力的苄基时, 则可快速生成烯基取代的亚砜亚胺衍生物210. 该研究团队进一步通过密度泛函理论(DFT)计算验证了反应机理, 发现该反应通过三氟化硼乙醚与硅基封端的苯乙炔生成二氟化硼苯乙炔中间体212来活化氟代亚砜亚胺的S(Ⅵ)—F键, 进而形成亚砜亚胺阳离子, 与活化后的苯乙炔加成实现S(Ⅵ)—C键构建221, 再经过分子内1,5-氢迁移和水解脱除苯甲醛, 获得亚砜亚胺224.
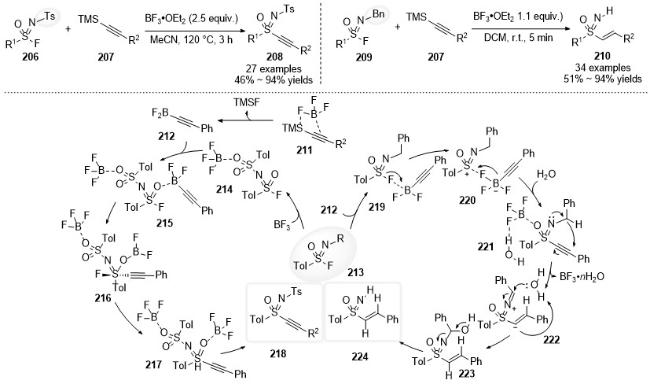
图式29 亚砜亚胺单氟化物与炔基硅醚的C-SuFEx反应

Scheme 29 C-SuFEx reaction of sulfilimine monofluorides with alkynyl silyl ethers

2022年, 该团队[54]在亚砜亚胺单氟化物与非环化烯烃的C-SuFEx反应中取得了重要进展. 其在BF3•OEt2作用下, 在二氯甲烷(DCM)溶剂中低温至室温条件下, 仅在10 min内, 通过点击反应实现亚砜亚胺衍生物227的合成(Scheme 30). 该团队通过氘代追踪、DFT计算和轨道分析等多个角度, 清晰描绘了反应机理. 氟代亚砜亚胺在三氟化硼的活化下生成亚砜亚胺阳离子, 增强了硫中心的亲电活性; 随后与未活化烯烃发生分子间的氢转移反应, 从而实现S(VI)—C键构建. 其中, 反应机理是通过协同的船式六元环过渡态, 而不是具有更高能垒的分步碳正离子过程. 值得注意的是, 体系中微量水的氢键作用可促进反应的发生.
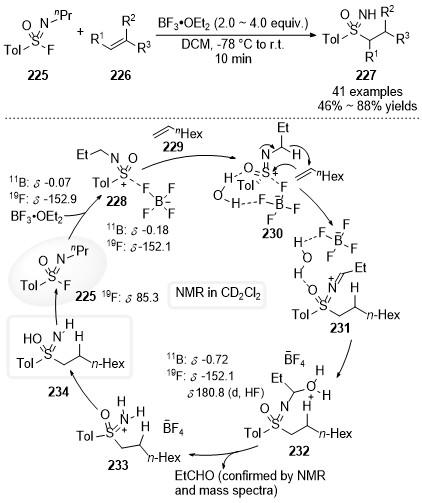
图式30 亚砜亚胺单氟化物与非环化烯烃的C-SuFEx反应

Scheme 30 C-SuFEx reaction of sulfilimine monofluorides with acyclic alkenes

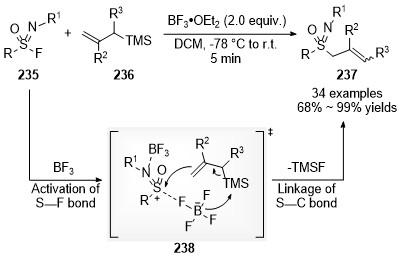
2023年, 该团队[55]利用同样的方法, 进一步实现了亚砜亚胺单氟化物与烯丙基硅的反应(Scheme 31). 机理研究和DFT计算表明, 磺酰亚胺氟离子的活化引发了S(VI)—C键的形成, 随后氟离子转移到TMS基团, 最后以高达99%的收率得到了多种烯基取代的亚砜亚胺衍生物237.
图式31 亚砜亚胺单氟化物与烯丙基硅的C-SuFEx反应

Scheme 31 C-SuFEx reactions of fluorinated sulfoximines with allylsilanes

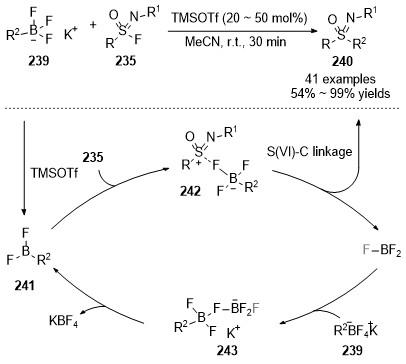
2024年, 姜雪峰等[56]实现了亚砜亚胺单氟化物与芳基/烷基有机三氟硼酸盐之间的C-SuFEx反应 (Scheme 32). 该反应在常温条件下30 min之内即可完成, 以高收率得到相应目标产物240. 该团队进一步提出了反应机理, 有机三氟硼酸钾239在TMSOTf活化下生成有机二氟硼烷241, 同时释放出TMF和KOTf. 亚砜亚胺单氟化物235被二氟硼烷241活化生成中间体242, 进一步通过芳基迁移得到最终产物240, 释放出BF3. BF3与三氟硼酸盐239反应生成中间体243, 最后得到二氟硼烷和KBF4.
图式32 TMSOTf催化的C-SuFEx反应

Scheme 32 TMSOTf-catalyzed C-SuFEx reaction

2021年, Sharpless等[57]从SOF4出发, 先通过与胺反应制备出双亚砜亚胺二氟化物244, 然后进一步与双酚基硅醚245反应, 合成了多种可进行SuFEx反应的聚合物, 该聚合物可进一步与酚硅醚或二级胺发生SuFEx反应, 制备出多种高分子材料(Scheme 33A). 2022年, Zuilhof等[58]成功利用手性双亚砜亚胺氟化物构建出具有硫(Ⅵ)中心手性的聚合物249, 实现了完全由硫(Ⅵ)原子立体中心主导的高分子光学活性产物(Scheme 33B).
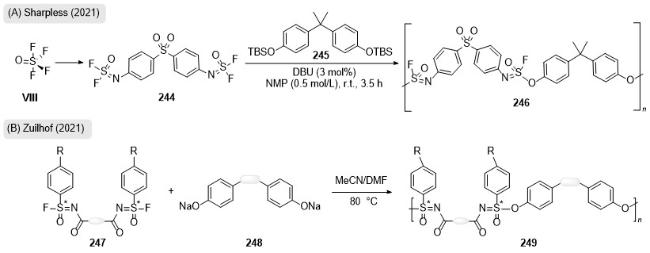
图式33 亚砜亚胺氟化物在合成高分子化合物方面的应用

Scheme 33 Applications of fluorinated sulfonimidates in the synthesis of polymeric compound

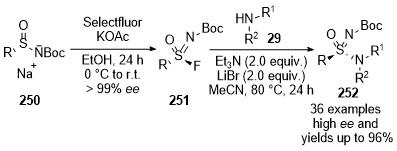
近年来, 亚砜亚胺氟化物在不对称合成领域取得显著突破. 2020年, Bull等[59]从稳定的固体N-Boc-亚砜胺盐250出发, 先立体选择性地引入氟原子得到高对映体富集的亚砜亚胺单氟化物251, 该亚砜亚胺单氟化物在LiBr作用下, 可与多种胺发生SuFEx反应, 以高达96%收率以及高ee值得到相应目标产物252 (Scheme 34). 该研究的关键在于通过捕获氟化物的策略来抑制消旋化, 即在氟化步骤利用质子性溶剂EtOH稳定氟离子, 得到亚砜亚胺单氟化物, 然后利用卤化锂盐沉淀氟离子为不溶性LiF, 实现对消旋化的有效抑制.
图式34 从稳定的N-Boc-亚砜胺盐制备高对映体亚砜亚胺衍生物

Scheme 34 Highly enantioenriched sulfoximines prepared from bench-stable N-Boc-sulfinylamine salts

2024年, Lopchuk课题组[60]从光学纯的叔丁基亚磺酰胺253出发, 以10 g的规模制备了稳定的手性亚砜亚胺氟化物(S)-t-BuSF. 该试剂与有机锂试剂, 通过C- SuFEx反应制备多种手性亚砜亚胺中间体255, 随后通过叔丁基的脱除和氟化硫活化策略, 进一步得到光学纯的亚砜亚胺单氟化物256. 该手性中间体进一步与强亲核试剂, 如格氏试剂、有机锂试剂、氮负离子等反应, 以优秀的ee值得到多样化的光学活性产物(Scheme 35A). 此外, 该方法还可用于多个手性药物分子的合成(Scheme 35B).
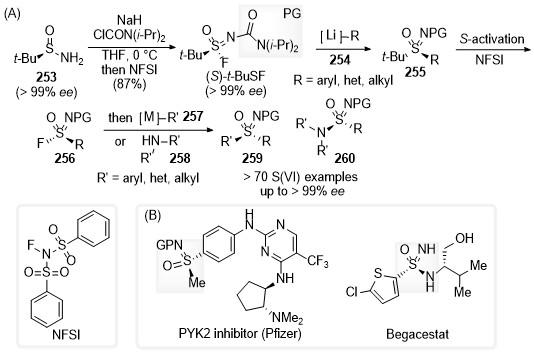
图式35 利用手性S(Ⅵ)-t-BuSF合成光学活性亚砜亚胺衍生物

Scheme 35 Optically active sulfoximine derivatives synthesized from chiral S(Ⅵ)-t-Bu

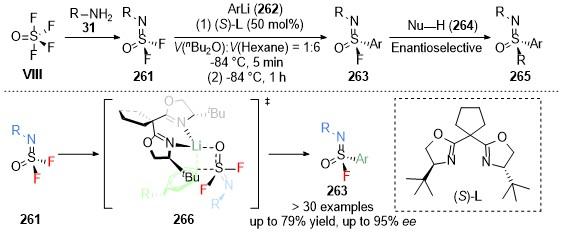
同年, 高兵等[61]报道了催化不对称手性亚砜亚胺单氟化物的合成新方法. 他们以手性双恶唑啉(S)-L为配体, 通过催化亚砜亚胺双氟化物与有机锂试剂的SuFEx反应, 以高ee值得到了手性亚砜亚胺单氟化 (Scheme 36). 该方法具有非常好的底物适用性, 同时产物还可以进一步与不同类型亲核试剂发生SuFEx反应, 得到多种重要手性产物.
图式36 不对称三维硫氟交换(3D-SuFEx)反应

Scheme 36 Asymmetric 3D sulfur-fluoride exchange (3D-SuFEx)

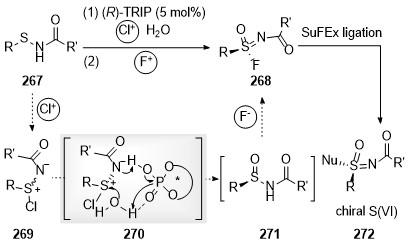
2024年, 李光勋等[62]以手性磷酸为小分子催化剂, 从次磺酰胺出发, 利用氧化氯代、不对称水解以及立体选择性氧化氟代, 以“一锅法”的合成策略, 高对映体选择性获得手性亚砜亚胺单氟化物268 (Scheme 37). 进一步以所得手性亚砜亚胺单氟化物为原料, 通过与格氏试剂、酚氧负离子、胺等不同亲核试剂的SuFEx反应, 可以制备多样化的手性亚砜亚胺衍生物272.
图式37 手性SuFEx链接子SIFs的合成及其应用

Scheme 37 Synthesis and applications of chiral SuFEx linkers SIFs

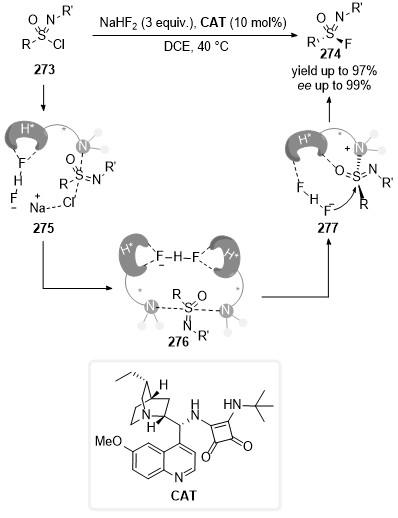
2025年, 姜雪峰[63]等引入无机氟源NaHF2, 利用其独特的三维氢键网络, 配合双功能氢键供体(hydrogen- bond donor, 简称HBD)有机催化剂, 实现了对亚砜亚胺氯化物的不对称氟化(Scheme 38). 该策略的核心在于催化剂中的甲酰胺骨架同时与底物及${\text{HF}}_{2}^{-}$形成精准氢键配位, 一方面促进S(Ⅵ)—Cl键的可控外消旋化, 另一方面在氟化步骤中通过立体定向氢键作用实现高效立体诱导. 最后以较高收率和ee值得到了多种亚砜亚胺氟化物.
图式38 NaHF2促进的S(VI)中心F/Cl不对称交换反应

Scheme 38 NaHF2 promoted asymmetric F/Cl exchange reaction at the S(VI) center

4 α,β-不饱和磺酰氟参与的SuFEx反应

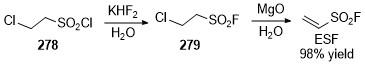
以乙烯基磺酰氟(Ethenesulfonyl fluoride, 简称ESF) 为代表的α,β-不饱和磺酰氟具有两个亲电反应位点, β位容易发生Michael加成反应, 而S(Ⅵ)—F键可发生SuFEx反应. 2016年, Sharpless课题组[64]开发了一种改进的“水相反应”方法, 实现了ESF的公斤级制备 (Scheme 39). 该方法首先将磺酰氯278与氟氢化钾进行氯氟交换, 随后在氧化镁作用下, 通过消除反应以高收率得到ESF产物.
图式39 通过“水相反应”制备公斤级别ESF

Scheme 39 Kilogram-scale synthesis of ESF via an aqueous- phase reaction

2016年, Sharpless等[65]进一步以ESF为原料, 以醋酸钯为催化剂, 通过Heck反应合成了多种β-芳基乙烯基磺酰氟(Scheme 40A). 2017年, Arvidsson等[66]利用Pd(OAc)2/Cu(OAc)2双催化体系, 以LiOAc作为添加剂, 通过硼酸酯与ESF的偶联反应, 制备了多种β-芳基乙烯基磺酰氟(Scheme 40B).
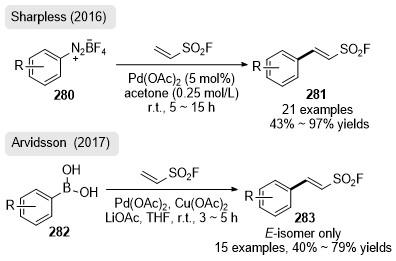
图式40 ESF参与的Heck反应

Scheme 40 Heck reaction involving ESF

2017年, Arvidsson等[66]报道了过量的甲胺可以与 β-芳基乙烯基磺酰氟发生共轭加成, 接着通过分子内SuFEx反应, 生成β-内磺酰胺285 (Scheme 41A). 2018年, 该课题组[67]提出通过两步法或者“一锅法”均可合成噻二氮烷类衍生物288的方法, 从β-芳基乙烯基磺酰氟286出发, 在DBU作用下, 其与10 equiv.的胺发生Michael加成和SuFEx反应, 得到中间体287, 然后在过量碱的作用下与亚甲基供体反应得到杂环288 (Scheme 41B). 研究还发现, 不分离中间体287, 直接用“一锅法”反应也可生成杂环288.
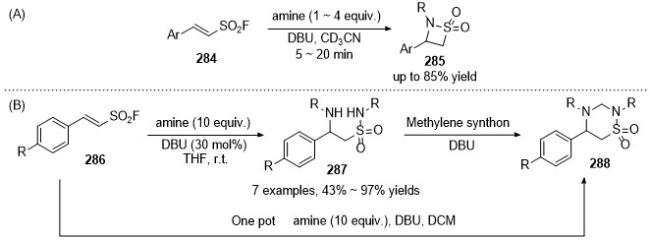
图式41 β-芳基乙烯基磺酰氟与胺的SuFEx反应

Scheme 41 SuFEx reaction of β-aryl vinylsulfonyl fluorides with amines

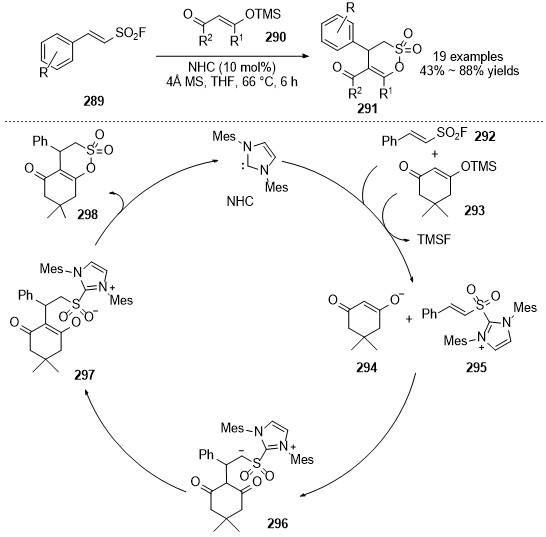
2015年, Lupton等[68]β-芳基乙烯基磺酰氟和1,3-二羰基化合物衍生的烯醇硅醚290为原料, 以NHC为催化剂, 发展了合成δ-内磺酸酯的方法. 机理研究表明NHC是作为Lewis碱活化磺酰基生成中间体295, 然后与共轭烯醇中间体294 Michael加成生成中间体296, 再经质子转移、分子内SuFEx环化生成δ-磺酸内酯298并释放NHC (Scheme 42).
图式42 β-芳基乙烯基磺酰氟与酮进行的SuFEx反应

Scheme 42 SuFEx reaction of β-aryl vinylsulfonyl fluorides with ketones

2017年, 秦华利课题组[69]报道了在DBU催化下, β-取代的的乙烯基磺酰氟与吡唑酮300或1,3-二羰基化合物302的环化SuFEx反应, 发展了合成磺酸内酯衍生物的方法(Scheme 43A). 2018年, 该课题组[70]还发现, 以Ni(NO3)2•6H2O作为催化剂, 可以有效催化β-取代的乙烯基磺酰氟与吡啶酮的反应, 生成相应的磺酸内酯产物306 (Scheme 43B). 2025年, 杜广芬等[71]以DBU为催化剂, 4Å MS为HF捕获剂, 发展了β-取代的乙烯基磺酰氟参与的构建内磺酸酯的方法. 该方法通过Michael加成及分子内SuFEx环化串联反应, 以高达99%的收率得到烯烃取代的磺酸内酯产物308 (Scheme 43C).
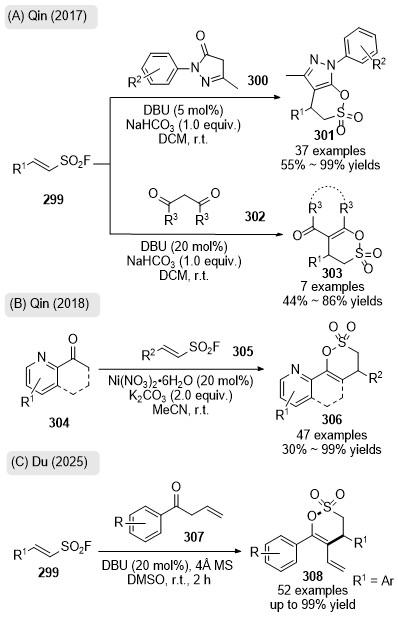
图式43 通过SuFEx反应高效合成内磺酸酯

Scheme 43 Efficient synthesis of sultones via SuFEx reaction

2018年, 秦华利课题组[72]利用ESF成功实现了溴代乙烯基磺酰氟(1-bromoethene-1-sulfonyl fluoride, 简称BESF)在40 g规模上的合成(Scheme 44A). 进一步利用BESF与化合物309之间的1,3-偶极环加成反应, 以32%~90%的收率合成出了一系列磺酰氟取代的异噁唑310 (Scheme 44B).
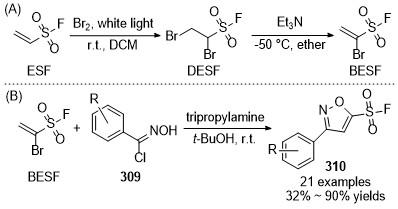
图式44 BESF的合成及其应用

Scheme 44 Synthesis and applications of BESF

2018年, Moses课题组[73]报道了BESF参与的多种磺酰氟基团取代的氮杂环化合物的合成方法. 该课题组通过1,2-二溴代乙烯基磺酰氟(1,2-dibromoethane-1- sulfonyl fluoride, 简称DESF)的脱溴化氢原位生成了BESF, 随后将BESF与1,3-偶极子进行环化反应, 得到相应的磺酰氟取代的杂环化合物. 如果与一级胺反应, 则可生成β-内磺酰胺319 (Scheme 45A). 同年, Fokin课题组[74]进一步探索了BESF与叠氮化合物的环化反应, 合成了磺酰氟取代的三氮唑321, 其进一步与芳基硅醚或胺等选择性地进行SuFEx反应, 得到含有磺酸酯以及磺酰胺取代的三唑类衍生物(Scheme 45B).
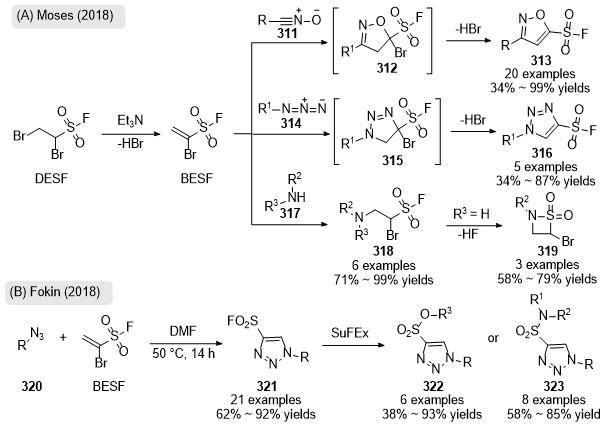
图式45 BESF在合成SuFEx活性底物方面的应用

Scheme 45 Applications of ESF in the synthesis of SuFExable substrates

2023年, 秦华利课题组[75]在2,3-二氯-5,6-二氰对苯醌(DDQ)/Et3N的协同作用下, 以BESF与异喹啉/喹啉鎓盐作为底物, 通过[3+2]环化反应, 以较高收率得到了多种磺酰氟取代的稠杂环化合物(Scheme 46A). 2023年, 该课题组[76]利用相同策略, 实现了BESF与N-氨基吡啶、N-氨基喹啉和N-氨基异喹啉的[3+2]环化反应, 以高达90%的收率合成了多种磺酰氟取代的氮杂环化合物(Scheme 46B).
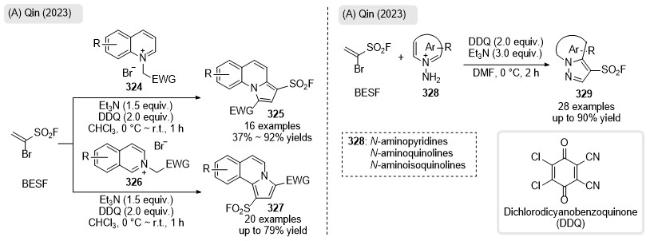
图式46 通过BESF合成SuFEx链接子

Scheme 46 SuFEx linkers prepared from BESF

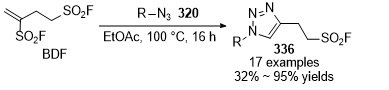
2020年, 秦华利课题组[77]通过DBU催化ESF的二聚反应制备了丁-3-烯-1,3-二磺酰二氟化物(But-3-ene- 1,3-disulfonyl Difluoride, 简称BDF). BDF作为SuFEx链接子拥有三个反应位点, 可以与一级胺或肼通过Michael加成/SuFEx串联反应, 快速实现含SO2F侧链的内磺酰胺、内磺酰肼衍生物的合成; 通过与亲核试剂的SuFEx串联反应, 则可合成含磺酰氟支链的磺酸衍生物 (Scheme 47). 2021年, 秦华利等[78]进一步将BDF与有机叠氮化物, 在100 ℃条件下通过SuFEx反应, 高区域选择性地合成了乙基磺酰氟基团取代的1,2,3-三唑化合物, 收率可达95% (Eq. 7).
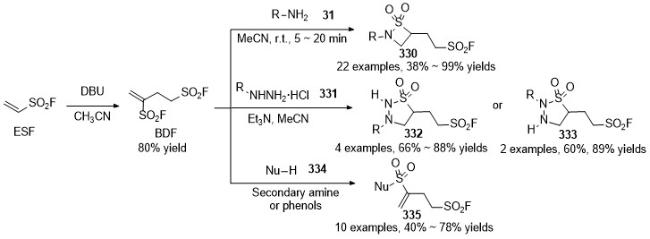
图式47 BDF的合成及其在合成SuFEx活性底物方面的应用

Scheme 47 Synthesis of BDF and its application in preparing SuFEx-active substrate

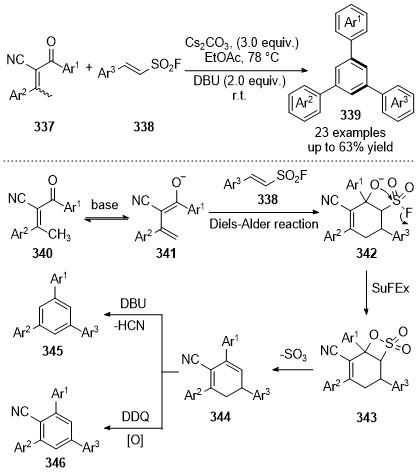
利用β-芳基乙烯基磺酰氟的串联反应策略, 杜广芬等成功构建了多种含硫、氮杂环及多芳基结构. 2022年, 杜广芬等[79]报道了β-芳基乙烯基磺酰氟与α-氰基β-甲基烯酮337反应构建均三芳基苯339的新方法(Scheme 48). 在碱作用下, 反应底物通过Diels-Alder反应、分子内亲核加成、分子内SuFEx反应生成β-内磺酸酯稠合环己烯343, 然后在碱的作用下释放SO3形成环己二烯甲腈344. 最后, 在DBU的促进下消除HCN生成1,3,5-三芳基苯345. 此外, 在氧化剂DDQ的作用下, 环己二烯甲腈344也可以通过氧化芳构化反应生成三芳基苯甲腈346.
图式48 β-芳基乙烯基磺酰氟参与构建三芳基苯化合物

Scheme 48 Construction of triphenylbenzenes via β-aryl vinylsulfonyl fluorides

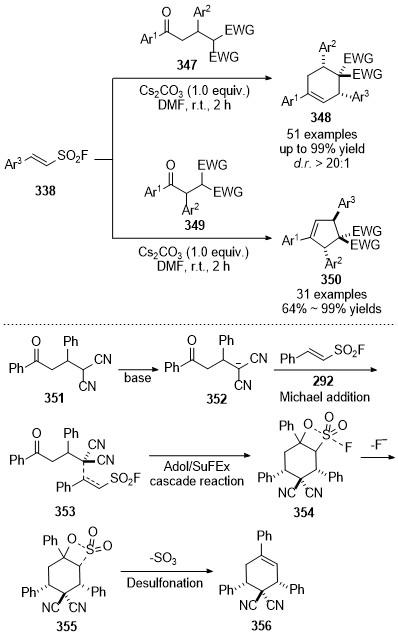
2025年, 杜广芬小组[80]报道了β-芳基乙烯基磺酰氟参与的构建多取代环己(戊)烯的方法(Scheme 49). 在碱的作用下, γ-二氰基酮347去质子化, 生成γ-二氰基酮负离子352, 然后与β-芳基乙烯基磺酰氟发生分子间的Michael加成, 随即再与羰基发生分子内Aldol反应及SuFEx反应, 形成中间体354, 接着氟离子离去并消除三氧化硫, 得到多取代环己二烯产物356, 如果与β-二氰基酮反应, 则生成多取代环戊二烯.
图式49 经由β-芳基乙烯基磺酰氟串联反应构建环己(戊)烯类化合物

Scheme 49 Construction of cyclohexenes and cyclopentenes via tandem reaction of β-aryl vinylsulfonyl fluorides

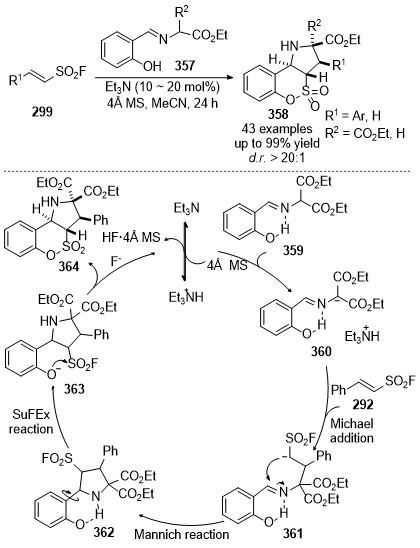
2024年, 杜广芬小组[81]报道了β-芳基乙烯基磺酰氟与o-羟基偶氮甲碱叶立德的环加成/分子内SuFEx串联反应, 发展了制备硫代香豆素并四氢吡咯稠杂环的新方法, 反应产率可达99%, dr值>20∶1 (Scheme 50). 机理研究表明, o-羟基偶氮甲碱叶立德在碱的作用下先生成中间体360, 然后与苯乙烯基磺酰氟292通过[3+2]反应生成中间体362, 最后通过分子内SuFEx反应生成目标产物364. 在该反应中, 邻位羟基对亚胺的活化至关重要, 如果没有羟基, 则不能发生相应的[3+2]反应.
图式50 β-芳基乙烯基磺酰氟与o-羟基偶氮甲碱叶立德的环加成反应

Scheme 50 Cycloaddition of β-aryl vinylsulfonyl fluorides with o-hydroxy azomethine ylides

在此基础上, 杜广芬等[82]设想通过苄胺衍生的o-羟基席夫碱与乙烯基磺酰氟反应生成α-芳基取代的磺基色烯并[4,3-b]吡咯烷衍生物. 在前期研究中, 发现苄基胺衍生的o-羟基席夫碱与乙烯基磺酰氟不反应, 推测可能是苄位氢原子酸性不够导致的. 因此, 通过调节苄胺苯环取代基电性, 使其通过串联反应与乙烯基磺酰氟生成芳基取代的磺基色烯并[4,3-b]吡咯烷(Scheme 51). 该团队通过DFT计算结果, 对反应机理进行了推测. 首先DBU从o-羟基席夫碱367中夺取质子, 生成中间体368. 继而, 该中间体对苯乙烯基磺酰氟292进行亲核进攻, 生成中间体369. 其进一步通过Mannich反应, 生成多取代吡咯烷370. 接下来, 该中间体370发生分子内SuFEx反应, 脱去氟离子, 最终得到目标产物372.
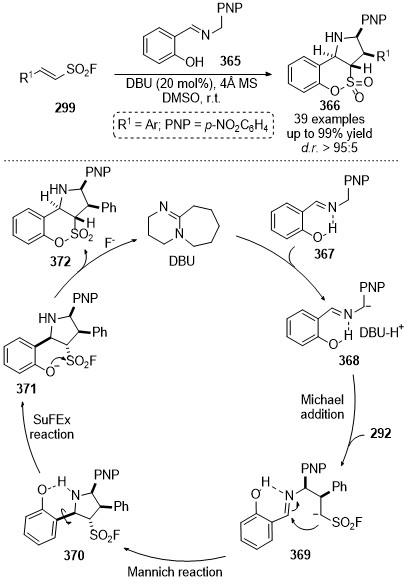
图式51 以β-芳基乙烯基磺酰氟合成α-芳基吡咯烷

Scheme 51 Synthesis of α-arylpyrrolidines with β-aryl vinylsulfonyl fluorides

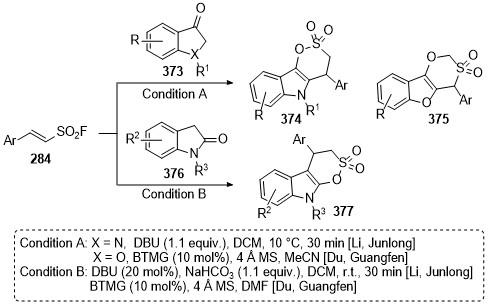
最近, 李俊龙[83]与杜广芬课题组[84]分别独立报道了β-芳基乙烯基磺酰氟与吲哚酮和苯并呋喃酮的SuFEx反应. 李俊龙[83]的方法是以化学计量的DBU或碳酸氢钠作为碱, 在DCM中10 ℃下反应30 min, 即可以高达99%的收率得到相应目标产物. 杜广芬[84]的方法是仅以10 mol% BTMG为催化剂, 4Å MS为HF捕获剂, 避免了化学计量碱的使用, 以高收率得到了多种相应目标产物(Scheme 52).
图式52 β-芳基乙烯基磺酰氟与吲哚酮和苯并呋喃酮的SuFEx反应

Scheme 52 SuFEx reaction of β-aryl vinylsulfonyl fluorides with oxindoles and benzofuranones

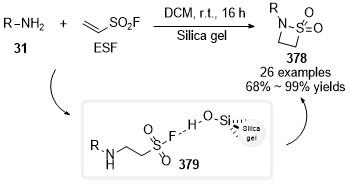
2025年, 安杰等[85]报道了利用硅胶促进的环化SuFEx反应来一步合成β-内磺酰胺的方法(Scheme 53). 该方法通过硅胶表面的羟基与S(Ⅵ)—F键形成的氢键来活化ESF, 进行分子内SuFEx反应, 以68%~99%的收率得到相应目标产物. 该反应无需利用强碱即可实现分子间SuFEx反应, 得到多种β-内磺酰胺, 为合成药物以及天然产品提供了更为简便的途径.
图式53 硅胶促进的SuFEx环化反应

Scheme 53 Silica-promoted SuFEx cyclization

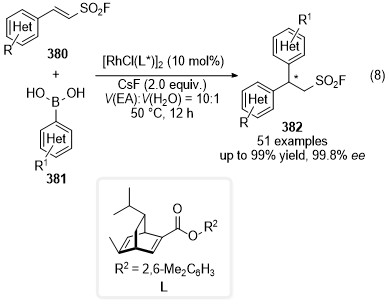
秦华利课题组[86]还对β-芳基乙烯基磺酰氟参与的不对称反应进行了初步探索(Eq. 8). 他们利用铑催化剂, 以L为手性配体, 实现了β-芳基乙烯基磺酰氟与芳基硼酸的不对称1,4-共轭加成, 以高收率、高对映选择性地实现了一系列β-芳基取代的手性脂肪磺酰氟的合成.
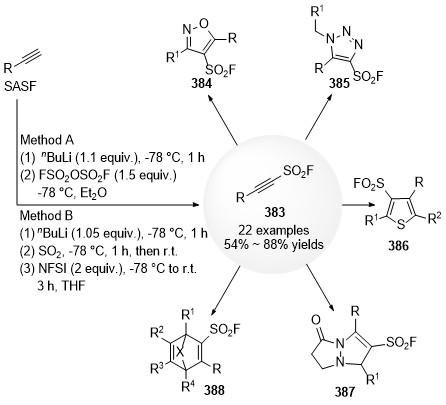
2020年, Moses课题组[87]经多步反应, 以良好的收率成功合成了多种炔基磺酰氟(2-Substituted-Alkynyl- 1-Sulfonyl Fluoride, 简称SASF). SASF作为一类新型SuFEx链接子, 可用于多样性导向的点击化学(Diversity Oriented Clicking, 简称DOC) (Scheme 54). 该化合物的碳碳叁键可进行多种环化反应, 生成多样性的杂环磺酰氟, 后续通过结合SuFEx点击化学, 可制备更加丰富的杂环衍生物. 通过这种方法, Moses课题组快速合成了近300种化合物.
图式54 SASF的合成及其参与的反应

Scheme 54 Synthesis of SASF and its reactions

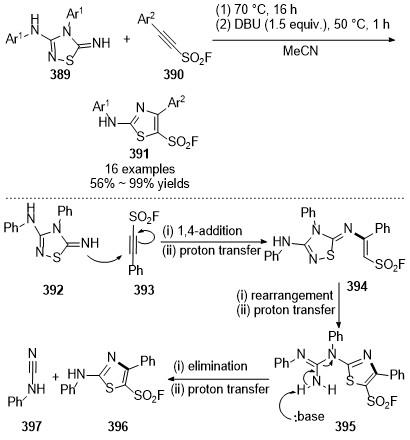
2024年, Smedley课题组[88]通过DOC策略, 将SASF作为链接子, 成功合成了新型的可点击噻唑类衍生物(Scheme 55). 在研究中, SASF链接子展现出相对高的反应活性以及对多种官能团良好的耐受性. 此外, 该反应具有高度的区域选择性, 仅生成单一产物.
图式55 利用SASF合成新型可点击噻唑类化合物

Scheme 55 Synthesis of novel clickable thiazoles using SASF

5 总结与展望

在硫(Ⅵ)氟交换(SuFEx)反应提出之前, 尽管存在多种硫(Ⅵ)氟化合物, 但它们并未获得广泛应用. 直到2014年, Sharpless提出了SuFEx反应之后, 基于 S(Ⅵ)—F键的多种链接子才得以展现出来, 并被广泛应用于多种领域. SuFEx链接子的发展历程从有毒的气体SO2F2到固体链接子AISF和SuFEx-IT的提出, 再到磺酰氟及其衍生物的合成逐步改进, 无论是在催化体系还是合成策略方面均取得了显著进步. SOF4作为SuFEx反应中的首个非平面三维链接子, 由其进一步衍生的SuFEx链接子提供了多维度反应位点. 此外, ESF、BESF和SASF等不饱和链接子的正交反应性更是将SuFEx反应与多个研究领域结合起来, 将SuFEx反应的应用推向了新的高度.
尽管SuFEx点击化学在链接子的开发和应用方面取得了显著进展, 但现有的方法仍面临诸多挑战. 首先, 许多合成方法依赖于有毒气体原料(如SO2F2和SOF4等)或昂贵的氟源链接子, 这不仅限制了其应用, 还导致原子经济性差和官能团耐受性不足. 其次, 部分链接子(如磺酰亚氨基氟化物)的合成过程复杂, 限制了其在构建复杂分子结构方面的应用. 此外, 对不对称SuFEx反应的研究仍处于起步阶段, 尤其是通过光学纯底物合成手性富集产物的报道较少. 同时, SO2F基团的来源有限, 现有方法在合成脂肪族、烯基和炔基磺酰氟时明显不足, 且在药物分子中的应用仍需拓展. 因此, SuFEx点击化学在合成方法的改进、新型链接子的开发、不对称催化反应以及应用拓展方面仍需进一步开展深入研究.
未来十年, 随着绿色氟源、不对称催化、外场驱动反应及AI辅助设计等方向的突破, SuFEx反应有望成为复杂分子后期修饰与药物发现的核心技术之一. 然而, 这一切的前提是持续的方法学创新, 涵盖脂肪族底物适用性、经济性与环境友好性等系统性研究在内的多维度突破.
(Cheng, F.)
[1]
Dong, J.; Krasnova, L.; Finn, M. G.; Sharpless, K. B. Angew. Chem., Int. Ed. 2014, 53, 9430.

[2]
Zhang, H.; Zhao, Q.; Ruan, Z.; Liu, Z. Chin. J. Org. Chem. 2023, 43, 3569 (in Chinese).

(张豪, 赵庆彬, 阮忠睿, 刘振兴, 有机化学, 2023, 43, 3569.)

[3]
Lou, T. S.-B.; Willis, M. C. Nat. Rev. Chem. 2022, 6, 146.

[4]
Leng, J.; Huang, H.; Xu, J.; Qin, H. Chin. J. Org. Chem. 2025, 45, 1223 (in Chinese).

(冷静, 黄浩, 徐洁, 秦华利, 有机化学, 2025, 45, 1223.)

[5]
Zeng, D.; Deng, W.-P.; Jiang, X. Natl. Sci. Rev. 2023, 10, nwad123.

[6]
Zeng, D.; Deng, W. P.; Jiang, X. Chem.-Eur. J. 2023, 29, e202300536.

[7]
Yatvin, J.; Brooks, K.; Locklin, J. Angew. Chem., Int. Ed. 2015, 54, 13370.

[8]
Durie, K.; Yatvin, J.; Kovaliov, M.; Crane, G. H.; Horn, J.; Averick, S.; Locklin, J. Macromolecules 2018, 51, 297.

[9]
Kim, M. P.; Kayal, S.; Hwang, C.; Bae, J.; Kim, H.; Hwang, D. G.; Jeon, M. H.; Seo, J. K.; Ahn, D.; Lee, W.; Seo, S.; Chun, J.-H.; Yu, Y.; Hong, S. Y. Nat. Commun. 2024, 15, 3381.

[10]
Cui, X.-Y.; Li, Z.; Kong, Z.; Liu, Y.; Meng, H.; Wen, Z.; Wang, C.; Chen, J.; Xu, M.; Li, Y.; Gao, J.; Zhu, W.; Hao, Z.; Huo, L.; Liu, S.; Yang, Z.; Liu, Z. Nature 2024, 630, 206.

[11]
Smedley, C. J.; Zheng, Q.; Gao, B.; Li, S.; Molino, A.; Duivenvoorden, H. M.; Parker, B. S.; Wilson, D. J. D.; Sharpless, K. B.; Moses, J. E. Angew. Chem., Int. Ed. 2019, 58, 4552.

[12]
Kitamura, S.; Zheng, Q.; Woehl, J. L.; Solania, A.; Chen, E.; Dillon, N.; Hull, M. V.; Kotaniguchi, M.; Cappiello, J. R.; Kitamura, S.; Nizet, V.; Sharpless, K. B.; Wolan, D. W. J. Am. Chem. Soc. 2020, 142, 10899.

[13]
Lekkala, R.; Lekkala, R.; Moku, B.; Rakesh, K. P.; Qin, H.-L. Org. Chem. Front. 2019, 6, 3490.

[14]
Guo, T.; Meng, G.; Zhan, X.; Yang, Q.; Ma, T.; Xu, L.; Sharpless, K. B.; Dong, J. Angew. Chem., Int. Ed. 2018, 57, 2605.

[15]
Zhou, H.; Mukherjee, P.; Liu, R.; Evrard, E.; Wang, D.; Humphrey, J. M.; Butler, T. W.; Hoth, L. R.; Sperry, J. B.; Sakata, S. K.; Helal, C. J.; am Ende, C. W. Org. Lett. 2018, 20, 812.

[16]
Zhang, E.; Tang, J.; Li, S.; Wu, P.; Moses, J. E.; Sharpless, K. B. Chem.-Eur. J. 2016, 22, 5692.

[17]
Smedley, C. J.; Homer, J. A.; Gialelis, T. L.; Barrow, A. S.; Koelln, R. A.; Moses, J. E. Angew. Chem., Int. Ed. 2022, 61, e202112375.

[18]
Xie, Y.; Lin, M.; Wei, Z.; Cai, Z.; He, L.; Du, G. Org. Biomol. Chem. 2025, 23, 1354.

[19]
Liu, J.; Wang, S.-M.; Alharbi, N. S.; Qin, H.-L. Beilstein J. Org. Chem. 2019, 15, 1907.

[20]
Kwon, J.; Kim, B. M. Org. Lett. 2018, 21, 428.

[21]
Wang, W.; Li, J.; Xu, L.; Dong, J. Org. Lett. 2024, 26, 3202.

[22]
Vishwakarma, D. S.; Moses, J. E. Adv. Synth. Catal. 2024, 366, 4470.

[23]
Meng, G.; Guo, T.; Ma, T.; Zhang, J.; Shen, Y.; Sharpless, K. B.; Dong, J. Nature 2019, 574, 86.

[24]
Vogel, J. A.; Hammami, R.; Ko, A.; Datta, H.; Eiben, Y. N.; Labenne, K. J.; McCarver, E. C.; Yilmaz, E. Z.; Melvin, P. R. Org. Lett. 2022, 24, 5962.

[25]
Gembus, V.; Marsais, F.; Levacher, V. Synlett 2008, 2008, 1463.

[26]
Dong, J.; Sharpless, K. B.; Kwisnek, L.; Oakdale, J. S.; Fokin, V. V. Angew. Chem., Int. Ed. 2014, 53, 9466.

[27]
Tribby, A. L.; Rodríguez, I.; Shariffudin, S.; Ball, N. D. J. Org. Chem. 2017, 82, 2294.

[28]
Wang, M.; Hou, J.; Do, H.; Wang, C.; Zhang, X.; Du, Y.; Dong, Q.; Wang, L.; Ni, K.; Ren, F.; An, J. Nat. Commun. 2024, 15, 6849.

[29]
Liu, C.; Yang, C.; Hwang, S.; Ferraro, S. L.; Flynn, J. P.; Niu, J. Angew. Chem., Int. Ed. 2020, 59, 18435.

[30]
Lin, M.; Luo, J.; Xie, Y.; Du, G.; Cai, Z.; Dai, B.; He, L. ACS Catal. 2023, 13, 14503.

[31]
Wei, Z.; Zhang, F.; Zhang, Q.; Cai, Z.; He, L.; Du, G. Org. Biomol. Chem. 2025, 23, 3465.

[32]
Wang, H.; Zhou, F.; Ren, G.; Zheng, Q.; Chen, H.; Gao, B.; Klivansky, L.; Liu, Y.; Wu, B.; Xu, Q.; Lu, J.; Sharpless, K. B.; Wu, P. Angew. Chem., Int. Ed. 2017, 56, 11203.

[33]
Mukherjee, P.; Woroch, C. P.; Cleary, L.; Rusznak, M.; Franzese, R. W.; Reese, M. R.; Tucker, J. W.; Humphrey, J. M.; Etuk, S. M.; Kwan, S. C.; am Ende, C. W.; Ball, N. D. Org. Lett. 2018, 20, 3943.

[34]
Mahapatra, S.; Woroch, C. P.; Butler, T. W.; Carneiro, S. N.; Kwan, S. C.; Khasnavis, S. R.; Gu, J.; Dutra, J. K.; Vetelino, B. C.; Bellenger, J.; am Ende, C. W.; Ball, N. D. Org. Lett. 2020, 22, 4389.

[35]
Kokhan, S. O.; Valter, Y. B.; Tymtsunik, A. V.; Komarov, I. V.; Grygorenko, O. O. Eur. J. Org. Chem. 2020, 2020, 2210.

[36]
Sousa e Silva, F. C.; Doktor, K.; Michaudel, Q. Org. Lett. 2021, 23, 5271.

[37]
Yassa, T. D.; Fang, Y.; Ravelo, L. K.; Anand, S.; Arora, S.; Ball, N. D. Org. Lett. 2024, 26, 9897.

[38]
Wei, M.; Liang, D.; Cao, X.; Luo, W.; Ma, G.; Liu, Z.; Li, L. Angew. Chem., Int. Ed. 2021, 60, 7397.

[39]
Moses, J.; Barrow, A. Synlett 2016, 27, 1840.

[40]
Hmissa, T.; Zhang, X.; Dhumal, N. R.; McManus, G. J.; Zhou, X.; Nulwala, H. B.; Mirjafari, A. Angew. Chem., Int. Ed. 2018, 57, 16005.

[41]
Li, B.-Y.; Voets, L.; Van Lommel, R.; Hoppenbrouwers, F.; Alonso, M.; Verhelst, S. H. L.; De Borggraeve, W. M.; Demaerel, J. Chem. Sci. 2022, 13, 2270.

[42]
Nawaz, I.; Nawaz, M.; Shah Zaib Saleem, R.; Abbas Chotana, G. Adv. Synth. Catal. 2024, 367, e202401175.

[43]
Guo, T.; Xu, L.; Dong, J. Org. Lett. 2025, 27, 1356.

[44]
Moissan, H.; Lebeau, P. Ann. Chim. Phys. 1902, 26, 145.

[45]
Smith, W. C.; Engelhardt, V. A. J. Am. Chem. Soc. 1960, 82, 3838.

[46]
Carmer, R.; Coffman, D. J. Org. Chem. 1961, 26, 4010.

[47]
Seppelt, K.; Sundermeyer, W. Angew. Chem., Int. Ed. 1970, 9, 905.

[48]
Li, S.; Wu, P.; Moses, J. E.; Sharpless, K. B. Angew. Chem., Int. Ed. 2017, 56, 2903.

[49]
Gao, B.; Li, S.; Wu, P.; Moses, J. E.; Sharpless, K. B. Angew. Chem., Int. Ed. 2018, 57, 1939.

[50]
Liang, D. D.; Streefkerk, D. E.; Jordaan, D.; Wagemakers, J.; Baggerman, J.; Zuilhof, H. Angew. Chem., Int. Ed. 2020, 59, 7494.

[51]
Chao, Y.; Subramaniam, M.; Namitharan, K.; Zhu, Y.; Koolma, V.; Hao, Z.; Li, S.; Wang, Y.; Hudoynazarov, I.; Miloserdov, F. M.; Zuilhof, H. J. Org. Chem. 2023, 88, 15658.

[52]
Wei, M. K.; Zhang, Z. X.; Ding, M.; Willis, M. C. Angew. Chem., Int. Ed. 2024, 64, e202416638.

[53]
Zeng, D.; Ma, Y.; Deng, W.-P.; Wang, M.; Jiang, X. Nat. Synth. 2022, 1, 455.

[54]
Zeng, D.; Ma, Y.; Deng, W. P.; Wang, M.; Jiang, X. Angew. Chem., Int. Ed. 2022, 61, e202207100.

[55]
Zeng, D.; Zhao, S.; Deng, W.-P.; Jiang, X. Org. Lett. 2023, 25, 5591.

[56]
Zhao, S.; Zeng, D.; Wang, M.; Jiang, X. Nat. Commun. 2024, 15, 727.

[57]
Li, S.; Li, G.; Gao, B.; Pujari, S. P.; Chen, X.; Kim, H.; Zhou, F.; Klivansky, L. M.; Liu, Y.; Driss, H.; Liang, D.-D.; Lu, J.; Wu, P.; Zuilhof, H.; Moses, J.; Sharpless, K. B. Nat. Chem. 2021, 13, 858.

[58]
Liang, D. D.; Pujari, S. P.; Subramaniam, M.; Besten, M.; Zuilhof, H. Angew. Chem., Int. Ed. 2022, 61, e202116158.

[59]
Greed, S.; Briggs, E. L.; Idiris, F. I. M.; White, A. J. P.; Lücking, U.; Bull, J. A. Chem.-Eur. J. 2020, 26, 12533.

[60]
Teng, S.; Shultz, Z. P.; Shan, C.; Wojtas, L.; Lopchuk, J. M. Nat. Chem. 2024, 16, 183.

[61]
Peng, Z.; Sun, S.; Zheng, M.-M.; Li, Y.; Li, X.; Li, S.; Xue, X.-S.; Dong, J.; Gao, B. Nat. Chem. 2024, 16, 353.

[62]
Huang, H. S.; Yuan, Y.; Wang, W.; Zhang, S. Q.; Nie, X. K.; Yang, W. T.; Cui, X.; Tang, Z.; Li, G. X. Angew. Chem., Int. Ed. 2024, 64, e202415873.

[63]
Zeng, D.; Zhang, X.; Zheng, H.; Wang, M.; Jiang, X. J. Am. Chem. Soc. 2025, 147, 30380.

[64]
Zheng, Q.; Dong, J.; Sharpless, K. B. J. Org. Chem. 2016, 81, 11360.

[65]
Qin, H. L.; Zheng, Q.;Bare, G. A. L.; Wu, P.; Sharpless, K. B. Angew. Chem., Int. Ed. 2016, 55, 14155.

[66]
Chinthakindi, P. K.; Govender, K. B.; Kumar, A. S.; Kruger, H. G.; Govender, T.; Naicker, T.; Arvidsson, P. I. Org. Lett. 2017, 19, 480.

[67]
Khumalo, M. F.; Akpan, E. D.; Chinthakindi, P. K.; Brasil, E. M.; Rajbongshi, K. K.; Makatini, M. M.; Govender, T.; Kruger, H. G.; Naicker, T.; Arvidsson, P. I. RSC Adv. 2018, 8, 37503.

[68]
Ungureanu, A.; Levens, A.; Candish, L.; Lupton, D. W. Angew. Chem., Int. Ed. 2015, 54, 11780.

[69]
Chen, X.; Zha, G. F.; Bare, G. A. L.; Leng, J.; Wang, S. M.; Qin, H. L. Adv. Synth. Catal. 2017, 359, 3254.

[70]
Chen, X.; Zha, G.-F.; Fang, W.-Y.; Rakesh, K. P.; Qin, H.-L. Chem. Commun. 2018, 54, 9011.

[71]
Zhang, Q.; Zhang, F.; Wei, Z.; Shi, X.; He, L.; Liu, J.; Du, G. Asian J. Org. Chem. 2025, 14, e202400619.

[72]
Leng, J.; Qin, H.-L. Chem. Commun. 2018, 54, 4477.

[73]
Smedley, C. J.; Giel, M.-C.; Molino, A.; Barrow, A. S.; Wilson, D. J. D.; Moses, J. E. Chem. Commun. 2018, 54, 6020.

[74]
Thomas, J.; Fokin, V. V. Org. Lett. 2018, 20, 3749.

[75]
Xiong, H.; Wu, J.; Qin, H.-L. Org. Chem. Front. 2023, 10, 342.

[76]
Wu, W.-Q.; Qin, H.-L. J. Org. Chem. 2023, 88, 3266.

[77]
Li, C.; Zheng, Y.; Rakesh, K. P.; Qin, H.-L. Chem. Commun. 2020, 56, 8075.

[78]
Lucas, S. W.; Qin, H.-L.; Tang, H. Tetrahedron 2021, 98, 132425.

[79]
Zhang, F.; An, Y.; Liu, J.; Du, G.; Cai, Z.; He, L. New J. Chem. 2022, 46, 12367.

[80]
Zhang, F.; Zhang, Q.; Xie, P.; Wang, Q.; He, L.; Cai, Z.; Du, G. Org. Chem. Front. 2025, 12, 6146.

[81]
Zhang, F.; Zhang, Q.; Xie, P.; He, L.; Cai, Z.; Du, G. Org. Chem. Front. 2024, 11, 6177.

[82]
Zhang, F.; Xie, P.; Zhang, Q.; Wu, L.; He, L.; Du, G. Chin. J. Org. Chem. 2025, 45, 2552 (in Chinese).

(张放, 谢佩, 张启超, 武磊芳, 何林, 杜广芬, 有机化学, 2025, 45, 2552.)

[83]
Chen, L.; Tang, M.-L.; He, Y.-J.; Huang, W.; Peng, T.; Xie, J.; Li, J.-H.; Zhang, Z.-Z.; Li, J.-L. J. Org. Chem. 2025, 90, 5180.

[84]
Zhang, Q.; Zhang, F.; Wang, Q.; He, L.; Du, G. Asian J. Org. Chem. 2025, 14, e00573.

[85]
Qin, X.; Wang, M.; Hou, J.; Chen, L.; Wang, C.; Peng, R.; Li, X.; An, J. Org. Lett. 2025, 27, 1596.

[86]
Moku, B.; Fang, W.-Y.; Leng, J.; Li, L.; Zha, G.-F.; Rakesh, K. P.; Qin, H.-L. iScience 2019, 21, 695.

[87]
Smedley, C. J.; Li, G.; Barrow, A. S.; Gialelis, T. L.; Giel, M. C.; Ottonello, A.; Cheng, Y.; Kitamura, S.; Wolan, D. W.; Sharpless, K. B.; Moses, J. E. Angew. Chem., Int. Ed. 2020, 59, 12460.

[88]
Kop, J. W.; Hua, C.; Priebbenow, D. L.; Smedley, C. J. Org. Lett. 2024, 26, 11236.

文章导航

/