


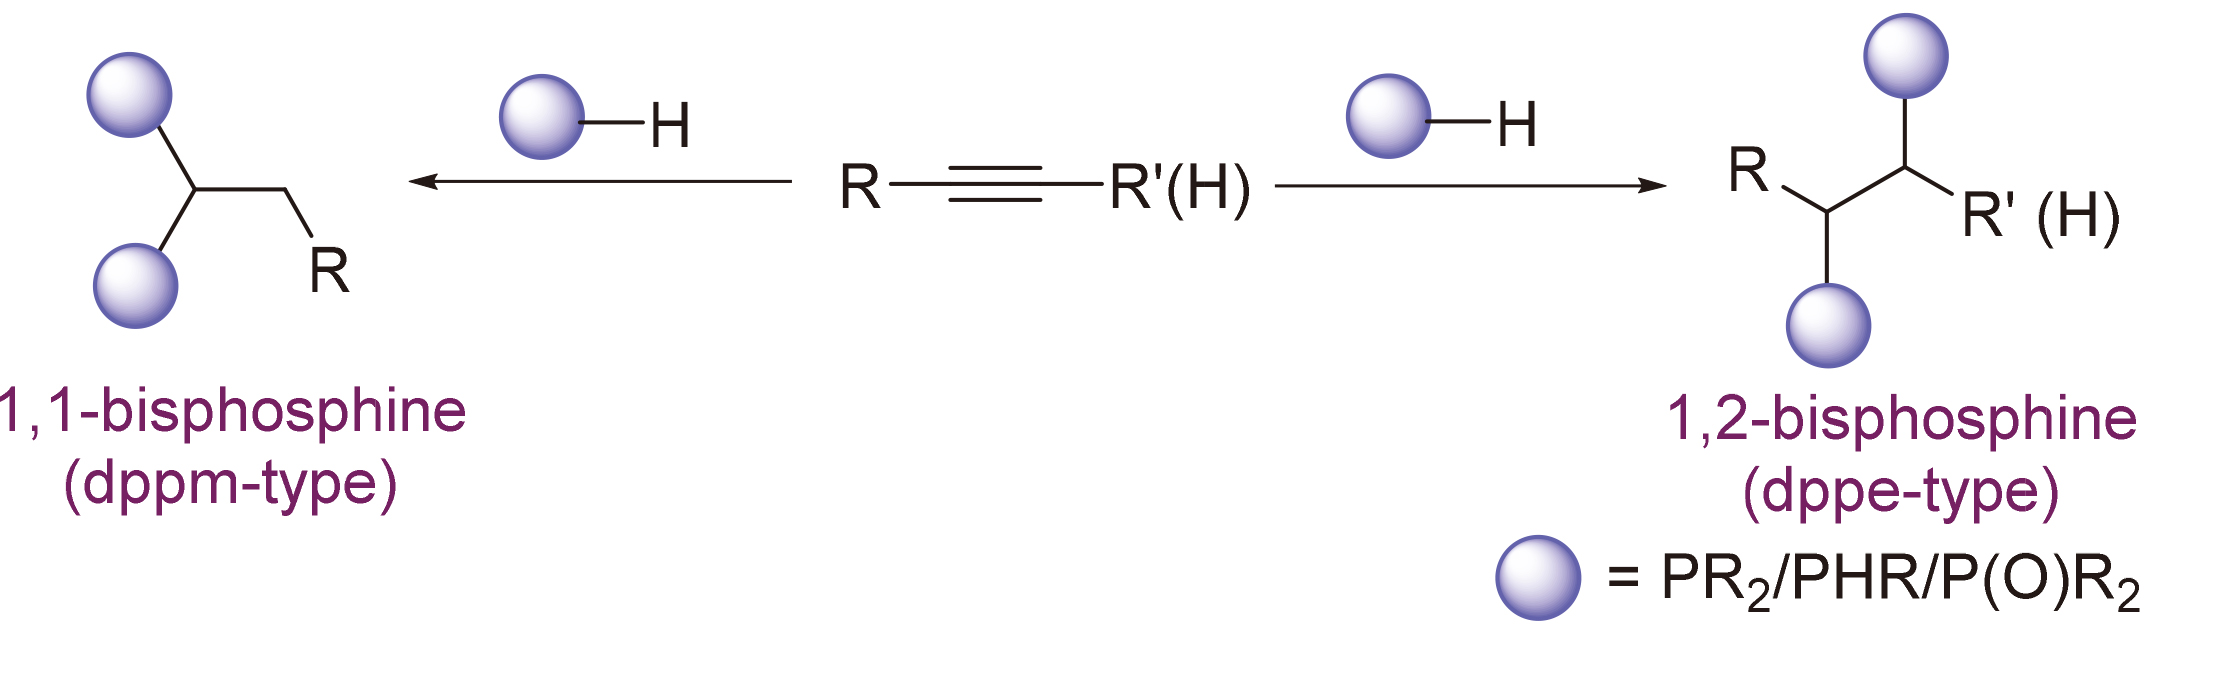
有机膦化合物因其较强的σ-给电子能力及可调控的电子与空间效应, 在配位化学和均相催化中发挥着重要作用, 并在有机合成领域得到广泛应用[1-3]. 在众多膦配体中, 双齿膦配体因其螯合配位特性, 能够协同调控金属中心的电子性质与几何构型, 从而对催化活性以及区域、立体选择性产生重要影响, 因此在不对称催化和交叉偶联等反应中得到广泛应用[4-7]. 其中, 1,2-二膦乙烷(dppe型)一般提供相对更大的咬合角, 而1,1-二膦甲烷(dppm型)通常呈现更窄的咬合角. 二者几何特征的差异, 使其在配体设计中各具优势[8-10]. 例如, dppe型配体凭借适中的咬合角和良好的螯合能力, 已广泛应用于钯、镍等过渡金属催化的交叉偶联反应以及烯丙基取代等转化中[8-9,11]. 而dppm型配体由于咬合角较小, 不仅在部分偶联反应中表现出独特性质, 还常作为桥联配体用于双金属协同催化体系及金属簇合物的构建[10,12]. 因而, 发展可高效构建dppe/dppm类骨架的方法, 对于双齿膦配体的合成及其进一步应用均具有重要意义.
传统1,1-和1,2-二膦骨架多通过膦负离子(R2P-)与二卤代底物的亲核取代反应构建[13]. 该方法是双膦骨架合成中的经典路线之一, 但通常需要在强碱或还原性体系下原位生成对空气和水敏感的膦负离子[14-16], 因而对操作条件要求较高. 同时, 在强碱或还原性条件下, 该策略对酯基、羰基及含活泼质子官能团的兼容性可能受到限制, 并常伴随大量卤盐副产物生成[17-18]. 因此, 这类方法在底物适用范围、官能团兼容性及原子经济性等方面仍存在一定局限.
此外, 研究者也发展了一些不同于传统膦负离子路径的双膦骨架构建策略, 在一定程度上拓展了合成方法学. 例如, Oshima课题组[19]报道了端炔与原位生成的四取代二膦烷的自由基加成反应, 可高效合成1,2-二膦乙烯衍生物, 并表现出较高的E选择性和良好的官能团兼容性. 段征课题组[20]则发展了α-C2-桥联双膦杂茂与端炔的碱促进1,1-加成反应, 为1,3-二膦杂䓬骨架的构建提供了新的反应模式, 该方法具有较好的化学选择性和原子经济性. 然而, 上述方法多依赖含P—P键前体的预先制备或原位生成, 或受限于特定结构含磷底物的使用, 其在底物普适性与反应类型拓展方面仍存在一定局限.
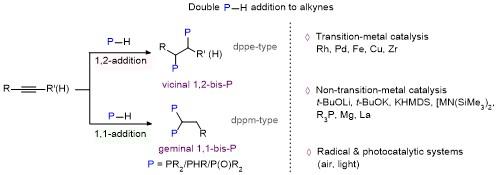
在此背景下, 发展以简单、易得底物为起点、能够一步高效构建双膦骨架的原子经济型策略显得尤为重要[21-22]. 炔烃双氢膦(酰)化反应作为一类直接利用P—H键构建二膦骨架的策略, 近年来逐渐受到关注[23-25]. 该反应利用P—H键对C≡C键的两次加成, 可实现1,2-1,1-双膦骨架的形成[26-27]. 相较于传统方法, 该反应的原子经济性更高, 为构建dppe、dppm等典型二膦骨架提供了更为直接的合成途径[28-29]. 随着过渡金属催化体系的不断发展, 以及非过渡金属体系、自由基与光催化等反应体系的引入, 相关研究在反应效率、选择性控制以及底物适用范围方面均取得了进展(Figure 1)[27,29-30].
1 过渡金属催化与模板促进体系
过渡金属参与的炔烃双氢膦(酰)化反应是该领域最早发展的研究方向之一. 根据金属在反应中的作用方式不同, 相关研究既包括通过催化循环实现双加成的过渡金属催化体系, 也包括依赖化学计量金属模板实现构型控制与产物释放的模板促进体系.
1.1 贵金属参与体系
1.1.1 铑-NHC催化体系
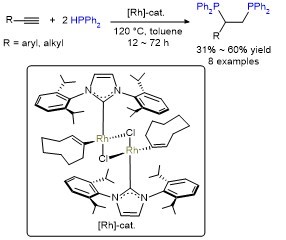
2016年, Oro课题组[33]报道了首例由铑-NHC(氮杂环卡宾)配合物催化的端炔双氢膦化反应(Eq. 1). 以[Rh(μ-Cl)(IPr)(η2-coe)]2 (IPr=1,3-双(2,6-二异丙基苯基)咪唑-2-卡宾)为催化剂时, 作者系统比较了温度与 Ph2PH/炔配比对反应由单加成到双加成推进的影响: 在较温和条件下更倾向停留在乙烯基膦(单加成)阶段, 而升温并提高Ph2PH用量可促进进一步加成, 从而提高1,2-二膦化产物的形成比例. 该体系适用于多种芳香族与脂肪族端炔, 并对部分官能团具有一定兼容性(如环丙基取代底物), 但第二次加成对底物位阻较敏感, 体积较大的叔丁基炔及内炔会抑制双氢膦化, 反应往往转向二苯基膦的脱氢偶联副反应[34].
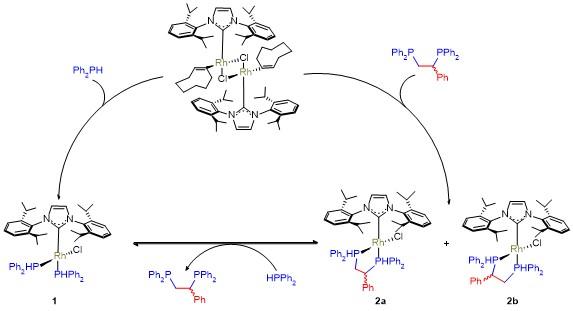
机理研究方面, 作者通过31P NMR动力学监测, 发现反应过程中先生成E-乙烯基膦, 随后乙烯基膦随时间逐渐减少, 并伴随1,2-二膦产物的增加. 这一现象与“先单加成、后第二次加成”的分步双氢膦化路径相一致. 与此同时, 作者分离并表征了RhCl(IPr)(PHPh2)2 (1), 并将其视为催化过程中可能的休眠态物种. 进一步地, RhCl(IPr)(rac-phenphos) (2)在Ph2PH存在下可与1建立可逆平衡(Scheme 1), 而缺失NHC的铑体系不表现出类似转化. 因此作者提出IPr的位阻效应及其较强的反位效应可削弱二膦产物对Rh中心的持续螯合, 从而降低不可逆失活倾向并有利于维持催化循环. 该工作表明NHC配体赋予催化体系所需的立体电子性质可缓解产物配位导致的失活问题, 为相关体系设计提供了参考.
1.1.2 钯催化体系
钯催化体系是最早被用于炔烃双氢膦(酰)化研究的过渡金属体系之一, 为通过过渡金属催化实现双膦骨架构建提供了早期方法学基础.
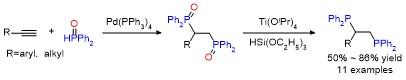
2002年, Lin课题组[35]报道了Pd(PPh3)4催化末端炔烃与二苯基膦氧化物的双氢膦酰化反应, 为钯催化炔烃双膦骨架构建奠定了方法学基础. 该体系适用于多种脂肪族和芳香族端炔, 并能兼容给电子、吸电子取代基, 在甲苯回流条件下可获得良好至优异收率. 所得双膦氧化物进一步在三乙氧基硅烷/Ti(OiPr)4条件下, 温和、定量还原地为相应二膦配体而不发生P—C键裂解(Scheme 2). 机理上, 作者认为该双氢膦酰化可能经由Pd(0)/Pd(II)循环推进: 二苯基膦氧化物对Pd(0)发生氧化加成, 随后炔烃插入Pd—H键生成区域异构的烯基钯中间体, 并经还原消除得到相应的烯基膦氧化物. 所生成的烯基膦氧化物可进一步作为底物, 发生后续氢膦酰化, 从而形成1,2-双膦氧化物.
1.1.3 手性钯模板促进体系
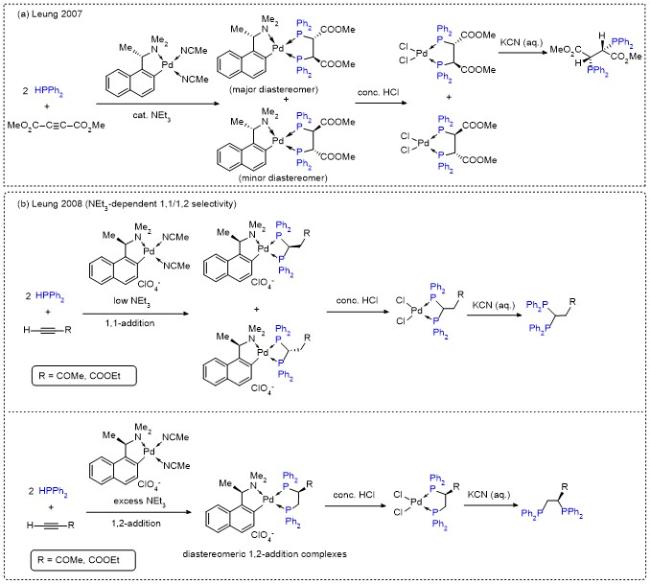
2007年, Leung等[36]以强吸电子基活化的炔烃(二甲基丁炔二酸酯)为底物, 在手性有机钯(II)模板存在下, 实现了二苯基膦对炔键的双加成反应. 该反应在CH2Cl2、-78 ℃及痕量NEt3作用下2 h完成, 以定量收率得到非对映体比为6∶1的阳离子配合物混合物. 随后经浓盐酸处理脱除手性胺辅助基, 生成相应的二氯钯配合物, 并进一步经KCN水溶液处理, 释放出光学纯的C2对称二膦配体. 该工作表明, 手性钯模板可通过配位诱导实现双氢膦化过程中的立体控制.
2008年, Leung课题组[37]进一步将该“模板促进”策略拓展到功能化端炔, 并发现通过调节外加碱NEt3的用量可影响1,1-与1,2-加成路径的化学选择性. 在无NEt3时, 即使在手性钯模板存在下, 二苯基膦对所考察的功能化端炔(酮基取代炔、酯基取代炔)基本不发生反应. 对于酮基取代炔, 在该体系中, 少量NEt3 (2 mol%)有利于1,1-加成, 而过量NEt3则使反应转向1,2-加成. 值得注意的是, NEt3对选择性的影响与炔上官能团的电子性质密切相关: 对于酯基取代炔, 即使在2 mol% NEt3的低温条件下反应, 仍主要生成1,2-加成产物. 若要获得1,1-加成产物, 则需同时调整碱用量与反应温度, 作者给出的优化条件为20 mol% NEt3、室温. 而在2 equiv.的三乙胺、-78 ℃的条件下也以1,2-加成为主. 总体来看, 该类模板促进体系为1,1-/1,2-区域选择性的调控提供了重要启示, 但其通常依赖化学计量的手性模板, 并需经后处理步骤释放目标配体, 因此在原子经济性、操作简化与底物普适性方面仍存在进一步提升空间.
1.2 非贵金属催化体系
1.2.1 锆催化体系
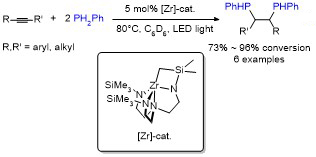
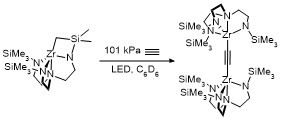
光照对该催化过程至关重要, 在无光且其他相同条件下反应, 基本不发生氢膦化反应. 同时, 光照在此更多体现为反应促进条件, 并不依赖外加光敏化剂或典型的光氧化还原循环. 其次, 对于不对称芳基/烷基取代内炔, 反应展现出完全的区域选择性, 新构建的P—C键优先形成于烷基取代端, 且未观察到1,1-加成产物. 未活化内炔也可顺利发生单/双氢膦化, 其转换数(TON)与芳基取代内炔相近, 体现了该体系在底物范围上的互补性, 但反应所需时间较长. 相对地, 端炔在该体系中不兼容或仅表现出很低的催化转化. 此外, 作者还发现乙炔可作为底物, 在101 kPa条件下, 约65%的收率合成1,2-双(苯基膦)乙烷, 并观察到乙炔与催化剂形成桥联的双核锆物种(Eq. 3), 为该反应机理研究提供了重要线索.
1.2.2 铁催化体系
2012年, Nakazawa课题组[29]报道了廉价铁化合物CpFe(CO)2Me (Cp=η5-C5H5)催化末端芳基炔与二芳基膦的双氢膦化反应(Scheme 4a), 在无溶剂条件下实现了1,2-双膦乙烷衍生物的合成. 该文提出, 双氢膦化产物作为双齿配体, 能够通过螯合效应与过渡金属中心强配位, 这是该类反应长期难以实现高效催化转化的重要原因之一. 在该体系中可观察到CpFe(CO)(PPh2)相关物种, 但并未出现明显的活性损失, 因此作者认为催化循环中的活性物种与膦配位的惰性物种之间可能存在可逆转化. 反应对条件较为敏感: 无溶剂时可得到双加成产物, 而在己烷、甲苯、四氢呋喃(THF)或MeCN等溶剂中则难以形成相应的双氢膦化产物. 在底物适用性方面, 该方法适用于多种对位取代的芳基端炔及杂芳基端炔, 但对烷基端炔和内炔的反应性较低. 同时反应通常需在110 ℃加热约3 d, 整体速率偏慢, 可能催化循环中活性物种与配位惰性物种之间的平衡有关[29]. 随后也有理论工作对该铁催化双氢膦化的机理与选择性控制因素进行了分析[40].
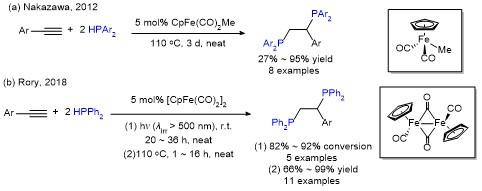
2018年, Waterman课题组[41]对该铁催化体系开展进一步研究, 发现市售且性质稳定的二聚体[CpFe- (CO)2]2在热或可见光条件下, 均可催化末端芳基炔与二苯基膦发生双氢膦化反应(Scheme 4b). 与Nakazawa体系需要数天反应时间相比, 该体系在110 ℃条件下, 通常数小时即可完成反应, 并获得较高的分离收率. 而在室温和LED可见光照射下, 同样能够实现有效转化. 作者认为, 两套体系速率的差别主要来自配位过程: 在前述体系中, 膦底物或生成物容易先与铁中心结合, 进而拖慢催化周转. 而在[CpFe(CO)2]2体系中, 额外的CO配体可能有助于维持催化循环, 从而显著缩短反应时间. 底物方面, 该体系对炔烃上的给电子或吸电子取代基均具有良好耐受性, 但对于未活化的烷基端炔仍不适用. 进一步比较发现, 与炔烃取代基相比, 膦试剂的取代效应对活性影响更明显. 例如将膦底物换为双(对甲基苯基)膦时, 苯乙炔的双氢膦化仅有约20%~30%的转化率. 该研究通过使用易获得的铁源并改善反应效率, 使铁催化双氢膦化反应在操作上更加简捷.
1.2.3 铜催化体系
2017年, 崔春明课题组[42]报道了一类基于N-杂环卡宾(NHC)配位的铜膦化物催化体系, 可实现炔烃的高效双氢膦化反应. 作者指出, 双膦产物作为潜在的双齿配体, 其螯合效应可能导致与活性金属中心强配位并引发催化剂中毒, 这是该类转化面临的关键挑战之一. 因此, 该工作提出可考虑采用与廉价金属兼容的强供电子配体(如NHC)来应对产物螯合带来的不利影响. 在优化条件下(CuCl2 1.25 mol%、ItBu 5 mol%、110 ℃、无溶剂), 多种芳香及部分烷基端炔可在4~24 h内以36%~95%的分离收率得到1,2-双膦化产物(Scheme 5), 并对卤素、给电子、吸电子取代芳基及部分杂芳基表现出一定耐受性. 但对于部分未活化或官能化烷基端炔, 双加成效率较低, 反应往往停留在单加成阶段. 与之相对, 位阻较大的端炔以及内炔仅生成单氢膦化产物, 显示第二次加成对空间效应更为敏感.
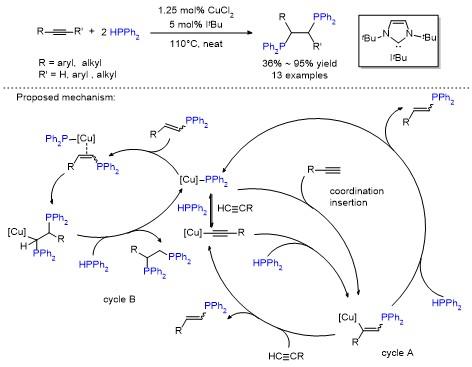
在机理方面, 结合NMR监测与密度泛函理论(DFT)计算, 作者[42]提出该反应更可能经由铜膦化物与铜乙炔化物(Cu—C≡CR)协同参与的分步双加成路径.
反应初始阶段, Cu—PPh2活性物种与端炔发生迁移插入形成铜烯基中间体, 并经质子解生成乙烯基膦, 完成第一次加成. 在此过程中, 体系中可逆生成的铜乙炔化物被认为有助于维持端炔的活化与转移平衡, 从而提高第一步加成的有效速率. 随后, 乙烯基膦再次与Cu—PPh2物种发生配位并经历迁移插入, 最终经HPPh2质子解得到1,2-双膦化产物并再生催化物种. 铜乙炔化物的生成被认为对加快催化进程具有重要作用. 与此同时, 在其他NHC—Cu促进的端炔转化反应中, 已有研究指出铜乙炔化物可作为关键活性物种[43]. 此外, 实验表明, E-乙烯基膦在第二次加成中的反应性低于Z-异构体, 与位阻控制的趋势相一致[42].
综上所述, 贵金属与非贵金属参与的炔烃双氢膦(酰)化反应可通过不同方式实现双膦骨架构建. 典型过渡金属催化体系大多通过金属中心与配体的协同作用实现选择性控制, 而手性钯模板促进体系则体现出化学计量金属模板在立体控制与产物导向构建中的独特优势. 不过, 产物配位对催化循环的影响, 以及内炔等大位阻底物反应性不足, 仍是该类体系需要关注的问题.
2 非过渡金属体系
除过渡金属体系外, 炔烃双氢膦(酰)化反应还可在非过渡金属体系下实现, 其反应通常涉及膦(酰)阴离子活化(碱金属和有机磷体系)或主族/稀土金属配位活性物种参与(碱土金属和镧系金属体系), 整体上多表现为分步加成特征.
2.1 碱金属催化体系
碱金属催化的炔烃双氢膦(酰)化反应通常以碱促生成膦(酰)阴离子为起始步骤, 并经分步亲核加成完成双加成转化. 早期报道多在强碱条件下实现该类反应. 随着单加成中间体的观察及机理实验的开展, 相关体系逐渐开始关注反应路径及区域选择性的调控.
2.1.1 叔丁醇盐(t-BuOM)体系
Bookham课题组[44]较早研究了催化量t-BuOK作用下炔烃的双氢膦化反应(Eq. 4). 1990年, 该课题组[44]以二苯乙炔与二苯基膦为模型底物, 发现体系在t-BuOK存在下可发生连续加成, 生成1,2-双膦乙烷产物. 与此同时, 还能够检测并分离到单加成阶段的乙烯基膦中间体(顺式/反式异构体). 研究表明, 该反应在不同条件下既可能停留在单加成阶段, 也可能继续发生第二次加成生成双膦乙烷. 通过调节反应条件, 可在一定程度上选择不同的反应结果. 近年来, 碱金属促进的炔烃氢膦化反应也得到进一步研究和发展[45]. 此外, 在实验操作上采用滴加方式可以优先获得反式乙烯基膦, 表明加料方式也会对产物分布及立体选择性产生影响.
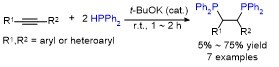
在此基础上, 该课题组[48]于1999年将该反应体系拓展至吡啶基与嘧啶基取代炔烃底物, 得到一系列1,2-二杂芳基-1,2-双(二苯基膦)乙烷衍生物, 产物通常以meso/rac二面体异构体混合物形式得到.
总的来说, t-BuOK催化的双氢膦化为炔烃双膦骨架提供了较早的一条合成途径. 相关工作通过分离单加成乙烯基膦以及系统考察位阻效应, 较清楚地说明了该反应往往是分步进行的, 但该体系对底物结构较敏感, 在底物适用范围和选择性可控方面仍有一定局限.
2016年, Han课题组[27]报道了一种无过渡金属参与的双氢膦化反应体系, 利用催化量的碱金属烷氧基化合物(如t-BuOLi)为碱源, 在THF中70 ℃条件下实现端炔与二级膦氧化物R2P(O)H的连续两次加成, 高效构建1,2-双膦酰化骨架(Scheme 6). 在优化条件下, 仅需5 mol% t-BuOLi即可使反应顺利进行, 目标1,2-双膦酰乙烷类化合物的31P NMR产率可达定量, 分离收率最高可达93%. 该体系对二芳基、二烷基膦氧化物以及芳基、脂肪族端炔均具有一定适用性, 并能耐受卤素、氰基、游离羟基与酯基等官能团, 但含羰基底物可能因 P(O)—H对羰基的竞争加成而导致收率下降(相关氢膦酰化反应性已有报道[49]). 需要指出的是, 内炔(如4-辛炔、二苯乙炔)在该体系下反应效果不理想, 表明其底物普适性仍以端炔为主.
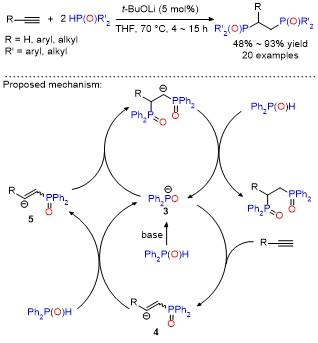
在机理讨论中, 作者认为碱的核心作用在于去质子化生成膦酰阴离子, 一旦活性阴离子形成即可进入催化循环, 因此无需化学计量的强碱. 实验也验证催化量碱即可实现该双加成过程. 作者提出反应可能经历以膦酰阴离子为关键中间体的分步亲核加成路径. 反应初始阶段, t-BuOLi对Ph2P(O)H去质子化, 生成锂配位的膦酰阴离子3 ([Ph2P(O)]-Li+). 随后离子3与端炔发生首次亲核加成形成乙烯基膦锂中间体4. 该中间体与另一分子Ph2P(O)H发生质子转移生成单膦酰化产物5, 并实现活性阴离子物种的再生与周转. 继而5进一步发生第二次加成, 并经重排得到更稳定的1,2-双膦酰化产物. 与此同时, 作者在补充材料中指出, 尽管不排除自由基途径的可能, 但在自由基捕获剂2,2,6,6-四甲基哌啶-1-氧自由基(TEMPO)存在下, 反应仍能以较好收率生成加成产物. 因此自由基路径可能并非主导机制. 此外, 该策略还可扩展至乙炔的双膦酰化, 所得产物经还原可转化为dppe类二膦配体前体, 从而为相关双膦配体的制备提供了一条更为便捷的合成路线.
2.1.2 MHMDS(六甲基二硅氮化物)体系
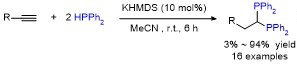
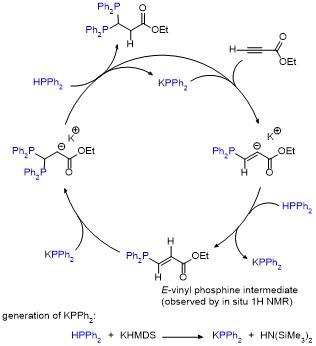
2018年, Webster课题组[50]报道了以催化量六甲基二硅氮化钾(KHMDS)促进的炔烃双氢膦化, 在室温下, 端炔可与二苯基膦(HPPh2)连续发生两次加成, 得到1,1-二膦产物(Eq. 5). 与常见的强碱条件相比, KHMDS作为强而非亲核性的碱, 副反应相对减少, 有助于获得较好的选择性, 从而为1,1-二膦骨架的合成提供了一条可选路线. 机理研究表明, 该体系更可能经由非自由基的分步加成过程: 在自由基钟实验中, 加入(氯甲基)环丙烷后, 反应收率与进程变化不大, 说明反应并非自由基链过程主导. 在以丙炔酸乙酯为底物的反应监测中, 原位核磁在早期可观察到少量E-烯基膦中间体, 表明反应可能先发生一次氢膦化生成烯基膦, 随后该烯基膦作为迈克尔受体, 进一步与第二分子HPPh2发生区域选择性加成, 最终得到1,1-二膦产物(Scheme 7). 进一步地, 氘代标记实验中, 产物中次甲位与亚甲基位均可检测到氘掺入. 结合在无KHMDS条件下二苯基膦与氘代乙基丙炔酸酯之间未发生氢/氘交换这一结果, 作者推测碱性条件下可能存在竞争性去质子化/再质子化过程, 从而使氘分别引入上述两个碳位. 就底物范围而言, 该反应通常在炔键邻位带羰基官能团的底物上更为顺利, 如丙炔酸酯、炔丙酰胺及芳香酮等; 而对其他芳基端炔转化率与选择性往往不理想. 此外, 该体系目前主要限于端炔底物, 内炔尚未展开.
2019年, Panda课题组[51]报道了以碱金属六甲基二硅氮化物[MN(SiMe3)2] (M=Li, Na, K)为预催化剂的芳香腈与端炔双氢膦酰化反应, 其中端炔底物可与二苯基膦氧化物[HP(O)Ph2]发生连续两次加成, 构建1,2-双膦酰化骨架(Scheme 8). 在所考察的预催化剂中, 钾催化剂[KN(SiMe3)2]表现出较高活性, 可在室温、无溶剂条件下, 使用5 mol%预催化剂即可促使多种端炔与HP(O)Ph2高效转化, 部分底物可实现接近定量的生成. 该体系对芳基与杂芳基端炔适用性较好, 而脂肪族端炔通常需升温方可获得中等收率, 表明反应活性仍在一定程度上受底物结构与电子效应影响. 此外, 该方法操作条件相对简便.
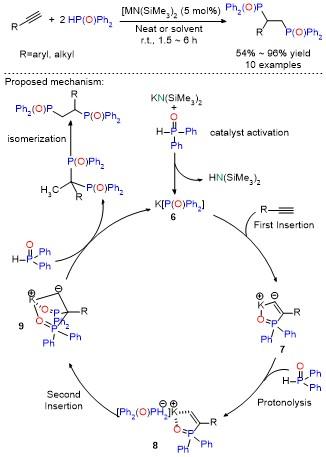
机理方面, 作者提出该反应可表述为由预催化剂原位生成的膦酰钾活性物种参与的分步转化过程. 首先[KN(SiMe3)2]与HP(O)Ph2生成活性膦酰钾物种K[P(O)Ph2] (6), 并伴随释放HN(SiMe3)2; 随后6作为亲核体与对端炔C≡C键发生加成, 形成钾烯基中间体7; 中间体7进一步与另一分子HP(O)Ph2反应生成五元环双膦基中间体8, 其经重排并发生第二次亲核进攻得到中间体9, 最后, 第三分子HP(O)Ph2发生质子解生成1,1-区域异构体, 该1,1-产物可进一步异构化为1,2-区域异构体, 同时再生活性金属物种, 从而完成催化循环.
总体来看, 碱金属催化的双氢膦(酰)化通常以膦(酰)阴离子为关键活性物种, 反应多按分步亲核加成推进. 单加成乙烯基膦中间体的分离以及原位监测结果表明, 第二次加成对反应条件以及底物的电子效应与位阻因素较为敏感. 通过改变碱的结构或金属阳离子的配位环境, 反应的区域选择性可以发生切换(如1,1-与1,2-双加成路径之间的转变), 但现有体系的底物范围仍以端炔为主, 其普适性与选择性控制仍有待进一步提升.
2.2 有机膦催化体系
2019年, Salin课题组[52]报道了三价膦催化缺电子炔烃与P(O)—H试剂的双氢膦酰化反应(Eq. 6), 在无过渡金属条件下构建1,2-双膦酰化产物. 反应以n-Bu3P或Ph3P等常见三价膦为催化剂, 室温即可进行, 对惰性气氛要求相对不高, 且可实现克级制备; 动力学结果显示第二步对催化剂用量更为敏感.
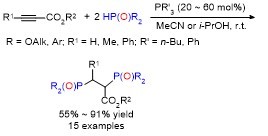
作者将该反应解释为叔膦触发的磷鎓两性离子参与的串联α位极性翻转加成与β-迈克尔加成的分步过程(Scheme 9). 叔膦首先对缺电子炔烃亲核加成, 形成磷鎓两性离子中间体. 随后该中间体与P(O)—H化合物经质子转移及[1,2]-质子迁移后形成膦叶立德, 并进一步消除叔膦, 生成一个同时受酯基与磷酰基共轭吸电子效应增强的缺电子烯烃中间体. 最后在叔膦催化下, 第二分子P(O)—H化合物对该烯烃中间体进行β-迈克尔加成, 得到1,2-双膦酰化产物并再生催化剂. 动力学研究显示两步加成均依赖膦催化, 降低催化剂用量会显著减缓第二步反应速率. 作者同时讨论了另一种从P(O)—H对炔酸酯直接共轭加成起步的设想, 认为该途径在温和条件下不利. 若发生第二次加成, 更可能导向经典碱催化双迈克尔加成所预期的gem-双膦化产物, 而实验并未观察到这一趋势.
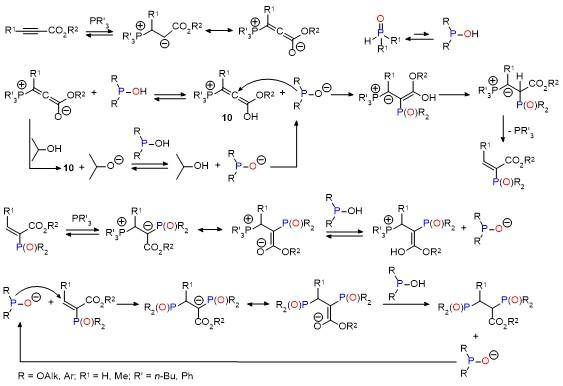
在底物范围方面, 该体系主要适用于缺电子炔烃(如炔酸酯等), 普通芳基或脂肪族炔烃的反应性明显降低, 体现对底物电子性质的依赖; P(O)—H试剂在一定范围内可兼容不同取代的二芳基膦氧化合物与膦酸酯及其衍生物. 该方法的局限性主要在于对炔烃电子性质要求较高, 且目前尚未拓展至内炔底物. 总体而言, 该工作为三价膦有机催化参与炔烃双氢膦酰化提供了清晰的机理框架, 也为无过渡金属条件下构建可设计的双膦骨架补充了一条思路.
2.3 碱土金属催化体系
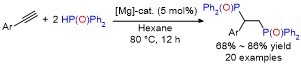
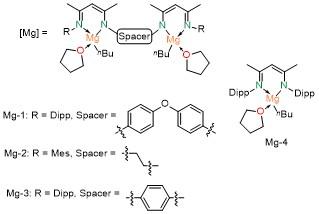
反应初期, Mg-1与Ph2P(O)H反应生成Ph2PO配位的活性镁络合物Mg-1', 作者将其归因于Ph2P(O)H先由P(V)形态互变为Ph2POH(P(III))后再发生σ-键复分解. 进一步的原位NMR监测捕捉到单加成阶段的烯烃中间体, 随后继续加入Ph2P(O)H, 并在80 ℃加热, 可转化为最终1,2-双加成产物, 说明该反应以“先单加成、后第二次加成”的分步过程进行. 作者还通过对照实验支持反应主要经由Ph2PO配位的Mg-OPPh2活性镁物种推进, 并倾向于排除烷基镁或镁胺等其他镁物种参与的可能. 作者基于DFT计算指出, Ph2PO配位可提高镁中心的正电性(NBO电荷增大), 从而增强其Lewis酸性, 并诱导炔键π电子极化. 计算得到的反应路径中包含五元环环状中间体.
2.4 镧系金属催化体系
2019年, Schmidt课题组[56]报道了镧系金属体系(La(Dmba)3)作为预催化剂, 可在相对温和条件下同时促进炔烃的单氢膦化与氢膦酰化反应, 并表现出一定的化学与立体选择性调控. 在氢膦酰化反应中, 端炔仅得到双加成产物, 且均以1,2-加成方式形成dppe-型骨架(Scheme 10a). 相比之下, 内炔在室温下主要生成单加成产物, 并几乎完全以E-异构体为主, 提高温度并延长反应时间后, 才可进一步向双加成方向转化(Scheme 10b).
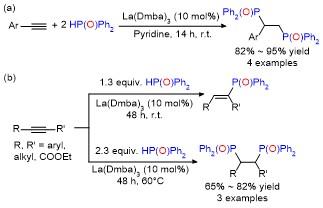
机理讨论中, 作者认为膦氧化物可能互变异构, 并以P或O与镧中心配位. 在此基础上, 氢膦酰化更可能通过[3+2]环加成完成C—P键构建(Scheme 11). 端炔的单加成产物不易分离, 作者推测, 相关中间体可能仍与金属保持配位, 因此在位阻较小的情况下, 容易继续与第二分子膦氧化物反应, 并经质子解得到双加成产物. 另外, 在氢膦化反应的机理讨论中, 作者提出“二聚镧膦化物”可能是活性物种, 用以解释其选择性及可能的异构化行为. 该工作所展示的底物以芳基端炔为主, 其他类型炔烃的适用性仍有待进一步拓展.
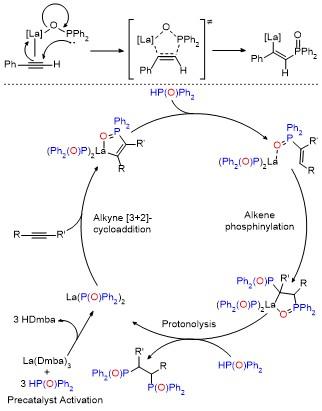
综上所述, 非过渡金属体系下炔烃双氢膦(酰)化多表现为分步加成过程. 碱金属与有机膦催化体系通常通过去质子化或叔膦亲核加成生成活性中间体推进反应, 相关自由基捕获及自由基钟实验未观察到典型的自由基链特征; 碱土金属与镧系金属体系常通过金属中心与膦氧化物配位形成活性物种参与加成过程, 其区域与立体选择性往往与底物配位行为及活性物种形态相关.
3 自由基与光催化体系
与前述金属参与或阴离子路径主导的体系不同, 自由基与光催化条件下的炔烃双氢膦(酰)化通常由磷中心自由基对炔键的连续加成实现双加成转化. 需要指出的是, 部分金属体系虽然也可在光照条件下进行, 但光照主要参与前催化剂或底物的活化, 并未引入独立光催化剂参与自由基生成过程. 因此, 其反应模式与本节所讨论的自由基与光催化体系在机理上存在本质差异. 该类反应的共同特征在于, 以磷中心自由基的生成与连续加成为核心步骤. 在光催化条件下, 反应通常依赖光催化剂吸收光能并参与活性磷中心自由基的生成, 而在非光催化体系中, 则多借助空气、过氧化物或自由基引发剂实现自由基的产生. 因此, 不同体系之间的差异主要体现在自由基的生成方式及其调控手段.
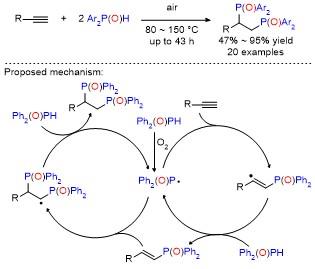
2017年, Han课题组[59]报道了一种空气诱导的炔烃双氢膦酰化反应. 该反应以微量空气中的氧气作为自由基引发剂, 实现了P(O)—H键对炔烃的连续两次加成, 构建1,2-双膦酰乙烷骨架(Scheme 12). 该方法无需过渡金属或外加碱, 部分体系可在无溶剂条件下进行, 通常在加热条件下即可获得较高转化, 产物可通过简单洗涤获得, 体现出操作简洁与绿色合成优势. 机理探讨表明, 该反应很可能经历空气引发的磷酰自由基链式双加成过程, P(O)—H键在空气作用下生成磷酰自由基, 其首先对端炔发生自由基加成并经氢转移形成烯基膦酰化中间体, 随后该中间体进一步与磷酰自由基发生第二次加成, 最终生成1,2-双膦酰乙烷产物. 对单加成中间体的转化实验支持其分步连续加成特征. 底物方面, 该方法对多类端炔及多种取代芳基膦氧化物具有一定兼容性, 但对内炔底物的反应性相对有限.


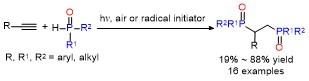
在此基础上, Han课题组[60]于2018年进一步发展了无金属自由基双加成策略, 在空气、光照或自由基引发剂存在下, 实现了膦氧化物对炔烃的连续自由基加成(Eq. 8). 该体系同样不依赖金属催化剂或外加碱, 在其所报道的反应示例中, 对多种端炔及膦试剂表现出良好适用性, 从而在一定程度上拓宽了可参与双膦化反应的膦试剂类型. 然而, 该体系仍主要适用于端炔底物, 对内炔的适用性尚待进一步探索.
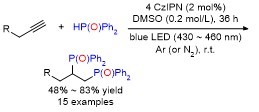
在上述自由基双加成策略基础上, 光催化方法的引入为磷中心自由基的温和生成及反应调控提供了新的手段. 2025年, 王少华课题组[61]发展了中性光催化双氢膦酰化策略: 以二苯基膦氧化物为膦源, 在无额外酸碱添加剂条件下, 借助光催化剂在可见光(430~460 nm)照射下, 于室温实现炔烃双氢膦酰化, 生成1,2-双膦酰乙烷衍生物(Eq. 9), 反应一般在氩气等惰性气氛下操作. 与空气诱导或常规自由基引发体系不同, 该方法依赖独立光催化剂和可见光条件参与活性磷中心自由基的生成, 因此反应条件更为温和, 并表现出较好的官能团兼容性. 该体系适用于多种含芳环、杂芳环及羧酸、酯基、酰胺、醚和伯醇等官能团的烷基端炔, 但对简单芳基端炔与内炔底物的适用性仍需进一步验证.
综上所述, 自由基与光催化体系可通过空气、热、自由基引发剂或光照条件等不同方式生成磷中心自由基, 实现对炔烃的连续双加成. 该类方法在一定程度上避免了强碱条件及金属配位带来的限制, 为在温和条件下构建双膦骨架提供了新的策略. 其中, 光催化策略进一步拓展了自由基双加成反应的调控方式, 并在复杂官能团底物中显示出一定应用潜力.
4 结论与展望
炔烃双氢膦(酰)化反应通过两分子P—H键对C≡C键的连续加成, 实现双膦骨架的构建. 围绕不同活化方式, 目前已发展出过渡金属催化与模板促进体系、非过渡金属体系以及以磷中心自由基生成与加成为特征的自由基与光催化体系等多种实现路径, 各体系在反应条件、底物适用范围与区域选择性上各有侧重. 与此同时, 仍存在若干需要进一步研究的问题. 首先, 双膦产物与后过渡金属中心的配位行为可能影响催化循环的持续进行. 其次, 多数体系仍集中于端炔或电子活化炔烃, 内炔以及位阻较大的底物在双加成转化方面仍相对缺乏成熟方法. 此外, 首次加成所形成的烯基膦中间体构型往往会影响第二次加成的区域与立体结果, 因此对最终产物构型进行独立、可预期的调控仍不容易.
围绕上述问题, 未来研究可在以下方面展开: 一方面是通过催化剂结构与反应机理层面减弱产物配位对催化循环的影响; 另一方面结合配体调节与反应条件优化, 提高区域与立体选择性的可预测性; 同时进一步扩展膦源与炔烃底物类型, 尤其是推动内炔与功能化炔烃的有效双加成. 值得注意的是, 考虑到dppe和dppm类手性双膦配体在不对称催化领域的重要地位, 发展高对映选择性的不对称双氢膦化反应, 实现手性双膦配体的直接且具有良好原子经济性的合成, 将是该领域具有重要研究意义且具有挑战性的方向之一. 此外, 随着理论计算与数据驱动方法的发展, 将计算化学与机器学习方法引入到该反应体系中, 有望为配体位阻效应的量化分析、反应区域/立体选择性的预测以及新型高效催化体系的理性设计提供有力工具.
总体来看, 随着催化体系与机理认识的不断深化以及前沿研究手段的融合, 炔烃双氢膦(酰)化反应在双膦配体与相关骨架合成中的应用潜力仍值得继续开掘.
(Cheng, F.)