


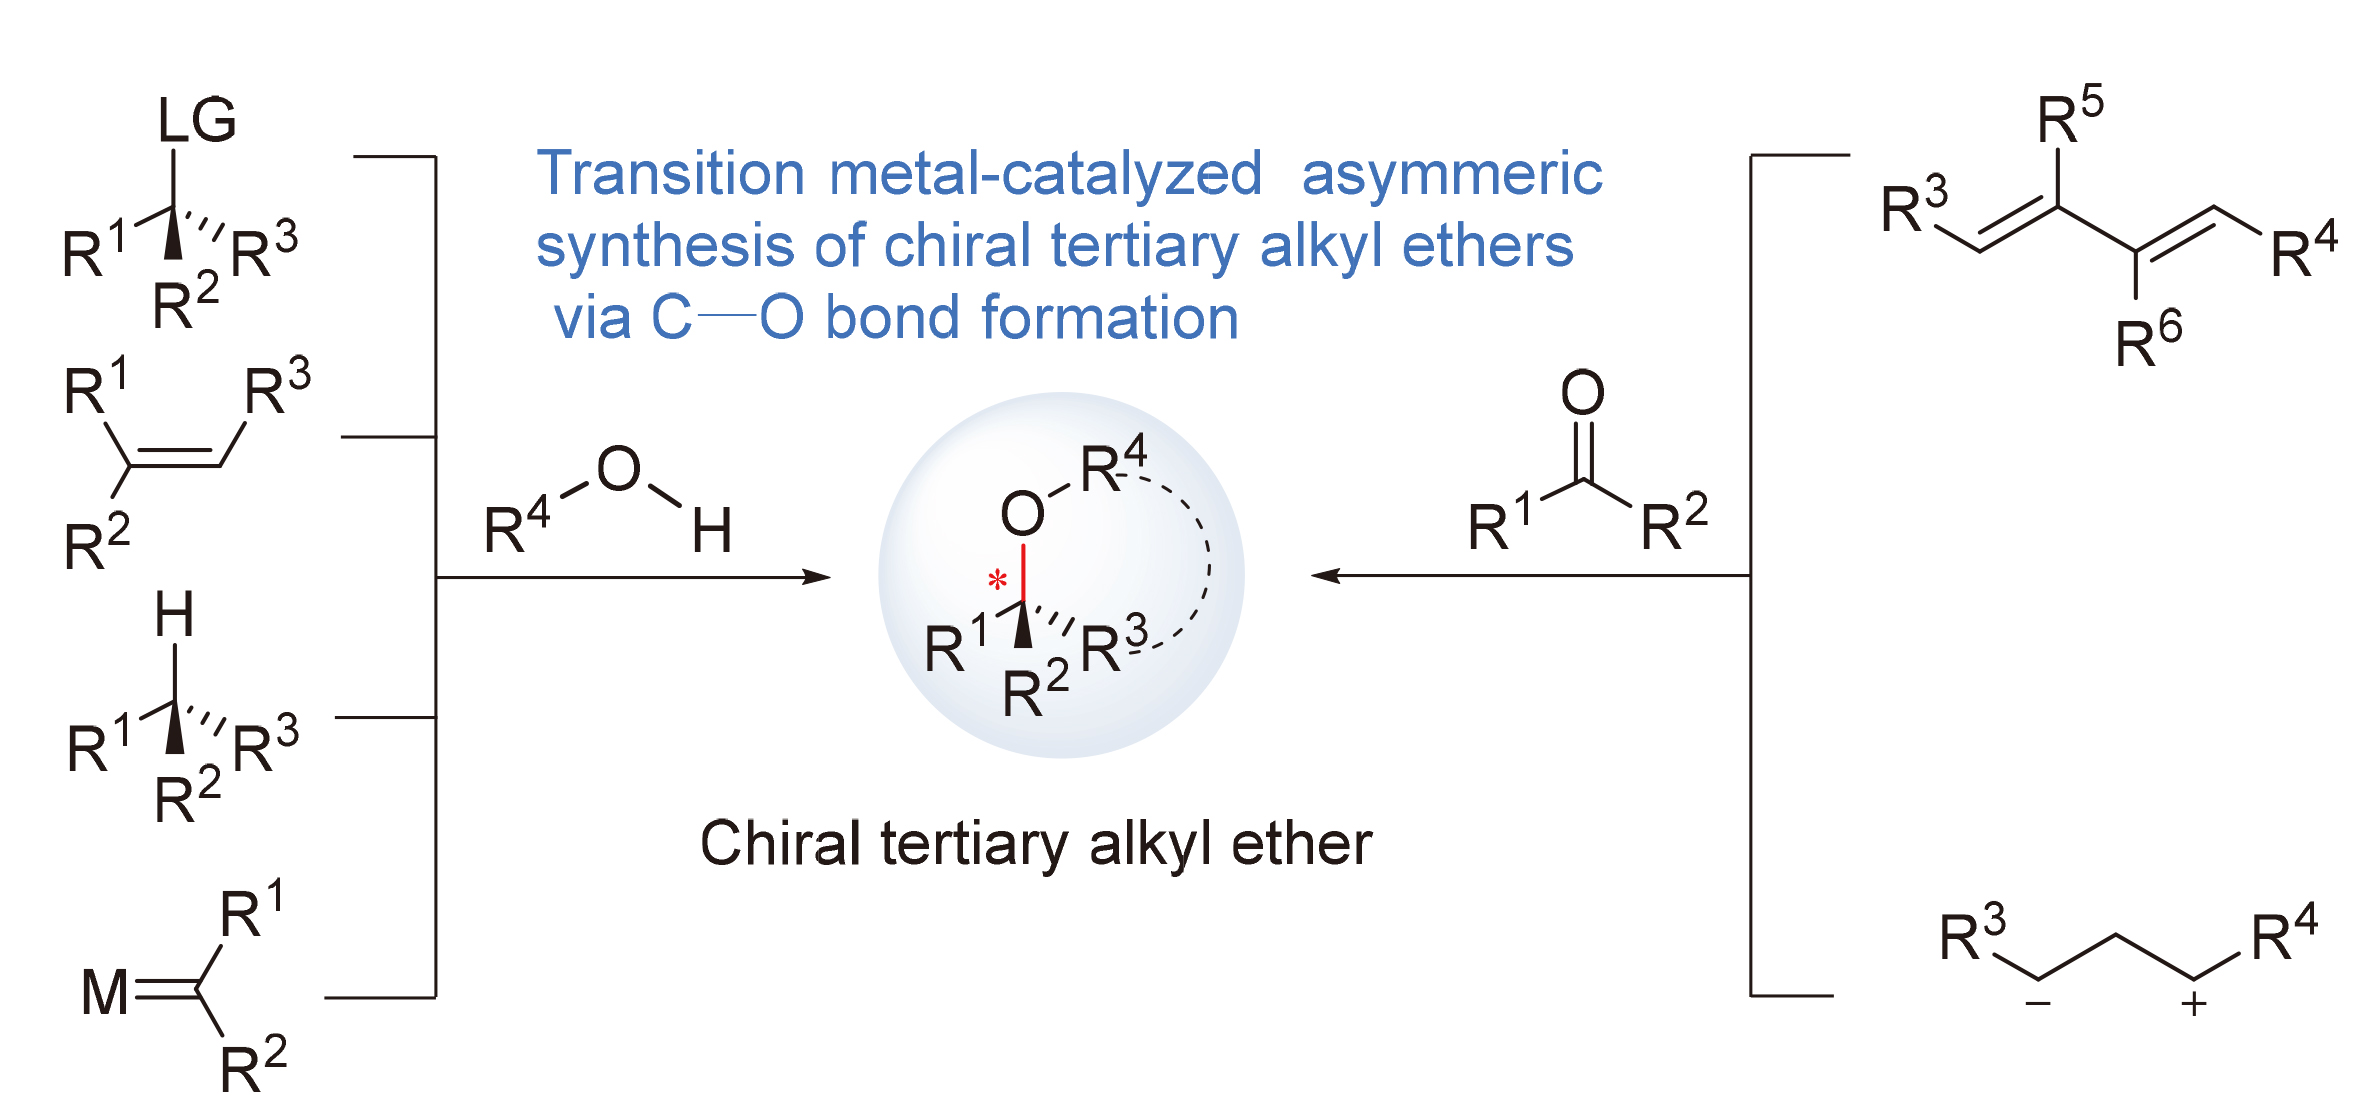
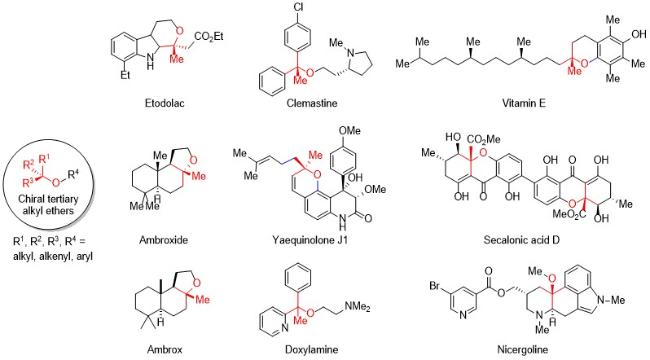
手性叔烷基醚是氧原子连接的两个烃基中的一个为四取代的叔碳手性中心, 作为一类重要的结构单元, 广泛存在于具有显著生物活性的天然产物、药物分子及其他功能小分子中[1-4](图1). 研究表明, 该类结构是许多生物活性分子的关键药效团[5], 例如含有该结构单元的抗组胺药物Clemastine, 被广泛用于过敏性皮肤病的治疗. 因此, 发展高效构建手性叔烷基醚的合成方法具有重要的学术意义与应用价值. 然而, 尽管其重要性日益凸显, 该类结构的不对称构筑仍面临诸多挑战. 传统合成策略多依赖手性池[6-8]或手性辅基诱导[9], 虽能实现目标结构的构建, 但往往受限于反应类型少、原料来源单一和原子经济性差等问题. 相较之下, 不对称催化策略以结构简单、来源广泛的起始原料为出发点, 通过催化循环实现手性叔烷基醚的高效、高对映选择性的构筑, 展现出显著的优势. 具有三取代碳手性中心的仲烷基醚的不对称催化合成方法已经得到了广泛地发展. 不对称催化氧亲核试参与的取代反应[10,11]、烯烃醚化反应[3,12]、氧杂Diels-Alder反应[13,14]、卡宾O—H键插入反应[15]以及烯基醚氢化反应[16]等多种类型的反应可以高效地合成种类丰富、结构多样的手性仲烷基醚, 并被应用于天然产物和药物分子的合成[17,18]. 然而, 相较于手性仲烷基醚, 过渡金属不对称催化构建具有四取代碳手性中心的叔烷基醚的方法还较少, 需克服以下几方面困难[19-21]: (1)叔碳中心显著的空间位阻增加了化学键形成的能垒; (2)立体选择性地区分三个取代基提升了控制对映选择性的难度; (3)反应中间体稳定性较差, 易发生副反应. 近年来, 随着新型手性催化剂的涌现及反应设计的持续创新, 该领域取得了突破性进展. 反应类型可分为不对称亲核取代反应、烯烃烷氧基化反应、酮环加成/环化反应、C—H键官能化和卡宾O—H插入串联反应等. 本文将从过渡金属种类和反应类型, 系统地综述近年来过渡金属不对称催化合成氧原子连接两个烃基的大位阻手性叔烷基醚的研究进展, 重点阐述反应的设计思路、催化体系、底物适用范围及机理.
1 过渡金属不对称催化取代反应构建手性叔烷基醚
1.1 过渡金属不对称催化分子内烯丙基取代反应
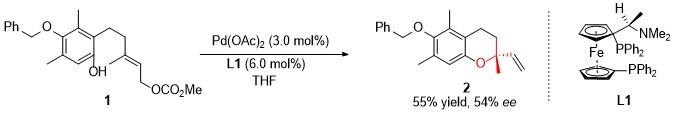
手性色满结构是具有重要生物活性的维生素E等天然产物的核心结构单元. 不对称催化邻位烯丙基醇(酯)取代苯酚的分子内烯丙基取代反应, 是构建手性色满骨架的一种直接、有效的方法. 1997年, Achiwa课题组[22]报道了钯催化邻位烯丙基碳酸酯苯酚1的不对称分子内烯丙基取代反应, 可以获得具有手性叔烷基结构的乙烯基色满2, 其是维生素E的重要合成中间体(Eq. 1). 作者研究了配体电性和构型对反应效率和产物构型的影响, 但仅能得到中等的对映选择性. 以(R,S)-BPP- FA作为配体, 反应可以55%的产率和54% ee生成目标产物.
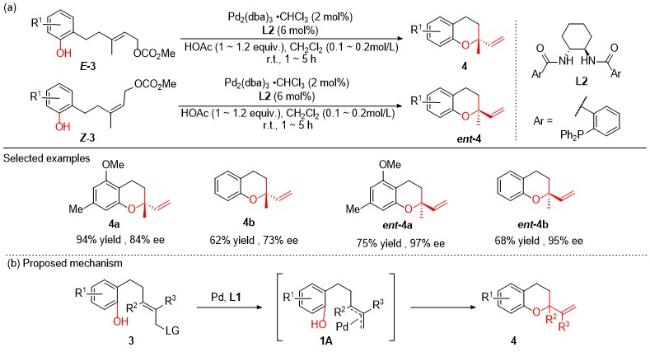
针对上述局限, Trost课题组[23-24]基于钯不对称催化醇和苯酚的分子间烯丙基化研究结果, 在1999~2004年间系统地发展了钯催化邻烯丙基碳酸酯苯酚的不对称分子内烯丙基烷基化反应, 高效、高对映选择性地构建了含有四取代碳立体中心的手性叔烷基醚结构——手性色满衍生物4[25,26](Scheme 1). 反应采用手性配体L2与Pd2(dba)3•CHCl3组成的催化体系, 乙酸作为关键添加剂, 可以获得97% ee. 在这些工作中, 作者详细地探索了pH值、烯烃几何构型和取代模式对产物的对映选择性和绝对构型的影响(E-3和Z-3). 乙酸在该反应中发挥双重作用. 其一, 质子化离去基团生成的甲氧基负离子, 避免其与酚羟基反应形成亲核性更强的酚氧负离子, 从而减缓“环化反应”; 其二, 乙酸根作为双齿配体, 通过配位促进π-烯丙基钯中间体1A的两个非对映异构体, 经π-σ-π过程快速互变, 使环化反应速率与非对映中间体的异构化速率相匹配, 进而提升反应的对映选择性. 烯烃几何构型对产物对映选择性和绝对构型具有决定性影响, 其中, 三取代底物中Z异构体给出更高对映选择性(ent-4). 实验结果表明, π-烯丙基钯非对映中间体中, 反应活性更高的异构体进行的分子内环化是该反应的对映选择性决定步骤. 该方法被成功应用于天然产物(+)-clusifoliol和抗真菌药(-)-siccanin的对映选择性全合成以及维生素E核心结构和(+)-rhododauri-chromanic acid A的重要中间体的高效不对称构建, 为具有手性叔烷基醚结构的复杂天然产物的不对称合成提供了重要方法.
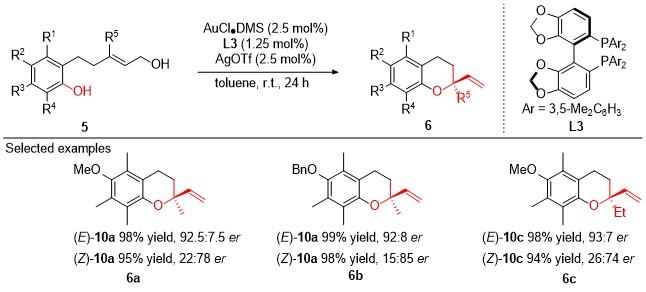
2014年, Rueping课题组[27]报道了金不对称催化烯丙醇的分子内烯丙基烷基化反应, 高效构建了含有手性叔烷基醚结构的色满骨架(Scheme 2). 反应采用手性配体DM-SEGPHOS L3与AuCl•DMS配合物及AgOTf组成的催化体系, 甲苯作为最优溶剂, 直接以烯丙醇为底物, 在温和条件下实现三级C(sp3)—O键的不对称构建. 底物适用范围广泛, 芳环羟基对位可耐受甲氧基、苄氧基等多种烷氧基取代基, 以优异的产率和对映选择性, 成功合成一系列含有四取代碳手性中心的乙烯基色满衍生物(6a~6c). 但是当选用Z构型的底物时, 对映选择性大幅度降低. 该反应通过手性金/膦配合物作为π-路易斯酸活化烯丙醇, 形成亲电性金-烯丙基物种, 随后接受酚羟基的分子内亲核进攻, 完成关环; 配体的手性环境精准控制了烯丙基单元反应的面选择性, 从而决定了C-2位连氧叔碳中心的绝对构型. 该方法被成功应用于维生素E家族成员和类似的不对称合成, 体现了其重要的合成价值.
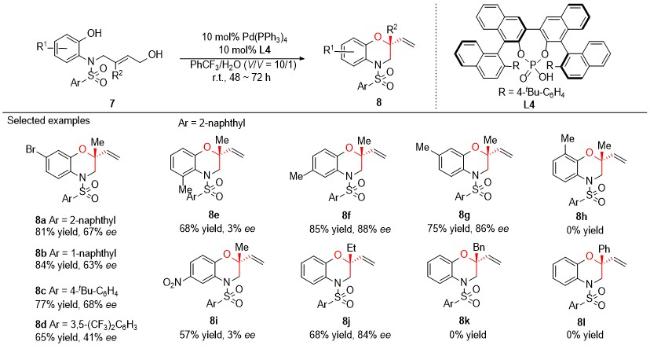
2020年, Toste课题组[28]通过钯与手性磷酸协同催化体系, 实现了未活化烯丙醇的不对称分子内烯丙基取代反应, 成功构建了含有手性叔烷基醚结构单元的2,2-二取代苯并吗啉骨架(Scheme 3). 反应体系以Pd(PPh3)4与双轴手性磷酸催化剂L4组成协同催化体系, 通过磷酸根阴离子作为手性抗衡离子, 调控烯丙基钯中间体的外球亲核进攻, 对映选择性最高可达93%. 虽然该反应对氮原子上的磺酰类保护基以及苯环上的给电子取代基均具有良好兼容性, 能够以中等到良好的产率和对映选择性获得系列苯并吗啉产物, 但是拉电子基团和苯环上取代基的位置对反应活性有一定的影响, 如8e~8i, 并且苯基或苄基取代的烯丙醇因位阻过大而不反应(8k, 8l).
1.2 钯不对称催化分子间烯丙基取代反应
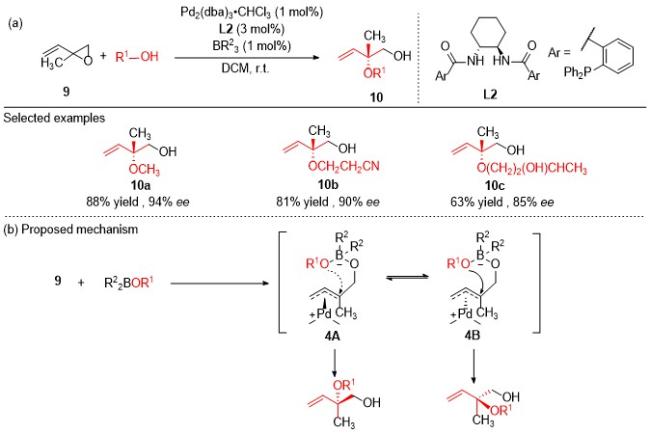
由于醇类亲核性较弱, 且烯丙基取代反应的区域选择性难以控制, 利用过渡金属催化醇参与的分子间不对称烯丙基烷基化反应合成手性烷基醚具有较大的挑战性. 1998年, Trost课题组[23]设计了一种新颖的双组分催化体系: 以Pd2(dba)3•CHCl3与手性配体L2联用活化亲电试剂乙烯基环氧丙烷9, 同时引入三烷基硼烷作为共催化剂, 调控醇类亲核试剂的反应, 通过动态动力学拆分实现外消旋乙烯基环氧丙烷的高效不对称烷氧基化反应, 以高对映选择性生成手性烯丙基叔烷基醚10 (Scheme 4). 该研究将钯催化与硼活化策略结合, 实现了催化醇与乙烯基环氧丙烷的高对映选择性烯丙基烷基化反应. 该体系对于醇类底物, 不管是简单的甲醇10a还是含有氰基的醇10b, 都表现出优异的化学选择性、区域选择性以及对映选择性, 且无1,4-副产物; 但对仲醇反应活性差, 例如, 10c体现了显著的底物区域选择性. 研究结果表明, 硼烷对于醇作为亲核试剂参与乙烯基环氧丙烷的不对称烯丙基烷基化反应的能力具有显著和决定性的影响; 减弱醇和硼烷现场生成的硼烷衍生与π-烯丙基钯中间体上的氧负离子配位形成ate-复合物的效率, 可以使烷氧基化速率慢于π-烯丙基钯非对映中间体的平衡速率, 从而提升对映选择性(Scheme 4b). 因此通过调整硼烷的结构和浓度, 可进一步优化产物的对映选择性.
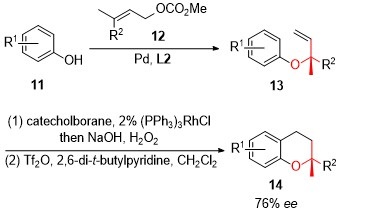
同时, Trost课题组[24]也开展了钯不对称催化酚类底物的分子间烯丙基烷基化反应研究, 成功实现了三级烯丙基C—O键的不对称构建, 并进一步通过环化获得了含有手性叔烷基醚结构的色满骨架(Eq. 2). 然而, 该策略主要存在两方面局限: 一是由于亲核试剂对烯丙基末端伯碳的竞争性进攻, 反应体系中通常伴随少量区域异构体的生成; 二是该过程的对映选择性控制尚不理想, 所得产物的对映选择性普遍低于90%.
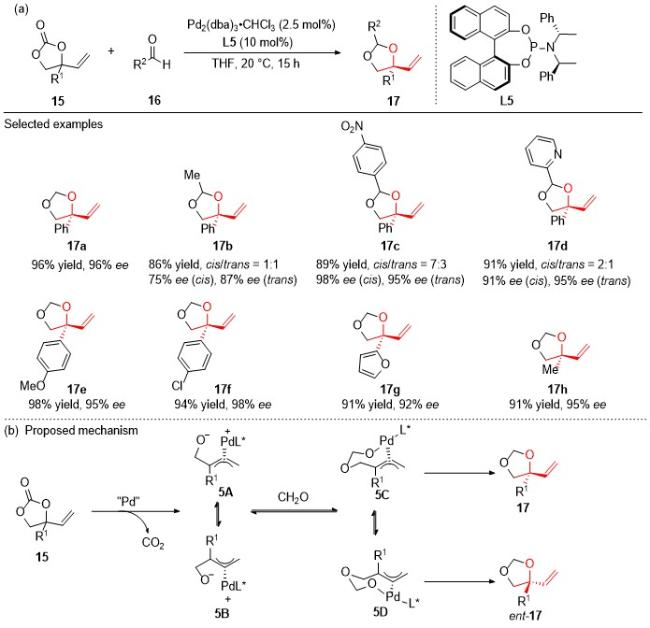
2014年, 张勇健课题组[29]报道了一种钯催化乙烯基碳酸乙烯酯(VECs)与醛的不对称脱羧环加成反应高效构建手性叔烷基醚结构的新策略, 成功实现了含有四取代碳立体中心的亚甲基缩醛保护叔乙烯基二醇的对映选择性合成(Scheme 5, 82%~89% ee). 该研究采用动态动力学不对称转化策略, 以外消旋的4-取代-4-乙烯基-1,3-二氧环戊-2-酮(15)为底物, 在Pd2(dba)3•CHCl3与手性亚磷酰胺配体L5组成的催化体系作用下发生脱羧, 形成两性离子型π-烯丙基钯中间体, 随后被甲醛捕获, 并发生对映选择性的分子内环化, 从而构建含氧四取代碳手性中心的产物17. 底物适用范围广泛, 除甲醛外, 乙醛和芳香醛也能参与反应, 以高产率和优异的对映选择性得到相应的1,3-二氧环戊烷产物17b~17d, 但是非对映选择性较低. 各种芳基、烷基、杂芳基及高官能团化取代的VECs均能良好兼容, 芳基取代底物无论含有吸电子或给电子基团, 均能以优异的产率和卓越的对映选择性获得相应产物17e和17f; 烷基取代底物和杂环取代底物同样适用(17g, 17h). 密度泛函理论(DFT)计算表明, 具有exo-syn-构型的π-烯丙基钯中间体, 因避免了烯丙基上的苯环与配体苯基之间的空间排斥, 因而具有最低能量, 其通过内球进攻方式环化, 从而生成(R)-构型产物.
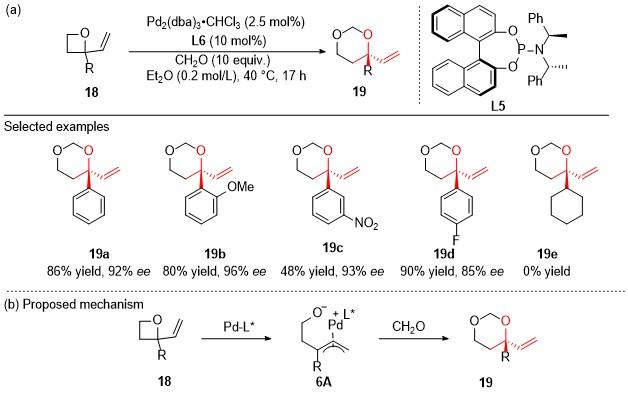
随后, 该课题组[30]将上述相同的策略拓展至乙烯基氧杂环丁烷, 发展了钯催化乙烯基氧杂环丁烷与甲醛的不对称烯丙基环加成反应构建手性叔烷基环醚衍生物的高效策略, 成功实现了含有手性叔烷基醚结构的亚甲基缩醛保护手性叔1,3-二氧环己烷骨架的对映选择性合成(Scheme 6). 反应体系以外消旋的2-取代-2-乙烯基氧杂环丁烷18为底物, 以Pd2(dba)3•CHCl3和手性亚磷酰胺L5作为催化剂、乙醚为溶剂, 在40 ℃的条件下经过开环/环化过程, 以86%产率和92% ee获得模板产物19a. 在底物普适性方面, 芳环上含有不同电子效应取代基的底物均能以高产率和优异的对映选择性获得相应产物19b和19c, 但是环己基取代的脂肪族底物18e不具有反应活性.
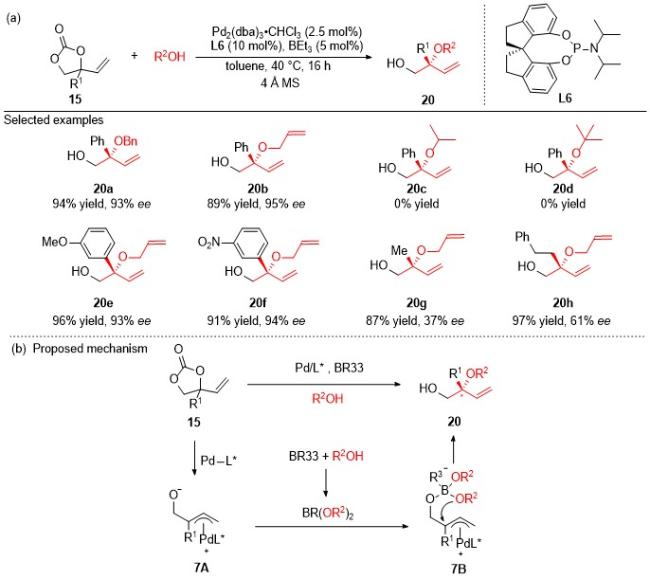
当底物VECs的取代基是芳基时, 不论芳基含吸电子或者给电子官能团, 反应均能以高产率、单一的区域选择性和优异的对映选择性获得目标产物, 然而当取代基是烷基时, 产物的对映选择性较差(20g, 20h). 伯醇底物兼容性较好, 但是仲醇20c和叔醇20d不具有反应活性. 机理研究表明, 15与催化剂进行串联的氧化加成和脱羧反应生成π-烯丙基钯中间体7A, 该中间体与硼试剂和醇现场生成的硼酸酯反应, 生成关键中间体复合物7B. 随后, 该中间体进行分子内区域选择性的亲核取代反应, 以优异的区域选择性和对映选择性形成手性叔烷基醚. 该方法还被成功地用于抗真菌药物Posacona-zole的形式不对称合成, 体现了其合成应用价值.
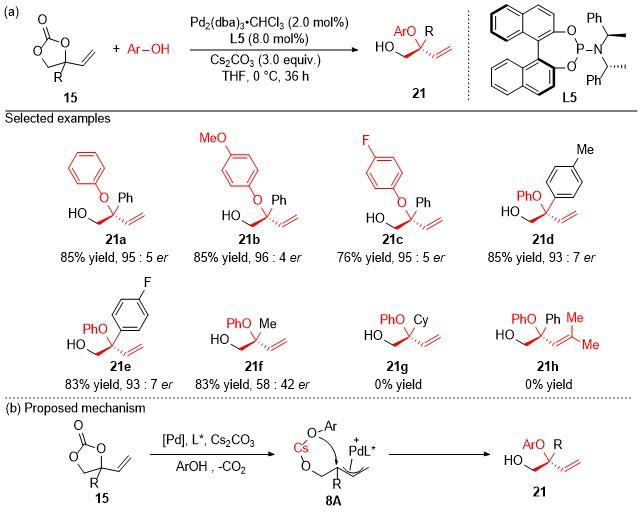
随后, Kleij课题组[32]报道了钯/手性亚磷酰胺催化乙烯基碳酸乙烯酯(VECs)与酚类亲核试剂的脱羧不对称烯丙基烷基化反应, 实现了含有四取代碳立体中心的烯丙基芳基醚骨架的对映选择性合成(Scheme 8). 该研究采用Pd2(dba)3•CHCl3/手性磷酰胺L5为催化剂、Cs2CO3为关键添加剂, 在0 ℃温和条件下实现了乙烯基碳酸乙烯酯15的脱羧开环、酚羟基亲核捕获及C—O键形成的串联过程. 模型产物21a的分离产率达85%, 对映异构体比例为95∶5. 值得注意的是, Cs+阳离子在该体系中起关键作用: 通过与酚氧负离子以及烯丙基钯中间体的醇氧负离子的作用生成中间体8A, 从而导向酚氧负离子选择性地分子内进攻烯丙基钯中间体的内部碳中心, 生成支链烯丙基芳基醚产物(Scheme 8b). 在底物普适性方面, 该方法表现出优异的官能团兼容性, 对位含有吸电子或给电子(如甲基、甲氧基)取代基的酚类底物, 均能以良好产率和高对映选择性获得相应产物21b和21c; 对于乙烯基碳酸乙烯酯, R基团为芳香环时, 不论芳环对位含有吸电子基或给电子取代基, 均能以良好的产率和高对映选择性获得相应产物21d和21e, 但是当R基团为甲基时, 产物21f接近消旋; 当R基团为环己基(21g)时, 反应不发生. 同时烯烃双取代的底物也无法得到相应产物21h.
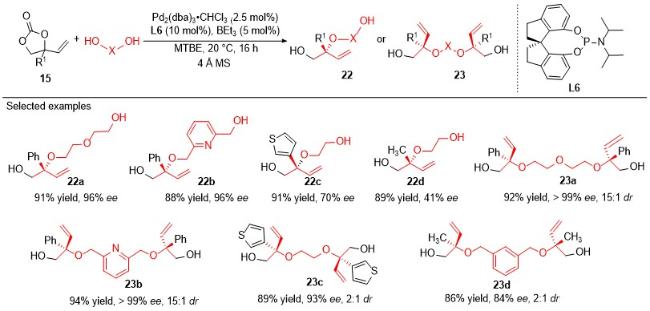
2019年, 张勇健课题组[33]利用上述相同的钯/硼协同催化体系[23,31]实现乙烯基碳酸乙烯酯(VECs) 15与二醇类化合物的不对称烯丙基醚化反应, 成功实现了单醚化与双醚化产物选择性的精准调控, 构建了含有四取代碳立体中心的手性叔烷基醚结构单元, 并进一步拓展至手性半冠醚衍生物的合成(Scheme 9). 反应体系以Pd2(dba)3•CHCl3与手性亚膦酰胺配体L6原位生成手性钯配合物, 以三乙基硼为共催化剂, 在温和条件下实现对二醇亲核试剂的高效活化与反应区域、对映选择性控制. 底物适用范围广泛, 芳香基、杂芳基及多种官能团取代的VECs均能以高产率、单一的区域选择性和优异的对映选择性参与反应; 二醇底物涵盖乙二醇、二乙二醇、三乙二醇及吡啶二甲醇等, 展现了良好的官能团兼容性与链长适应性; 通过调控底物当量比与反应时间, 可选择性地获得含单个或两个四取代立体中心的聚乙二醇型手性半冠醚, 且非对映选择性优异; 该方法不仅填补了催化不对称合成手性半冠醚的空白, 且所得产物可进一步环化生成结构多样的手性冠醚衍生物, 并成功应用于外消旋丙氨酸甲酯盐酸盐的对映体识别NMR研究, 展示了其在手性识别与不对称催化领域的广阔应用前景.
1.3 铜不对称催化α-卤代羰基化合物的亲核取代反应
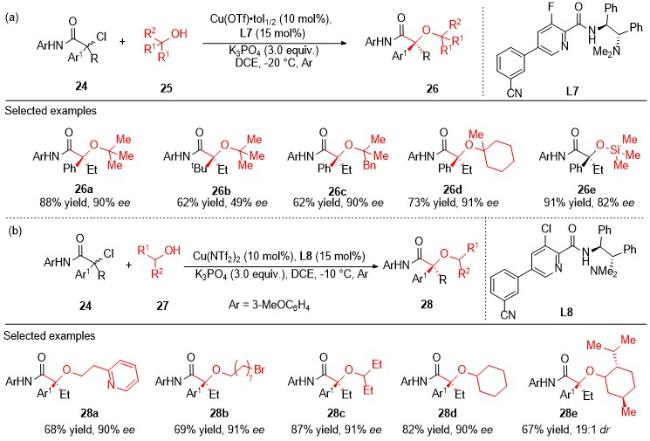
2025年, 刘心元课题组[34]设计了一种铜/手性三齿阴离子N,N,N-配体(L7、L8)催化体系, 通过立体汇聚的自由基不对称O-烷基化反应, 实现了外消旋α-叔碳卤代酰胺24与烷基醇的直接交叉偶联反应, 高效构建了结构拥挤、合成难度极高的大位阻手性叔烷基醚(Scheme 10). 反应体系成功的关键是在远离金属配位中心引入大位阻的芳基刚性边臂修饰吡啶-酰胺型三齿配体可以形成低空间位阻、配位饱和的经式构型Cu(III)中间体. 该中间体不仅能为大位阻烷基醇“球外”亲核进攻提供充足开放空间和抑制β-H消除副反应, 又能通过远端侧臂与底物芳基间的立体排斥显著增强对映识别能力. 该反应底物广泛, 官能团容忍性好, 不仅适用于α-芳基取代的多种三级卤代酰胺以及各种官能团化的伯、仲、叔醇和甲醇, 还可以对含有醇羟基的药物分子和生物活性小分子进行精准后修饰. 值得提出的是, 该反应可以立体发散性合成具有两个手性中心的大位阻双烷基醚的四个立体异构体. 动力学和控制实验研究以及DFT计算揭示, 反应经历氯原子转移生成碳自由基, 然后与Cu(II)单电子氧化加成形成Cu(III)-烷基物种, 随后烷基醇进行“外球”协同亲核进攻生成产物, 该步骤为反应对映选择性和速率的决定步骤. 该工作突破了Williamson醚合成在叔碳亲电试剂与叔醇亲核试剂交叉偶联中长期存在的立体识别与活性困境, 为手性大位阻手性二烷基醚的精准构筑提供了高效普适性的新方法.
2 过渡金属不对称催化烯烃烷氧基化反应构建手性叔烷基醚
2.1 过渡金属不对称催化烯烃双官能团化反应
2.1.1 铜催化烯烃的不对称氧三氟甲基化反应
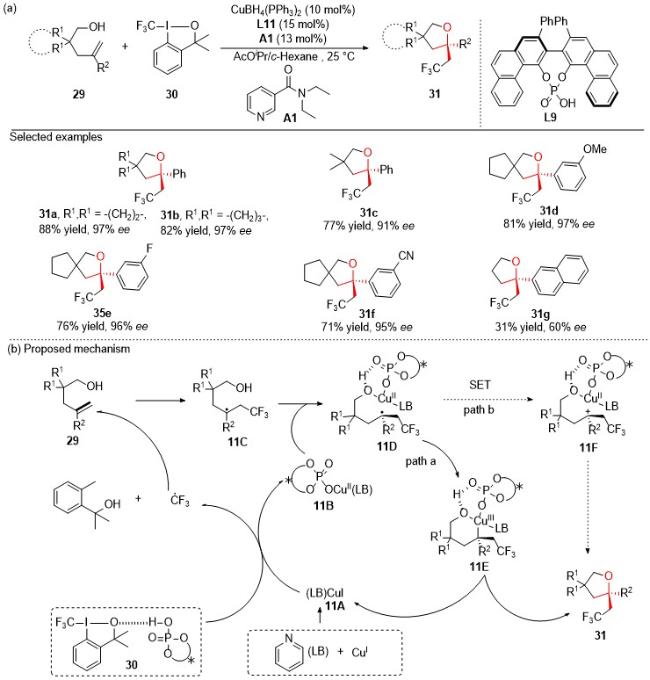
2017年, 刘心元课题组[35]报道了一种基于手性磷酸/铜(I)协同催化与外源非手性吡啶配体相结合的新颖策略, 成功实现了烯烃与醇类亲核试剂的不对称自由基氧三氟甲基化反应, 为构建含有叔烷基醚结构单元的手性三氟甲基取代四氢呋喃骨架提供了一种高效的烯烃双官能团化新途径(Scheme 11). 反应使用Cu(PPh3)2-BH4、手性磷酸L19、非手性吡啶配体N,N-二乙基烟酰胺A1, 在乙酸异丙酯/环己烷混合溶剂中于室温条件下进行, 高对映选择性地获得目标产物. 该体系的核心创新在于, 通过非手性吡啶配体与铜的配位作用, 稳定了反应过程中关键的高价铜中间体, 从而有效调控了自由基物种的反应活性和立体化学选择性, 解决了醇类亲核试剂因配位能力弱而难以实现高对映选择性控制的难题. 在底物普适性方面, 该方法表现出优异的官能团兼容性, 一系列环状结构的偕二取代烯基醇均能顺利反应, 以高产率和优异的对映选择性获得相应的螺环四氢呋喃产物31a和31b; 同时非环状结构的偕二取代烯醇也能顺利反应, 以71%的产率和91%的ee获得产物31c; 芳环上含有不同电子效应取代基的底物, 均能良好兼容31d~31f, 体现了该方法优异的化学选择性和合成潜力. 但是当R1为氢时, 反应效果不理想, 仅有31%的产率和60% ee (31g). 机理研究表明, 反应经历自由基串联过程, 吡啶配位的Cu(I)物种与手性磷酸氢键活化的Togni试剂发生单电子转移, 原位生成CF3自由基; 该自由基选择性加成至烯烃双键, 形成β-CF3烷基自由基中间体11C; 随后, 该自由基被手性磷酸根配位和吡啶配位的Cu(II)物种高效捕获, 形成高价铜中间体11D; 最终经还原消除或经单电子氧化/碳阳离子关环途径, 实现C—O键的构建. 然而, 作者在文章中还提到, 现阶段尚不能排除如下反应路径: 中间体11D经分子内单电子氧化生成碳阳离子中间体11F, 随后发生C—O键形成过程得到产物. 通过非手性配体添加剂实现高对映选择性控制的自由基双官能团化反应, 为醇类亲核试剂参与的不对称自由基转化提供了新的设计思路.
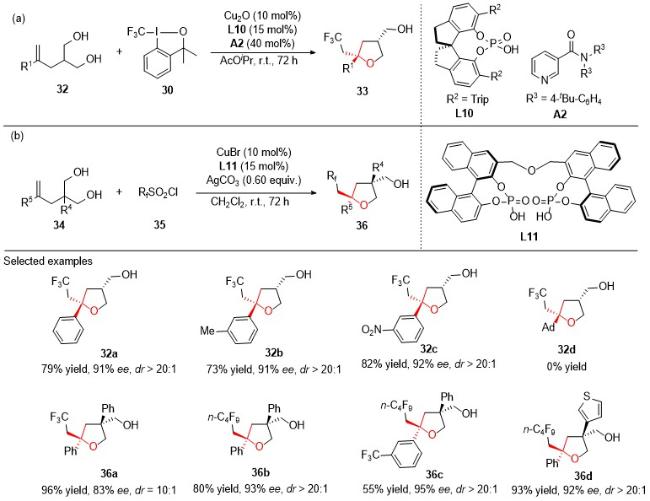
2020年, 该课题组[36]通过相同的Cu(I)/手性磷酸(CPA)协同催化策略和非手性配体的应用, 实现了二醇对映选择性去对称化自由基烷氧基化反应, 为高效构建含有手性叔烷基醚结构单元的多取代四氢呋喃骨架提供了新方法(Scheme 12). 反应体系以Cu2O/CPA L10为催化剂, 缺电子吡啶酰胺A2作为非手性配体, 通过原位生成的三氟甲基自由基与烯烃加成, 形成烷基自由基中间体, 随后立即与Cu(II)/CPA紧密结合, 构建紧凑且限域的手性微环境, 从而精准控制远端多个立体中心的高选择性的形成. 底物适用范围方面, 前手性烯烃1,3-二醇32的芳环上, 不同电子效应取代基均兼容, 以良好至优异的产率、非对映选择性和对映选择性获得一系列手性叔烷基醚四氢呋喃. 该方法可进一步拓展至含季碳中心的底物, 使用CF3SO2Cl或n-C4F9SO2Cl为自由基前体, 在手性双磷酸L11催化下, 成功构建含两个非连续季碳手性中心的四氢呋喃, 展示了在高度拥挤环境下的优异立体控制能力(Scheme 12b). 底物适用范围方面, 芳环上不同电子效应取代基和杂环均能兼容. 该工作为含手性叔烷基醚结构的复杂四氢呋喃的高效不对称合成提供了通用平台, 也是首例催化不对称自由基去对称化反应.
2.1.2 钯不对称催化烯烃烷氧基芳基化反应
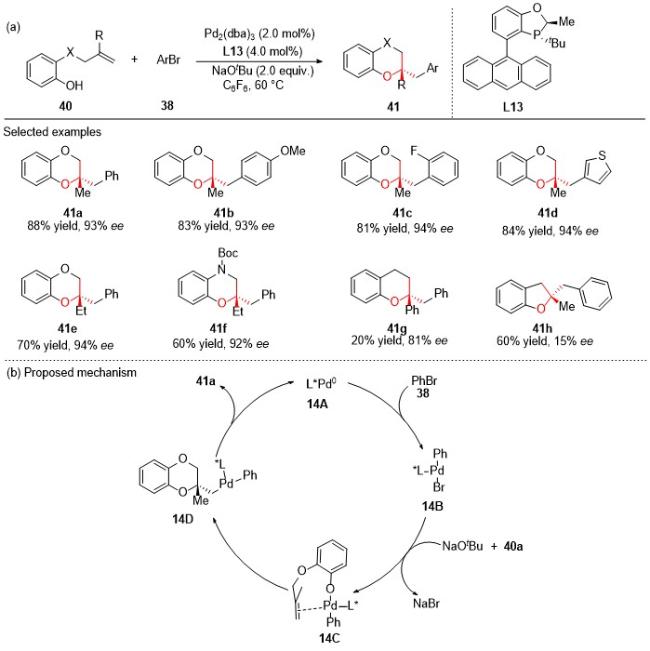
2016年, 汤文军课题组[38]报道了一种基于手性P-立体中心单膦配体的钯催化不对称烯烃烷氧基芳基化反应, 成功实现了γ-羟基烯烃衍生物与芳基溴的偶联环化, 为构建含有季碳立体中心的手性1,4-苯并二噁烷、色满等苯并稠合六元氧杂环骨架提供了一种高效的烯烃双官能团化合成方法(Scheme 14). 反应采用Pd2(dba)3、空间位阻大且构型刚性的手性单膦配体L13, 以NaOᵗBu为碱, 在六氟苯中于60 ℃条件下进行, 以优异的对映选择性和良好产率获得目标产物41; 配体结构与选择性关系研究表明, 配体2-位的取代基以及蒽基、叔丁基等结构单元共同构建了限域的手性微环境, 对实现高反应性和高对映选择性至关重要. 在底物普适性方面, 该方法表现出优异的官能团兼容性, 各种对位、邻位取代的芳基溴均能顺利反应, 以良好的产率和对映选择性获得相应的手性1,4-苯并二噁烷产物41b和41c; 杂芳基溴也能良好兼容, 以84%产率和96% ee获得目标产物41d; 除甲基外, 乙基取代的底物也能以94% ee获得产物41e. 该方法还被成功地拓展至1,4-苯并噁嗪44f和色满类产物46g的合成, 并应用于eng- litazone的色满核心结构以及α-生育酚手性色满单元的构建, 但是对于合成苯并五元环的产物效果较差. 机理研究表明, 反应经历Pd(0)对芳基溴的氧化加成、底物与钯的配体交换、syn-氧钯化以及还原消除的串联过程. 立体化学决定步为syn-氧钯化步骤. 这一工作为手性苯并氧杂环的高效不对称合成提供了新的催化体系, 并展示了其在天然产物核心结构构建中的应用潜力.
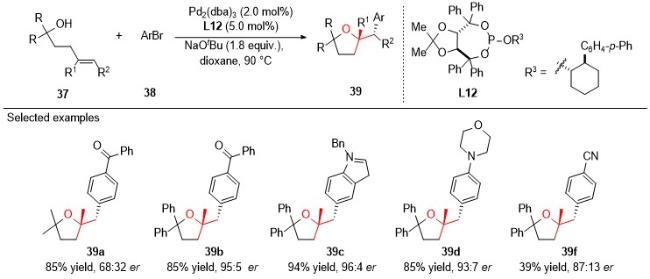
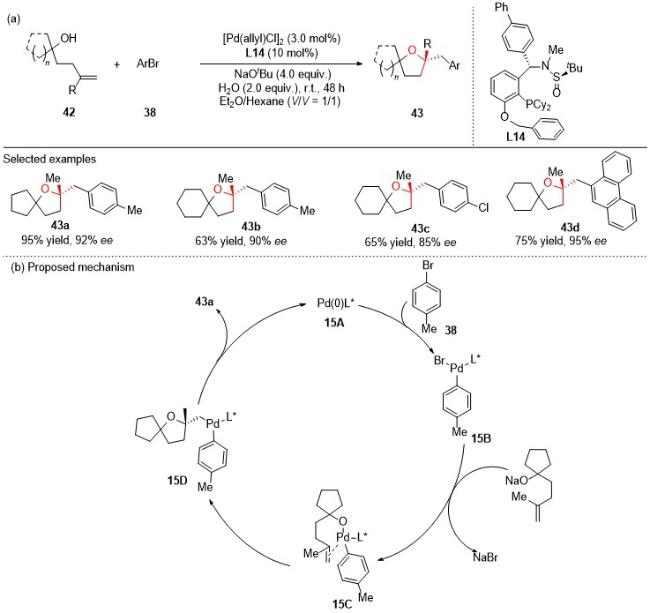
2024年, 张俊良课题组[39]报道了一种手性亚磺酰胺膦配体/钯不对称催化烯烃的烷氧基芳基化双官能团化反应, 成功实现了γ-羟基烯烃与芳基溴的偶联环化,为构建含有季碳立体中心的手性2,2'-多取代四氢呋喃骨架提供了一种高效的合成方法(Scheme 15). 反应采用[Pd(allyl)Cl]2为钯源、手性亚磺酰胺膦L14为配体、NaOᵗBu为碱、H2O为添加剂, 在乙醚/己烷混合溶剂中和室温条件下进行, 以高对映选择性和良好至优异产率获得目标产物. 在底物普适性方面, 该方法表现出优异的官能团兼容性, 以63%~95%的产率和90%~92% ee获得一系列螺环四氢呋喃产物43a和43b; 具有不同电子效应取代基的芳基溴均能顺利反应, 以良好产率和对映选择性获得产物43b和43c; 稠环芳基溴也良好兼容, 产物43d的产率和ee分别为75%和95%. 机理研究表明, 反应经历Pd(0)对芳基溴的氧化加成、与底物42的配体交换形成Pd—O键、分子迁移插入以及还原消除的串联过程, 其中迁移插入被认为是产物立体选择性决定步骤; L14配体中侧臂苄氧基与底物之间的CH-π相互作用是稳定关键过渡态、实现高对映选择性的关键. 克级规模反应和产物衍生化实验进一步展示了该方法的实用价值.
2.1.3 钯不对称催化烯烃的烷氧基烯基化反应
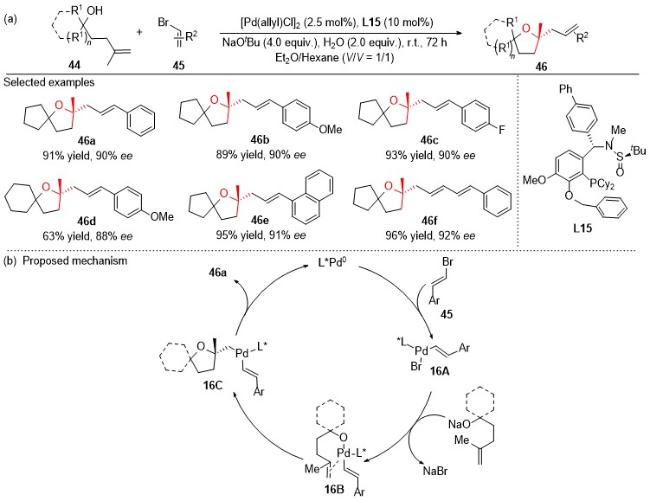
2023年, 张俊良课题组[40]报道了手性亚磺酰胺膦配体/钯催化烯烃的不对称烷氧基烯基化反应, 成功实现了γ-羟基烯烃与烯基溴的偶联环化, 为构建含有手性叔烷基醚结构的手性2-烯丙基四氢呋喃骨架提供了一种高效的烯烃双官能团化合成方法(Scheme 16). 在[Pd(allyl)Cl]2为钯源、L15为手性配体、NaOᵗBu为碱、H2O为添加剂, 乙醚/己烷为混合溶剂的最优条件下, 反应以高对映选择性和优异产率获得结构多样的目标产物. 在底物普适性方面, 该方法表现出优异的官能团兼容性, 含给电子或吸电子基团的烯基溴都可以兼容, 以89%和93%的产率与90% ee获得产物46b和46c; (1-萘基)烯基溴也能顺利反应, 以95%的产率和91% ee获得产物46e; 共轭二烯基溴也能很好的兼容, 以高产率和高对映选择性获得产物46f. 根据实验结果和DFT计算, 作者提出了可能的反应机理(Scheme 16b): 反应经历Pd(0)对烯基溴的氧化加成、与底物的配体交换形成Pd—O键、迁移插入以及还原消除的串联过程. 氘代标记实验和振动圆二色光谱证实了反应经历顺式氧钯化机制.
2.1.4 锌不对称催化烯烃的碘代醚化反应
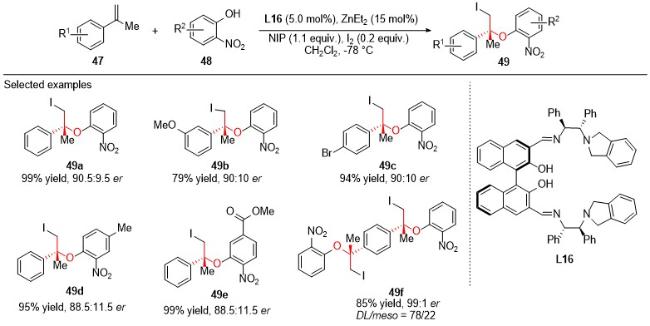
Yamanaka和Arai利用三核锌配合物作为催化剂, 先后实现了分子内[41-42]和分子间[43]的不对称碘酯化反应. 基于此, 2022年, 他们报道了一种基于新型三核锌手性胺亚胺联萘酚配合物的催化体系, 成功实现了非官能团化烯烃与邻硝基苯酚的分子间不对称碘代醚化反应, 为构建含有碘原子和四取代碳立体中心的手性叔烷基醚骨架提供了一种高效的烯烃分子间卤代双官能团化合成方法[44](Scheme 17). 反应以(R,S,S)-氨基亚胺二萘酚L16、Et2Zn和邻硝基苯酚原位生成的三核锌配合物triZn-II为催化剂, N-碘代邻苯二甲酰亚胺(NIP)为碘源, 以及在二氯甲烷中和-78 ℃低温条件下, 以高产率和良好的对映体比例获得目标碘代醚产物. 在底物普适性方面, 苯环上带有不同取代基的α-甲基苯乙烯均可与邻硝基苯酚反应, 以79%~99%的产率和90∶10 er获得相应的碘代醚产物49a~49c; 含有不同电性取代基的邻硝基苯酚也同样可以兼容, 以95%~99%的产率和88.5∶11.5 er得到产物49d和49e; 二烯基底物参与反应时, 以85%产率和99∶1 er获得具有两个立体中心的双碘代醚产物49f, 同时伴随内消旋异构体的生成(DL/meso=78/22). 机理研究表明, 反应经历三核锌配合物协同催化的卤鎓离子过程, 外侧五配位锌硝基苯酚盐作为亲核试剂, 通过邻硝基的螯合作用增强其反应活性; NIP与I2形成的卤键复合物作为亲电碘源, 对α-甲基苯乙烯的Re-面进行对映选择性碘鎓化; 随后锌硝基苯酚盐从背面进攻碘鎓离子, 立体专一地构建C—O键和C—I键. 这一工作是首例非官能团化简单烯烃的催化不对称分子间碘代醚化反应, 为手性叔烷基醚的合成提供了新的催化模式.
2.2 钯不对称催化烯烃Wacker型烷氧基化反应
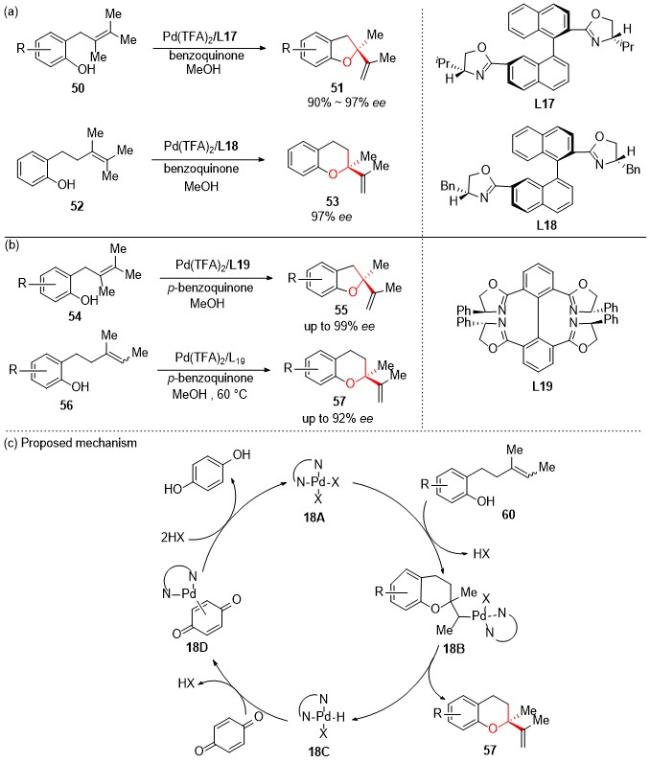
1997年, Uozumi和Hayashi课题组[45]开创性地采用联萘骨架的手性双噁唑啉配体(BOXAX)与Pd(TFA)2组成的催化体系, 以p-苯醌作为氧化剂, 在甲醇溶剂中和60 ℃的反应条件下, 成功实现了邻烯丙基酚类底物的分子内氧钯化环化, 以高达97%的对映选择性和良好产率获得手性2,3-二氢苯并呋喃产物(Scheme 18a). 该体系对4-氟、4-甲基、6-甲基及4-苯基取代的底物均表现出优异的对映选择性(51, 90%~97% ee). 使用Bn- BOXAX (L18)作为手性配体, 反应体系可以拓展至六元环色满53的构建(97% ee). 在此基础上, 张万斌课题组于2007年发展了一种基于螯合诱导轴手性策略的新型催化体系, 采用联苯四噁唑啉配体L19与Pd(TFA)2按照1∶1物质的量比原位生成催化剂[46](Scheme 18b). 虽然配体本身不具备轴手性, 但在与钯配位过程中, 通过破坏分子对称性, 诱导出唯一(S,aS)-轴手性构型的单钯和双钯配合物. 该催化体系在Wacker型环化中表现出卓越的立体控制能力, 一系列邻烯丙基酚底物都能以最高99% ee获得手性二氢苯并呋喃产物55. 2012年, 张万斌课题组[47]进一步将此手性催化体系拓展至邻三取代3-丁烯基酚类底物56, 成功实现了手性2-乙烯基色满衍生物57的对映选择性合成(Scheme 18b). 通过对反应条件的优化, 采用Pd(TFA)2与四噁唑啉配体L19, 在甲醇中于60 ℃反应, 以高达92% ee获得目标产物. 这三项工作的机理相似, 经历Pd(II)与烯烃进行分子内氧钯化形成烷基钯中间体, 随后经β-氢消除得到产物和Pd(0), p-苯醌作为氧化剂, 将Pd(0)重新氧化为Pd(II), 完成催化循环; 三氟乙酸根的离子效应和溶剂甲醇的配位能力对反应活性起到至关重要的作用. 这三项研究共同证实, Wacker型环化反应是构建手性叔烷基醚的有效方法. 从BOXAX配体的中心/轴手性协同协调控模式, 到四噁唑啉配体的螯合诱导轴手性设计策略, 展现了手性配体设计的演进历程, 为手性二氢苯并呋喃和色满类化合物的不对称合成提供了重要的方法学基础.
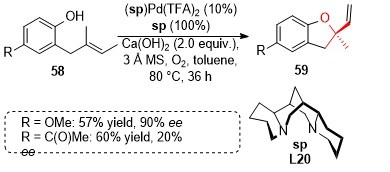
2003年, Stoltz课题组[48-50]报道了以氧气作为氧化剂, 钯催化邻位烯丙基苯酚的对映选择性氧化环化的反应(Eq. 3). 在101 kPa的氧气氛围下, 使用预制的(-)-鹰爪豆碱(sp)/Pd(TFA)2作为催化剂, 并加入过量(-)-鹰爪豆碱(sp)反应, 可以57%的产率和90%的对映选择性获得含有四取代碳手性中心的二氢苯并呋喃产物59. 研究结果表明, 金属盐的抗衡阴离子对反应的速率和对映选择性都有很大的影响; 碱的使用可以增加反应速率和提高产率. 随后, 他们对该反应进行更加详细的研究, 发现在羟基的对位引入吸电子取代基, 会显著降低对映选择性; 作者使用单一构型氘代伯醇的实验, 排除了涉及烯烃反式氧钯化的Wacker型反应过程, 提出了反应可能是经过顺式氧钯化的过程, 解释了该类反应获得高对映选择性的原因. 虽然存在一些不足, 但该研究展示了以分子氧为唯一氧化剂的不对称烯烃官能团化反应,为以环境友好的方式合成手性小分子的目标迈出了重要一步.
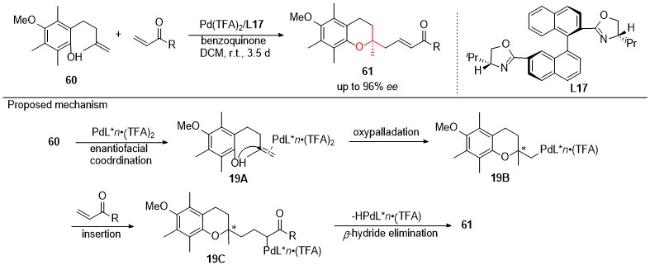
2005年, Tietze课题组[51]报道了手性联萘双噁唑啉配体BOXAX/钯催化烯烃与α,β-不饱和化合物的对映选择性串联分子内Wacker氧化环化/分子间Heck反应, 为构建含有手性叔烷基醚结构的手性色满骨架提供了一种高效的烯烃双官能团化合成方法, 并应用于维生素E核心结构的简洁合成(Scheme 19). 反应采用Pd(TFA)2为钯源、(S,S)-iPr-BOXAX L17为配体、p-苯醌为氧化剂, 在二氯甲烷中于室温条件下反应3.5 d, 以最高96%的对映选择性获得目标产物61. 作者推断反应经历对映选择性氧钯化/ Heck串联过程, 底物60的末端双键首先与手性Pd(II)催化剂进行对映选择性配位, 随后发生分子内氧钯化构建C—O键和四取代碳手性中心, 形成烷基钯中间体19C; 该中间体与丙烯酸甲酯发生分子间Heck反应, 经迁移插入和β-氢消除得到目标产物61并再生Pd(0); p-苯醌作为氧化剂, 将Pd(0)重新氧化为Pd(II), 完成催化循环.
2.3 铜不对称催化烯烃氢烷氧基化
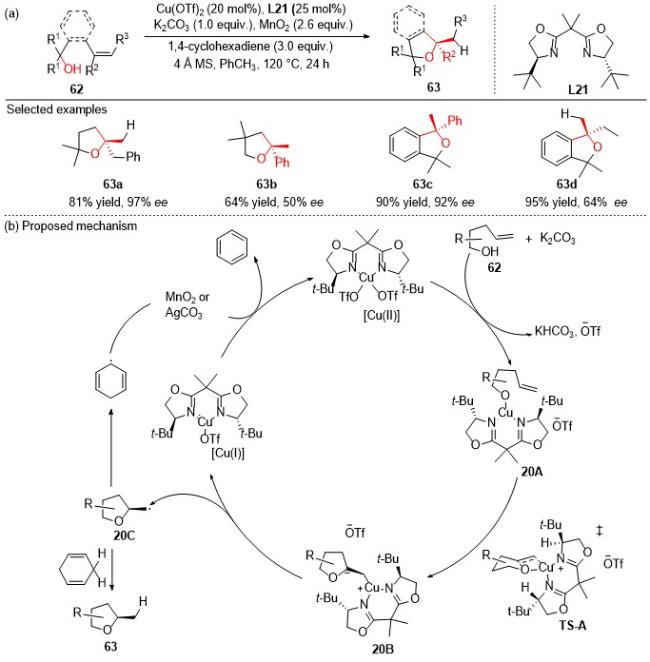
2020年, Chemler课题组[52]报道了铜催化未活化烯醇的对映选择性分子内氢烷氧基化反应, 为高效构建含有手性叔烷基醚结构单元的四氢呋喃、异色满等环状醚骨架提供了新方法(Scheme 20). 反应以Cu(OTf)2与手性双噁唑啉配体L21形成的配合物为催化剂, 以MnO2为氧化剂、1,4-环己二烯为氢原子给体, 在K2CO3存在下实现高效转化, 可以高达97% ee获得含有手性叔烷基醚结构的产物63. 该反应的可能机理为: 底物62与[Cu(II)]催化剂配位生成中间体20A, 通过过渡态TS-A的顺式氧铜化生成有机铜(II)物种20B, 该过程决定反应的对映选择性. 随后中间体20B的C—Cu(II)键均裂, 产生烷基自由基20C和[Cu(I)], 自由基20C从1,4-环己二烯中攫取氢原子生成产物63. 随后化学计量氧化剂将环己二烯基自由基氧化为苯, 同时将[Cu(I)]氧化为[Cu(II)], 从而完成催化循环. 这种空间效应在三级烯醇中更加明显, 这可以解释三级烯醇的选择性趋势. 该工作为含手性叔烷基醚结构的饱和环醚及芳香稠合环醚类化合物的合成, 提供了一种兼具底物广谱性与高对映选择性的有效方法.
3 过渡金属不对称催化酮环加成/环化反应构建手性叔烷基醚
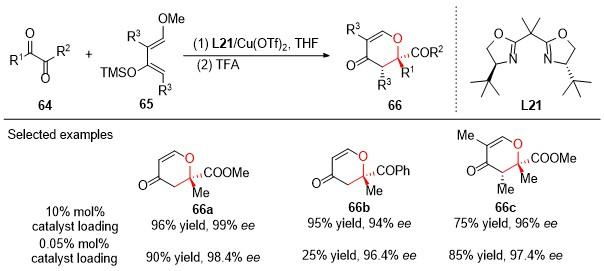
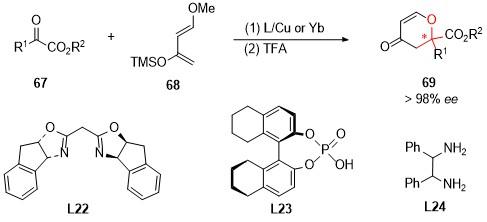
3.1 过渡金属不对称催化酮[4+2]环加成反应
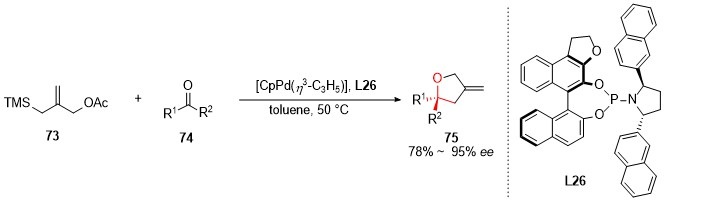
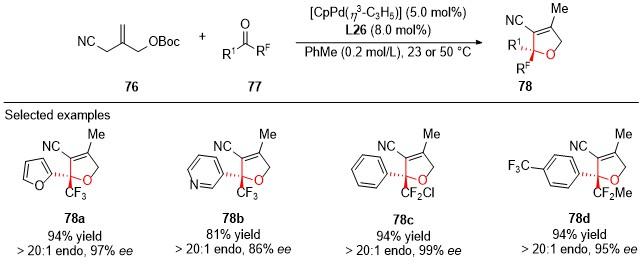
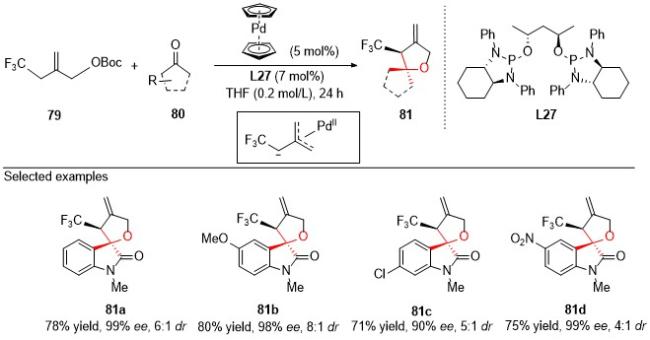
3.2 过渡金属不对称催化酮[3+2]环化反应
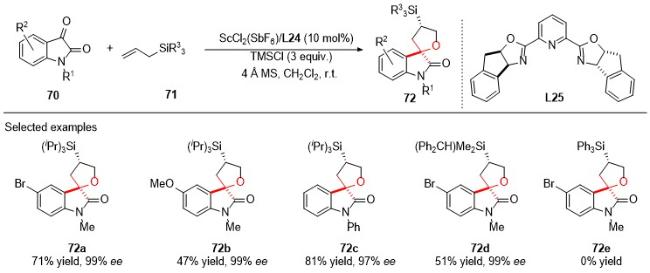
2011年, Franz课题组[57]实现了路易斯酸催化烯丙基硅烷与靛红的不对称[3+2]环化反应, 可以高效构建含有手性叔烷基醚结构单元的螺环吲哚酮产物(Scheme 23). 反应以ScCl3(THF)3与手性indapybox配体L25原位形成钪配合物为催化剂, 通过AgSbF6攫取氯离子进行阴离子交换, 以增强路易斯酸性, 并借助TMSCl作为添加剂, 显著提高反应速率与环化选择性, 在室温下实现高效、高对映选择性转化, 对映选择性高达99%. 底物适用范围方面, 靛红芳环上可兼容卤素、甲氧基等多种取代基(72a~72d), 靛红的N上用苯基保护, 也同样兼容; 烯丙基硅烷的硅基取代基对反应路径具有决定性影响. 大位阻三异丙基硅基有利于环化反应, 当异丙基被芳基取代时, 环化产物的比率会下降, 甚至完全生成烯丙基化副产物(72d, 72e). 该工作突破了烯丙基硅烷不对称环化反应长期存在的选择性难题, 为含手性叔烷基醚单元的螺环天然产物及药物类似物的合成提供了新方法.
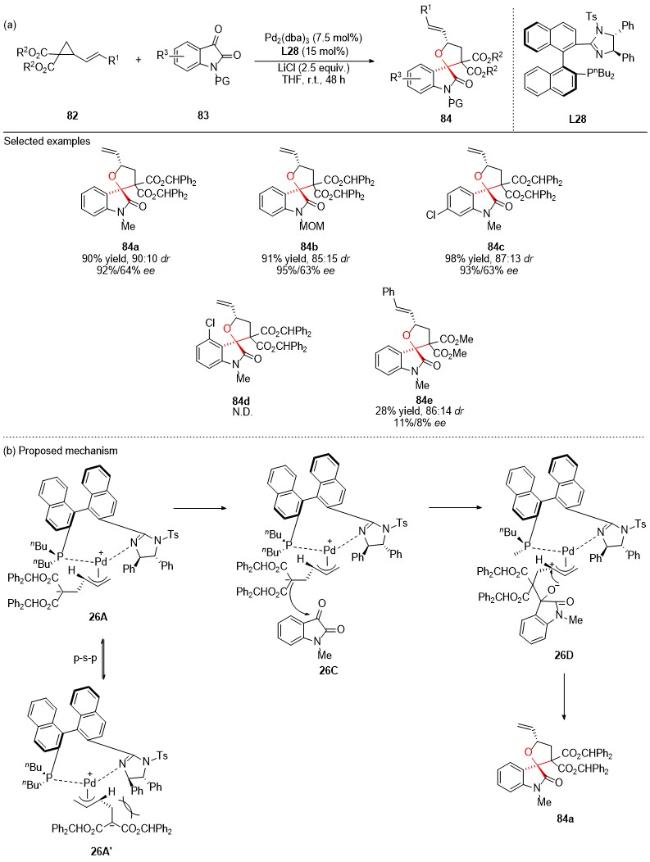
近年来, 不对称催化环丙烷与酮的[3+2]环加成反应构建含手性叔烷基醚结构的2,2-二取代四氢呋喃产物的方法得到了迅速发展[62-63]. 2013年, 施敏课题组[64]报道了钯催化乙烯基环丙烷与靛红的不对称[3+2]环化反应, 为高效构建含有手性叔烷基醚结构单元的螺环四氢呋喃氧化吲哚骨架提供了新方法(Scheme 26). 该反应采用Pd2(dba)3与新型手性咪唑啉-膦配体L28组成的催化体系, 能够以中等的非对映选择性和高达95% ee获得产物. LiCl添加剂的使用可以显著提升非对映选择性. 底物适用范围方面, 乙烯基环丙烷的酯基对产率和对映选择性有较大的影响, 二苯甲基酯因位阻大和可能的π-π堆积作用, 有利于提高对映选择性; 靛红底物N-保护基无论是Me还是MOM, 均可兼容(84a~84c); 但靛红芳环上取代基的位置对反应影响较大, 因位阻效应致使反应不能进行(84d); 芳基取代的乙烯基环丙烷(84e)因位阻导致产率及ee显著下降. 该反应的可能机理为Pd(0)对乙烯基环丙烷的双键进行亲核进攻, 引发环丙烷开环, 生成两性离子π-烯丙基钯中间体26A和26A', 通过π-σ-π异构, 这两个中间体可以相互转化. 因配体L28中苯基与丙二酸酯的位阻排斥, 所以中间体26A热力学上更稳定, 它对靛红羰基选择性地进攻, 生成π-烯丙基钯中间体26D, 随后氧负离子从后面亲核进攻π-烯丙基钯中间体, 形成螺环产物.
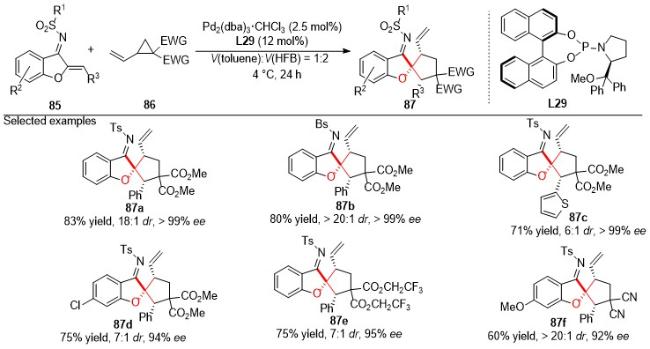
2021年, 李孝训课题组[65]报道了钯(0)催化乙烯基环丙烷(VCPs)与苯并呋喃衍生的氮杂共轭二烯(BDAs)的非对映选择性与对映选择性[3+2]环化反应(Scheme 27). 该反应条件温和, 以良好的产率、优异的区域选择性、非对映选择性和对映选择性, 高效地构建了含有螺环季碳手性中心的苯并呋喃-环戊烷骨架87. 该方法底物适用范围广泛, BDAs组分中N-磺酰基上的芳环可耐受多种吸电子和给电子取代基(87a~87c), 苯并呋喃环可兼容卤素或甲氧基(87d, 87f); 同时, 带有含氟酯基或氰基等吸电子基团的VCPs, 均能顺利参与反应(87e, 87f). 此外, 所得螺环产物可通过水解、还原、环化及溴环化等后续转化, 高效构建结构更为复杂的三环[8.3.0.01,5]氮杂十三碳烷和三环[7.3.0.01,5]氮杂十二碳烷骨架, 展示了该方法在构建复杂螺环骨架及药物分子合成中的潜在应用价值.
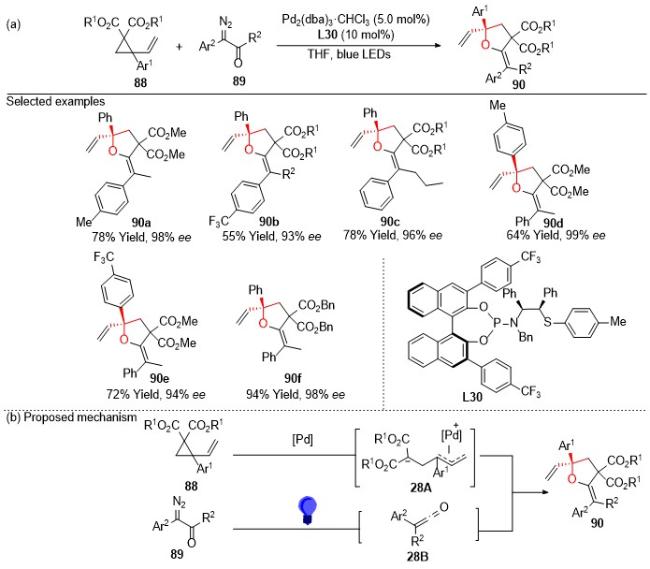
2026年, 邓卫平课题组[66]报道了一种钯催化乙烯基芳基环丙烷(VACPs)与光生烯酮的不对称[3+2]环加成反应, 高效地构建了含有手性叔烷基醚结构的四氢呋喃衍生物(Scheme 28). 该方法采用新手性P,S-配体L30与Pd2(dba)3•CHCl3组成的催化体系, 在可见光诱导下, α-重氮酮经Wolff重排原位生成酮烯中间体28B, 随后对VACP (88)经钯催化开环形成的π-烯丙基钯1,3-偶极子发生亲核加成, 最终经立体决定性的分子内烯丙基取代环化步骤获得目标产物90. 研究表明, VACP上的芳基取代基对于实现高立体选择性至关重要. 该方法底物适用范围广泛, α-重氮酮的芳环上可耐受甲基、三氟甲基等多种取代基, 烷基链长度也可由甲基拓展至丙基(90a~90c); VACPs组分中芳环上的吸电子或给电子取代基均能良好兼容, 酯基也可由甲酯替换为苄酯(90d~90f). 克级放大实验及产物进一步转化, 进一步证明了该方法在构建复杂手性四氢呋喃骨架中的实用价值.
3.3 铑不对称催化芳基硼酸与酮的串联亲核加成环化反应
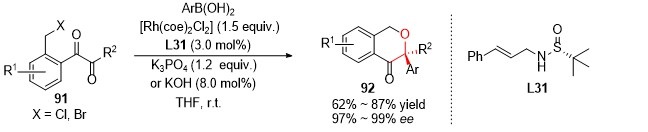
2013年, 徐明华课题组[67]利用非对称性二酮位阻和电性差异性, 发展了一种串联反应策略: 经过渡金属催化苯硼酸对其中一个羰基的选择性1,2-加成, 生成的α-羟基酮再通过分子内醚化环化构建异色满-4-酮(Eq. 5). 基于该策略, 他们利用本课题组发展的硫烯配体L31, 成功地实现了Rh(II)不对称催化芳基硼酸与非对称性二酮的1,2-加成/环化串联反应, 一锅法合成高光学活性的含有手性叔烷基醚结构的异色满-4-酮92. 该方法为手性异色酮类药物的合成提供了高效的不对称合成途径.
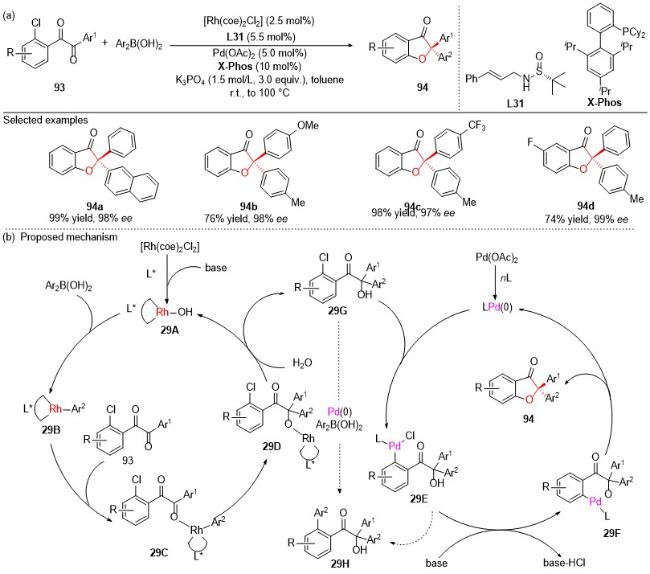
2017年, 徐明华课题组[68]设计了一类芳基邻位卤素取代的邻二芳基酮底物93, 通过将铑催化的不对称芳基化与钯催化的C—O偶联相结合, 发展了一锅法双金属协同催化策略, 成功实现了含手性叔烷基醚骨架的偕二芳基取代苯并呋喃酮的高对映选择性合成, 产物收率和对映选择性都高达99% (Scheme 29). 值得指出的是, 该方法利用两种金属催化反应所需的温度差异来实现对反应进程的调控; 同时, 底物中卤素的选择也至关重要, 当采用活性较高的溴时, 易引发Suzuki偶联等副反应. 在底物普适性方面, 无论是芳环上带有给电子基还是吸电子基团的底物93和芳基硼酸, 均能良好兼容. 该反应的机理如下: 首先, 活性物种[Rh]—OH 29A与芳基硼酸发生配体交换反应, 生成芳基铑中间体29B; 随后经插入和水解过程, 得到芳基化产物中间体29G. 在第二个催化循环中, 原位生成的Pd(0)与中间体29G中的C—Cl键发生氧化加成, 形成中间体29E, 再经过去质子化生成钯环中间体29F; 最终通过还原消除得到目标产物94, 并同时再生具有催化活性的Pd(0)物种.
4 过渡金属不对称催化C—H键官能团化反应构建手性叔烷基醚
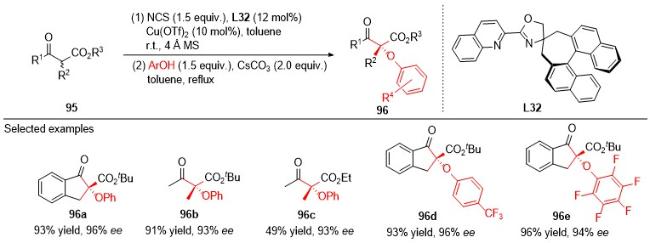
2015年, Shibatomi课题组[69]报道了通过两步法实现β-酮酸酯类化合物形式上的对映选择性芳氧基化反应, 成功构建了含有手性α-叔烷基醚结构单元的四取代立体中心(Scheme 30). 反应以手性噁唑啉配体L32与Cu(OTf)2原位形成的路易斯酸为催化剂, NCS为氯化试剂, 实现了β-酮酸酯的高对映选择性α-氯代反应, 生成构型稳定的α-氯代-β-酮酸酯中间体. 随后在Cs2CO3存在下, 酚类亲核试剂通过SN2历程完成对叔碳氯的亲核取代反应, 高效构建C—O键, 完成β-酮酸酯C—H键形式上的不对称芳氧基化反应. 该策略兼容多种环状及非环状β-酮酸酯, 并适用于多种酚类亲核试剂, 所得产物96产率良好、对映选择性优异. 值得提出的是, 在亲核取代反应中, ee得以完全保留, 表现出高度的对映专一性.
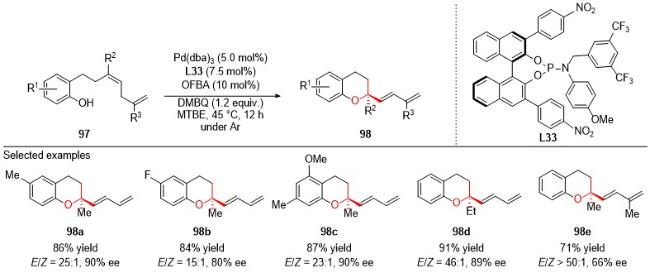
2015年, 龚流柱课题组[70]报道了手性亚磷酰胺配体/钯催化的不对称烯丙位C—H氧化反应, 成功地实现了1,4-二烯基酚类底物的分子内环化反应, 高效地构建了含有手性叔烷基醚结构的手性色满骨架(Scheme 31). 本研究以Pd2(dba)3/手性亚磷酰胺L33为催化剂, 催化无预官能团化烯烃底物的C—H氧化官能团化反应, 可以获得高达90% ee. 添加剂2-氟苯甲酸对反应活性和选择性至关重要, 其通过调控钯催化剂的活性和稳定性促进C—H断裂过程. 在底物普适性方面, 一系列苯环上含有不同电子效应取代基的底物均能顺利反应, 以优异的产率和高达90% ee获得相应的色满产物98a~98c; 烯烃含有不同烷基侧链的底物同样适用, 以91%的产率和89% ee生成产物98d; 但当末端双键带有取代基时, 产物98e的ee下降至66%. 根据对比实验和动力学同位素效应, 作者推测反应经历钯催化的烯丙位C—H活化过程, 而非传统的Wacker型环化途径.
5 过渡金属不对称催化卡宾O—H键插入串联反应构建手性叔烷基醚
过渡金属催化卡宾O—H键插入反应是从简单易得的卡宾前体和醇或酚构建C—O键的一种高效方法. 金属卡宾对O—H键插入反应形成的氧鎓叶立德中间体可以与亚胺、醛、酮以及α,β-不饱和酮等进行串联加成反应, 当使用双取代卡宾前体和手性催化剂时, 可以高效、高对映选择性地获得手性叔烷基醚产物.
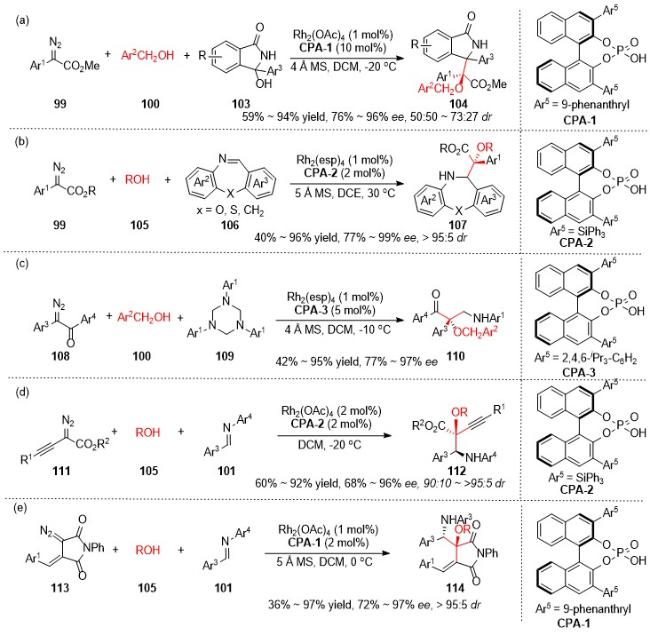
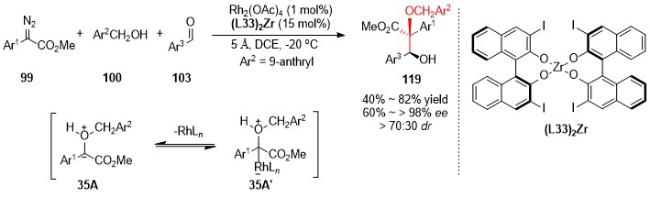
2008年, 胡文浩和龚流柱课题组[71]利用Rh2(OAc)4/手性磷酸(CPA)协同催化策略, 实现了芳基重氮乙酸酯、醇和亚胺的不对称三组分反应, 以高产率和优异的立体选择性合成含有叔烷基醚结构的β-胺基-α-烷氧基酯(Scheme 32a). 研究发现, 醇的位阻对反应的非对映选择性和对映选择性至关重要. 使用9-蒽基甲醇100、Rh2(OAc)4和CPA-1协同催化, 反应在-20 ℃于二氯甲烷中进行, 以优异的非对映选择性、34%~98%的产率和49%~>99% ee得到产物102. 底物普适性较好, 芳基重氮乙酸酯的芳基对位上取代基电性耐受性好, 可以获得92%~99% ee (102a~102c), 但是当取代基在邻位时, 对映选择性下降到83% (102d). 各种取代的芳香醛亚胺都顺利进行反应, 以87%~95%的产率和92%~98% ee获得产物(102e~102g), 然而, 脂肪醛亚胺(102h)的产率和对映选择性分别下降至34%和49%. 同年, 利用相同的协同催化策略以及酸催化醛和芳胺原位生成亚胺, 胡文浩课题组[72]实现了铑/手性磷酸不对称催化芳基重氮乙酸酯、醇、醛和胺的四组分反应(Scheme 32b). 反应机理为: Rh2(OAc)4与重氮反应生成的Rh(II)卡宾中间体对醇O—H键插入, 形成氧鎓叶立德中间体32A, 其被手性磷酸活化的亲电亚胺32D捕获, 经过不对称Mannich型反应生成产物. 在此基础上, 胡文浩和徐新芳等课题组[73-77]实现了Rh2(OAc)4/手性磷酸(CPA)协同催化多种亚胺、重氮与醇的不对称三组分反应, 可以高对映选择性合成多种官能团取代的含有手性叔烷基醚结构的β-胺基-α-烷氧基酸或酮衍生物(Scheme 33).
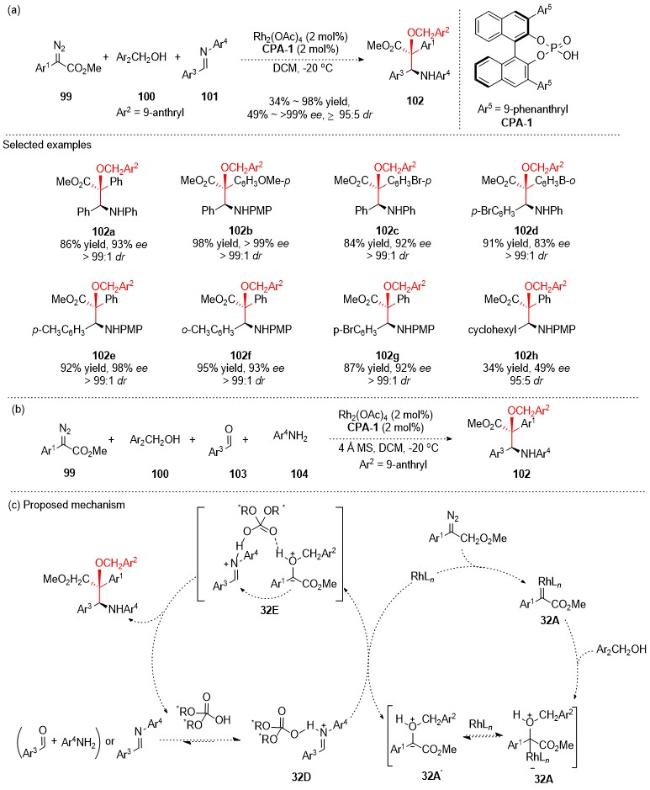
图式32 铑/手性磷酸协同催化重氮化合物、醇和亚胺的不对称串联卡宾O—H键插入/Mannich型反应Scheme 32 Asymmetric tandem carbene O—H insertion/Mannich-type reaction of diazo compounds and alcohols with imines via Rh/chiral phosphoric acid cooperative catalysis |
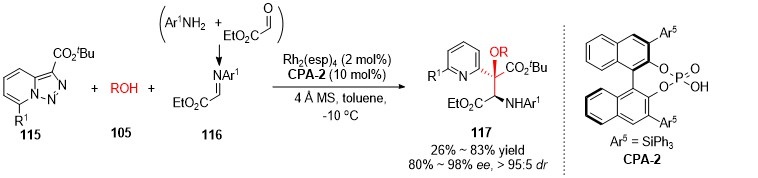
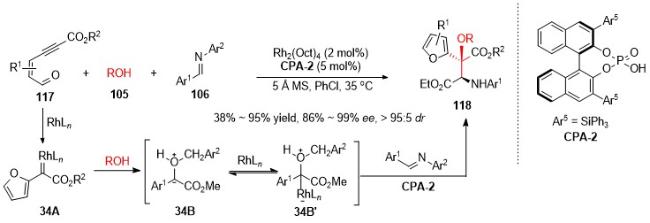
除了重氮乙酸酯外, 其他卡宾前体也可以用于Rh/手性磷酸协同催化多组分不对称反应. 2020年, 以吡啶三氮唑为卡宾前体, 胡文浩和徐新芳课题组[78]实现了Rh2(esp)2/CPA-2协同催化吡啶三氮唑、醇和缺电子亚胺的不对称三组分反应, 以优异的非对映选择性和80%~89%的对映选择性获得含有手性叔醚结构的多官能团化产物117. 该催化体系也适用于由芳胺和乙醛酸酯原位生成亚胺的反应条件, 高选择性地催化吡啶三氮唑、醇、乙醛酸酯和芳胺的四组分不对称反应(Eq. 6).
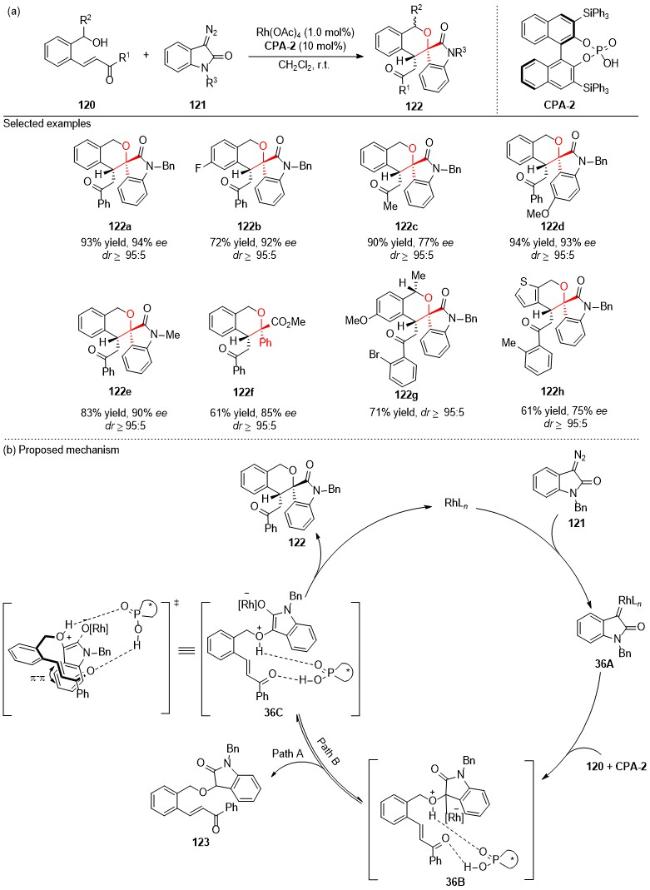
2020年, 胡文浩课题组[81]通过铑与手性磷酸协同催化策略, 实现了重氮氧化吲哚与邻羟甲基查尔酮的对映选择性环化反应, 为高效构建含有手性叔烷基醚结构单元的螺色满-3,3-氧化吲哚骨架提供了新方法(Scheme 36). 反应体系以Rh2(OAc)4为金属催化剂, 分解重氮底物得到氧鎓叶立德中间体, 手性磷酸CPA-2利用双氢键活化模式, 同时活化查尔酮的烯酮单元和氧鎓叶立德, 实现分子内Michael型捕获, 构建具有相邻季碳与叔碳立体中心的螺环产物122. 底物拓展结果表明, 查尔酮芳环上不同电子效应的取代基(122b)、杂环(122h)及烷基酮(122c)均兼容; 重氮氧化吲哚的芳环取代基(121d)及N-甲基(121e)亦耐受良好; 芳基重氮乙酸酯(121f)亦能参与反应生成异色满产物. 该反应的可能机理是: Rh2(OAc)4催化重氮吲哚酮121的分解, 生成金属卡宾36A, 随后与120加成生成氧鎓叶立德36B, 该中间体迅速重排为烯醇盐形式36C. 中间体36B也可能经历快速的[1,2]质子交换生成插入产物123. 然而, 在烯酮单元和催化剂CPA-2共同存在的条件下, 中间体36C被分子内的查尔酮从Si面发生Michael加成, 得到螺环吲哚啉酮产物122. 吲哚啉和烯酮基团之间的供体-受体π-π堆积作用, 使反应具有优异的对映选择性.
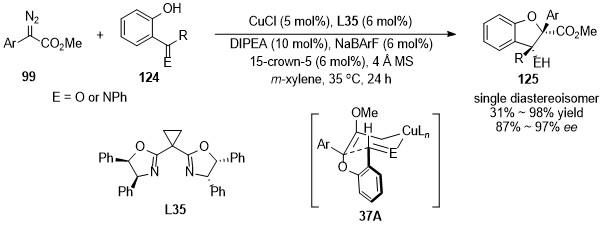
与醇O—H键一样, 酚O—H键也可与金属卡宾进行插入反应, 形成活性氧鎓叶立德中间体. 2019年, 王晓晨课题组[82]报道了Cu(I)/手性双噁唑啉配体(L35)不对称催化邻-亚胺基或邻-酰基苯酚124与芳基重氮乙酸酯99的环化反应, 以高非对映选择性和对映选择性获得含有手性叔醚结构的二氢苯并呋喃衍生物125 (Scheme 37). 研究结果表明, 反应单一地生成酯基与胺基或羟基处于顺式的产物. 在该反应中, 手性铜催化剂起双功能作用. 首先铜催化剂与重氮化合物反应生成铜卡宾, 由于Cu(I)和氧鎓叶立德作用强, 铜卡宾中间插入酚O—H, 生成铜配位的氧鎓叶立德. 其次, 该铜物种同时发挥Lewis酸作用, 对亚胺或酮羰基进行配位活化, 反应经由六元环伪椅式构象中间体(37A)发生分子内加成, 从而实现单一的非对映选择性与优异的对映选择性.
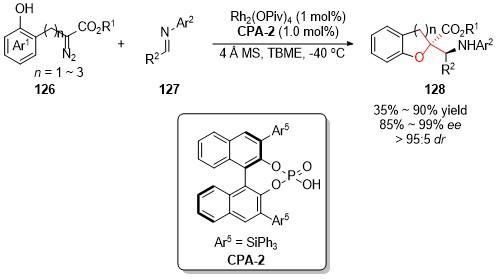
6 其他过渡金属不对称催化反应构建手性叔烷基醚
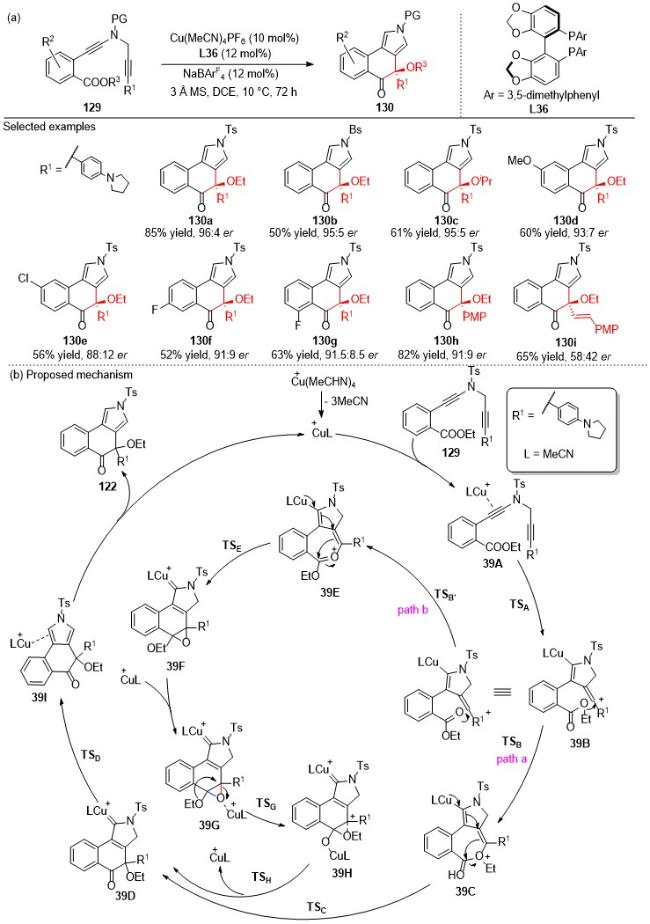
2025年, 叶龙武课题组[84]报道了铜催化1,5-二炔的串联环化/Meinwald重排反应[85] (Scheme 39). 反应以Cu(MeCN)4PF6/L36为催化剂、NaBArF4为添加剂, 通过铜催化二炔环化反应生成的乙烯基阳离子中间体被分子内酯基捕获, 原位形成环氧丙烷中间体; 随后在远程立体控制下, 经路易斯酸促进的不对称Meinwald重排反应, 实现环氧化物向羰基化合物的转化, 从而以优异的对映选择性构建了含手性氧杂季碳中心的三环吡咯骨架130. 反应条件温和, 底物范围广. N-炔丙基炔酰胺的磺酰基保护基、酯基及芳环上不同电子效应的取代基均兼容, 且具有良好的产率和对映选择性. 结合实验结果和DFT计算, 作者提出了该反应的可能机理: 首先, 铜物种与二炔129配位生成中间体39A, 随后通过过渡态TSA进行分子内环化反应, 生成烯基阳离子中间体39B. 随后, 有两种反应路径生成中间体39D. 路径a是先经亲核加成, 再进行协同的C—O键断裂与C—C偶联. 路径b是经两个连续的亲核加成, 再进行[Cu]辅助的乙氧基迁移的Meinwald重排反应. 计算结果表明, 路径b在热力学上更有利. 最后, 中间体39D通过路易斯碱辅助的[1,4]氢迁移和去金属化过程生成产物130. 其中, [1,4]氢迁移步骤为速率决定步骤. 该研究为含手性叔烷基醚结构的三环吡咯类药物骨架的不对称合成提供了实用且具有原子经济的新方法.


7 总结与展望
近年来, 过渡金属不对称催化通过C—O键的形成合成手性叔烷基醚的研究, 已经取得较大的进展, 可以通过多种反应高效、高对映选择性地构建结构多样的手性叔烷基醚, 并被应用于维生素E等具有生物活性分子的合成. 然而, 该研究领域仍存在一定局限性: (1)大多数反应依赖贵金属钯(Pd)和铑(Rh)催化剂; (2)用于分子间C—O键形成的反应底物局限于酚和伯醇; (3)仅生成单手性中心叔烷基醚. 针对上述问题, 未来可着眼于新型配体的开发与合成策略的优化, 利用铜、钴等廉价金属实现分子内及分子间手性叔烷基醚的高效构建. 发展非对称性酮的不对称环化和多步不对称串联反应合成双手性烷基醚. 同时, 结合电化学与光化学技术的融合应用, 推动发展单电子过程的手性叔烷基醚新合成方法以及规模化绿色合成, 为该类重要手性砌块在药物化学、材料科学及化学生物学等交叉领域的应用开辟更广阔的前景.
(Lu, Y.)