综述与进展

铜催化不对称炔丙基取代/环化串联反应研究进展

  • 陈小龙 a, b ,
  • 高琳 b ,
  • 丁奎岭 , a, b, c, * ,
  • 王晓明 , b, d, *
展开
  • a 上海科技大学物质科学与技术学院 上海 201210
  • b 中国科学院上海有机化学研究所 上海 200032
  • c 上海交通大学化学化工学院 上海 200240
  • d 中国科学院大学杭州高等研究院 杭州 310024

收稿日期: 2026-05-06

  修回日期: 2026-05-22

  网络出版日期: 2026-06-04

基金资助

国家重点研发计划(2022YFA1503200)

及中国科学院战略性先导科技专项(XDB1180000)

Progress in Copper-Catalyzed Asymmetric Propargylic Substitution/Cyclization Cascades

  • Xiaolong Chen a, b ,
  • Lin Gao b ,
  • Kuiling Ding , a, b, c, * ,
  • Xiaoming Wang , b, d, *
Expand
  • a School of Physical Science and Technology, ShanghaiTech University, Shanghai 201210
  • b Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences, Shanghai 200032
  • c School of Chemistry and Chemical Engineering, Shanghai Jiao Tong University, Shanghai 200240
  • d Hangzhou Institute for Advanced Study, University of Chinese Academy of Sciences, Hangzhou 310024
* E-mail: ;

Dedicated to the 100th anniversary of the birth of Professor Xikui Jiang.

Received date: 2026-05-06

  Revised date: 2026-05-22

  Online published: 2026-06-04

Supported by

National Key R&D Program of China(2022YFA1503200)

Strategic Priority Research Program of the Chinese Academy of Sciences(XDB1180000)

摘要

铜催化不对称炔丙基取代/环化串联反应因其条件温和及对映选择性高等优势, 已成为构建手性环状化合物的重要方法之一. 该反应的关键在于生成亚丙二烯基铜中间体, 随后被双亲核试剂捕获, 进而发生串联环化, 高效构筑结构多样的手性杂环化合物. 系统总结了近年来铜催化不对称炔丙基取代/环化串联反应的研究进展.

本文引用格式

陈小龙 , 高琳 , 丁奎岭 , 王晓明 . 铜催化不对称炔丙基取代/环化串联反应研究进展[J]. 有机化学, 2026 , 46(9) : 3506 -3522 . DOI: 10.6023/cjoc202605003

Abstract

Copper-catalyzed asymmetric propargylic substitution/cyclization cascade reactions have become one of the important methods for constructing chiral cyclic compounds due to their advantages such as mild conditions and high enantioselectivity. The key to this reaction lies in the formation of a copper-allenylidene intermediate, which is subsequently captured by a bis-nucleophile, followed by cascade cyclization, enabling the efficient construction of structurally diverse chiral heterocyclic compounds. The research progress of copper-catalyzed asymmetric propargylic substitution/cyclization cascade reactions in recent years is systematically summarized.

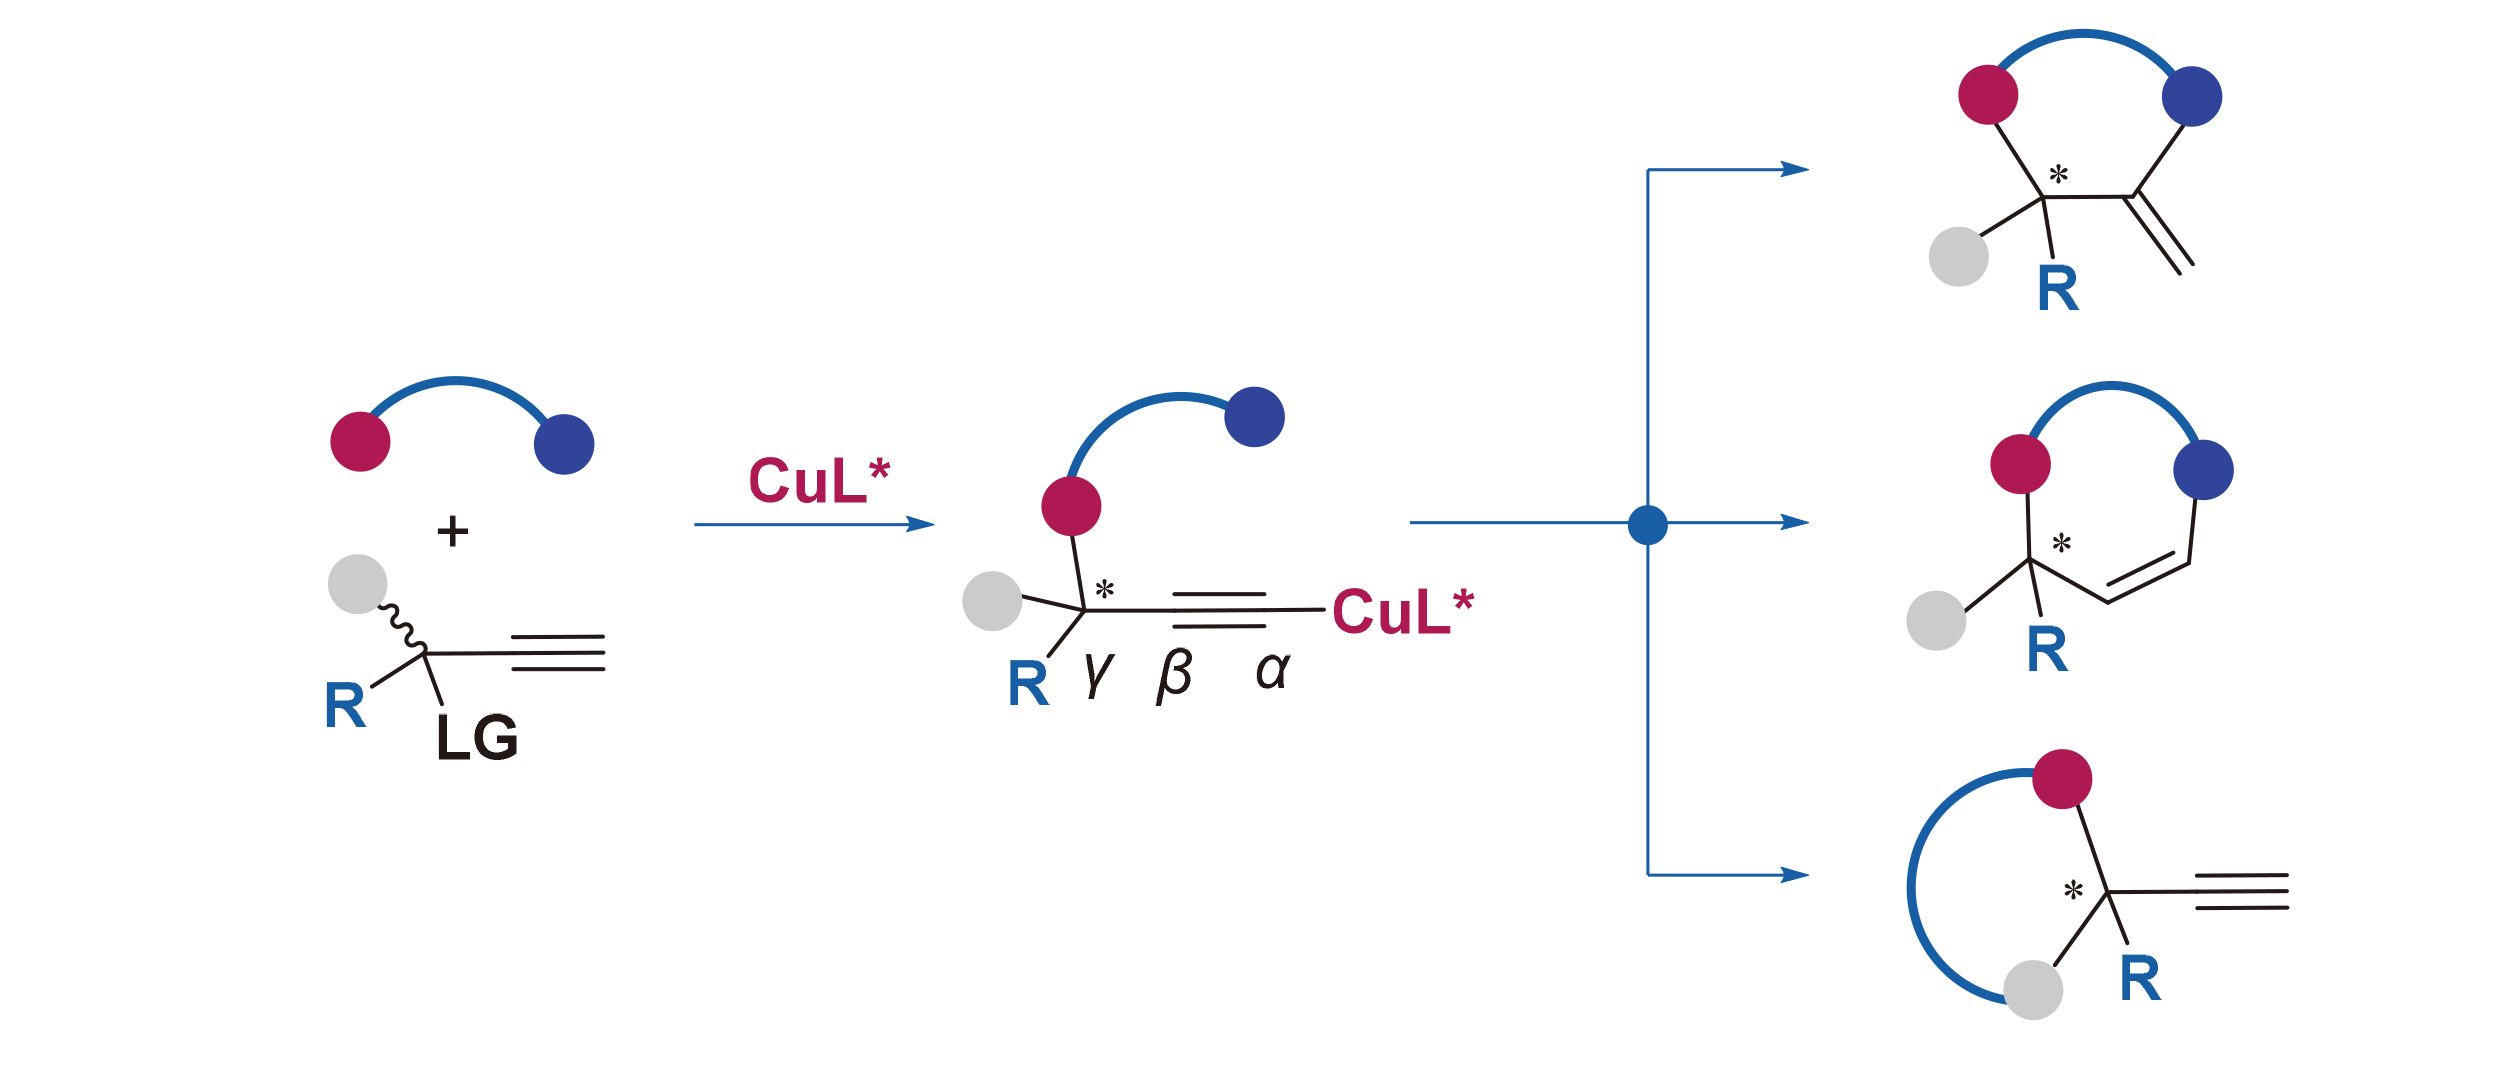
手性炔丙基化合物是一类用途广泛的合成砌块, 其分子中的炔基官能团可进行多样化的后续转化, 在天然产物、药物及功能材料的合成中具有重要价值. 过渡金属催化的不对称炔丙基取代反应是构建手性炔丙基结构的直接、有效途径之一[1]. 在诸多金属催化剂中, 铜催化剂凭借其价格低廉、毒性低、反应条件温和以及出色的官能团兼容性等优势脱颖而出. 自2008年van Maarseveen课题组[2]和Nishibayashi课题组[3]独立报道了首例铜催化的不对称炔丙基胺化反应以来, 该领域便备受关注. 目前, 铜催化的不对称炔丙基取代反应已能兼容多种类型的亲核试剂[4]. 经典的炔丙基取代反应催化循环如Scheme 1a所示: 炔丙基酯在铜催化剂和碱作用下, 经去质子化形成炔基铜中间体, 随后脱除离去基生成亲电性的亚丙二烯基铜物种. 该中间体可被亲核试剂从γ位进攻, 经质子化后得到手性炔丙基取代产物. 若使用含有双亲核位点的底物, 则可在一锅反应中实现连续的取代和环化过程, 高效构筑各类结构复杂的手性环状骨架.
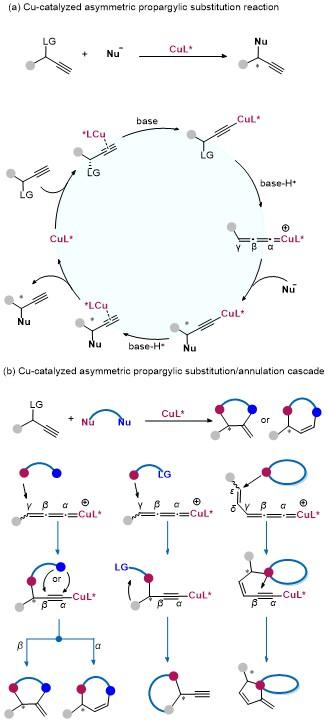
图式1 铜催化不对称炔丙基取代/环化串联反应发展

Scheme 1 Development of copper-catalyzed asymmetric propargylic substitution/annulation cascade reactions

在已报道的炔丙基取代/环化串联反应中, 根据亲核试剂与炔丙基底物的不同, 可发生多种形式的环加成反应(Scheme 1b). 例如, 当亲核试剂具有双亲核位点时, 炔丙基底物往往作为C2或C3合成子, 发生[n+2]或[n+3]环加成反应, 形成含有双键的五元或六元杂环化合物. 若炔丙基底物本身也含有亲核位点, 则在被亲核试剂进攻后, 炔丙基底物的亲核位点进一步进攻亲核试剂上带有的亲电位点从而成环, 得到保留炔基的产物. 此外, 远程炔丙基亲核取代可构筑含环外双键的环戊烯类化合物. 通过设计不同类型的亲核试剂与炔丙基底物, 并结合手性配体的精细调控, 研究者已成功实现了多样化的环化模式. 除了合成子模式的多样性, 该领域研究的另一发展趋势是从构建手性环状叔碳中心, 向更具挑战性的全碳手性季碳中心演进. 在该领域的发展历程中, 双噁唑啉配体、吡啶噁唑啉配体、吡啶双噁唑啉配体、双膦配体及P,N,N-三齿配体等多种类型的手性配体被成功应用. 关于铜催化不对称炔丙基取代反应的综述已有较多报道[4], 在此基础上, 本文主要从构建环状手性叔碳中心到手性季碳中心的视角, 系统综述自2010年以来铜催化不对称炔丙基取代/环化串联反应的研究进展.

1 铜催化不对称炔丙基取代/环化串联反应构建环状手性叔碳中心

2010年, Nishibayashi课题组[5]报道了首例铜催化的不对称炔丙基取代/环化串联反应(Scheme 2a). 该研究采用CuOTf-苯配合物, 配合手性双膦配体L1, 成功实现了炔丙基乙酸酯1与(E)-2,4-戊二烯基苯胺2的串联转化. 反应先经历不对称炔丙基胺化, 再经分子内[4+2]环加成, 高效构建了含两个手性叔碳中心的1,2-二取代四氢异吲哚产物3. 相应的产物取得最高88%的分离产率、优异的非对映选择性和较高的对映选择性(高达90% ee). 该催化体系对苯基、呋喃基及噻吩基等多种炔丙基乙酸酯均表现出良好的兼容性. 该工作仅使用单一铜催化剂即可依次促进炔丙基胺化和环加成两步反应, 为光学活性四氢异吲哚类化合物的合成提供了一条简洁、高效的途径, 展现出重要应用价值.
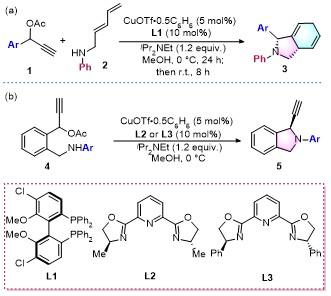
图式2 铜催化的分子间与分子内的不对称炔丙基取代/环化串联反应

Scheme 2 Copper-catalyzed intermolecular and intramolecular asymmetric propargylic substitution/cyclization cascade reactions

2014年, Nishibayashi课题组[6]报道了铜催化的分子内不对称炔丙基取代反应(Scheme 2b). 该研究使用CuOTf-苯配合物与手性吡啶双噁唑啉(PYBOX)配体L2或L3组成的催化体系, 使带有芳氨基团的炔丙基乙酸酯4发生分子内环化, 得到1-乙炔基异吲哚啉类化合物5, 产率良好且对映选择性高达98% ee. 这一方法为构建具有α-乙炔基的手性含氮杂环化合物提供了一条高效、高选择性的合成新途径.
2012年, 胡向平课题组[7]使用二茂铁骨架三齿P,N,N-手性配体(R)-L4与Cu(OAc)2•H2O组成的催化体系, 成功实现了炔丙基乙酸酯1与环状烯胺6的高效环化(Scheme 3). 在最优条件下, 反应表现出优异的endo选择性(endo/exo>98/2), 并以良好的产率(高达88%)和极高的对映选择性(ee值最高达98%)构建了手性双环[n.3.1]骨架化合物. 关于反应机理, 作者提出了如下合理路径: 铜催化剂首先与苯基炔丙基酯1a配位形成π-配合物A, 在碱作用下去质子化生成炔基铜中间体B. 随后离去乙酰氧基, 形成关键的亚丙二烯基铜中间体C. 烯胺的β-碳作为亲核试剂进攻γ-碳, 得到炔基铜中间体D, 接着发生氢迁移, 转化为铜-亚乙烯基中间体E, 最后烯胺β-碳再次进攻α-碳, 经分子内环化生成烯基铜中间体F, 最终水解获得环加成产物7a. 这一工作实现了铜催化的高非对映与对映选择性[3+3]环加成, 为光学活性双环[n.3.1]骨架的合成提供了一条简洁高效的途径.
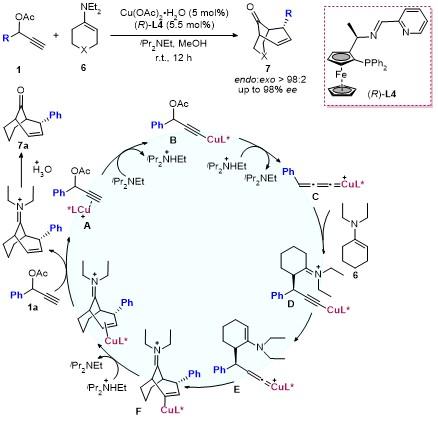
图式3 铜催化的不对称炔丙基酯与环状烯胺的环加成反应

Scheme 3 Copper-catalyzed asymmetric cycloaddition reaction of propargylic esters with cyclic enamines

2014年, 胡向平课题组[8]报道了铜催化的炔丙基酯与β-酮酸酯的不对称[3+2]环加成反应(Scheme 4a). 该研究采用P,N,N-手性配体(S)-L5与Cu(OTf)2组成的催化体系, 成功实现了β-酮酸酯8与炔丙基乙酸酯1的环化, 高效构建了含手性叔碳中心和环外双键的2-亚甲基- 2,3-二氢呋喃化合物9. 相应的二氢呋喃产物取得最高92%的分离产率, 对映选择性优异, ee值最高达97%. 底物适用范围广泛: 苯环上带有供电子或吸电子取代基的β-酮酸酯均能顺利反应; 炔丙基酯方面, 芳基底物以及脂肪族底物均可兼容, 其中脂肪族底物需使用五氟苯甲酸酯以获得良好结果. 该工作为手性二氢呋喃及γ-内酯的合成提供了新思路.
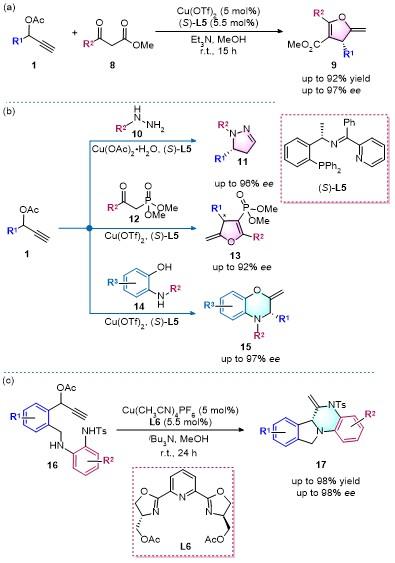
图式4 胡向平课题组报道的一系列铜催化的不对称炔丙基取代/环化串联反应

Scheme 4 A series of copper-catalyzed asymmetric propargylic substitution/cyclization cascade reactions reported by Hu’s group

2015年, 胡向平课题组[9a]报道了铜催化的不对称 [3+2]环加成反应(Scheme 4b). 反应以单取代肼10为双亲核试剂, 与炔丙基乙酸酯在Cu(OAc)2•H2O和P,N,N-手性配体催化下, 高区域选择性地构建了手性2-吡唑啉骨架, 得到的含手性叔碳中心的吡唑啉产物11的对映选择性最高达96% ee. 2016年, 该课题组[9b]还将亲核试剂拓展至β-酮膦酸酯12, 在类似的体系催化下, 实现了手性膦酰化2,3-二氢呋喃13的高效合成, 最高可达92% ee. 同年该团队[9c]使用邻氨基苯酚衍生物14与炔丙基酯1, 在类似上述的催化体系下, 得到了含环外双键的2,3,4-三取代手性2H-1,4-苯并噁嗪15, ee值最高达97%. 2022年, 该课题组[9d]报道了铜催化的分子内的不对称炔丙基[4+2]环加成反应(Scheme 4c). 该研究使用手性PYBOX配体L6与铜盐形成的配合物作为催化剂, 将带有邻苯二胺单元的炔丙基酯16, 以高达98% ee的对映选择性转化为手性四氢异吲哚并[2,1-a]喹喔啉类多环化合物17, 产率良好. 上述工作系统展示了铜催化的炔丙基酯不对称环加成的强大能力, 为手性吡唑啉、膦酰化二氢呋喃及苯并噁嗪等生物活性分子的合成提供了高效、高对映选择性的新途径.
2016年, 胡向平课题组[10]报道了一种基于脱硅活化策略的铜催化不对称[3+2]环加成反应(Scheme 5a). 与传统炔丙基酯不同, 该研究采用3-三甲基硅基炔丙基乙酸酯18作为底物, 在Cu(OAc)2•H2O和P,N,N-手性三齿配体L7组成的催化体系中, 与酚类化合物19顺利环化, 高效构建了手性1,2-二氢萘并呋喃及苯并呋喃骨架. 相应的手性叔碳中心产物20的产率最高达98%, ee值最高达96%. 立体选择性源于底物苯基与配体苯基之间的边对面芳香相互作用, 使得萘酚从Si面进攻更为有利. 该方法将脱硅活化引入铜催化的不对称炔丙基转化, 不仅避免了末端炔烃底物常见的副反应, 还显著提升了反应效率和立体选择性, 为手性苯并呋喃类杂环的合成提供了新思路.
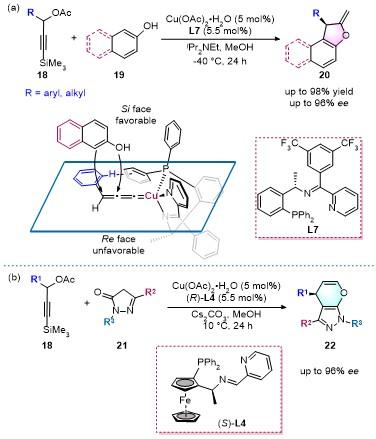
图式5 铜催化的三甲基硅基炔丙基乙酸酯的不对称炔丙基取代/环化串联反应

Scheme 5 Copper-catalyzed asymmetric propargylic substitution/cyclization cascade reaction of trimethylsilyl propargyl acetates

2018年, 胡向平课题组[11]继续利用脱硅活化策略, 实现了铜催化的三甲基硅基炔丙基乙酸酯与C,O-双亲核试剂的不对称[3+3]环加成反应(Scheme 5b). 该研究以Cu(OAc)2•H2O与手性三齿P,N,N-配体(S)-L4为催化体系, 将3-三甲基硅基炔丙基乙酸酯(18)作为C3合成子, 与吡唑酮类C,O-双亲核试剂21反应, 高效构建了手性二氢吡喃并[2,3-c]吡唑骨架. 目标产物22的产率最高达97%, ee值最高达96%.
2016年, 肖文精和陆良秋团队[12]报道了铜催化的不对称[4+1]环加成反应(Scheme 6). 该方法将乙炔基苯并噁嗪酮23与硫叶立德24结合, 以Cu(OTf)2和手性PYBOX配体(R)-L3为催化体系, 成功构建了含有炔基官能团的手性吲哚啉骨架. 该反应底物范围涵盖芳基、杂芳基及多种脂肪族取代的硫鎓盐, 以及不同位置取代的乙炔基苯并噁嗪酮. 产物收率最高可达99%, 非对映选择性大于95∶5, 对映选择性优异(ee值最高98%). 作者提出了如下的反应机理: 铜盐与手性配体形成双核铜中间体, 再与乙炔基苯并噁嗪酮23的炔基配位形成π-配合物A, 在碱作用下去质子化生成炔基铜中间体B, 随后脱除CO2形成关键的亚丙二烯基铜中间体C. 硫叶立德24选择性地进攻该中间体的γ-碳(从Re面进攻), 生成物种D, 再经分子内SN2反应关环, 最终质子化释放手性吲哚啉产物25, 并再生双核铜催化剂. 该工作为含炔基的手性吲哚啉及吡咯烷类杂环提供了高效、高立体选择性的合成新方法.
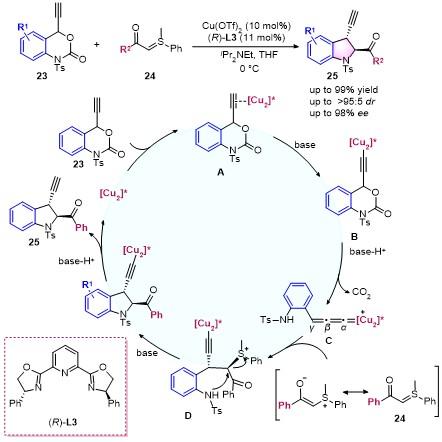
图式6 铜催化的硫叶立德与乙炔基苯并噁嗪酮的不对称[4+1]环加成反应

Scheme 6 Copper-catalyzed asymmetric [4+1] cycloaddition of sulfur ylides with ethynyl benzoxazinones

2017年, 龚流柱课题组[13]用Cu(CH3CN)4PF6、PYBOX配体L8和手性异硫脲类催化剂C1, 从乙炔基苯并噁嗪酮23和羧酸26出发, 合成了具有手性叔碳中心的3,4-二氢喹啉-2-酮衍生物27, 产物的非对映选择性和对映选择性优异, 高达95∶5 dr和99% ee (Scheme 7a). 该工作发展了一种铜/手性叔胺协同催化的新模式, 实现了羧酸衍生物的不对称α-炔丙基化/环化串联反应, 为手性3,4-二氢喹啉-2-酮类化合物的高效构建提供了全新路径. 同年, 吴小余课题组[14]报道了同类型的不对称炔丙基取代/环化串联反应, 在Cu(CH3CN)4BF4与PYBOX配体(S)-L3和手性异硫脲类催化剂C2的协同催化下, 也以优异的非对映选择性和对映选择性得到相应产物27.
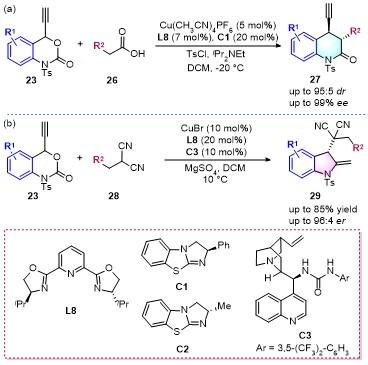
图式7 铜/胺协同催化的乙炔基苯并噁嗪酮的不对称环化反应

Scheme 7 Copper/amine cooperative catalyzed asymmetric cyclization of ethynyl benzoxazinones

2018年, 宋琎课题组[15]继续发展了铜/胺协同催化的乙炔基苯并噁嗪酮的不对称炔丙基取代/环化串联反应(Scheme 7b), 成功实现了23与丙二腈28的不对称[3+2]环加成反应, 高效合成了含手性叔碳中心的多取代二氢呋喃29. 该体系由铜盐(CuBr)与PYBOX配体L8组成金属催化部分, 手性脲-金鸡纳碱C3组成有机催化部分. 目标产物的产率最高达到85%, 对映体比例(er)最高为96∶4. 控制实验证实, 单独的铜催化或有机催化均无法驱动反应, 突出了协同体系的必要性.
2018年, 吴小余课题组[16]报道了铜催化乙炔基苯并噁嗪酮的不对称炔丙基取代/[4+2]环加成串联反应(Scheme 8a). 以乙炔基苯并噁嗪酮23'和5-取代-2-硅氧基呋喃30为底物, 在Cu与手性PYBOX配体L9的催化体系下, 高效构建了含有三个连续手性中心的四氢喹啉并丁内酯骨架, 产物31具有优异的非对映选择性和对映选择性(dr最高99%, ee最高98%). 2018年, 孙江涛课题组[17]也报道了铜催化乙炔基苯并噁嗪酮的不对称[4+2]环加成反应(Scheme 8b). 该反应以乙炔基苯并噁嗪酮23'为原料, 在Cu(MeCN)4PF6和PYBOX配体L10组成的催化体系下, 与六氢-1,3,5-三嗪32发生环加成, 无需外加碱, 以中等至良好的产率(最高88%)和高对映选择性(最高98% ee)得到了手性四氢喹唑啉产物33.
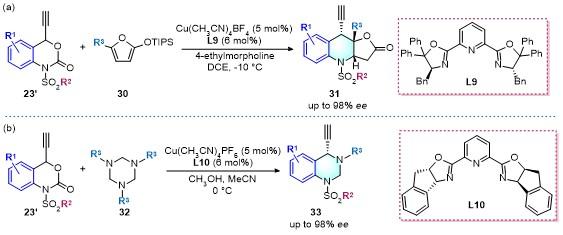
图式8 铜催化的乙炔基苯并噁嗪酮的不对称[4+2]环加成反应

Scheme 8 Copper-catalyzed asymmetric [4+2] cycloaddition reactions of ethynyl benzoxazinones

2018年, 郭红超课题组[18a]报道了铜催化的乙炔基苯并噁嗪酮23与吡唑酮21的不对称炔丙基取代/[3+3]环加成串联反应(Scheme 9a). 该研究以Cu(OAc)2和手性双膦配体L11为催化体系, 成功实现了乙炔基苯并噁嗪酮23与吡唑酮21的环化, 高效合成了手性叔碳中心的1,4-二氢吡喃并[2,3-c]吡唑化合物21'. 目标产物的产率中等至优异, ee值最高达99%. 该工作为手性二氢吡喃并吡唑类杂环的合成提供了新策略. 同年, 蒋先兴课题组和许兆青课题组[18b]合作报道了乙炔基苯并噁嗪酮23与C,N-环状偶氮甲亚胺34的不对称[4+3]环化反应. 该团队利用N-杂环卡宾与铜催化体系, 成功构建了一系列结构新颖的异喹啉并三氮杂䓬衍生物34'(Scheme 9b). 该反应收率最高可达85%, 对映选择性高达95% ee, 非对映选择性>20∶1 dr. 该策略为构建七元含氮杂环骨架提供了全新路径.
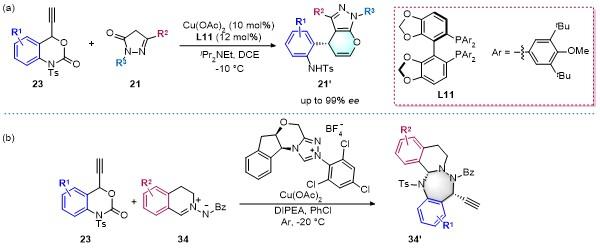
图式9 铜催化的乙炔基苯并噁嗪酮的不对称[3+3]与[4+3]环加成反应

Scheme 9 Copper-catalyzed asymmetric [3+3] and [4+3] cycloaddition reactions of ethynyl benzoxazinones

2022年, 徐浩课题组与戚孝天课题组[19]合作报道了铜催化的远程对映选择性[4+1]环加成反应(Scheme 10a). 该研究利用炔-烯丙基酯35作为新型C4合成子, 在Cu(CH3CN)4BF4与手性Me-PYBOX配体L12的催化下, 与一系列环状1,3-二羰基化合物36发生不对称环化. 该方法经乙烯基亚丙二烯基铜中间体实现了挑战性的ε位区域选择性亲核取代, 继而发生Conia-ene环化, 高效构建了结构多样的手性螺环骨架. 目标产物37的产率最高达99%, 对映选择性最高超过99% ee. 2024年, 房新强课题组[20]利用萘酚19作为亲核试剂, 在Cu(OTf)2与手性PYBOX配体L6'的催化体系中, 实现了远程对映选择性环化, 高效合成了含联烯单元的手性杂环化合物38 (Scheme 10b). 2026年, 林桃燕课题组[21]发展了铜催化的远程对映选择性[4+1]环化反应(Scheme 10c). 该研究以CuOTf与手性PYBOX配体L13为催化体系, 成功实现了炔-乙烯基烯丙基酯35''与环状1,3-二羰基化合物36的环化, 得到的环状产物37'最高可达93% ee. 同年徐浩课题组[22]实现了铜催化的炔-噻吩酯与1,3-二羰基化合物36的远程不对称[4+1]环化反应, 再次通过远程立体控制高效构建了结构多样的螺环骨架.
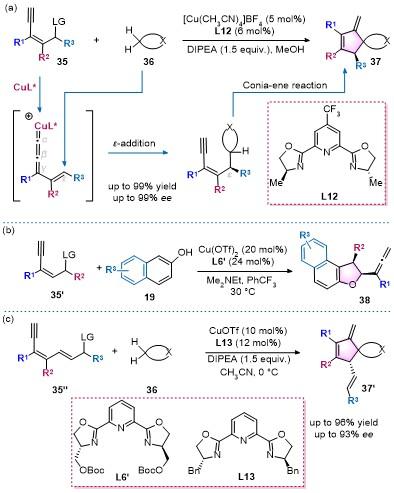
图式10 铜催化的远程对映选择性炔丙基取代/环加成串联反应

Scheme 10 Copper-catalyzed remote enantioselective propargylic substitution/cycloaddition cascade

2023年, 徐浩与彭浩课题组[23]合作报道了铜/银接力催化的不对称炔丙基胺化/氢叠氮化/[3+2]环加成串联反应(Scheme 11a). 该研究以炔丙基酯1或1'和炔丙胺39为底物, 在铜催化下完成不对称炔丙基胺化, 随后加入三甲基硅基叠氮(TMS-N3)和Ag2CO3, 经氢叠氮化和分子内环化, 一锅法构建了手性1,2,3-三唑并[1,5-a]吡嗪稠环骨架39', ee值最高达98%. 该方法为合成具有潜在生物活性的手性三唑并吡嗪类化合物提供了一种高效、模块化的新途径.
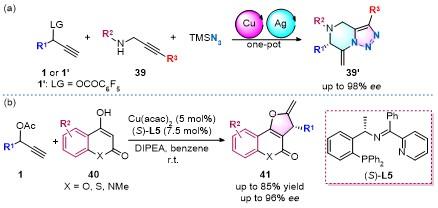
图式11 铜催化的炔丙酯的不对称[3+2]环化反应

Scheme 11 Copper-catalyzed asymmetric [3+2] cycloaddition of propargylic esters

2023年, Singh课题组[24]报道了铜催化的不对称取代/[3+2]环加成串联反应(Scheme 11b). 该研究以4-羟基香豆素类化合物40为C,O-双亲核试剂, 与炔丙基乙酸酯1在Cu(acac)2和手性三齿P,N,N-配体(S)-L5催化下, 高效合成了含环外双键的手性二氢呋喃并[3,2-c]香豆素产物41, 产物的ee值最高达96%.
2024年, 何智涛课题组[25]报道了CO2参与的铜催化的不对称炔丙基取代/环化串联反应(Scheme 12a). 该工作利用炔丙基碳酸酯42或1与伯胺43为底物, 在铜与手性PYBOX配体L10组成的催化体系中, 利用原位脱羧释放的CO2气体或直接利用外源CO2, 高效合成了含环外双键的手性噁唑烷酮产物44. 此外, 该团队还将该反应应用在远程对映选择性炔丙基取代/环化串联反应, 得到相应的手性噁唑烷酮产物44'. 同年, 王晓明课题组[26]也报道了类似的反应(Scheme 12b), 使用自主研发的手性双核铜配合物C4, 以炔丙基碳酸酯1'与烷基胺盐酸盐43'为原料, 于常压CO2氛围中, 一锅法高效合成了手性噁唑烷酮化合物44, ee值最高达96%. 这些工作将铜催化与CO2固定相结合, 为手性噁唑烷酮类化合物的不对称合成提供了温和、高效、高对映选择性的新途径.
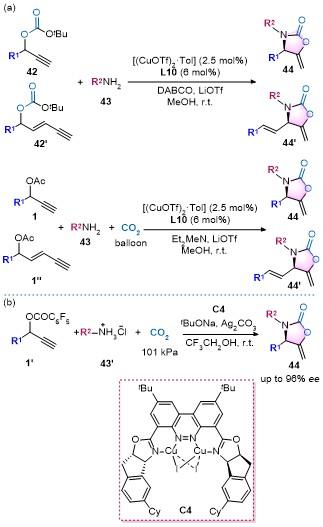
图式12 铜催化的不对称炔丙基胺化-羧化环化串联反应

Scheme 12 Copper-catalyzed asymmetric propargylic amination-carboxylation cyclization cascade reaction

2 铜催化不对称炔丙基取代/环化串联反应构建手性季碳中心

在手性环状化合物的合成中, 季碳手性中心的构建历来是合成化学领域最具挑战性的课题之一. 与叔碳手性中心相比, 季碳中心因空间拥挤、反应位阻大, 其高效、高对映选择性的构筑长期制约着复杂天然产物及药物分子的合成进程. 因此, 发展便捷、高效的催化不对称方法构建含手性季碳中心的环状化合物, 具有重要的理论与应用价值. 铜催化的不对称炔丙基取代/环化串联反应, 凭借其温和的反应条件和出色的立体化学控制能力, 近年来在构建手性环状季碳中心方面展现出巨大潜力, 成为解决这一经典难题的有效策略之一.
2015年, 游书力课题组[27]报道了铜催化的分子间不对称炔丙基去芳构化反应(Scheme 13a). 以CuI和手性2,6-双(噁唑啉基)吡啶配体L14为催化体系, N-取代色氨醇或色胺衍生物45与炔丙基乙酸酯1经炔丙基取代/环化串联反应, 可一步构建含有手性季碳及末端炔基的呋喃并吲哚啉或吡咯并吲哚啉化合物46. 该方法下得到的目标产物的产率最高可达86%, 对映选择性控制优异, ee值最高达到98%. 这一工作为具有重要生理活性的手性吲哚啉并杂环骨架提供了高效、高对映选择性的合成工具.
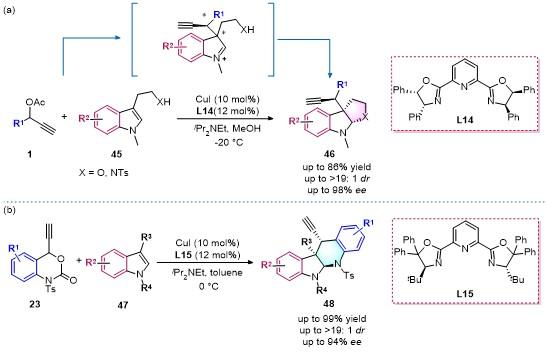
图式13 铜催化的分子间不对称炔丙基去芳构化反应

Scheme 13 Copper-catalyzed intermolecular asymmetric propargylic dearomatization

2017年, 游书力课题组[28]以CuI与PYBOX型手性配体L15为催化体系, 使简单取代的吲哚47与乙炔基苯并噁嗪酮23发生分子间[4+2]环化(Scheme 13b). 具有手性季碳中心的目标产物四氢-5H-吲哚并[2,3-b]喹啉类化合物48的产率最高可达99%, 非对映选择性最高大于19∶1, ee值最高达94%. 该工作为具有复杂多环结构的吲哚生物碱核心骨架提供了一条高效、高立体选择性的构筑途径.
2018年, 宋琎课题组[29]报道了有机/金属协同催化乙炔基碳酸乙烯酯(EECs, 49)与丙二腈的不对称[3+2]环加成反应(Scheme 14). 在Cu(CH3CN)4PF6与配体L16构成的铜催化体系联合手性脲-金鸡纳碱C3的协同作用下, EECs经脱羧生成亚丙二烯基铜中间体, 随后被有机催化剂活化的丙二腈捕获, 经炔丙基取代和区域选择性分子内环化, 高效生成了具有手性季碳中心的多取代2-氨基-3-氰基二氢呋喃50. 该方法对芳基、杂芳基乃至脂肪族取代的EECs均有良好的兼容性, 目标产物的产率最高达99%, 对映选择性高达97%. 该工作将乙炔基碳酸乙烯酯应用于不对称环加成反应, 拓展了亚丙二烯基铜中间体在杂环构建中的应用边界, 也为手性二氢呋喃类化合物的多样性合成提供了高效途径.
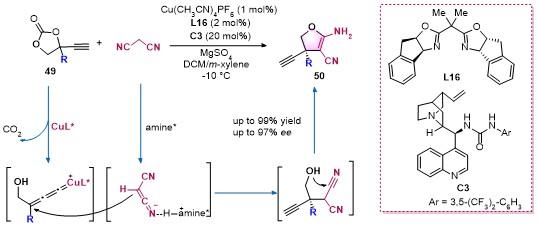
图式14 铜/胺协同催化的不对称[3+2]环加成反应

Scheme 14 Asymmetric [3+2] cycloaddition catalyzed by copper/amine cooperative catalysis

2019年, 胡向平课题组[30]报道了铜催化的不对称脱羧开环[3+2]环化反应(Scheme 15a). 该研究使用炔丙基氨基甲酸酯51与γ-丁烯内酯52为底物, 在铜与PYBOX配体L3的催化体系下, 高效构建了含有叔碳和季碳手性中心的吡咯烷酮骨架, 相应的手性吡咯烷酮产物53的产率最高达97%, ee值最高达到97.5%. 2020年, 胡向平课题组[31]使用Cu(OTf)2和手性三齿酮亚胺P,N,N-配体(R)-L5作为催化体系, 利用叔炔丙基酯54与吡唑酮21反应, 实现了铜催化的不对称[3+3]环加成反应(Scheme 15b), 构建了含有螺环全碳季碳手性中心的光学活性螺环氧化吲哚55, 产率最高达99%, 对映选择性最高达97% ee. 这两项工作为解决季碳中心构建的难题提供了新策略.
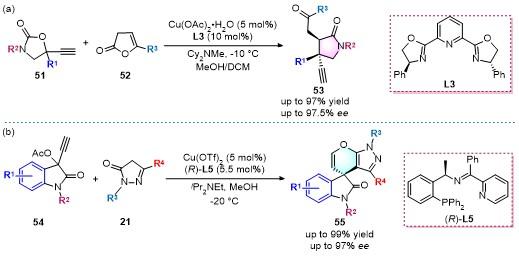
图式15 胡向平课题组报道的构筑手性季碳环状化合物策略

Scheme 15 Strategy reported by Hu’s group for constructing chiral cyclic compounds with quaternary carbon stereocenters

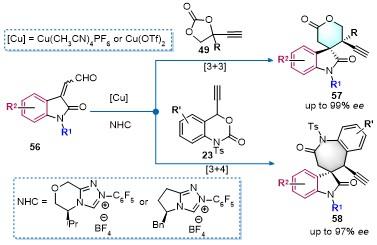
2019年, 龚流柱与宋琎课题组[32]报道了N-杂环卡宾(NHC)与铜的协同催化不对称[3+3]和[3+4]环化反应(Scheme 16). 该方法实现了靛红衍生烯醛56与乙炔基碳酸乙烯酯49或乙炔基苯并噁嗪酮23的环化反应, 高效构建了结构多样的、具有手性季碳中心的螺环氧化吲哚骨架. 其中, [3+3]反应得到了螺环δ-内酯产物57, 产率最高77%, 非对映选择性大于95∶5, ee值最高达99%. [3+4]环化则构建了七元氮杂䓬并螺环氧化吲哚58, 产率最高99%, dr值最高至94∶6, ee值最高达97%. 该工作为螺环氧化吲哚类生物活性分子的多样化合成开辟了新途径.
图式16 N-杂环卡宾与铜的协同催化不对称[3+3]和[3+4]环化反应

Scheme 16 N-Heterocyclic carbene and copper cooperative catalyzed asymmetric [3+3] and [3+4] cyclizations

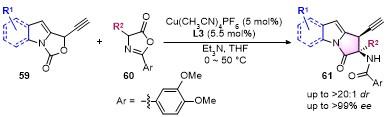
2020年, 邓卫平课题组[33]报道了乙炔基吲哚噁唑烷酮59与吖内酯60的不对称炔丙基取代/[3+2]环加成串联反应(Scheme 17). 底物在Cu(CH3CN)4PF6和手性PYBOX配体L3的催化下, 经脱羧、亲核加成及分子内酰胺化串联过程, 高效合成含有季碳手性中心与叔碳手性中心的吡咯并[1,2-a]吲哚化合物61. 产物的产率最高达90%, 非对映选择性均大于20∶1, ee值最高超过99%. 该工作为含连续手性中心的稠环吲哚化合物, 提供了高效、高立体选择性的合成途径.
图式17 铜催化乙炔基吲哚噁唑烷酮与吖内酯的不对称[3+2]环化反应

Scheme 17 Copper-catalyzed asymmetric [3+2] annulation of ethynylindole oxazolidinones with azlactones

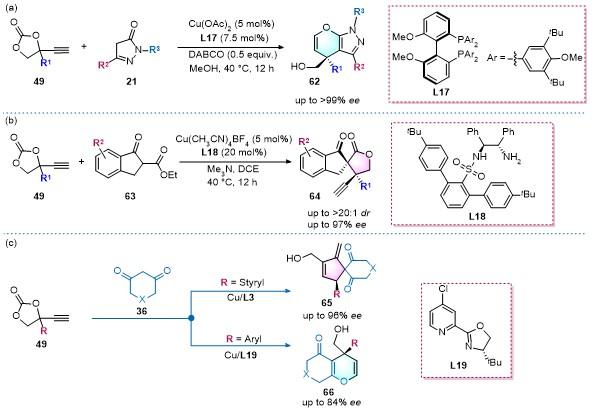
2022年, 林爱俊课题组[34]报道了铜催化乙炔基碳酸乙烯酯的不对称炔丙基取代/[3+3]环加成串联反应(Scheme 18a). 该研究以Cu(OAc)2和手性双膦配体L17为催化体系, 成功实现了乙炔基碳酸乙烯酯49与吡唑酮21的环化, 高效合成了含手性季碳中心的吡喃并吡唑化合物62. 产物对映选择性高达99%. 2023年, 陈芬儿课题组[35]报道了铜催化乙炔基碳酸乙烯酯49与茚酮- 2-羧酸酯63的不对称脱羧炔丙基取代/环化串联反应(Scheme 18b). 该研究以Cu(CH3CN)4BF4和磺酰基取代的1,2-二苯基乙二胺配体L18为催化体系, 高效合成了含有两个手性季碳中心的螺环内酯化合物64. 产物dr值大于20∶1, ee值最高达97%.
图式18 铜催化乙炔基碳酸乙烯酯的不对称炔丙基取代/环加成串联反应

Scheme 18 Copper-catalyzed asymmetric propargylic substitution/cycloaddition cascade reaction of ethynyl vinyl carbonates

2023年, 黄海课题组[36]发展了乙炔基碳酸乙烯酯49与环状1,3-二羰基化合物36的对映选择性[4+1]和 [3+3]环加成反应, 实现了反应位点的可控切换(Sche- me 18c). 当乙炔基碳酸乙烯酯的炔丙基位点带有苯乙烯基时, 在Cu(CH3CN)4BF4与手性PYBOX配体L3催化下, 亲核取代反应专一性地发生ε位, 经Conia-ene环化生成螺环[4.4]壬烯二酮类产物65. 该[4+1]反应底物适用范围广泛, 目标产物产率最高达98%, ee值最高为96%. 当乙炔基碳酸乙烯酯49的炔丙基位为芳基时, 在Cu(CH3CN)4BF4与配体L19催化下, 反应转向γ位亲核取代, 串联[3+3]环加成反应生成4H-吡喃衍生物66, ee值最高达84%. 该工作实现了乙炔基碳酸乙烯酯的区域发散性不对称环加成, 为手性螺环及稠环化合物的多样性合成提供了灵活可调的催化策略.
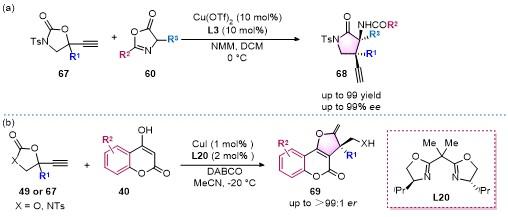
2023年, 袁伟成课题组[37]报道了铜催化炔基氨基甲酸酯67与吖内酯60的不对称脱羧/[3+2]环加成反应(Scheme 19a). 该研究以Cu(OTf)2与PYBOX配体L3为催化体系, 在DCM中0 ℃反应, 高效构建了含有两个邻位季碳手性中心的γ-丁内酰胺骨架. γ-丁内酰胺产物68的产率和对映选择性优异, 最高达获得了99%产率与99% ee. 该工作为构建高度拥挤的手性杂环骨架提供了新途径. 2024年, Nayani课题组[38]报道了铜催化乙炔基碳酸乙烯酯49(或氨基甲酸酯67)与4-羟基香豆素40的不对称脱羧[3+2]环加成反应(Scheme 19b). 该研究以CuI与手性BOX配体L20为催化体系, 成功实现了乙炔基碳酸乙烯酯(或氨基甲酸酯)与4-羟基香豆素的环化, 以高对映选择性得到一系列含季碳手性中心的二氢呋喃并[3,2-c]香豆素衍生物69.
图式19 铜催化的乙炔基氨基甲酸酯的不对称炔丙基取代/[3+2]环加成串联反应

Scheme 19 Copper-catalyzed asymmetric propargylic substitution/[3+2] cycloaddition cascade reaction of ethynyl carbamates

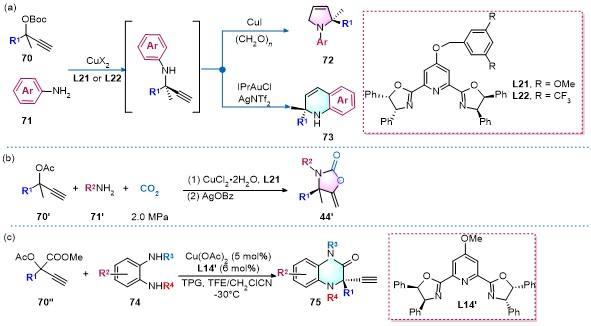
2024年, 周剑、周锋团队和王欣课题组[39a]合作报道了铜催化的高对映选择性不对称炔丙基胺化反应, 并基于此发展了串联环化策略, 高效构建了多种含氮手性杂环化合物(Scheme 20a). 他们首先在铜与PYBOX配体L21或L22组成的催化体系中, 将炔丙基酯70与胺71反应得到一系列的手性季碳炔丙基胺, 随后进行了多种环化转化, 得到含有季碳手性中心的2,5-二氢吡咯衍生物72, 或结合金催化的炔烃氢芳基化反应, 高效构建了一系列二氢喹啉衍生物73. 此外, 周剑、周锋团 队[39b]还采用一锅双金属接力不对称炔丙基胺化-羧化环化策略, 合成了含季碳手性中心的噁唑烷酮化合物(Scheme 20b). 该策略以CuCl2•2H2O和PYBOX配体L21为催化体系, 以炔丙基乙酸酯70'和胺71'为底物, 利用二氧化碳作为C1合成子, 通过不对称炔丙基胺化/银催化羧化环化串联反应, 高对映选择性合成了手性5-亚甲基-2-噁唑烷酮化合物44'. 2024年, 郭武生课题 组[40]以炔丙基酯70''与邻苯二胺74为原料, 在Cu(OAc)2和PYBOX配体L14'催化体系中高效合成了手性季碳二氢喹喔啉酮类化合物75 (Scheme 20c).
图式20 铜催化不对称炔丙基胺化串联环化策略构筑季碳手性中心

Scheme 20 Copper-catalyzed asymmetric propargylic amination cascade cyclization strategy for the construction of quaternary stereocenters

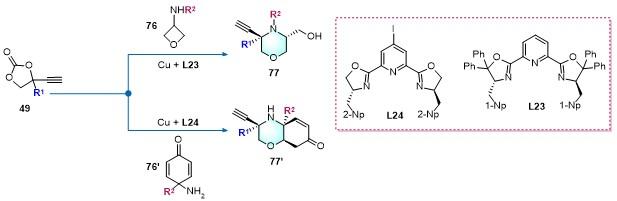
2024年, 陆良秋团队[41]报道了铜催化乙炔基碳酸乙烯酯49与氧杂环丁烷-3-胺76或4-氨基-2,5-环己二烯酮76'的不对称炔丙基胺化/[3+3]环加成串联反应(Scheme 21). 该研究以CuI与手性PYBOX配体L23或L24为催化体系, 当亲核试剂为氧杂环丁烷-3-胺76时, 其胺基先进攻亚丙二烯基铜中间体的γ位, 随后生成的中间体中的羟基进攻氧杂环丁烷环的亚甲基碳; 当亲核试剂为4-氨基-2,5-环己二烯酮76'时, 其胺基进攻亚丙二烯基铜中间体的γ位后, 中间体中的羟基随即与环己二烯酮部分发生Michael加成. 该策略以优异非对映选择性(>19∶1 dr)和高对映选择性(高达97∶3 er)得到一系列季碳手性中心的吗啉衍生物77或77'.
图式21 铜催化乙炔基碳酸乙烯酯的不对称[3+3]环加成反应

Scheme 21 Copper-catalyzed asymmetric [3+3] cycloaddition reaction of ethynylethylene carbonates

2024年, 徐浩课题组[42a]报道了铜催化炔-烯丙酯35与吡唑酮21的不对称[4+1]环化反应(Scheme 22a). 该研究以Cu(CH3CN)4BF4与手性PYBOX配体L25为催化体系, 构建了一系列螺吡唑酮衍生物78, 以优异的产率(最高99%)和对映选择性(最高99% ee)获得了含有全碳季碳手性中心的产物. 同年, 徐浩课题组[42b]与刘培念课题组[43]分别利用铜催化远程对映选择性炔丙基取代策略, 合成了一系列含季碳手性中心的螺环化合物, 底物范围广泛(Scheme 22b). 2025年, 李星光课题组和向慧静课题组[44]合作报道了铜催化乙炔基碳酸乙烯酯79与吲哚类化合物80的不对称[4+1]环化反应(Scheme 22c). 该研究以Cu(CH3CN)4PF6与手性PYBOX配体(R)-L3为催化体系, 通过远程ε-位亲核取代及后续分子内环化, 成功构建了一系列螺环吲哚啉衍生物81. 反应以优异的对映选择性(最高96% ee)和良好的产率得到了含有手性季碳中心的产物. 这些研究通过远程立体控制高效构筑了含季碳手性中心的螺环骨架, 为螺环杂环的不对称合成提供了新路径.
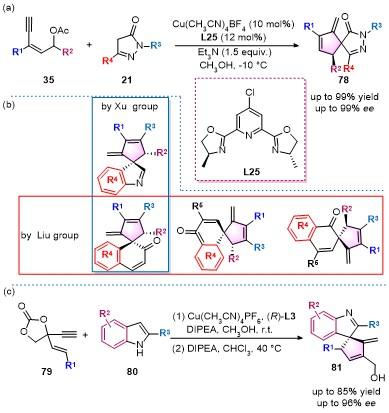
图式22 铜催化远程对映选择性炔丙基取代构筑手性季碳环状化合物

Scheme 22 Copper-catalyzed remote enantioselective propargylic substitution for the construction of chiral cyclic compounds bearing quaternary carbon stereocenters

2024年, 王晓明课题组[45a]报道了结构稳定的手性双核铜配合物, 在不对称炔丙基取代反应中的应用(Scheme 23a). 他们设计并合成了基于苯并[c]噌啉二噁唑啉骨架的四齿氮配体的双核铜配合物C5, 并将其应用在乙炔基碳酸乙烯酯49与α-萘酚82的[3+2]环加成反应中, 以85%的ee值得到含有手性季碳中心的二氢萘并[1,2-b]呋喃产物83. 机理研究表明, 双核铜中心在催化循环中保持完整, 发挥双功能作用: 一个铜原子与炔基/亚丙二烯基形成σ-配位, 另一个铜则通过π-相互作用稳定中间体, 进而实现了高效的手性识别. 2025年, 王晓明课题组[45b]继续利用手性双核铜配合物, 发展了不对称[3+2]环加成串联策略, 实现了叔炔丙基碳酸酯84与苯甲酰乙腈类化合物85以及其他多种C,O双亲核试剂87的[3+2]环化, 高效合成了多种含手性季碳中心的二氢呋喃产物86或二氢呋喃并环产物88, ee值最高达91% (Scheme 23b). 这两项工作为铜催化不对称炔丙基取代中极具挑战性的季碳构建提供了通用且高效的解决方案, 也进一步彰显了双核铜催化在手性杂环合成中的独特优势.
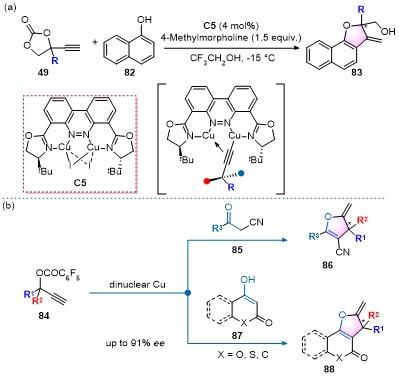
图式23 手性双核铜催化不对称炔丙基化/[3+2]环加成串联反应

Scheme 23 Chiral dinuclear copper-catalyzed asymmetric propargylation/[3+2] cycloaddition cascade reaction

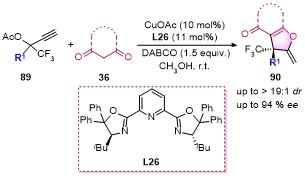
2025年, Singh课题组[46]报道了铜催化三氟甲基取代的炔丙酯89与环状1,3-二羰基化合物36的不对称 [3+2]环加成反应(Scheme 24). 该研究以CuOAc与手性PYBOX-二苯基配体L26为催化体系, 以良好产率和最高94% ee得到了一系列含有三氟甲基季碳手性中心的二氢呋喃并[2,3-d]嘧啶酮及吡喃酮衍生物90.
图式24 铜催化三氟甲基取代的炔丙酯的不对称[3+2]环加成反应

Scheme 24 Copper-catalyzed asymmetric [3+2] cycloaddition reaction of trifluoromethyl-substituted propargyl esters

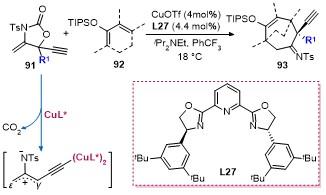
2022年, 资伟伟课题组[47]报道了铜催化乙炔基亚甲基环状氨基甲酸酯91与二烯醇硅醚92的不对称[4+3]环加成反应, 为手性环庚烷骨架的构建提供了新策略(Scheme 25). 该工作利用铜催化脱羧生成2-氨基烯丙基阳离子中间体, 该中间体可视为一类特殊的亲电C3合成子, 二烯醇硅醚作为4π亲核组分, 选择性地进攻阳离子的端位(可类比于远程炔丙基取代中亲核试剂对亚丙二烯基铜ε位的进攻), 随后发生分子内Michael加成, 以高对映选择性(最高大于99% ee)和良好产率构建了一系列结构多样的七元碳环产物93.
图式25 铜催化乙炔基亚甲基环状氨基甲酸酯与二烯醇硅醚的不对称[4+3]环加成反应

Scheme 25 Copper-catalyzed asymmetric [4+3] cycloaddition reaction of ethynylmethylene cyclic carbamates with dienol silyl ethers

2022年, 房新强课题组[48]报道了铜催化炔丙基烷基化/重排的串联反应(Scheme 26a). 以Cu(CH3CN)4PF6与手性PYBOX配体L2为催化体系, 通过亚丙二烯基铜中间体引发1,2-碳迁移重排, 以高对映选择性(最高97∶3 er)构建了一系列含有季碳手性中心的环戊酮衍生物95. 2024年, 张敏课题组[49]报道了铜催化分子内环丙醇开环串联环化反应(Scheme 26b). 该团队通过设计新型甲基修饰的Cy-PYBOX手性配体L28, 配合铜催化剂同时活化底物96的炔丙基碳酸酯和环丙醇单元, 高对映选择性地合成了含有相邻全碳季碳中心和偕二甲基季碳中心的环戊酮骨架的产物97.
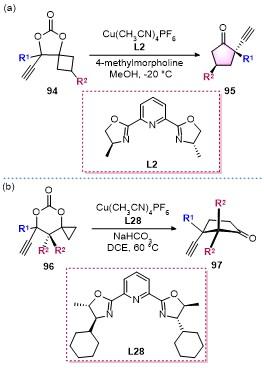
图式26 铜催化的分子内炔丙基取代/重排或开环/环化反应

Scheme 26 Copper-catalyzed intramolecular propargylic substitution/rearrangement or ring-opening/cyclization reactions

3 前景及展望

综上所述, 铜催化的不对称炔丙基取代/环化串联反应在过去十余年中已发展成为构建手性杂环骨架的强有力工具. 通过设计不同类型的亲核试剂与炔丙基底物, 并结合手性配体的精细调控, 研究者们已成功实现了多样化的环化模式(如[3+2]、[3+3]、[4+1]、[4+2]、[4+3]等), 为合成具有潜在生物活性的手性杂环、螺环及桥环化合物提供了高效、高立体选择性的途径. 铜催化的不对称炔丙基取代/环化串联反应的研究重点也从构建手性叔碳中心到更具挑战性的全碳手性季碳中心转变. 除此之外, 研究者们进一步将铜催化的远程炔丙基取代/环化串联反应拓展至轴手性化合物的合成[50], 为有机合成领域的发展做出了重要贡献.
尽管该领域发展迅速, 但催化剂用量普遍较高, 且实际应用于药物分子合成的案例有限, 因此, 提高催化效率并增强其在药物合成中的应用价值, 是未来研究的重要方向. 在协同催化模式上, 将铜催化与光催化、酶催化或新型有机催化相结合的策略仍有待进一步探索.
(Zhao, C.)
[1]
(a) Ljungdahl, N.; Kann, N. Angew. Chem., Int. Ed. 2009, 48, 642.

DOI PMID

(b) Miyake, Y.; Uemura, S.; Nishibayashi, Y. ChemCatChem 2009, 1, 342.

DOI

(c) Detz, R. J.; Hiemstra, H.; van Maarseveen, J. H. Eur. J. Org. Chem. 2009, 2009, 6263.

DOI

(d) Ding, C.-H.; Hou, X.-L. Chem. Rev. 2011, 111, 1914.

DOI

(e) Sakata, K.; Nishibayashi, Y. Catal. Sci. Technol. 2018, 8, 12.

DOI

(f) Roy, R.; Saha, S. RSC Adv. 2018, 8, 31129.

DOI

(g) Tsuji, H.; Kawatsura, M. Asian J. Org. Chem. 2020, 9, 1924.

DOI

(h) Nishibayashi, Y. Chem. Lett. 2021, 50, 1282.

DOI

(i) Zhang, Y.-P.; You, Y.; Yin, J.-Q.; Wang, Z.-H.; Zhao, J.-Q.; Li, Q.; Yuan, W.-C. Eur. J. Org. Chem. 2023, 26, e202300728.

[2]
Detz, R. J.; Delville, M. M. E.; Hiemstra, H.; van Maarseveen, J. H. Angew. Chem., Int. Ed. 2008, 47, 3777.

DOI

[3]
Hattori, G.; Matsuzawa, H.; Miyake, Y.; Nishibayashi, Y. Angew. Chem., Int. Ed. 2008, 47, 3781.

DOI PMID

[4]
(a) Zhang, D.-Y.; Hu, X.-P. Tetrahedron Lett. 2015, 56, 283.

DOI

(b) Li, M.-D.; Wang, X.-R.; Lin, T.-Y. Tetrahedron Chem. 2024, 11, 100082.

DOI

[5]
Hattori, G.; Miyake, Y.; Nishibayashi, Y. ChemCatChem 2010, 2, 155.

DOI

[6]
Shibata, M.; Nakajima, K.; Nishibayashi, Y. Chem. Commun. 2014, 50, 7874.

DOI

[7]
Zhang, C.; Hu, X.-H.; Wang, Y.-H.; Zheng, Z.; Xu, J.; Hu, X.-P. J. Am. Chem. Soc. 2012, 134, 9585.

DOI

[8]
Zhu, F.-L.; Wang, Y.-H.; Zhang, D.-Y.; Xu, J.; Hu, X.-P. Angew. Chem., Int. Ed. 2014, 53, 10223.

DOI

[9]
(a) Zhang, D.-Y.; Shao, L.; Xu, J.; Hu, X.-P. ACS Catal. 2015, 5, 5026.

DOI

(b) Chen, X.; Hou, C.; Li, Q.; Liu, Y.; Yang, R.; Hu, X. Chin. J. Catal. 2016, 37, 1389.

DOI

(c) Liu, Z.-T.; Wang, Y.-H.; Zhu, F.-L.; Hu, X.-P. Org. Lett. 2016, 18, 1190.

DOI

(d) Li, L.; Chen, X.-S.; Hu, X.-P. Org. Lett. 2022, 24, 5433.

DOI

[10]
Shao, L.; Wang, Y.-H.; Zhang, D.-Y.; Xu, J.; Hu, X.-P. Angew. Chem., Int. Ed. 2016, 55, 5014.

DOI

[11]
Li, L.; Liu, Z.-T.; Hu, X.-P. Chem. Commun. 2018, 54, 12033.

DOI

[12]
Wang, Q.; Li, T.-R.; Lu, L.-Q.; Li, M.-M.; Zhang, K.; Xiao, W.-J. J. Am. Chem. Soc. 2016, 138, 8360.

DOI

[13]
Song, J.; Zhang, Z.-J.; Gong, L.-Z. Angew. Chem., Int. Ed. 2017, 56, 5212.

DOI PMID

[14]
Lu, X.; Ge, L.; Cheng, C.; Chen, J.; Cao, W.; Wu, X. Chem.-Eur. J. 2017, 23, 7689.

DOI

[15]
Zhang, Y.-C.; Zhang, Z.-J.; Fan, L.-F.; Song, J. Org. Lett. 2018, 20, 2792.

DOI

[16]
Chen, H.; Lu, X.; Xia, X.; Zhu, Q.; Song, Y.; Chen, J.; Cao, W.; Wu, X. Org. Lett. 2018, 20, 1760.

DOI PMID

[17]
Ji, D.; Wang, C.; Sun, J. Org. Lett. 2018, 20, 3710.

DOI

[18]
(a) Jiang, F.; Feng, X.; Wang, R.; Gao, X.; Jia, H.; Xiao, Y.; Zhang, C.; Guo, H. Org. Lett. 2018, 20, 5278.

DOI PMID

(b) Wang, Y.; Zhu, L.; Wang, M.; Xiong, J.; Chen, N.; Feng, X.; Xu, Z.; Jiang, X. Org. Lett. 2018, 20, 6506.

DOI

[19]
Kong, H.-H.; Zhu, C.; Deng, S.; Xu, G.; Zhao, R.; Yao, C.; Xiang, H.-M.; Zhao, C.; Qi, X.; Xu, H. J. Am. Chem. Soc. 2022, 144, 21347.

DOI

[20]
Luo, D.; Niu, S.; Gong, F.; Xu, C.; Lan, S.; Liu, J.; Yang, S.; Fang, X. ACS Catal. 2024, 14, 2746.

DOI

[21]
Wang, Z.-H.; Liu, R.-X.; Liu, Y.-X.; Liu, X.-C.; Cao, K.; Lin, T.-Y. Org. Lett. 2026, 28, 1412.

DOI

[22]
Dai, X.-K.; Xiong, J.-X.; Wang, Z.-Y.; Qian, H.-D.; Zhao, J.; Zhou, S.; Xu, H. Chin. Chem. Lett. 2026, 37, 112870.

DOI

[23]
Geng, Z.-Q.; Zhao, C.; Qian, H.-D.; Li, S.-J.; Peng, H.; Xu, H. Org. Lett. 2023, 25, 4504.

DOI

[24]
Rohilla, S.; Shah, S.; Singh, V. K. Org. Lett. 2023, 25, 3733.

DOI PMID

[25]
Li, Z.-H.; Ma, J.-S.; Lu, H.-Y.; Lin, G.-Q.; He, Z.-T. ACS Catal. 2024, 14, 11646.

DOI

[26]
Lan, Y.; Liu, P.; Fang, Z.; Shao, L.; Cai, Q.; Wang, X. Org. Chem. Front. 2024, 11, 6319.

DOI

[27]
Shao, W.; Li, H.; Liu, C.; Liu, C.-J.; You, S.-L. Angew. Chem., Int. Ed. 2015, 54, 7684.

DOI PMID

[28]
Shao, W.; You, S.-L. Chem.-Eur. J. 2017, 23, 12489.

DOI PMID

[29]
Zhang, Y.-C.; Zhang, B.-W.; Geng, R.-L.; Song, J. Org. Lett. 2018, 20, 7907.

DOI

[30]
Xu, Y.-W.; Hu, X.-P. Org. Lett. 2019, 21, 8091.

DOI

[31]
Xu, Y.-W.; Li, L.; Hu, X.-P. Org. Lett. 2020, 22, 9534.

DOI

[32]
Zhang, Z.-J.; Zhang, L.; Geng, R.-L.; Song, J.; Chen, X.-H.; Gong, L.-Z. Angew. Chem., Int. Ed. 2019, 58, 12190.

DOI

[33]
Zhang, J.; Ni, T.; Yang, W.-L.; Deng, W.-P. Org. Lett. 2020, 22, 4547.

DOI PMID

[34]
Wang, M.; Li, B.; Gong, B.; Yao, H.; Lin, A. Chem. Commun. 2022, 58, 2850.

DOI

[35]
Zuo, S.; Tao, Y.; Liu, Z.; Zhang, K.; Zhang, L.; Ning, Y.; Chen, F.-E. Org. Lett. 2023, 25, 410.

DOI

[36]
Zhu, H.; Xu, L.; Zhu, B.; Liao, M.; Li, J.; Han, Z.; Sun, J.; Huang, H. Org. Lett. 2023, 25, 9213.

DOI

[37]
Wang, T.; You, Y.; Wang, Z.-H.; Zhao, J.-Q.; Zhang, Y.-P.; Yin, J.-Q.; Zhou, M.-Q.; Cui, B.-D.; Yuan, W.-C. Org. Lett. 2023, 25, 1274.

DOI

[38]
Battula, S.; Kothuri,, P.; Bhumannagari, H.; Nayani, K. Org. Biomol. Chem. 2024, 22, 1671.

DOI

[39]
(a) Zhang, Z.; Sun, Y.; Gong, Y.; Tang, D.-L.; Luo, H.; Zhao, Z.-P.; Zhou, F.; Wang, X.; Zhou, J. Nat. Chem. 2024, 16, 521.

DOI

(b) Zhang, Z.; Zhang, Z. H.; Sun, Y.; Tang, Y. H.; Yang, Y. Z.; Zhou, F.; Zhou, J. Sci. China: Chem. 2025, 68, 1402.

DOI

[40]
Zhang, Y.; Shu, X.; Guo, W. Org. Chem. Front. 2024, 11, 1996.

DOI

[41]
Chen, P.; Zhang, M.-M.; Rao, L.; Li, Y.-H.; Jia, Y.; Tan, Y.; Xiao, W.-J.; Lu, L.-Q. Sci. Bull. 2024, 69, 3516.

DOI

[42]
(a) Xu, G.; Zhu, C.; Li, X.; Zhu, K.; Xu, H. Chin. Chem. Lett. 2025, 36, 110114.

DOI

(b) Zhao, R.; Deng, S.; Huang, R.; Kong, H.-H.; Lu, Y.; Yin, T.; Wang, J.; Li, Y.; Zhu, C.; Pan, F.; Qi, X.; Xu, H. ACS Catal. 2024, 14, 9254.

DOI

[43]
Li, X.; Guo, J.-X.; Zhang, J.; Chen, Q.-Y.; He, Y.-J.; Sha, F.; Xiang, H.; Yu, P.; Liu, P.-N. ACS Catal. 2024, 14, 9244.

DOI

[44]
Guo, J.; He, Y.; Cheng, X.; Xiang, H.; Li, X. Org. Lett. 2025, 27, 10700.

DOI

[45]
(a) Cai, Q.; Rao, H.; Li, S.-J.; Lan, Y.; Ding, K.; Wang, X. Chem 2024, 10, 265.

DOI

(b) Shao, L.; Fang, Z.;; Liu, P.; Lan, Y.; Cai, Q.; Wang, X. Nat. Commun. 2025, 16, 7191.

DOI

[46]
Rohilla, S.; Khan, Z. A.; Singh, V. K. Org. Biomol. Chem. 2025, 23, 2731.

DOI

[47]
Shen, L.; Lin, Z.; Guo, B.; Zi, W. Nat. Synth. 2022, 1, 883.

DOI

[48]
Gong, F.; Meng, X.; Lan, S.; Liu, J.; Yang, S.; Fang, X. ACS Catal. 2022, 12, 12036.

DOI

[49]
Zhao, Y.; Yan, H.; Jiang, Y.; Yang, J.; Su, X.; Qiao, Z.; Zhou, W.; He, L.; Qiu, H.; Zhang, M. Chem. Sci. 2024, 15, 10963.

DOI

[50]
(a) Ge, Z.; Zhu, C.; Xu, G.; Guan, S.-N.; Xu, H. Org. Lett. 2025, 27, 5632.

DOI

(b) Liao, M.; Li, J.; Zhu, H.; Han, Z.; Zhang, Y.; Sun, J.; Huang, H. Org. Lett. 2025, 27, 4836.

DOI

文章导航

/

〈 〉