综述与进展

丰产金属催化烯的羟基叠氮化反应进展

  • 谢东 ,
  • 韩维 , *
展开
  • 南京师范大学化学与材料科学学院 南京 210023

收稿日期: 2026-04-02

  修回日期: 2026-05-14

  网络出版日期: 2026-06-11

基金资助

国家自然科学基金(22371126)

国家自然科学基金(21776139)

江苏省高校基础科学研究(自然科学)重大项目(25KJA150003)

江苏省合成生物学基础研究中心(BK20233003)

江苏省高校“青蓝工程”中青年学术带头人项目

江苏省自然科学基金(BK20161553)

以及江苏省高校优势学科建设工程资助项目

Research Progress in Earth-Abundant Metal-Catalyzed Hydroxyazidation of Alkenes

  • Dong Xie ,
  • Wei Han , *
Expand
  • School of Chemistry and Materials Science, Nanjing Normal University, Nanjing 210023

Received date: 2026-04-02

  Revised date: 2026-05-14

  Online published: 2026-06-11

Supported by

National Natural Science Foundation of China(22371126)

National Natural Science Foundation of China(21776139)

Major Program of Jiangsu Higher Education Institutions for Basic Science (Natural Science)(25KJA150003)

Jiangsu Basic Research Center for Synthetic Biology(BK20233003)

“Qing Lan Project” Young and Middle-aged Academic Leaders of Jiangsu Provincial Colleges and Universities

Natural Science Foundation of Jiangsu Province(BK20161553)

Priority Academic Program Development of Jiangsu Higher Education Institutions

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

丰产金属催化烯的羟基叠氮化反应, 因能高效而经济地构建β-叠氮醇骨架而备受关注. 综述了丰产金属锰、铜、钴及铁体系催化该反应的研究进展, 重点阐述并对比了其反应机理, 涵盖选择性调控、底物适用范围及合成应用, 并对丰产金属催化的烯的羟基叠氮化反应的发展及应用前景进行了展望.

本文引用格式

谢东 , 韩维 . 丰产金属催化烯的羟基叠氮化反应进展[J]. 有机化学, 2026 , 46(7) : 2581 -2588 . DOI: 10.6023/cjoc202604006

Abstract

The catalytic hydroxyazidation of alkenes by earth-abundant metal catalysts has garnered significant attention for its efficient and economical construction of β-azido alcohol scaffolds. Recent advances in manganese, copper, cobalt, and iron-based catalytic systems for this transformation are reviewed, covering reaction mechanisms, selectivity control, substrate scope, and synthetic applications, while developmental trends and prospects for earth-abundant metal-catalyzed hydroxyazidation of alkenes are also outlined.

β-叠氮醇不仅是构建多种含氮生物活性分子(如β-氨基醇、氮杂环)的直接前体, 也是点击化学的重要连接单元[1]. 传统的多步合成方法(经由烯的环氧化物[2]β-卤代醇[3])难以对反应的区域和立体选择性进行灵活、高效地调控, 促进了直接烯羟基叠氮化方法的发展[4]. 烯的1,2-双官能团化[5]是实现这一目标的最直接路径. 在涌现的众多非金属、光电或酶催化等策略中, 以铁、锰、钴及铜等丰产金属为核心的催化体系[6], 因其在催化剂成本、反应可控性、底物普适性和机理可调性等方面的独特优势, 备受关注. 相对于铂、钯、铑和铱等贵金属催化剂, 丰产金属具有储量丰富、价格低廉及生物相容性好等显著优势, 其开发利用符合绿色化学和可持续发展的核心原则, 具有重要的研究价值和广阔的应用前景. 我们将综述该领域近些年来取得的重要进展, 分别从丰产金属催化的马氏羟基叠氮化烯的反应和反马氏羟基叠氮化烯的反应两类进行总结.

1 丰产金属催化马氏羟基叠氮化烯的反应

此类反应通常先形成叠氮自由基, 紧接着对烯进行自由基加成. 为了形成更加稳定的碳自由基, 叠氮自由基倾向于进攻含支链更少的不饱和碳, 因此通常遵循马氏规则, 生成β-叠氮醇的马氏产物(Scheme 1). 锰、钴和铜为代表的丰产金属催化体系, 能高效形成叠氮自由基, 实现高马氏选择性的羟基叠氮化烯的反应.
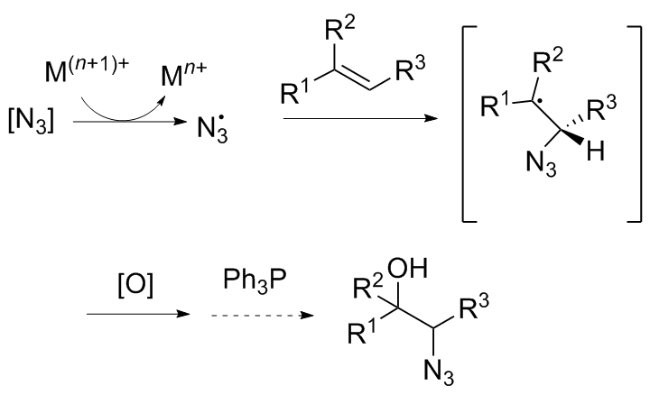
图式1 锰催化烯的马氏羟基叠氮化反应

Scheme 1 Mn-catalyzed Markovnikov hydroxyazidation of alkenes

作为该领域的奠基性工作, 焦宁课题组[7]于2015年首次报道了锰催化的烯有氧氧化羟基叠氮化反应(Scheme 2). 该研究开创性地发展了一种温和、高效、绿色且具有广泛适用性的锰催化氧化烯羟基叠氮化方法, 为直接从烯高效合成高价值的β-叠氮醇提供了一条简捷的新路径. 该反应在室温、敞口空气的氛围中进行, 以三甲基硅基叠氮为叠氮源, 突破了传统方法对化学计量强氧化剂的依赖. 反应的底物适用范围广泛, 涵盖对位、间位、邻位带取代(包括给电子、吸电子基团及卤素)的苯乙烯类底物和内烯及三取代苯乙烯, 能以优秀的收率生成β-叠氮醇, 而且挑战性的烯, 如1-癸烯、环己烯和环庚烯等脂肪族烯, 同样能有效转化. 该方法同样适用于含有敏感官能团的复杂分子结构, 能应用于从甾体衍生物和生育酚衍生物等生物活性分子出发, 高效构建β-叠氮醇, 展示了其在天然产物及药物分子后期修饰中的潜在应用价值. 此外, 还展示β-叠氮醇在合成应用上作为多功能合成砌块的巨大潜力. 通过这些简单产物, 可以便捷地转化为一系列具有重要生物活性的结构单元, 如通过还原得到β-氨基醇(如β-肾上腺素受体阻滞剂类似物), 通过施密特反应得到内酰胺, 与不饱和化合物发生点击化学形成β-羟基三唑类“类药分子”, 以及合成氮丙啶等重要杂环化合物.
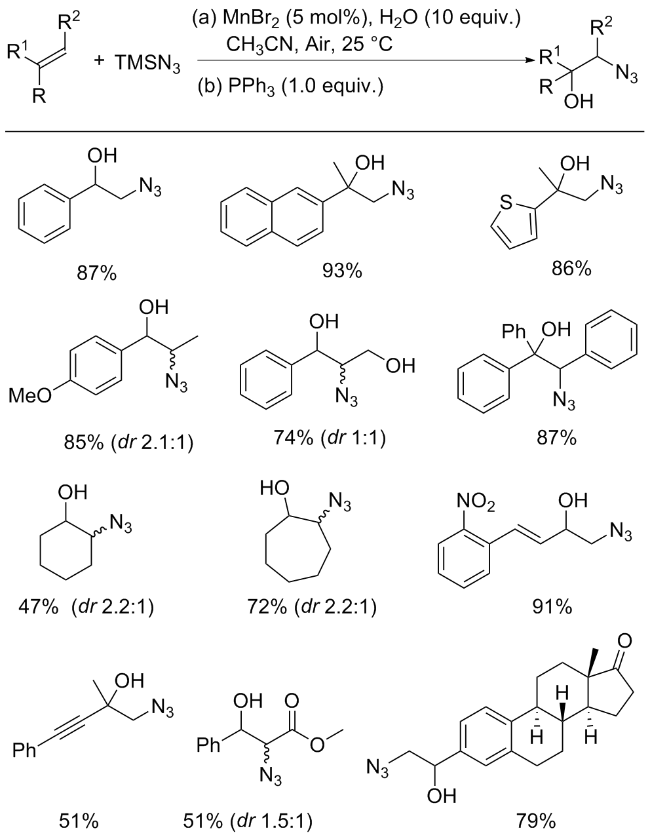
图式2 锰催化高效氧化烯的羟基叠氮化反应

Scheme 2 Mn-catalyzed highly efficient aerobic oxidative hydroxyazidation of olefins

机理研究方面, 结合氘代实验、18O同位素标记实验及密度泛函理论计算, 揭示了锰催化剂在反应中的双重关键作用: (1)高效活化氧气, 并催化生成关键的叠氮自由基; (2)作为稳定剂, 与形成的过氧自由基中间体结合, 生成更稳定的金属-过氧络合物, 从而使反应向碳-碳键保留、生成β-叠氮过氧醇/醇的方向进行(Scheme 3). 这项工作不仅提供了一个实用、高效的β-叠氮醇合成工具, 更重要的是, 它揭示了锰催化与分子氧协同实现自由基生成与控制的独特机制, 为该领域后续研究(包括新型催化体系设计和机理深入探索)奠定了基础, 并促进了后续丰产金属用于催化烯马氏选择性的叠氮羟基化研究的发展.
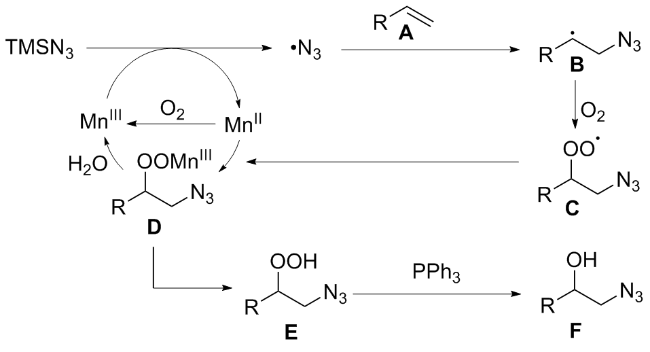
图式3 锰催化氧化烯的羟基叠氮化反应的机理

Scheme 3 Mechanism of Mn-catalyzed aerobic oxidative hydroxyazidation of olefins

其后, 竺传乐课题[8]实现了挑战性的缺电子氟化烯的羟基叠氮化反应. 其关键创新在于成功解决了叠氮自由基(亲电性)与缺电子烯(贫电子)之间的“极性不匹配”热力学难题, 将锰催化体系的底物范围拓展至高附加值的含氟砌块(Scheme 4). 发展了一种MnBr2/KBr共催化体系, 以空气为绿色氧化剂, 在温和条件下, 成功实现了对偕二氟烯、三氟甲基烯等缺电子氟代烯的高效转化. 该体系具有广泛的官能团耐受性(涵盖酯基、磺酰基及杂环等), 能以良好至优异的收率(36%~97%)合成多种氟烷基化的β-羟基叠氮化合物. 通过MnII/Br协同活化TMSN3高效生成叠氮自由基, 并巧妙地抑制了α-氟烷基自由基中间体易发生的竞争性β-氟消除副反应, 从而解决了缺电子烯在该转化中的关键瓶颈. 这一工作不仅丰富了β-叠氮醇的氟化衍生物库, 也为后续基于自由基路径的含氟复杂分子合成提供了新策略.
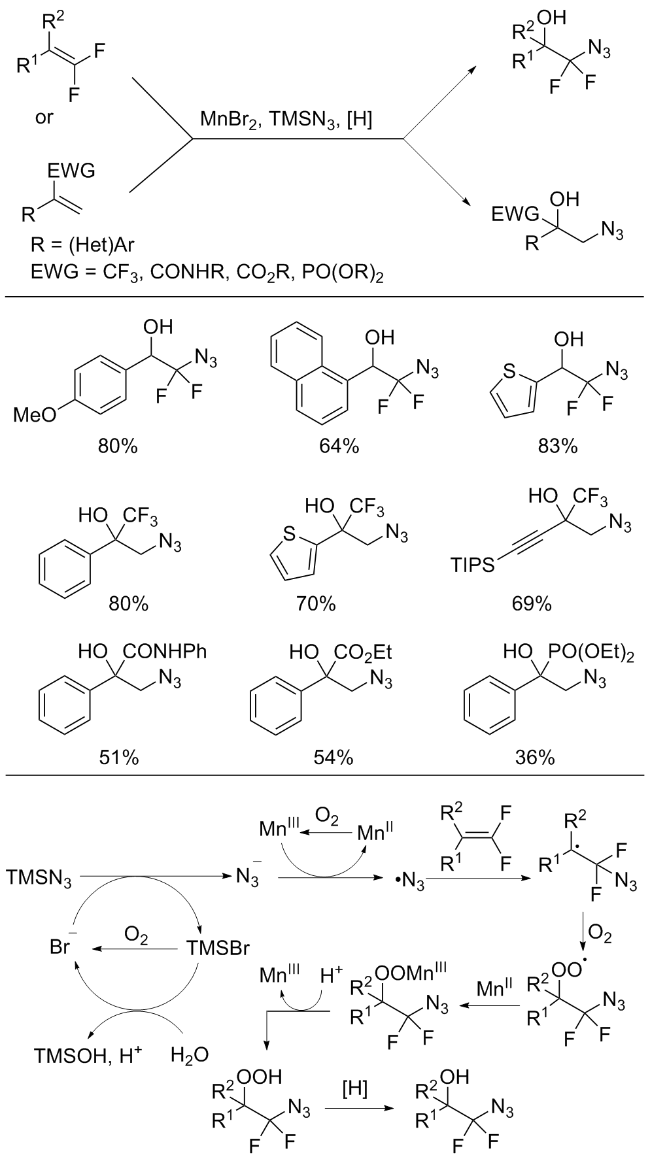
图式4 MnBr2催化氧化氟代烯的叠氮化反应

Scheme 4 MnBr2-catalyzed aerobic oxyazidation of fluoroolefins

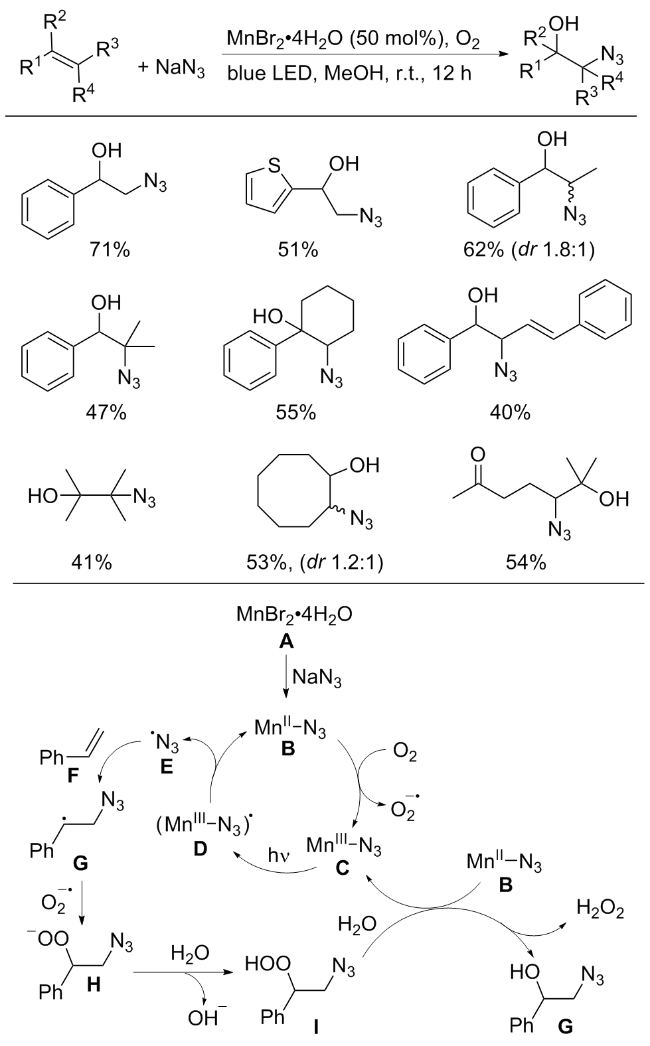
为了进一步提升反应的原子经济性与可持续性, 孟令国课题组[9]在2024年报道了一种光化学锰介导的烯羟基叠氮化反应, 提出了基于配体到金属电荷转移(LMCT)的新路径(Scheme 5). 该体系彻底摒弃了传统方法中必需的化学计量氧化剂和还原剂, 仅使用廉价的MnBr2•4H2O为催化剂、NaN3为叠氮源, 在O2氛围及可见光照射下, 即可高效、高选择性地合成β-叠氮醇. 机制研究表明, Mn(III)-N3络合物在可见光激发下发生LMCT过程, 高效产生叠氮自由基, 无需氧化剂的参与, 同时形成的叠氮烷基过氧化物无需额外还原剂还原, 可以形成β-叠氮醇.
图式5 光化学锰介导烯的羟基叠氮化反应

Scheme 5 Photochemical Mn-mediated hydroxyazidation of alkene

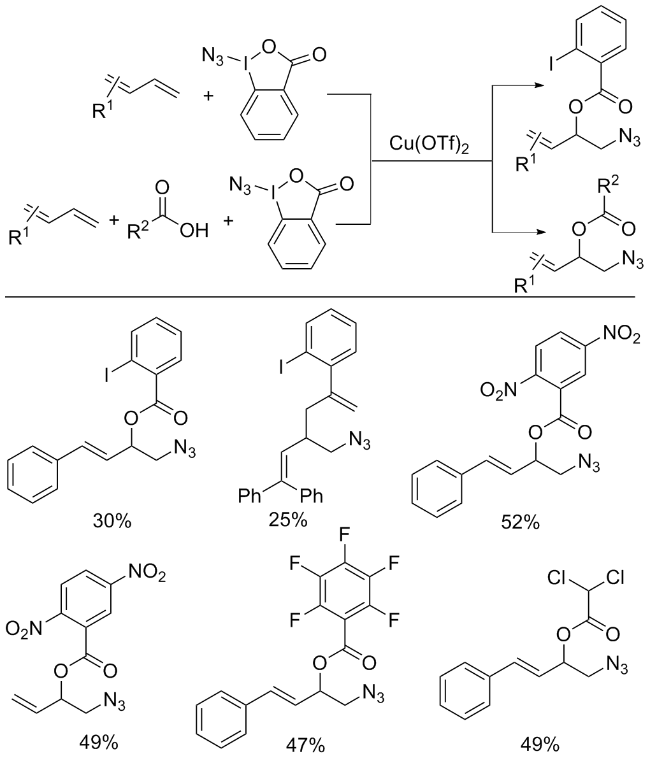
2025年, Hemric等[10]报道了铜催化高价叠氮碘(III)试剂(Zhdankin's reagent)对1,3-共轭二烯的区域选择性叠氮酯化反应, 进一步水解得到羟基叠氮化产物 (Scheme 6). 该方法能适用于多种官能化的1,3-共轭二烯, 包括苯环上带有不同取代基的1-芳基-1,3-丁二烯、1,1-二苯基或1-苯基-2-甲基等特定结构的二烯以及脂肪族二烯(如异戊二烯).
图式6 铜催化1,3-共轭二烯的1,2-叠氮酯化反应

Scheme 6 Copper-catalyzed 1,2-azidooxygenation of 1,3- dienes

随后, 陈芬儿团队[11]报道了钴催化一步1,3-二烯区域选择性1,2-羟基叠氮化反应(Scheme 7). 该方法利用Co(II)/水杨醛亚胺为催化剂, 2-丁酮过氧化物(MEKP)为氧化剂, 在空气和室温下反应, 成功实现了对苯乙烯基、杂芳基以及烷基取代的多种1,3-二烯底物的高效1,2-羟基叠氮化, 且EZ>19∶1, 为共轭二烯官能团化提供了简洁、经济的合成策略, 展现了钴催化在该类底物转化中的优异能力. 机理研究表明, 体系中形成的Co(III)-N3物种会均裂生成•N3, 进一步立体专一地进攻二烯的末端(动力学与热力学双重有利, 反式产物为主). 随后, 新形成烯丙基自由基被分子氧(O2)迅速捕获, 得到过氧中间体, 最后被PPh3还原生成稳定的β-叠氮醇, 同时保留了一个碳-碳双键.
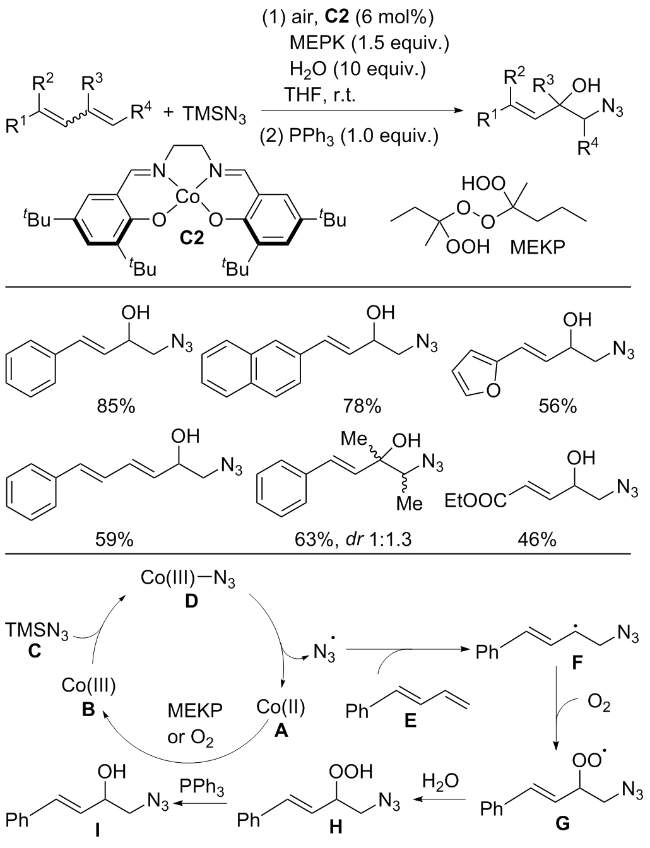
图式7 钴催化1,3-二烯的区域选择性羟基叠氮化反应

Scheme 7 Cobalt-catalyzed regioselective hydroxyazidation of 1,3-dienes

与相对直接的烯双官能团化相比, 稳定的芳香体系去芳构化更具有挑战性. 纪顺俊课题组[12]在2019年实现了铜催化吲哚氧化去芳构化羟基叠氮化反应. 该反应以Cu(OAc)2为催化剂, 与TMSN3发生单电子转移得到叠氮自由基, 紧接着对吲哚的加成及随后被分子氧捕获并还原, 高收率和高选择性(dr≥17∶1, 反式为主)地合成了高附加值的2-叠氮二氢吲哚-3-醇类衍生物, 为相关药物分子砌块的构建提供了高效工具(Scheme 8). 值得一提的是, 对于吲哚这类富电子芳杂环, 叠氮自由基的加成区域选择性主要取决于底物自身的最高电子云密度位点(通常为C-2位), 铜盐在其中主要扮演了高效引发叠氮自由基的电子转移催化剂角色.
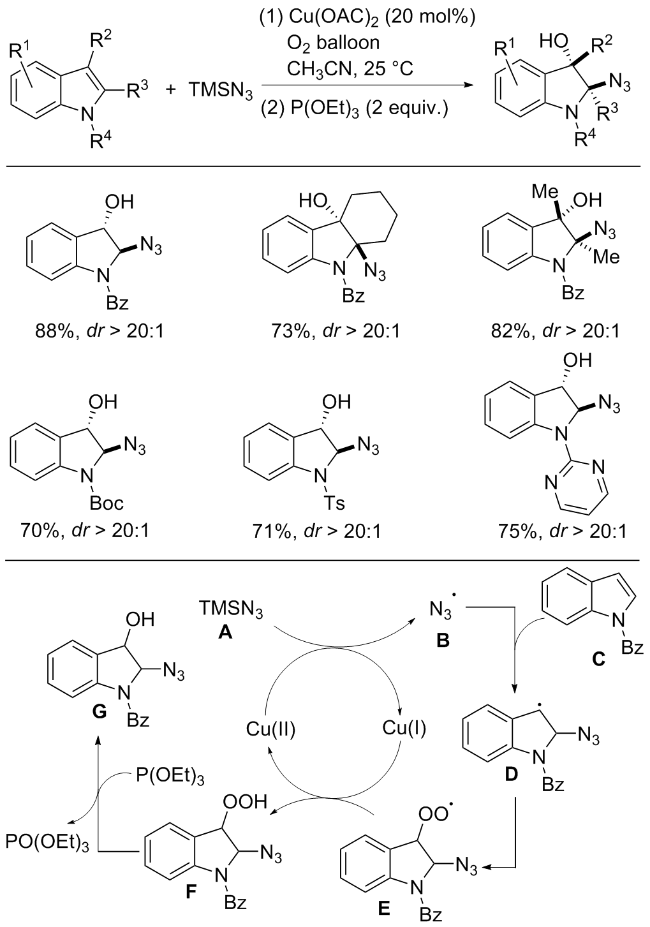
图式8 叠氮自由基加成与氧分子捕获实现吲哚脱芳构化以合成2-叠氮吲哚啉-3-醇

Scheme 8 Dearomatization of indoles via azido radical addition and dioxygen trapping to access 2-azidoindolin-3-ols

2 仿生铁催化烯反马氏羟基叠氮化反应

通常, 烯的自由基羟基叠氮化反应遵循马氏区域选择性, 生成β-叠氮仲醇或叔醇, 其根源在于叠氮阴离子氧化电位较低, 易被氧化为叠氮自由基. 因此, 实现对未活化烯的直接、高区域选择性反马氏羟基叠氮化反应, 以合成未保护的2-叠氮伯醇, 仍是现代自由基化学尚未解决的挑战性难题.
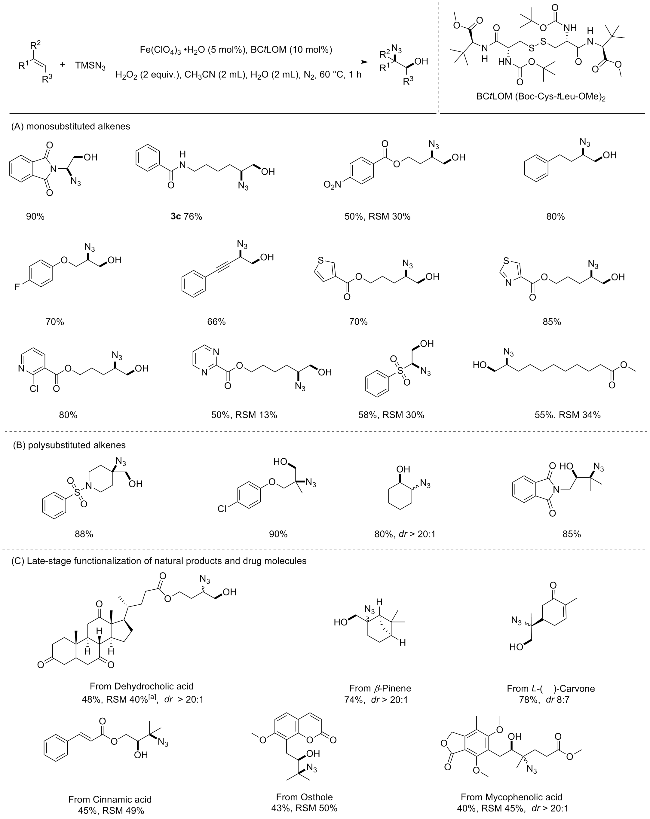
我们团队[13]首创一种非传统的P450酶仿生催化策略, 即基于P450酶活性中心轴, 向含硫半胱氨酸残基发展仿生配体, 建立了连二硫双肽结构的仿酶模型配体, 可以使铁催化实现P450酶催化功能. 基于前期研究工作, 我们假设利用非常规的仿生铁催化策略, 可使高价铁氧与烯自由基加成形成铁氧烷基自由基中间体, 同时避免典型的环氧化及1,2-氢迁移路径, 而发生“N-反弹”过程, 生成未保护的2-叠氮烷基伯醇[14](Scheme 9). 基于该假设, 研究发现了二硫双肽配体BCtLOM可以成功实现Fe(ClO4)3催化氧化烯的反马氏羟基叠氮化反应过程. 该反应使用环境友好的H2O2为氧化剂, 廉价易得的TMSN3为叠氮源, 在温和反应条件下, 高效驱动反马氏选择性的羟基叠氮化反应. 反应体系官能团兼容性优异, 可兼容含酯基、酰胺、卤素、硝基和杂环等结构. 无论是单取代烯, 还是双取代及大位阻三取代烯, 均能顺利进行转化. 甚至缺电子烯, 如苯基乙烯基砜仍能顺利进行, 突破了传统单电子氧化策略对底物电子效应的限制(Scheme 10). 值得注意的是, 该方法可以高效地对复杂分子进行后期官能化, 可成功实现脱氢胆酸、β-蒎烯、L-香芹酮、蛇床子素及霉酚酸衍生物等多种天然产物与药物分子的精准修饰, 印证其在药物先导化合物研发及化学生物学工具分子构建中具备良好的应用潜力(Scheme 10). 进一步研究展示了所得反马氏β-叠氮伯醇作为多用途合成砌块的转化潜力: 通过便捷的点击化学(与多种炔烃进行[3+2]环加成), 可以高效构建具有“类药性”的1,2,3-三唑醇结构; 同时, 通过还原及施密特反应(制备内酰胺)等操作, 这些产物可方便地转化为β-氨基醇、α-氨基酸、α-氨基醛以及一系列具有生物活性的含氮杂环结构(包括螺环化合物和NLRP3抑制剂关键中间体), 凸显了该方法重要的合成应用价值.
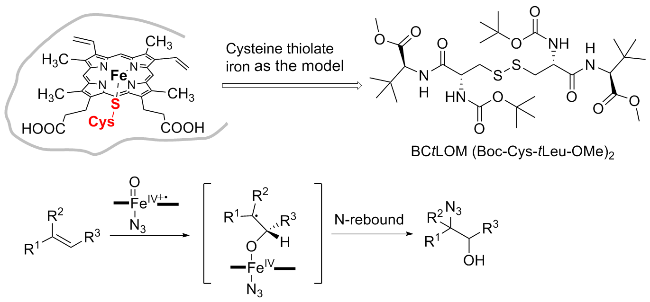
图式9 仿生P450催化烯的反马氏羟基叠氮化反应

Scheme 9 Bioinspired P450 anti-Markovnikov hydroxyazidation of alkenes

图式10 铁催化非活化烯的反马氏羟基叠氮化反应

Scheme 10 Iron-catalyzed anti-Markovnikov hydroxyazidation of unactivated alkenes

机理研究表明: 该反应不是通过芬顿(Fenton)氧化过程, 而是由高价铁氧催化进行. 自由基捕获剂2,2,6,6-四甲基哌啶氧化物(TEMPO)能高效抑制反应并捕获关键羟基烷基自由基中间体H; 设计的阳离子捕获探针和环氧化物底物的对照实验排除了阳离子和环氧化路径; 高分辨质谱(HRMS)检测到了高价铁氧中间体及其与叠氮离子的结合物D. 综合以上实验证据, 我们提出如下反应机理(Scheme 11): 二硫双肽配体BCtLOM与铁盐在双氧水和TMSN3存在下形成含叠氮的高价铁氧物种D, 与烯发生自由基加成形成中间体F, 进一步裂解得到羟烷基自由基H和叠氮铁物种G, 随后“N-回弹”得到目标产物I.
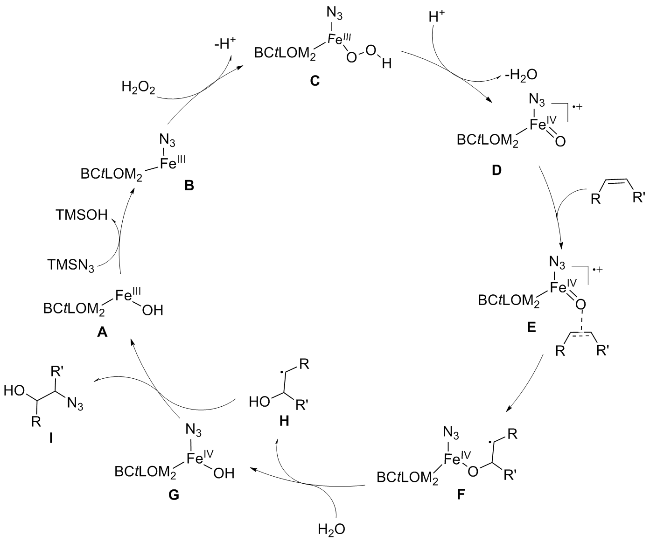
图式11 反应机理

Scheme 11 Proposed mechanism

该仿生催化策略实现烯反马氏羟基叠氮化, 其关键在于高价铁氧氧化烯形成羟烷基自由基的同时避免了环氧化路径, 而有利于“N-回弹”过程, 拓展了高价铁氧化学的应用范围, 为发展反马氏选择性的烯官能团化提供了新思路.

3 总结与展望

丰产金属催化烯的羟基叠氮化反应是近年来有机合成领域的研究热点之一. 以铁、锰、钴及铜为代表的丰产金属催化体系, 通过自由基机制实现了从简单烯到高附加值β-叠氮醇的高效转化, 在反应效率、区域选择性和官能团兼容性方面取得了显著进展. 然而, 该领域仍面临不对称催化效率低及非活化烯特别是缺电子烯转化难等挑战. 本文所综述的四大金属体系的核心特点总结如下: 锰催化体系作为奠基性工作, 以绿色、高效、底物范围广著称. 其核心机理在于通过Mn(II/III)循环活化O2或经由光化学LMCT过程高效生成•N3, 并通过形成锰-过氧络合物稳定关键中间体, 驱动反应高效进行, 对烯普适性最强. 铜催化体系作为高效的电子转移催化剂, 能通过多种方式(如单电子转移与高价碘试剂协同)高效引发叠氮自由基. 其在共轭二烯上能以较好选择性实现1,2-区域选择性的叠氮酯化反应, 经过水解得到叠氮羟基化产物, 在吲哚上实现去芳构化的羟基叠氮化反应. 钴催化1,3-共轭二烯体系, 能以优异的1,2-区域选择性得到叠氮羟基化产物. 然而铁催化利用Fe- BCtLOM仿生催化体系, 通过高价铁-氧物种介导的自由基加成得到羟烷基自由基, 再发生N反弹机制, 绕开了传统叠氮自由基生成的路径, 从而首次高效、高选择性地实现了对非活化烯的反马氏羟基叠氮化反应, 解决了该领域的核心挑战之一. 总而言之, 锰、铜、钴体系主要遵循“叠氮自由基加成-过氧自由基捕获-还原”的经典路径, 核心在于高效、有区别地生成和控制叠氮自由基; 而铁仿生体系则开创了“高价金属氧物种介导的烯反马氏双官能团化”新路径, 核心在于形成的高价铁氧物种优先对烯进行加氧过程. 未来, 通过新型配体设计、协同催化策略开发、机制深入研究和应用导向拓展, 丰产金属催化烯羟基叠氮化反应有望在可持续有机合成中发挥更加重要的作用, 为药物化学和功能分子构建提供有力的工具.
展望未来, 丰产金属催化烯羟基叠氮化反应的研究可从多个方向深入. 首先, 在新型配体设计与催化剂开发方面, 应着力发展具有独特电子效应和空间构型的手性配体, 以实现对反应区域选择性和立体选择性的精准调控, 同时可借鉴生物酶催化的灵感, 设计仿生催化剂, 从而在温和条件下实现高效转化和立体化学控制. 其次, 协同催化体系的创新是突破单一催化剂能力边界的重要途径, 通过结合光催化、电催化和酶催化等多种催化模式, 特别是光/金属协同催化已在温和条件下活化惰性底物方面展现出潜力, 未来有望拓展更多类型的烯羟基叠氮化转化. 此外, 底物范围的拓展与应用导向也至关重要, 应将丰产金属催化的羟基叠氮化反应应用于复杂天然产物和药物分子的后期修饰与合成, 以验证其在合成化学中的实用价值, 并同步发展连续流动反应工艺, 提高反应的安全性和可放大性. 最后, 可持续性与绿色化学是未来发展的重要方向, 需进一步减少反应废物的产生, 发展无氧化剂或以空气氧作为氧化剂的体系, 提高反应的原子经济性和环境友好性, 同时探索水相或可循环溶剂体系, 推动该方法的绿色化进程.
(Zhao, C.)
[1]
(a) Badiang, J. G.; Aubé, J. J. Org. Chem. 1996, 61, 2484.

DOI

(b) Sahasrabudhe, K.; Gracias, V.; Furness, K.; Smith, B. T.; Katz, C. E.; Reddy, D. S.; Aubé, J. J. Am. Chem. Soc. 2003, 125, 7914.

PMID

(c) Chiba, S.; Xu, Y.-J.; Wang, Y.-F. J. Am. Chem. Soc. 2009, 131, 12886.

DOI

(d) Tanner, D. Angew. Chem., Int. Ed. 1994, 33, 599.

DOI

(e) Sweeney, J. B. Chem. Soc. Rev. 2002, 31, 247.

DOI

(f) Ager, D. J.; Prakash, I.; Schaad, D. R. Chem. Rev. 1996, 96, 835.

DOI

(g) Bergmeier, S. C. Tetrahedron 2000, 56, 2561.

DOI

(h) Ding, H. X.; Liu, K. K.-C.; Sakya, S. M.; Flick, A. C.; O’Donnell, C. J. Bioorg. Med. Chem. 2013, 21, 2795.

DOI

(i) Liu, K. K. C.; Sakya, S. M.; O’Donnell, C. J.; Flick, A. C.; Li, J. Bioorg. Med. Chem. 2011, 19, 1136.

(j) Kumar, A.; Ahmad, I.; Chhikara, B. S.; Tiwari, R.; Mandal, D. Bioorg. Med. Chem. Lett. 2011, 21, 1342.

DOI PMID

(k) Scriven, E. F. V.; Turnbull, K. Chem. Rev. 1988, 88, 297.

DOI

[2]
(a) Larrow, J. F.; Schaus, S. E.; Jacobsen, E. N. J. Am. Chem. Soc. 1996, 118, 7420.

DOI

(b) Spelberg, J. H. L.; van Hylckama Vlieg, J. E. T.; Tang, L.; Janssen, D. B.; Kellogg, R. M. Org. Lett. 2001, 3, 41.

PMID

(c) Lohray, B. B.; Ahuja, J. R. J. Chem. Soc., Chem. Commun. 1991, 95.

[3]
(a) Watanabe, M.; Murata, K.; Ikariya, T. J. Org. Chem. 2002, 67, 1712.

DOI

(b) Patonay, T.; Kónya, K.; Juhász-Tóth, . Chem. Soc. Rev. 2011, 40, 2797.

DOI PMID

[4]
(a) Sakurada, I.; Yamasaki, S.; Kanai, M.; Shibasaki, M. Tetrahedron Lett. 2000, 41, 2415.

DOI

(b) Zhang, B.; Studer, A. Org. Lett. 2013, 15, 4548.

DOI PMID

(c) Prasad, P. K.; Reddi, R. N.; Sudalai, A. Chem. Commun. 2015, 51, 10276.

DOI

(d) Yang, B.; Lu, Z. ACS Catal. 2017, 7, 8362.

DOI

(e) Hsueh, N.-C.; Chan, C.-K.; Chang, M.-Y. Tetrahedron 2018, 74, 1002.

DOI

(f) Chennaiah, A.; Vankar, Y. D. Org. Lett. 2018, 20, 2611.

DOI PMID

(g) Martínez-Montero, L.; Tischler, D.; Süss, P.; Schallmey, A.; Franssen, M. C. R.; Hollmann, F.; Paul, C. E. Catal. Sci. Technol. 2021, 11, 5077.

DOI PMID

(h) Wu, J.-F.; Wan, N.-W.; Li, Y.-N.; Wang, Q.-P.; Cui, B.-D.; Han, W.-Y.; Chen, Y.-Z. iScience 2021, 24, 102883.

DOI

(i) Yu, J.; Zhang, Q.; Zhang, S.; Hao, Y.; Chen, B.; Zhao, Y.; Zhang, Y.; Wang, B.; Huang, X. J. Am. Chem. Soc. 2026, 148, 8341.

DOI

[5]
(a) Wang, Y.; Bao, Z.-P.; Mao, X.-D.; Hou, M.; Wu, X.-F. Chem. Soc. Rev. 2025, 54, 9530.

DOI

(b) Gogoi, A. R.; Rentería-Gómez, Á.; Tan, T.-D.; Ng, J. W.; Koh, M. J.; Gutierrez, O. Nat. Synth. 2025, 4, 1036.

DOI

(c) Li, Z.-L.; Fang, G.-C.; Gu, Q.-S.; Liu, X.-Y. Chem. Soc. Rev. 2020, 49, 32.

DOI

[6]
(a) Chen, J.; Guo, J.; Lu, Z. Chin. J. Chem. 2018, 36, 1075.

DOI

(b) Li, L.-J.; He, Y.; Yang, Y.; Guo, J.; Lu, Z.; Wang, C.; Zhu, S.; Zhu, S.-F. CCS Chem. 2024, 6, 537.

DOI

(c) Li, G.; Li, T.; Luo, L.; Tan, Y.; Lu, Z. Org. Chem. Front. 2025, 12, 4530.

DOI

[7]
Sun, X.; Li, X.; Song, S.; Zhu, Y.; Liang, Y.-F.; Jiao, N. J. Am. Chem. Soc. 2015, 137, 6059.

DOI

[8]
Cai, Y.; Jiang, H.; Zhu, C. Adv. Synth. Catal. 2023, 365, 342.

DOI

[9]
Xia, C.-X.; Li, Z.; Ye, R.; Wu, Z.-J.; Ren, Y.; Wang, K.; Meng, L.-G. Org. Lett. 2024, 26, 3530.

DOI

[10]
Barni, A. E.; George, M. A.; Pangborn, J. R.; Hemric, B. N. J. Org. Chem. 2025, 90, 18188.

DOI

[11]
Zhu, C.-F.; Li, X.-J.; Mai, J.-J.; Guan, J.-Y.; Shi, M.; Dong, X.; Chen, F. Org. Lett. 2026, 28, 320.

DOI

[12]
Xu, M.-M.; Cao, W.-B.; Ding, R.; Li, H.-Y.; Xu, X.-P.; Ji, S.-J. Org. Lett. 2019, 21, 6217.

DOI

[13]
(a) Cheng, L.; Wang, H.; Cai, H.; Zhang, J.; Gong, X.; Han, W. Science 2021, 374, 77.

DOI PMID

(b) Zhou, L.; Cai, H.; Xie, D.; Sun, K.; Zhu, S.; Guo, M.; Han, W. Nat. Commun. 2025, 16, 4673.

DOI

(c) Yang, Z.; Guo, M.; Zhou, L.; Zhang, H.; Sun, D.; Chen, M.; Sun, K.; Gu, W.-J.; Han, W. Green Synth. Catal. 2026, 7, 114.

[14]
Xie, D.; Liu, R.; Xu, N.; Song, Y. Y.; Sun, K. K.; Gu, W. J.; Han, W. Angew. Chem., Int. Ed. 2026, e5568728.

文章导航

/