


单原子骨架编辑为分子骨架的精准重构提供了一种极具前景的策略. 该方法通过原子层级的结构调控, 在无需从头合成的条件下实现分子多样化, 并可对核心骨架的特定位点进行精细调控, 在药物分子后期功能化以及构效关系研究中具有重要应用价值, 近年来引起了广泛关注. 早在1881年, Ciamician和Dennstedt[1]报道了氯仿与吡咯钾盐的反应, 为卡宾参与的单碳插入反应奠定了基础. 然而目前研究集中在利用卡宾前体对杂环芳烃(如吡咯、吲哚和杂唑类)中C(sp2)—C(sp2)键进行单碳插入, 而针对碳环体系中C(sp2)—C(sp2)和C(sp2)—C(sp3)键的单碳插入反应仍相对匮乏, 尤其在茚类等芳香环烯烃中进行类似的单碳插入反应处于起步阶段. 在1955年, Reiff等[2]利用二卤卡宾作为碳源实现茚骨架转化. 近年来, Glorius[3]、Alcarazo[4]、Zhang和Ma[5]、Horino[6]等课题组分别以α-碘鎓重氮化合物、重氮二苯并噻吩盐、苯磺酰基二氟重氮高碘试剂和锡基丙炔酯作为碳源, 在茚类化合物的单碳环扩展反应中取得了突破性进展(Scheme 1). 此外, 氮原子直接插入茚骨架构建异喹啉的反应也已有报道[7-9]. 然而这些方法主要局限于构建二维平面结构的2-取代的萘烯和异喹啉类化合物. 目前, 直接将茚类化合物通过单碳插入转化为其三维同系物(1,2-二氢萘烯)的方法未见报道.
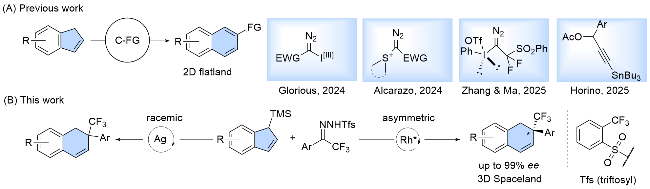
图式1 (A)前人工作: 茚经单碳扩环反应合成平面型萘; (B)本工作: 通过茚骨架编辑构建含三氟甲基取代季碳手性中心的三维1,2-二氢萘Scheme 1 (A) Previous work: one-carbon ring expansion methods for indenes to planar naphthalenes; (B) This work: skeleton editing of indenes to access three-dimensional 1,2-dihydronaphthalenes bearing a trifluoromethylated quaternary stereocenter |
最近, 东北师范大学化学学院毕锡和团队[10]以α-三氟甲基芳基取代苯磺酰腙为卡宾前体, 在银催化下原位生成高亲电性金属卡宾, 实现对茚C(sp2)—C(sp2)键的选择性插入, 目标产物收率最高可达97% (Scheme 2A). 在此基础上, 该团队使用手性双核铑催化剂, 首次完成平面型茚向含三氟甲基季碳中心的三维1,2-二氢萘的直接转化, 对映选择性最高可达99% (Scheme 2B). 该策略通过切换金属中心, 即可分别实现消旋与不对称催化; 同时反应条件温和、操作简便, 具有良好的底物适用性和官能团兼容性. 此外, 该反应可顺利实现克级规模制备并保持良好收率, 所得产物还可经Buchwald- Hartwig胺化、Suzuki-Miyaura偶联、C=C键选择性还原等多种经典反应进一步修饰, 充分体现了该方法的实用性和拓展潜力.
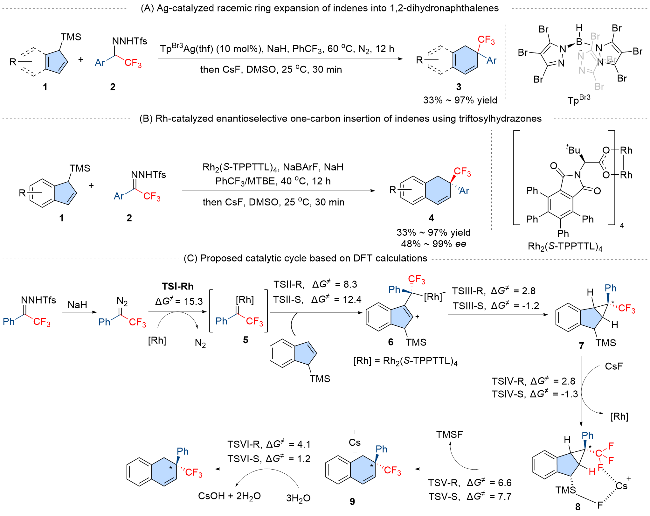


图式2 (A)银催化茚外消旋扩环反应制备1,2-二氢萘; (B)铑催化茚与三氟甲磺酰腙的对映选择性单碳插入反应; (C)基于密度泛函理论(DFT)计算提出的催化循环机理(分离产率, 能量单位为kcal•mol–1)Scheme 2 (A) Ag-catalyzed racemic ring-expansion of indenes into 1,2-dihydronaphthalenes; (B) Rh-catalyzed enantioselective one-carbon insertion of indenes with triftosylhydrazones; (C) Proposed catalytic cycle mechanism based on DFT calculations (isolated yields, energies are given in kcal•mol–1) |
为阐明反应机理及对映选择性的根源, 作者结合控制实验与密度泛函理论(DFT)计算进行了系统机理研究(Scheme 2C), 提出了如下反应机理: 在碱作用下, 三氟甲基芳基磺酰腙首先生成重氮中间体, 继而与金属中心形成亲电性金属卡宾物种5. 茚作为亲核体进攻金属卡宾, 生成双性离子中间体6, 并进一步环化形成环丙烷结构7; 随后在氟离子作用下发生C—Si键断裂(脱硅过程), 触发环丙烷区域选择性开环, 最后经水参与的质子转移生成1,2-二氢萘产物. 值得注意的是, 不同金属催化体系在反应路径上表现出显著差异: 对于Rh催化体系, 由于催化剂空间位阻较大, 反应倾向于经历分步的环丙烷形成过程; 而在Ag催化体系中, 则更可能通过协同机制完成环丙烷中间体的构建. 这一差异表明, 金属中心不仅影响反应活性, 还在决定反应路径方面发挥关键作用. 对于不对称诱导过程, 计算结果表明, 对映选择性来源于茚对Rh卡宾中间体的面选择性进攻, 其中re-face路径在能量上显著低于si-face, 从而主导选择性结果.
综上, 东北师范大学毕锡和团队发展了一种金属卡宾驱动的单碳插入骨架编辑策略, 利用他们自主开发的α-三氟甲基芳基取代苯磺酰腙作为卡宾前体, 成功实现了从平面茚到三维1,2-二氢萘衍生物的直接转化. 该工作拓展了单原子骨架编辑在碳环体系中的应用边界, 实现了由二维芳香骨架向三维立体结构的跨越, 为构建手性富集的三维碳骨架提供了新思路.
(Cheng, F.)