



近年来, 对分子支架的探索以及对候选药物的物理化学性质和药代动力学特性的改进, 推动了生物电子等排体研究的蓬勃发展[1-2]. 其中, 合成双碳取代的双环[1.1.1]戊烷(Bicyclo[1.1.1]pentane, 简称BCP)衍生物的策略受到了广泛的关注. BCP的首次发现可以追溯到1996年, 当时Pellicciari团队[3]报道了含有BCP骨架的甘氨酸类似物的合成, 该物质作为代谢谷氨酸受体mGluR1的拮抗剂, 显示出良好的选择性和反应活性. BCP作为对位取代苯环、叔丁基和内炔烃的生物电子等排体, 引入该结构可以有效地提高药物分子的脂溶性、细胞膜穿透性和药物代谢稳定性, 因此, 在药物研发中具有特别重要的意义[4-16].
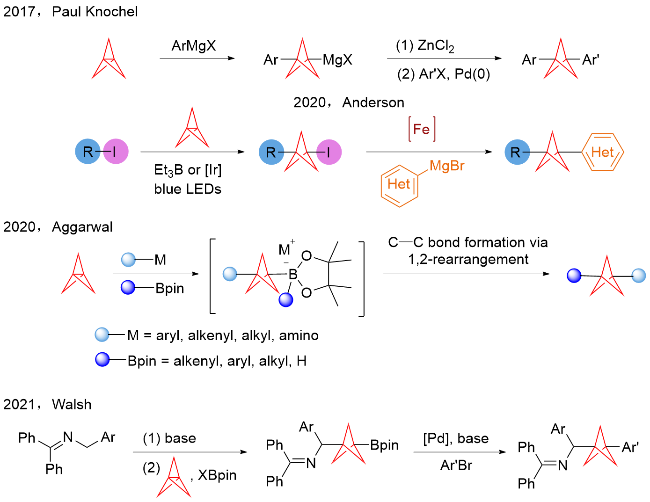
目前, 合成双碳取代的BCP的方法通常采用两步法交叉偶联. 该过程需要用到格氏试剂、有机锌试剂等有机金属亲核试剂. 例如, 2017年, Paul Knochel课题组[14]利用各种芳基卤化镁与[1.1.1]螺桨烷进行反应, 得到各种芳基取代的BCP格式试剂, 经过钯催化得到一系列BCP衍生物. 2020年, Anderson课题组[17]通过铁催化的芳基/杂芳基格氏试剂交叉偶联, 从1-碘-双环[1.1.1]戊烷(I-BCP)获得1,3-双碳取代BCP. 同年, Aggarwal课题组[18]报道了一种通过硼酯捕获中间体BCP-金属来形成硼酸盐配合物, 进而经由1,2-金属重排形成C—C键, 实现[1.1.1]螺桨烷双官能化的方法. 2021年, Walsh团队[19]报道了一种利用N-苄基亚胺、[1.1.1]螺桨烷和频哪醇硼酸盐进行三组分反应, 构建苄胺BCP硼酸盐, 再经由钯催化偶联实现进一步官能化反应(Scheme 1). 尽管现有两步法在合成BCP衍生物方面具有高效、立体选择性好且环境友好的优势, 但通常存在步骤繁多、反应条件苛刻等问题, 限制了其在工业中的广泛应用. 为此, 有机化学家致力于发展更加温和、高效的合成策略, 以实现双碳取代BCP的直接构筑. 近年来, 光驱动策略在有机合成领域展现出独特的优势[20-22]. 基于这一背景, 研究人员利用光能驱动的一步法合成技术, 在双环[1.1.1]戊烷骨架的双碳取代修饰方面取得了显著进展. 本文围绕“光驱动一步法合成双碳取代双环[1.1.1]戊烷研究进展”这一主题, 系统梳理和介绍了相关研究成果.
1 光催化[1.1.1]螺桨烷双碳取代反应
1.1 硼酸盐为自由基前体
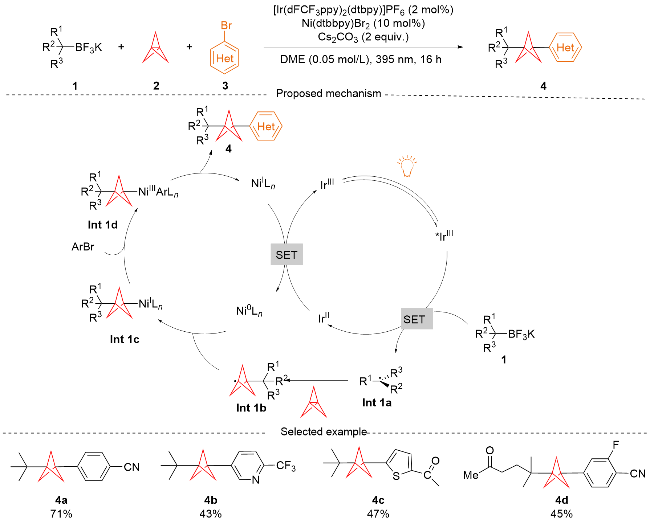
2022年, Molander团队[23]报道了一种以烷基三氟硼酸盐作为自由基前体的镍/光氧化还原双重催化[1.1.1]螺桨烷的双官能团化反应(Scheme 2). 该反应使用[Ir(dFCF3ppy)2dtbbpy]PF6作为光催化剂, Ni(dtbbpy)Br2作为镍催化剂, Cs2CO3作为碱, 二甲氧基乙烷(DME)作为溶剂, 在390 nm LED光照射下于室温中进行. 对该反应底物适用范围的考察结果显示, 该反应可兼容多种芳基卤化物、杂芳基卤化物以及各类自由基前体; 含氰基、酯基、酮基、磺酰氟等官能团的底物均能顺利参与反应,反应效果良好. 此外, 该反应还能够用于药物衍生物的后期修饰, 产率良好, 表明该方法具有潜在的应用价值. 对该反应的机理研究表明, 烷基三氟硼酸盐试剂1生成叔烷基自由基Int 1a, 然后Int 1a与[1.1.1]螺桨烷发生自由基加成, 生成BCP自由基Int 1b, 随后被Ni(0)捕获形成烷基镍(I)物质Int 1c. Int 1c与(杂)芳基卤化物快速反应, 生成Ni(III)复合物Int 1d. 最终通过还原消除得到产物4和Ni(I). 随后, 该团队[24]报道了一种基于镍/光氧化还原协同催化的方法. 使用烷基三氟硼酸盐、[1.1.1]螺桨烷和酰氯为原料, 成功合成了不对称1,3-二取代BCP酮类衍生物. 该反应能够兼容多种脂肪族和芳香族酰氯的底物, 包括富电子和缺电子的芳香酰氯, 以及含有醚、氟、氯、三氟甲氧基、氰基和三氟甲基硫基等官能团的底物.
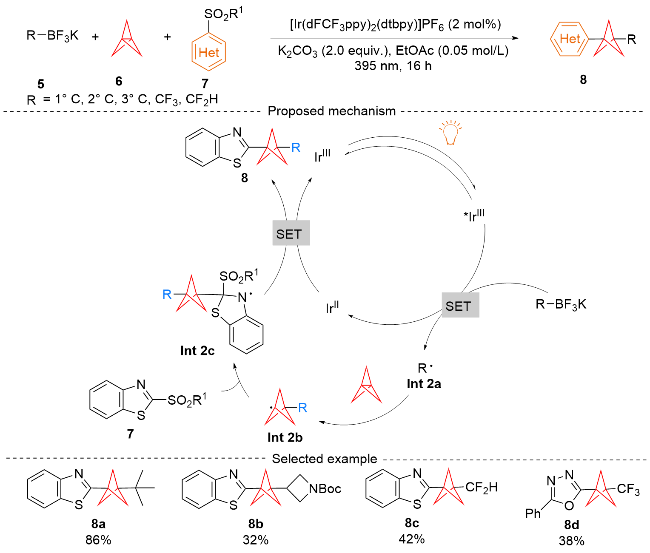
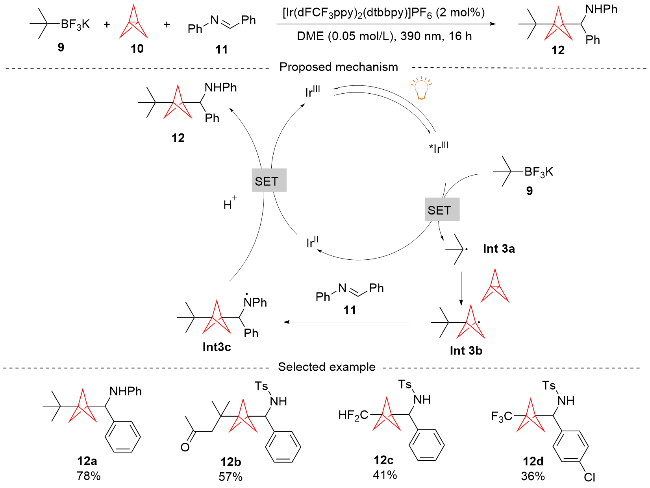
此外, 该反应还兼容多种的三级和二级烷基三氟硼酸盐, 包括含有酯、腈和羟基等官能团的底物. 该方法还被应用于药物分子的后期修饰, 从而证实了其在复杂分子中的适用性. 2023年, 该团队[25]报道了一种通过光催化多组分合成BCP-杂芳基化合物的方法(Scheme 3). 该研究采用[Ir(dFCF3ppy)2dtbbpy]PF6作为光催化剂, K2CO3作为碱, 乙酸乙酯(EtOAc)作为溶剂, 在25 ℃下用390 nm LED灯照射进行反应. 该研究的底物探索表明, 该反应对于一级、二级和三级烷基自由基前体均适用. 同时, 该反应还能兼容多种官能团化的自由基前体, 如腈、烯烃、酮和酯等. 扩展了杂芳基磺酸酯的范围, 包括多种五元和六元氮杂环(如苯并噻唑、苯并噁唑等). 值得注意的是, 该方法还能有效地合成含氟烷基取代的BCP衍生物. 对该反应机理研究表明, 烷基三氟硼酸盐在光催化剂激发态*Ir(III)的单电子氧化下生成自由基Int 2a. 然后, 自由基Int 2a与[1.1.1]螺桨烷发生自由基加成, 生成BCP自由基Int 2b. 接着, 自由基Int 2b与亲电的杂芳基7发生自由基加成, 形成自由基复合物Int 2c, 然后通过单电子还原生成负离子, 最后释放出含硫的离去基团, 得到最终的BCP产物8. 同年, 该团队[26]还报道了一种利用相同自由基前体, 通过多组分反应直接采用简单材料构建BCP烷基胺的方法(Scheme 4). 该反应使用[Ir(dF(CF3)ppy)2(dtbbpy)]PF6作为光催化剂, DME作为溶剂, 在390 nm LED灯照射下于室温进行. 在底物范围探索方面, 该反应展示了广泛的适用性. 一方面, 各种N-芳基亚胺、N-磺酰基亚胺、N-亚磺酰基亚胺以及不同类型的烷基三氟硼酸盐, 都能够兼容此反应; 另一方面, 氟、氯、溴、酯和羟基等多种官能团亦具有良好的耐受性. 此外, 该方法还成功应用于合成氟烷基取代的BCP衍生物和硫代醚取代的BCP衍生物, 具有良好的应用前景. 对该反应的机理研究表明, 光催化剂在光照下激发, 氧化自由基前体9, 生成烷基自由基Int 3a. 该自由基迅速与[1.1.1]螺桨烷反应, 生成BCP自由基中间体Int 3b. 随后, 该中间体与亚胺反应, 生成一个新的自由基中间体Int 3c. 最后, 通过单电子还原生成最终的BCP烷基胺产物12.
1.2 卤代烃为自由基前体
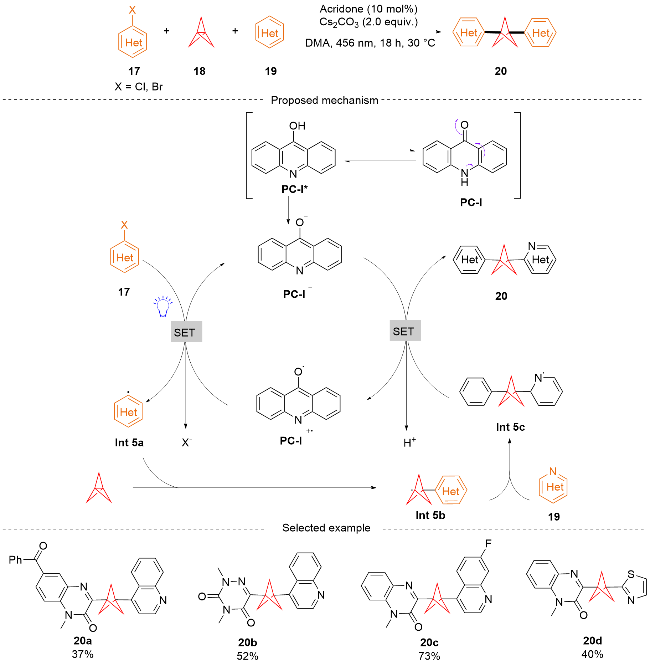
2024年, 我们研究团队[27]报道了一种使用烷基卤化物为自由基前体的光催化Minisci型合成1-(卤代)烷基-3-杂芳基BCP衍生物的反应(Scheme 5). 该反应选择了1,2,3,5-四咔唑基-4,6-二氰苯(4CzIPN)作为光催化剂, NaHCO3作为碱, 在N-甲基吡咯烷酮(NMP)溶剂中, 氮气氛围内, 使用蓝色LED灯照射进行反应. 底物考察结果表明, 该反应较之前的研究有更好的底物兼容性, 可以容忍多种未官能化的杂芳烃和各种烷基自由基(包括一级、二级和三级碳). 同时, 我们团队还测试了不同的烷基卤化物, 发现烷基溴化物比烷基氯化物可以得到更高的产率, 而烷基碘化物产率较低. 此外, 该反应还成功地应用于多种生物活性分子和药物相关化合物的后期修饰, 显示出良好的实用性和应用潜力. 对该反应机理研究表明, 光催化剂Mes-Acr+$\mathrm{BF}_{4}^{-}$吸收蓝光后达到激发态*Mes-Acr+, 随后与杂芳烃15发生单电子转移(SET), 生成Mes-Acr•自由基和杂芳烃阳离子自由基Int 4a. Mes-Acr•进一步吸收光能, 形成能量更高的激发态Mes-Acr*, 该物质与烷基卤化物13发生电子转移, 生成烷基自由基Int 4b并再生光催化剂Mes-Acr+ $\mathrm{BF}_{4}^{-}$. 随后, 烷基自由基Int 4b加成到[1.1.1]螺桨烷上, 形成BCP自由基中间体Int 4c. 该中间体进一步与杂芳烃阳离子自由基Int 4a反应, 通过去质子化过程, 生成目标产物16. 同年, Jiang等[28]报道了一种以卤代烃为自由基前体的光催化二杂芳基化反应(Scheme 6). 该反应使用Acridone作为光催化剂, N,N-二甲基乙酰胺(DMA)作为溶剂, Cs2CO3作为碱, 在456 nm波长的LED灯照射下进行. 底物考察结果表明, 该反应对于多种N-取代的喹啉-2(1H)-酮和6-氮杂尿嘧啶具有广泛的适用性, 能够顺利地在标准条件下生成所需的产物. 此外, 该反应还能够用于药物分子的后期修饰, 如布洛芬衍生物的合成, 表明该方法具有潜在的应用价值. 对该反应机理研究表明, 在蓝光照射下, PC-I阴离子转化为激发态物种PC-I*, 随后还原杂芳基卤化物17生成杂芳基自由基Int 5a和PC-I•+. 接着, 芳基自由基Int 5a与[1.1.1]螺桨烷反应形成BCP自由基中间体Int 5b. 该中间体与杂环19的C=N键相互作用, 生成自由基中间体Int 5c. 最后, PC-I•+介导自由基中间体Int 5c的单电子氧化和去质子化, 得到产物20并再生PC-I–.
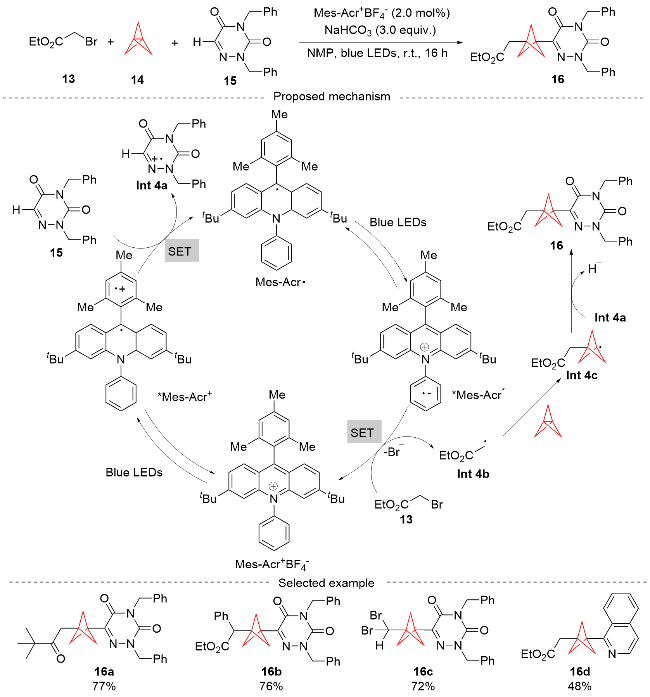
图式5 光催化Minisci型多组分合成1-(卤代)烷基-3-杂芳基双环[1.1.1]戊烷反应Scheme 5 Photocatalytic Minisci-type multicomponent synthesis of 1-(halo)alkyl-3-heteroarylbicyclo[1.1.1]pentanes |
1.3 其它自由基前体
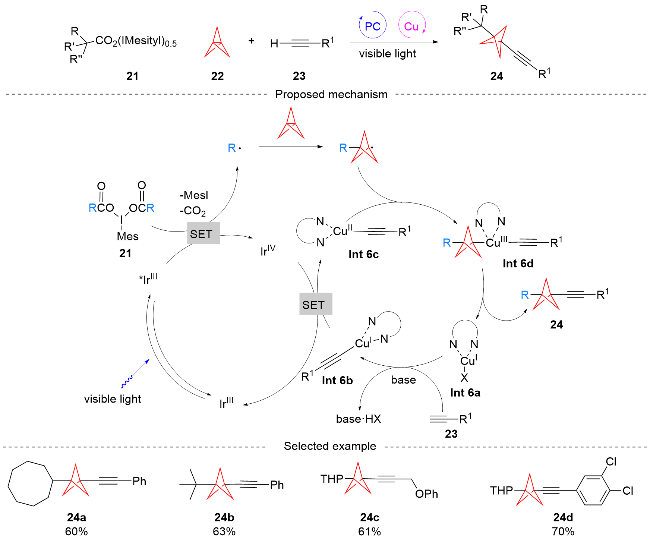
2022年, Pan课题组[29]报道了一种以高碘酸盐为自由基前体, 在金属铜-光协同催化下, 实现[1.1.1]螺桨烷参与的三组分自由基交叉偶联反应(Scheme 7). 该反应以Ir(ppy)3作为光催化剂, Cu(acac)2作为铜催化剂, 4,4-二甲氧基-2,2-联吡啶作为配体, 四甲基胍(TMG)作为碱, 乙腈(MeCN)作为溶剂, 在蓝光下进行. 在底物范围探索方面, 该反应展示了广泛的适用性, 涵盖了不同大小环状羧酸、含酮羰基、氟代、苯基和环内双键的底物, 以及杂环烷基和非环状仲烷基羧酸. 此外, 还包括了空间位阻较大的叔烷基羧酸和一级烷基羧酸. 末端炔烃底物的探索包括了多种不同位置的含有供电子和吸电子基团的芳基炔烃, 以及杂芳香环, 如噻吩和吡啶. 该方法也能够扩展到一系列药物衍生的末端炔烃, 如香茅醇、胆固醇等. 对该反应的机理研究表明, 光催化剂Ir(ppy)3在光照下激发形成激发态Ir(III)复合物, 随后高碘酸盐21被激发态的光催化剂还原, 形成烷基自由基中间体和Ir(IV). Ir(IV)进一步氧化Cu(I)复合物Int 6b生成Cu(II)复合物Int 6c, 并再生Ir(III). 由烷基自由基加成到[1.1.1]螺桨烷生成BCP自由基, 该自由基被Cu(II)复合物Int 6c捕获, 形成Cu(III)复合物Int 6d, 最终通过还原消除生成目标产物24并再生Cu(I)复合物Int 6a. 在碱存在下, Cu(I)复合物Int 6a与末端炔烃23反应生成炔基铜Int 6b, 完成催化循环.
2023年, 该课题组[30]利用相同的自由基前体, 报道了一种光催化的自由基多组分烷基酰化反应. 该反应使用[Ir(dF(CF3)ppy)2(dtbbpy)]PF6 (PC-I)作为光催化剂, K3PO4作为碱, 在二甲基亚砜(DMSO)溶剂中, 用蓝光LED灯照射进行反应. 底物考察结果表明, 该反应具有很好的适应性, 能够适用于多种一级、二级和三级羧酸片段. 对于不同大小的环状羧酸(包括环丙烷、环丁烷、环戊烷、环己烷和环庚烷)、含氟的环状底物、含酮羰基环烷(环丙烷、环丁烷、环戊烷、环己烷和环庚烷)基底物, 都是良好的底物. 此外, 含氟的环状底物、含酮羰基的底物以及含氮杂环烷基的底物都能在标准条件下反应. 同时, 一级烷基高价碘羧酸盐也适用于此反应. 同年, Jiang团队[31]报道了一种利用重氮酯为自由基前体的光催化自由基多组分烷基酰化反应. 该反应选择了N-杂环卡宾(NHC)作为催化剂, Ir[dF(CF3)ppy]2(dtbbpy)- PF6 (PC-I)作为光催化剂, 在甲醇和水的混合溶剂中, 456 nm波长的蓝色LED灯照射下于室温进行. 底物考察结果表明, 该反应对于多种醛和重氮酯具有良好的兼容性. 无论是吸电子还是给电子基团的苯甲醛, 还是不同取代基的重氮酯, 都能在标准条件下顺利反应, 得到目标产物. 此外, 该方法还可以用于药物分子的后期修饰, 如雄甾烯、香叶醇等生物活性分子衍生的重氮酯, 显示出较好的底物适用性.
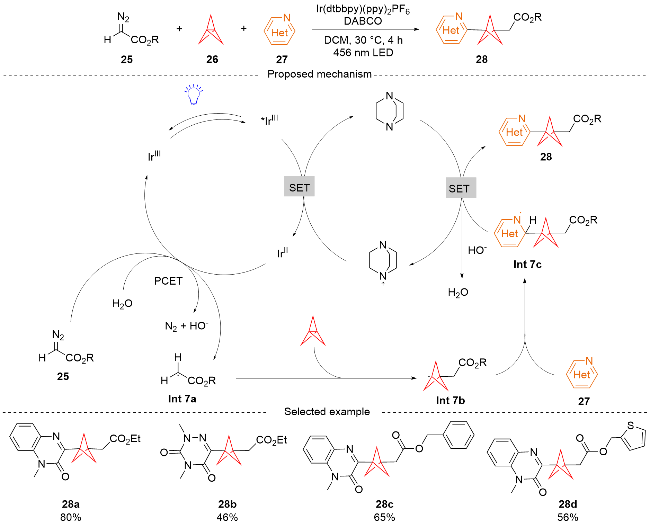
同年, 该团队[32]报道了一类光催化三组分反应, 反应底物包含[1.1.1]螺桨烷、重氮酸酯及多种杂环化合物(Scheme 8). 该反应使用Ir(dtbbpy)(ppy)2PF6作为光催化剂, 1,4-二氮杂双环[2.2.2]辛烷(DABCO)作为碱, 以二氯甲烷(DCM)为溶剂, 在456 nm波长的LED灯照射下进行. 底物考察结果表明, 该反应对于多种N-取代的喹啉- 2(1H)-酮和6-氮杂尿嘧啶具有广泛的适用性, 能够顺利地在标准条件下产生所需的产物. 此外, 该反应还能够用于药物类似分子的后期修饰, 如含有布洛芬的喹啉- 2(1H)-酮, 以及从表雄酮衍生的重氮酸酯. 对该反应机理研究表明, Ir(III)光催化剂在蓝光LED照射下被激发形成Ir(III)*, 然后通过DABCO进行还原淬灭, 生成Ir(II)和DABCO•+. 新形成的Ir(II)通过PCET过程还原烷基重氮酸酯25, 形成相应的碳中心自由基Int 7a, 并再生Ir(III)的基态. 随后, 瞬态的碳中心自由基Int 7a加成到[1.1.1]螺桨烷上, 形成亲核的BCP自由基中间体Int 7b. BCP自由基中间体Int 7b与杂环化合物27的C=N键反应, 产生自由基中间体Int 7c. 最后, DABCO•+介导的单电子氧化和去质子化反应, 得到所需的产物28, 同时再生DABCO.
同年, Molander团队[33]报道了一种使用氧化还原活性酯(RAE)作为自由基前体的[1.1.1]螺桨烷的烷基、酰基和磺酰基氰化反应, 用于合成BCP腈类化合物. 该反应使用[Ir(dFCF3ppy)2dtbbpy]PF6作为光催化剂, Ni(dtbbpy)Br2作为镍催化剂, DMA作为溶剂, 反应温度为室温, 456 nm的LED灯照射下进行. 底物范围考察结果表明, 该反应能够兼容多种类型的自由基前体, 例如由羧酸衍生的RAE试剂、含有各类胺保护基的底物、杂环化合物以及糖类衍生物.
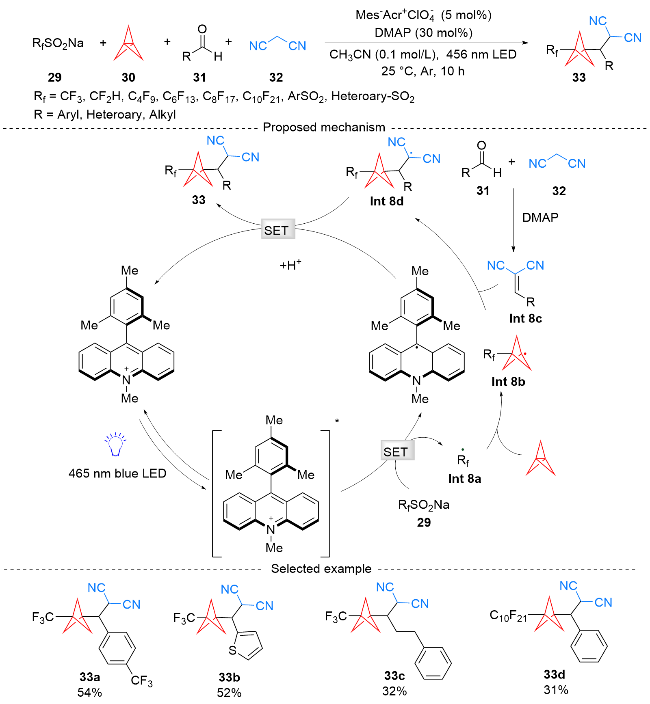
2024年, Hou课题组[34]还报道了一种使用相同自由基前体的三组分自由基芳基烷基化反应. 该反应使用[Ir(ppy)2(dtbbpy)]PF6作为光催化剂, Et3N作为碱, MeCN作为溶剂, 在室温下, 蓝色LED灯照射中进行. 底物考察结果表明, 该反应对一系列未活化的三级、二级和一级碳自由基前体具有广泛的适用性. 还有多种不同的烷基自由基源, 包括环烷基和杂环基自由基源, 以及含有不同取代基的芳腈, 均能以中等至良好的产率得到目标产物. 2023年, Sureshkumar等[35]在光催化的条件下, 使用Langlois试剂(CF3SO2Na)作为进攻试剂, 实现了伯、仲、叔碳的自由基偶联反应(Scheme 9). 该反应以Langlois试剂为三氟甲基源, 使用MesAcr+ $ \mathrm{ClO}_{4}^{-}$作为光催化剂, 4-二甲氨基吡啶(DMAP)作为碱, 以CH3CN为溶剂, 用456 nm LED灯照射下进行. 底物考察结果表明, 该反应对于不同取代基的芳香醛和脂肪醛, 均有较好的兼容性, 能够兼容多种官能团, 如酯、氰基等. 值得注意的是, 含氮杂环化合物, 如吡啶、吡咯等, 也与反应兼容. 此外, 药物分子, 如布洛芬、吉非罗齐等, 也能以良好的产率得到相应的产物. 对该反应机理研究表明, 激发态光催化剂Mes-Acr+*通过单电子转移氧化29, 产生三氟甲基自由基Int 8a. 这种全氟烷基与[1.1.1]螺桨烷反应生成相应的BCP自由基Int 8b. 然后醛31和丙二腈32发生Knoevenagel缩合形成亚苄基丙二腈Int 8c, 其与BCP自由基Int 8b发生Giese加成反应, 形成亲电自由基中间体Int 8d. 然后醛31和丙二腈32发生Knoevenagel缩合形成亚苄基丙二腈Int 8c, 其与BCP自由基Int 8b发生Giese加成反应, 形成亲电自由基中间体Int 8d. 这种亲电自由基通过SET氧化还原吖啶自由基, 产生阴离子中间体和活性光催化剂. 阴离子中间体发生质子化反应, 生成所需的产物33.
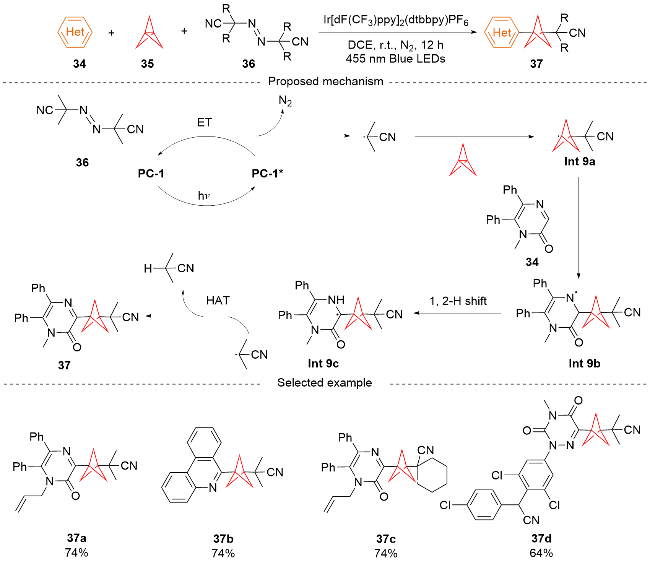
2024年, 我们研究团队[36]还报道了一种利用2,2'-偶氮双异丁腈(AIBN)作为自由基前体, 合成氰基异丙基BCP的杂芳基化合物反应(Scheme 10). 该反应选择Ir[dF(CF3)ppy]2(dtbbpy)PF6 (PC-I)作为光催化剂, 以二氯乙烷(DCE)为溶剂, 在氮气氛围中, 455 nm波长的LED灯照射下室温进行. 底物考察结果表明, 该反应对于多种含氮杂环, 如吡嗪酮、喹啉-2(1H)-酮、氮杂茚、喹啉和咪唑[1,2-b]吡嗪等, 具有广泛的适用性, 同时也适用于各种苯基二硫化物衍生物. 此外, 该方法还成功地应用于药物分子的后期修饰, 如氨基酸衍体抗炎药等, 显示出良好的官能团兼容性. 该反应机理研究表明, 光催化剂PC-I在吸收光能后转变为激发态PC-I*. 然后, 通过能量转移过程, AIBN 36与激发态的PC-1*配位生成氰基异丙基自由基. 该自由基进一步攻击[1.1.1]螺桨烷形成烷基自由基Int 9a, 随后与含氮杂环化合物34反应生成中间体Int 9b, 最终通过氰基异丙基自由基与中间体Int 9c(由Int 9b经过1,2-H迁移形成)之间的氢原子转移(HAT)途径, 生成目标产物37.
2 光诱导[1.1.1]螺桨烷双碳取代反应
上述光催化策略通过实现[1.1.1]螺桨烷的双碳取代, 为BCP衍生物的合成开辟了一条有效的途径, 推动了该领域的发展, 但这种方法通常需要昂贵的光催化剂和较复杂的反应条件, 限制了其在大规模合成和绿色化学中的应用. 相对而言, 光诱导[1.1.1]螺桨烷双官能团化反应, 以其环境友好、成本较低和操作简便的特点, 为合成界带来了新的活力, 这种策略利用光能作为清洁能源, 避免了光催化剂的使用, 减少了废物产生, 展现出在构建复杂分子结构中的巨大潜力, 特别是在药物中间体和活性分子的合成中, 显示出显著的优势.
2.1 卤代烃为自由基前体
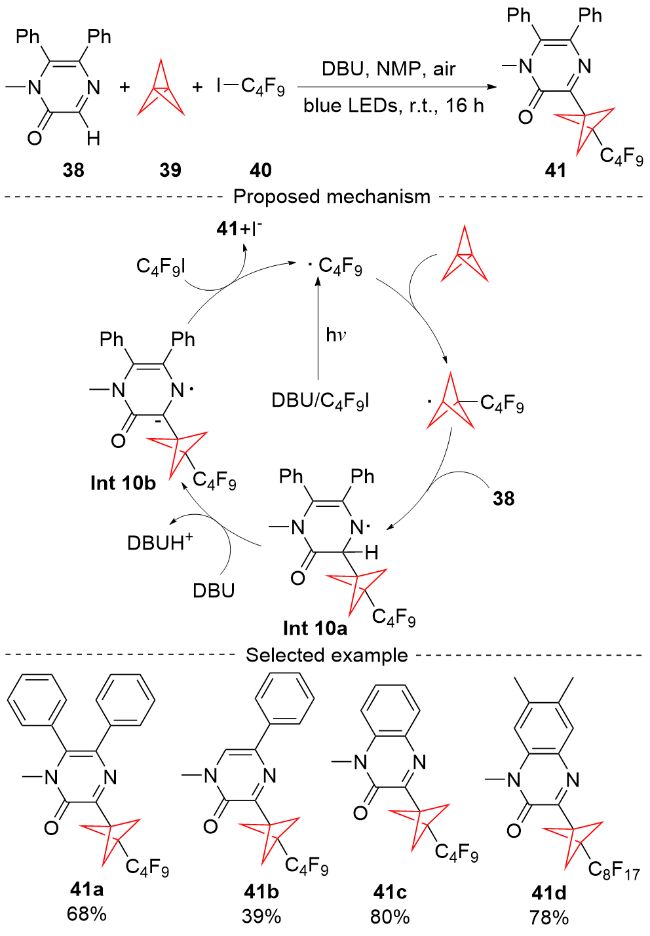
2023年, 我们研究团队[37]报道了一种在不添加任何金属催化剂和光催化剂的条件下, 使用全氟烷基碘作为自由基前体, 合成3-杂芳基-1-氟烷基BCP衍生物的反应(Scheme 11). 该反应采用蓝光LED灯作为光源, 以NMP为溶剂, 1,8-二氮杂双环[5.4.0]十一碳-7-烯(DBU)为添加剂, 反应在室温下进行. 底物考察结果表明, 多种三取代以及二取代吡嗪酮衍生物与[1.1.1]螺桨烷和全氟丁基碘的反应具有良好的兼容性. 同时, 还有喹噁啉酮、氮杂胞嘧啶等, 这些底物在标准条件下反应, 能以良好的产率得到目标产物. 值得注意的是, 含有药物分子片段的复杂化合物也能与该反应体系兼容. 对该反应机理研究表明, 在蓝光照射下, 全氟烷基碘化物40与DBU之间形成EDA复合物(全称为电子供体-受体复合物, 是一种在可见光激发下, 无需外加光催化剂, 即可通过分子间电子转移直接引发自由基反应的中间体). 该复合物通过光诱导的C—I键均裂, 生成全氟烷基自由基. 随后, 该自由基选择性地加成到[1.1.1]螺桨烷上, 形成BCP自由基中间体. 该中间体进一步与杂芳烃38发生反应, 生成酸性氨基自由基Int 10a. 随后, DBU介导的去质子化过程将该自由基转化为自由基阴离子Int 10b. 最终, 自由基阴离子通过单电子转移过程还原全氟烷基碘化物, 生成目标产物41, 并重新生成全氟烷基自由基, 从而完成反应循环.
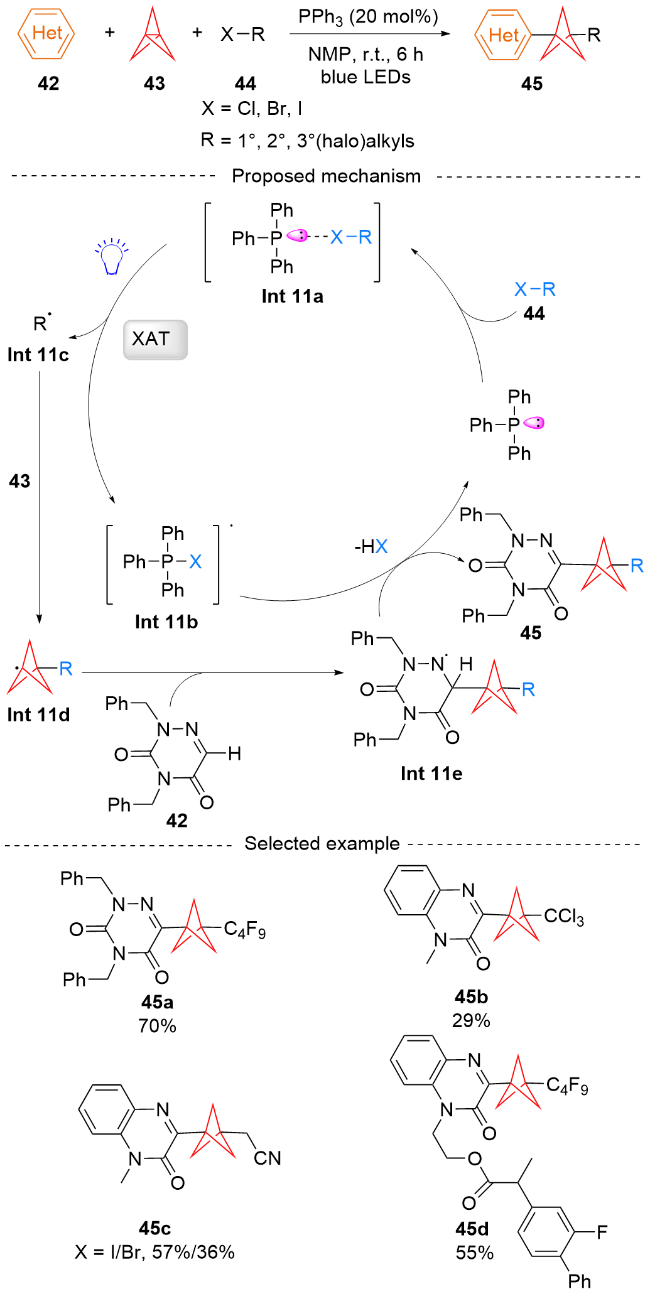
2024年, 我们团队[38]还报道了一种利用卤代烃作为自由基前体的无光催化剂、无氧化剂和无添加剂的多组分合成烷基杂芳基BCP的方法(Scheme 12). 该法较之前我们团队报道的方法, 省去了光催化剂, 更加简单绿色. 该反应选择了三苯基膦(PPh3)作为催化剂, 以NMP为溶剂, 在455 nm LED照射下进行反应. 底物考察结果表明, 该反应对于多种杂芳烃和烷基自由基前体具有很好的兼容性. 对该反应机理研究表明, PPh3与烷基卤化物44形成EDA复合物Int 11a, 该复合物Int 11a在可见光照射下发生卤原子转移XAT(一种通过自由基夺取卤原子来活化烷基卤代物、高效构建C—C键的策略), 生成卤化三苯膦自由基Int 11b和相应的烷基自由基Int 11c. 烷基自由基随后与[1.1.1]螺桨烷反应, 形成新的自由基Int 11d, 该自由基进一步攻击杂芳烃42, 形成氨基自由基Int 11e. 最终, 卤化三苯膦自由基Int 11b与氨基自由基Int 11e反应, 形成最终产物45并释放HX.
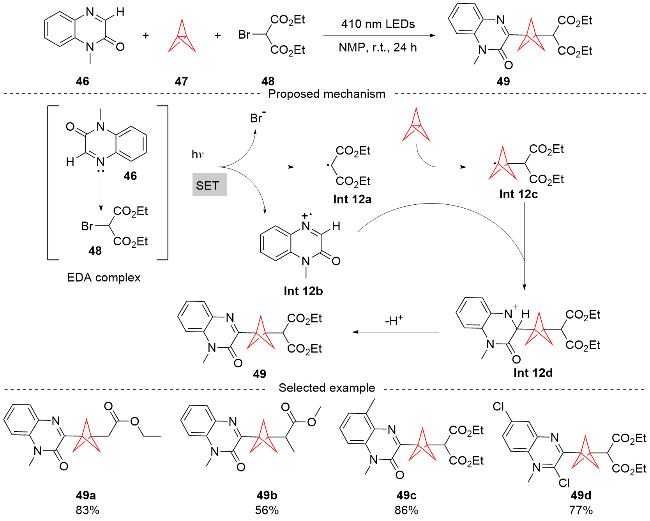
2025年, 我们研究团队[39]在先前的基础上, 报道了更加简单绿色的反应——通过EDA复合物实现[1.1.1]螺桨烷的烷基化和杂芳基化的反应(Scheme 13). 该反应无需任何过渡金属、添加剂和光催化剂, 仅仅以NMP为溶剂, 在410 nm LED灯照射下进行. 底物考察结果表明, 该反应具有广泛的底物适用性, 包括多种一级、二级和三级烷基卤化物, 以及含有酯基、酮基、三氟甲基等官能团的底物. 此外, 多种杂芳烃如喹啉、吡啶、吡唑啉酮等也表现出良好的反应活性. 对该反应的机理研究表明, 在410 nm LED灯照射下, 杂芳烃46与烷基卤化物48之间形成EDA复合物, 随后通过光诱导SET过程, 生成烷基自由基Int 12a和杂芳烃自由基阳离子Int 12b. 烷基自由基首先进攻[1.1.1]螺桨烷, 形成烷基BCP自由基Int 12c. 随后, 该自由基Int 12c与杂芳烃自由基阳离子Int 12b发生反应, 生成杂芳烃自由基阳离子中间体Int 12d. 最后, 该中间体通过去质子化过程, 转化为最终的烷基BCP-杂芳基产物49.
2.2 Katritzky盐为自由基前体
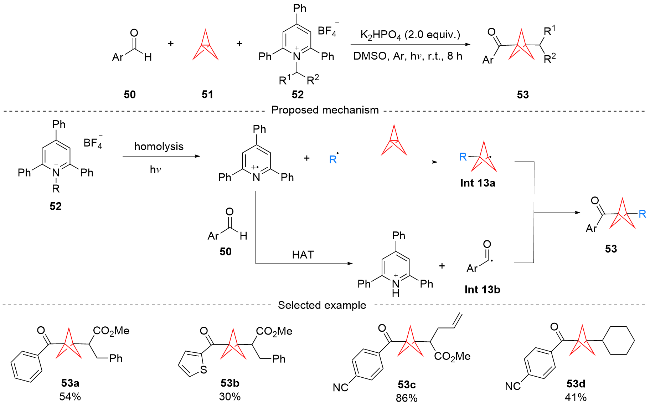
2024年, Xue课题组[40]报道了一种以Katritzky盐为自由基前体的苯甲酮型生物等排体的光诱导三组分自由基偶联反应(Scheme 14). 该反应以K2HPO4作为添加剂, DMSO作为溶剂, 在氩气氛围中, 390~395 nm的紫色LED灯照射下室温反应. 底物考察结果表明, 该方法适用于多种芳基醛和Katritzky盐. 各种带有电中性、富电或缺电子的取代基的芳基醛都能反应. 此外, 该方法不仅兼容多种活泼的官能团, 如炔烃、氰基和硼酸酯等, 也适用于由多种氨基酸衍生的Katritzky盐. 对该反应的机理研究表明, 在390~395 nm波长的光照下, Katritzky盐52裂解产生烷基自由基和N-吡啶基自由基阳离子, 烷基自由基加成到[1.1.1]螺桨烷上生成BCP自由基Int 13a, 同时, 亲电的N-吡啶基自由基阳离子通过与醛50的HAT反应生成活性酰自由基Int 13b, 然后BCP自由基Int 13a和酰自由基Int 13b偶联合成产物BCP酮53. 同时, 该课题组[41]利用Katritzky盐为自由基前体, 报道了一种无金属、无外加光催化剂的光诱导三组分自由基偶联反应. 该反应采用Cs2CO3为添加剂, 在N,N-二甲基苯胺(DMAC)溶剂中, 于紫色LED照射、氩气保护下进行. 底物考察结果表明, 该方法适用于多种Katritzky盐和N-杂芳烃. 在杂芳烃部分, 多种带有富电子或缺电子取代基的喹喔啉酮类底物均能顺利反应. 此外, 该方法不仅能兼容多种敏感官能团, 如烯基、炔基、氰基和羟基, 也适用于多种氨基酸(如酪氨酸、苯丙氨酸等)的Katritzky盐, 展示了优异的官能团耐受性和底物普适性.
2.3 其他自由基前体
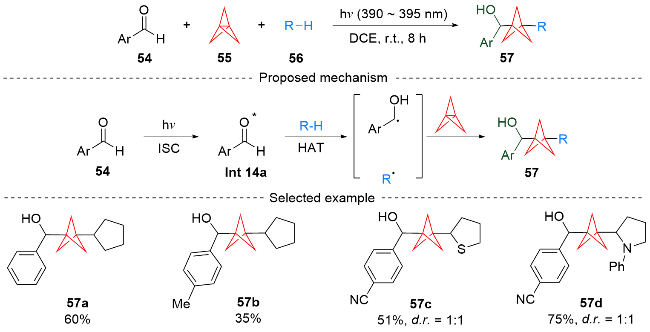
2024年, Xue课题组[42]报道了以苯并噻唑砜为自由基前体的[1.1.1]螺桨烷的苄基杂芳基化反应. 该反应以Cs2CO3为添加剂, 乙腈为溶剂, 在390~395 nm波长的LED灯照射下室温进行. 底物考察结果表明, 该反应具有广泛的底物适用性, 能够兼容有多种包括电子中性、给电子和吸电子取代基的苯甲基磺酸酯和杂芳基磺酸酯. 此外, 该方法还适用于结构复杂的底物, 如薄荷醇衍生的底物, 以及含有吡啶的底物. 同年, 该课题组[43]还报道了一种以N-羟基邻苯二甲酰亚胺(NHPI)酯作为自由基前体, 构建BCP酮类化合物的三组分反应. 该反应以Cs2CO3为添加剂, DMSO为溶剂, 在紫色LED光照、氩气保护下进行. 底物考察结果表明, 包括邻、间、对位取代的芳基醛及多种杂芳醛(如吡啶、呋喃等), 均表现出良好兼容性. 对于含有伯、仲、叔烷基取代的NHPI酯, 以及对于其他复杂酯类(如吉非罗齐、麦考酚酸等), 均展示出优异的官能团耐受性. 同年, 该课题组[44]报道了一种以芳醛和醚为自由基前体的[1.1.1]螺桨烷的双官能团化反应. 该反应以乙醚作为溶剂, 在氩气氛围中, 使用紫色LED灯照射下进行反应. 底物考察结果表明, 该方法对多种芳基醛的适用性, 包括电中性和给电子或吸电子取代基的底物. 该方法还能兼容多种活泼官能团, 如卤素、酮、酯、三氟甲磺酰基和吡唑环等, 以及含有杂芳香基团的底物, 包括呋喃、噻吩等. 此外, 该方法还成功应用于不同醚类底物, 包括二甲醚、四氢呋喃等. 随后, 该课题组[45]在此研究基础上将自由基前体中的醚换成了烷烃, 用于[1.1.1]螺桨烷的苄醇官能团化反应(Scheme 15). 该反应使用环戊烷和二氯乙烷(DCE)的混合溶剂, 在氩气氛围中, 紫色LED灯照射下进行反应. 该反应的底物范围更加广泛, 可以兼容多种芳基醛, 包括带有烷基、苯基、甲氧基、三氟甲烷磺酰基、卤素等不同取代基的底物. 此外, 该方法还能兼容一些敏感的官能团, 如乙酰基、氰基和硼酸酯. 值得注意的是, 该反应还能适用于含有杂芳香族基团的底物. 在未活化烷烃的底物范围探索, 除了环戊烷外, 环己烷、环庚烷、环辛烷甚至十二元环烷等大环烷烃也能作为合适的底物. 对该反应机理研究表明, 在390~395 nm的光照射下, 苯甲醛54被激发到单重态, 随后通过系间窜越(ISC)生成三重态Int 14a. 然后通过与烷烃的氢原子转移生成酮基和烷基自由基. 这两个自由基随后引发[1.1.1]螺桨烷的开环, 通过自由基偶联过程, 形成苄醇取代的BCP产物57.
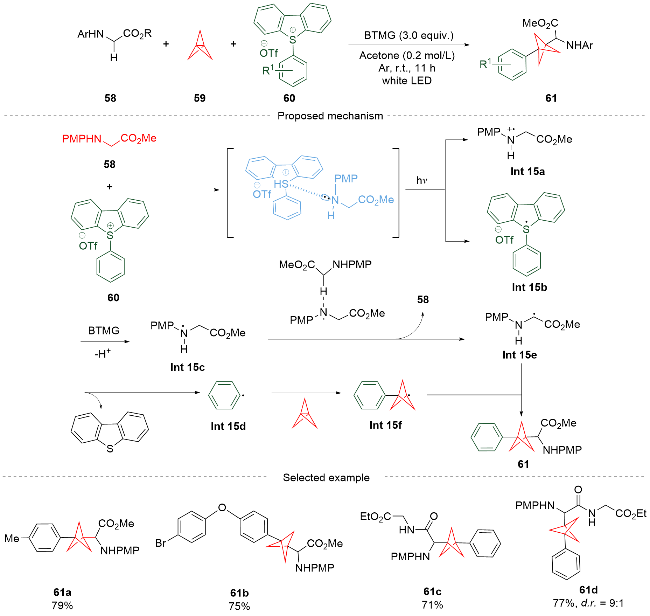
同年, Xu课题组[46]报道了一种以芳基二苯并噻吩鎓盐(DBT)为自由基前体的经由EDA复合物介导的三组分反应(Scheme 16). 该反应采用了2-叔丁基-1,1,3,3-四甲基胍(BTMG)作为添加剂, 丙酮作为溶剂, 在白光照射下室温进行. 底物考察结果表明该反应对于多种芳基二苯并噻吩盐、肽底物具有良好的兼容性. 无论是含有不同氨基酸残基的二肽, 还是更复杂的肽序列, 都能在标准条件下顺利进行反应, 实现1,3-二取代BCP的后期修饰. 此外, 该方法还成功应用于固相肽合成(SPPS)技术, 展示了在肽合成中引入1,3-二取代BCP结构的前景. 对该反应机理研究表明, 芳基DBT+盐60和N-PMP甘氨酸酯58之间形成EDA复合物. 在光照射下, 从58到60发生电荷转移, 生成甘氨酸自由基阳离子Int 15a和芳基DBT自由基Int 15b. Int 15a在BTMG存在下发生去质子化, 产生氮自由基中间体Int 15c. 同时, Int 15b的C—S键断裂促进了苯基自由基Int 15d的生成. 随后, Int 15c与另一个N-PMP甘氨酸之间发生分子间氢原子转移, 形成以C为中心的自由基Int 15e. 这个自由基通过邻位的酯基和芳香胺基团使其成为一个“持久自由基”. 同时, 苯基自由基Int 15d被[1.1.1]螺桨烷迅速捕获, 形成一个相对稳定的自由基Int 15f, 最终Int 15e和Int 15f交叉偶联形成了所需的产物61.


3 总结与展望
综上所述, 从光催化和光诱导[1.1.1]螺桨烷双官能化两方面, 对近几年一步法合成双碳取代的BCP的研究进展进行了综述. 光催化方法利用光催化剂实现了高效、高选择性的BCP双碳取代, 拓展了底物范围, 为生物活性BCP衍生物的合成提供了新途径, 但仍面临官能团兼容性有限、催化剂稳定性不足及成本较高等挑战. 光诱导方法通过直接光活化底物实现双官能团化, 避免了催化剂残留, 更具绿色可持续性, 但其反应效率与选择性仍需提升, 机理也有待深入研究. 未来, 光驱动合成领域有望通过开发新型光催化剂/光敏剂、拓宽底物与官能团兼容性、深化机理研究与优化反应条件, 推动该策略走向实际应用, 为合成化学、药物化学及材料科学带来更多创新.
(Cheng, F.)