


跳跃烯炔(skipped enynes, 1,4-烯炔)作为一类重要的不饱和结构单元, 广泛存在于孕二烯酮(gestodene)、烯戊菊酯(empenthrin)、人参炔醇(panaxydol)及埃斯波霉素A1(esperamicin A1)等具有显著生物活性的天然产物和药物分子中. 这些代表性实例充分彰显了该骨架在药物化学、农用化学品及天然产物合成领域的广阔应用前景. 然而, 如何高效、模块化地构筑这一结构, 长期以来是有机合成化学中的一项实际挑战.
传统合成策略主要依赖于过渡金属催化的亲核试剂与亲电试剂之间的交叉偶联, 包括炔基亲核试剂与烯丙基亲电体的组合, 或烯丙基亲核试剂与炔基亲电体的组合. 尽管钯、铜、铑等催化体系已被广泛开发, 显著拓展了产物的结构多样性, 但这些方法普遍需要预先制备有机金属亲核试剂(如炔基格氏试剂、炔基锌试剂、炔基锡试剂等), 由此带来一系列固有局限: 试剂对空气和水分敏感, 稳定性欠佳; 与含多种亲电官能团的底物兼容性受限; 多步操作降低了整体合成效率. 如果能够直接以两类亲电试剂——例如炔基卤化物与烯丙基乙酸酯——通过交叉偶联构建跳跃烯炔, 则可从根本上绕开有机金属亲核试剂的预制步骤, 是一条极具吸引力的替代路线. 然而, 这一策略至今鲜有探索, 其核心挑战源自三个方面: (1)亲电试剂固有的低反应活性导致交叉偶联速率难以匹配; (2)两类亲电试剂在低价金属催化下易发生不可控的自偶联及氢化副反应, 交叉选择性难以调控; (3)产物中烯烃的E/Z构型以及烯丙位的区域选择性(支链/直链)在亲电试剂偶联的框架下尚无先例可循.
近年来, 交叉亲电偶联(XEC)技术的蓬勃发展为此类转化提供了新的契机[1]. XEC通过直接偶联两个亲电试剂, 有效规避了对空气/水分敏感的有机金属试剂, 简化了合成流程, 并显著增强了官能团兼容性. 目前, XEC已在C(sp3)-烯丙基、C(sp2)-烯丙基键的构建中取得系列突破, 但令人意外的是, C(sp)-烯丙基的构筑在XEC领域却长期处于空白状态[2].
赣南师范大学化学与材料学院陈正旺团队[3]围绕炔烃转化与交叉亲电偶联开展了系统而持续的研究, 其工作涵盖二芳基炔的无金属半氢化反应构建反式烯烃、过渡金属可切换的吡唑并[1,5-a]吡啶/吲哚嗪发散合成、以Et3N作为1,3-二烯等价体的苯并环化反应、6π-光环化构筑三氟甲基化二氢吡咯和吡咯, 以及近期发展的锰介导炔基卤与氯硅烷亲电交叉偶联构筑C(sp)—Si键, 逐步形成了对炔、烯等不饱和键多样官能化的研究特色.在上述积累基础上, 该团队[4]将目光投向更具通用性的C(sp)—C(sp3)键构建, 于近期报道了首例镍催化炔基卤化物与醋酸烯丙酯的交叉亲电偶联反应, 实现了跳跃烯炔的模块化高效合成.
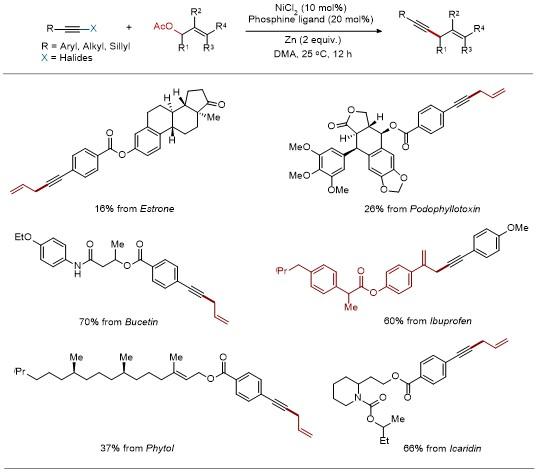
该方法展现出广泛的底物普适性: 适用于多种芳基及烷基取代的炔基卤化物, 以及共轭或非共轭烯丙基乙酸酯, 能以高产率获得目标产物, 并兼具优异的化学选择性和立体选择性. 反应在温和条件(室温)下即可高效进行, 且表现出良好的官能团兼容性, 包括对敏感杂环骨架的耐受, 凸显了其在生物活性分子后期修饰中的潜力. 在炔基溴底物方面, 无论是对位供电子基还是吸电子基取代的芳基炔溴, 均可顺利转化, 芳环上的氟、氯、溴卤素均能完好保留; 烷基炔溴虽存在丙炔位异构化的竞争, 经条件微调后, 仍能以中等至优异收率获得目标产物; 菲环、二茂铁、噻吩等特色骨架亦兼容良好. 尤其值得关注的是, 对复杂药物与天然产物分子的后期修饰能力——源自驱蚊酯、植醇、雌酮、布西丁、鬼臼毒素的炔基溴衍生物均能高效参与偶联, 收率具有实际合成价值(Scheme 1), 这表明该方法可直接在结构复杂的分子骨架上引入1,4-烯炔侧链, 为药物化学中的骨架跃迁提供了便捷工具. 烯丙基乙酸酯一侧同样表现出良好的包容性: 共轭与非共轭体系、不同位置氟/氯取代的芳基烯丙酯, 以及布洛芬和洛索洛芬衍生的烯丙酯均可顺利反应.
密度泛函理论(DFT)计算与实验证据共同支持一条双氧化加成路径(Scheme 2): Ni0优先与炔基溴发生氧化加成, 经还原生成alkynyl-NiI物种; 随后Niᴵ对醋酸烯丙酯进行第二次氧化加成, 生成NiIII中间体; 后者经Zn还原至NiII, 最终经还原消除得到1,4-烯炔并再生Ni0. 其中, NiI插入烯丙酯C—O键的步骤为整个反应的决速步. 值得注意的是, 膦配体在此路径中扮演了关键调控角色——它显著抬高了NiIII直接还原消除的能垒, 迫使反应绕行经NiII至Ni0的迂回历程.
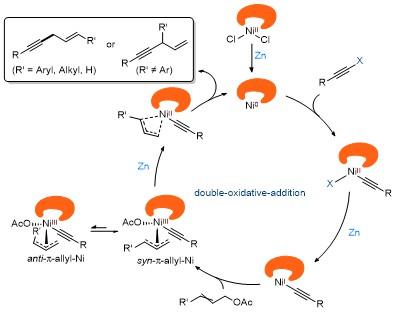


综上所述, 陈正旺团队的工作首次实现了炔基卤化物与烯丙基乙酸酯的直接还原偶联, 填补了镍催化XEC在C(sp)-烯丙基构建领域的空白. 在机理层面, 该研究提出的双氧化加成路径, 不仅合理解释了产物立体选择性与区域选择性的来源, 也为拓展其他炔基亲电体参与的XEC转化提供了概念性参考框架. 从更宏观的视角来看, 该方法为跳跃烯炔这一重要结构单元的模块化组装开辟了高效新途径, 并为利用XEC策略合成其他含炔键的高附加值分子奠定了实践基础, 对于推动交叉亲电偶联领域的方法学边界拓展具有深远意义.
(Cheng, F.)