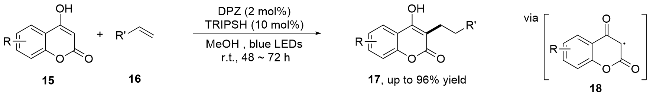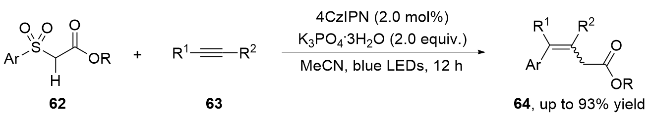综述与进展

可见光催化的酸性C(sp3)—H键官能团化反应研究进展

  • 洪洋 a, b ,
  • 邓红平 , a, *
展开
  • a 南京农业大学理学院化学系 南京 210095
  • b 安庆师范大学化学化工学院 安徽安庆 246133

收稿日期: 2024-07-31

  修回日期: 2024-09-11

  网络出版日期: 2024-11-08

基金资助

国家自然科学基金(21901121)

Research Progress on Photocatalyzed Protic C(sp3)—HFunctionalization

  • Yang Hong a, b ,
  • Hongping Deng , a, *
Expand
  • a Department of Chemistry, College of Sciences, Nanjing Agricultural University, Nanjing 210095
  • b School of Chemistry and Chemical Engineering, Anqing Normal University, Anqing, Anhui 246133
* E-mail:

Received date: 2024-07-31

  Revised date: 2024-09-11

  Online published: 2024-11-08

Supported by

National Natural Science Foundation of China(21901121)

摘要

由于含酸性C(sp3)—H键的化合物来源广泛、廉价易得等, 且反应产物易于转化, 其作为亲核试剂被广泛应用于有机合成中. 最近十年, 由于可见光催化的C(sp3)—H键官能团化反应具有反应条件温和、原子及步骤经济性高等优点,其研究取得了快速的发展. 在可见光催化条件下, 含酸性C(sp3)—H键的化合物较易转化为亲电性烷基自由基中间体, 实现一系列以前难以实现的转化, 为该类化合物的高效利用提供了一种新的思路. 此综述着重介绍在没有等物质的量的氧化剂存在的条件下, 可见光催化的酸性C(sp3)—H键官能团化反应的最近研究进展. 根据酸性C(sp3)—H键的活化模式, 将反应的催化类型分为光致氧化还原催化、光致氧化还原协同有机胺催化和光致氧化还原协同氢原子转移催化. 同时, 对一些代表性的反应机理和产物应用也做了介绍.

本文引用格式

洪洋 , 邓红平 . 可见光催化的酸性C(sp3)—H键官能团化反应研究进展[J]. 有机化学, 2025 , 45(5) : 1569 -1590 . DOI: 10.6023/cjoc202407049

Abstract

Compounds containing protic C(sp3)—H bonds are widely used as nucleophiles in organic synthesis due to their cheaply available sources, and reaction products are readily converted into diverse functional molecules. In the past decade, visible light-catalyzed C(sp3)—H bond functionalization in mild conditions, atom- and step-economical manner has made rapid progress. Under visible-light catalytic conditions, protic C(sp3)—H feedstocks are readily converted into electrophilic alkyl radical intermediates, enabling a series of previously inaccessible transformations, which provides a new perspective on the efficient utilization of such compounds. This review focuses on the recent research progress of visible light-catalyzed protic C(sp3)—H functionalization in the absence of stoichiometric oxidants. Based on the different activation modes of protic C(sp3)—H bonds, the reactions are divided into photoredox catalysis, synergistic photoredox/amine organocatalysis, and synergistic photoredox/hydrogen atom transfer catalysis. Aside from the substrate scopes, the mechanisms and potential applications of some representative methodologies are also included.

作为一类廉价易得的亲核试剂, 含酸性C(sp3)—H键的化合物, 如醛、酮、酸、酯、腈类化合物等(Scheme 1)被广泛应用于碳-碳键或碳-杂原子键的构建中[1]. 由于类似的结构广泛存在于天然产物及高附加值精细化学品中(如氨基酸、多肽、药物或农药活性分子等), 并且其反应产物易于实现官能团转化, 因此, 如何实现含酸性C(sp3)—H键的化合物高附加值转化一直是绿色精细化工的发展需要[2].
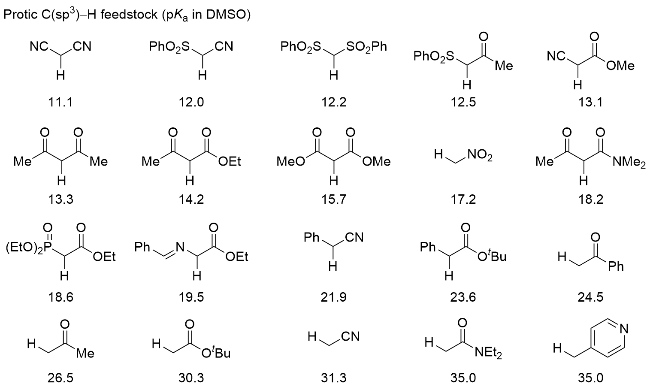
图式1 代表性含酸性C(sp3)—H键的化合物

Scheme 1 Representative protic C(sp3)—H feedstocks

传统的该类合成方法学研究聚焦于利用这类化合物的碳负离子中间体的亲核性. 根据其反应机理, 大体分为两类反应: (1)直接与亲电试剂(如碳正离子、缺电子不饱和键、过渡金属或路易斯酸活化的不饱和键等) 发生加成反应(Scheme 2, Path A)[1,3]; (2)在过渡金属催化的偶联反应中, 与过渡金属中间体发生配体交换, 然后经过还原消除过程生成C—C键偶联反应产物(Scheme 2, Path B)[4].
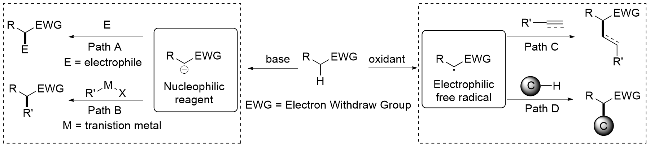
图式2 酸性C(sp3)—H键官能团化的反应模式

Scheme 2 Reaction models of protic C(sp3)—H functionalization

除了作为亲核试剂参与有机反应, 在等物质的量的氧化剂的作用下, 含酸性C(sp3)—H键的化合物被单电子氧化生成碳自由基中间体. 与相应的碳负离子中间体的亲核性不同的是, 生成的碳自由基中间体具有亲电性, 其反应性能发生了极性翻转, 能与非活化的烯(炔)烃发生自由基介导的加成反应(Scheme 2, Path C)[5], 或者与其他的含C—H键底物发生交叉氧化偶联反应(Scheme 2, Path D)[6].
已报道的自由基介导的合成方法存在一些局限性: 首先, 反应需要等物质的量或超过等物质的量的强氧化剂, 如过氧化物或金属卤化物等, 部分反应还需要在剧烈的反应条件下进行, 既降低了反应的原子经济性, 限制了底物适用范围, 又不利于合成方法学的工业放大生产; 其次, 相较于碳负离子, 碳自由基较不稳定, 其反应性能较活泼, 副反应比较多, 如碳自由基的自身偶联反应, 与其他的含C—H键底物的氢原子转移反应等[7]; 第三, 碳自由基的反应选择性较差, 如何高效控制碳自由基的反应选择性一直是非常具有挑战的课题.
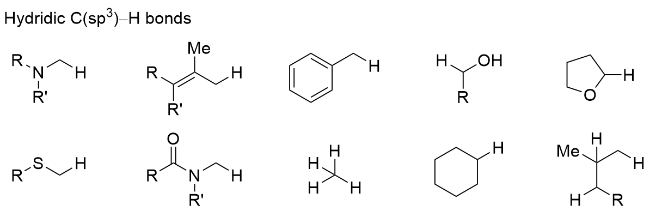
由于反应条件温和绿色, 原料廉价易得, 反应原子及步骤经济性高等特点, 最近十年, 可见光诱导的C(sp3)—H键官能团化反应的方法学研究得到了快速发展[8], 实现了一系列以前难以实现的化学转化, 被广泛应用于天然产物的全合成, 精细化学品的高效合成及后期修饰或聚合物的合成[9]. 已报道的可见光诱导的C(sp3)—H键官能团化反应绝大部分集中于惰性C(sp3)—H键(Scheme 3), 如烷烃或取代烷烃的C(sp3)— H键、苄位或烯丙位的C(sp3)—H键、醇、醚、硫醚、胺和酰胺的杂原子α位的C(sp3)—H键等; 而关于可见光诱导的酸性C(sp3)—H键官能团化的报道例子则非常有限, 其主要原因有两点: (1)含酸性C(sp3)—H键的反应底物大部分氧化电势较高, 很难直接被激发态光催化剂单电子氧化; (2)无论是直接或间接氢原子转移催化, 绝大部分的活性杂原子自由基是亲电性自由基, 根据极性翻转匹配的原则[5,10], 它们易于攫取惰性C(sp3)—H键的氢原子生成亲核性碳自由基, 而攫取酸性C(sp3)— H键的氢原子生成亲电性碳自由基在极性上不匹配, 因此该过程在热力学或动力学上都不支持[10].
图式3 代表性含惰性C(sp3)—H键的化合物

Scheme 3 Representative hydridic C(sp3)—H feedstocks

近五年, 可见光诱导的酸性C(sp3)—H键官能团化的反应研究取得了快速的发展, 根据酸性C(sp3)—H键活化方式, 该领域的研究分为三种模式: 光致氧化还原催化、光致氧化还原协同有机胺催化和光致氧化还原协同氢原子转移催化. 此综述主要集中于没有等物质的量的氧化剂存在的条件下, 可见光催化的酸性C(sp3)—H键官能团化反应的最近研究进展, 而关于酸性C(sp3)— H键的氧化脱氢偶联[6]以及电催化酸性C(sp3)—H键官能团化[11]的研究不在讨论范围之内.

1 光致氧化还催化酸性C(sp3)—H键官能团化反应

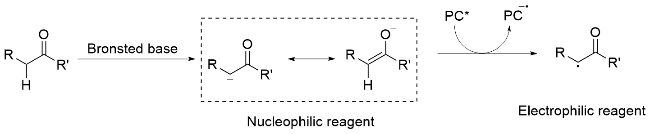
在布朗斯特碱存在下, 含酸性C(sp3)—H键化合物被去质子化生成负离子中间体, 经过烯醇异构化产生富电子中间体, 氧化还原电势降低, 激发态光催化剂PC*单电子氧化含酸性C(sp3)—H键的底物负离子中间体生成相应亲电性烷基自由基中间体, 随后通过不同的自由基介导过程实现酸性C(sp3)—H键的官能团化反应, 如通过与烯烃的加成反应、串联加成-环化反应、双官能团化反应和协同钴催化放氢交叉偶联反应等(Scheme 4).
图式4 光致氧化还原催化策略

Scheme 4 Strategies of photoredox catalysis

1.1 与烯烃的加成反应

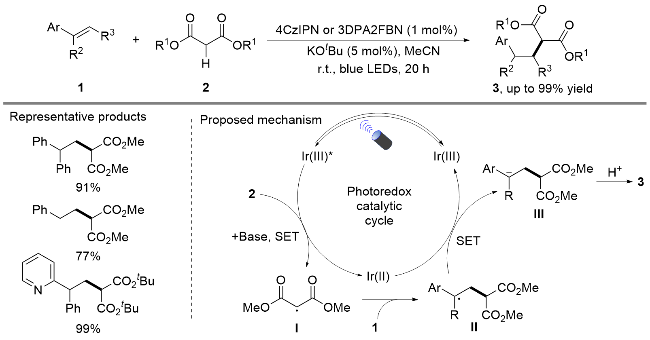
2020年, Kobayashi课题组[12]利用光致氧化还原催化的策略, 以4CzIPN为光催化剂, 在温和的条件下实现了丙二酸二酯的酸性C(sp3)—H键与芳基烯烃的加成反应. 该反应适用于各种芳基取代的端烯; 对于三取代的芳基烯烃则催化效率较差; 对于环状芳基烯烃在以3DPA2FCN为催化剂的条件下, 该加成反应能顺利进行(Scheme 5).
图式5 光致氧化还原催化酸性C(sp3)—H键与芳基烯烃的加成反应

Scheme 5 Photoredox-catalyzed protic C(sp3)—H addition with styrenes

反应机理上, 激发态光催化剂单电子氧化丙二酸二酯负离子生成碳自由基中间体I, 然后与芳基烯烃发生加成生成苄基自由基II, 最后再被还原态光催化剂还原为苄基负离子中间体III并再生光催化剂, 完成催化循环, 苄基负离子III经质子化过程生成加成产物3.
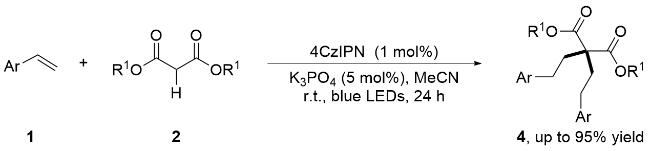
2022年, Reiser课题组[13]利用类似的策略实现了丙二酸二酯与两分子芳基烯烃的连续加成反应, 实现了季碳原子的构建(Scheme 6).
图式6 光致氧化还原催化酸性C(sp3)—H键与两分子烯烃的连续烯烃的加成反应

Scheme 6 Photoredox-catalyzed protic C(sp3)—H double-addition with styrenes

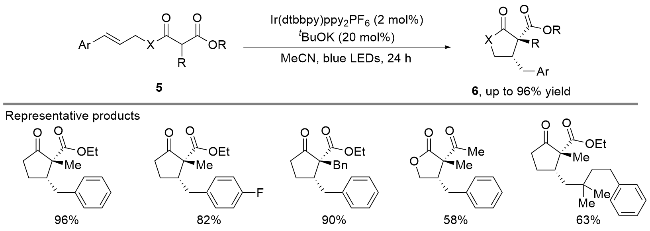
2022年, Cannon课题组[14]通过相同的策略实现了酸性C(sp3)—H键与C=C键的分子内加成反应, 完成了五元杂环的骨架构建(Scheme 7).
图式7 光致氧化还原催化酸性C(sp3)—H键与C=C键的分子内加成反应

Scheme 7 Photoredox-catalyzed intramolecular protic C(sp3)—H addition with C=C bonds

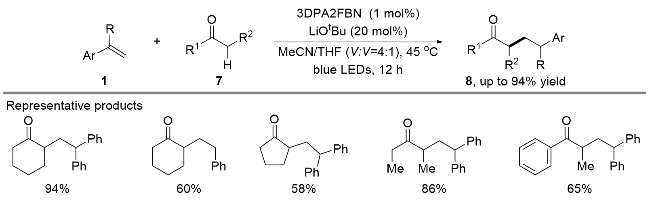
2024年, Kobayashi课题组[15]利用叔丁氧锂为布朗斯特碱催化剂, 报道了光致氧化还原催化酮的羰基α位酸性C(sp3)—H键与芳基烯烃的加成反应, 以中等到优秀的收率合成了一系列羰基α位烷基化产物(Scheme 8). 该策略适用于各类环酮或链式酮的α位酸性C(sp3)—H键.
图式8 光致氧化还原催化酮的羰基α位酸性C(sp3)—H键与芳基烯烃的加成反应

Scheme 8 Photoredox-catalyzed addition of styrenes with protic α-C(sp3)—H bonds of ketones

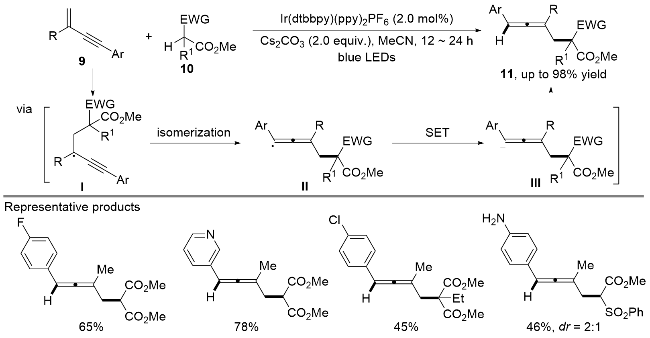
2023年, 朱绍群课题组[16]利用芳基衍生的共轭烯炔为底物, 报道了光致氧化还原催化酸性C(sp3)—H键与共轭烯炔的加成反应, 高效合成丙二酸二酯衍生的联烯(Scheme 9). 反应过程中, 亲电性碳自由基与共轭烯炔的双键发生加成生成炔丙基自由基中间体I, 中间体I发生异构化生成联烯基自由基中间体II, 再经过单电子还原过程生成联烯基负离子中间体III, 最后经过质子化过程得到联烯衍生物. 该反应策略适用于多种取代的丙二酸二酯, 且能很好地兼容α-苯磺酰酯和α-酯基环戊酮的酸性C(sp3)—H键.
图式9 光致氧化还原催化酸性C(sp3)—H键与共轭烯炔的加成反应

Scheme 9 Photoredox-catalyzed protic C(sp3)—H addition with conjugated enynes

2023年, Kobayashi课题组[17]利用苯硫酚为氢原子转移催化剂, 报道了光致氧化还原催化酸性C(sp3)—H键与非活化烯烃的加成反应(Scheme 10). 该方法突破了已报道的类似方法, 仅适用于芳基烯烃的局限性, 它适用于各类非活化的烯烃, 且该策略针对含酸性 C(sp3)—H键的底物适用范围较广, 如各类丙二酸酯及其衍生物、α-酰基乙酸酯及其衍生物、α-乙酰乙酰胺、α-乙酰丙酮和α-氰基酯等. 机理研究表明, 丙二酸二酯衍生的碳自由基I与烯烃发生加成生成烷基自由基中间体II, 中间体II与苯硫酚经过氢原子转移过程生成最终的加成产物及巯基自由基III, 巯基自由基III与还原态的光催化剂经过单电子转移过程再生光催化剂和苯硫酚负离子, 完成催化循环.
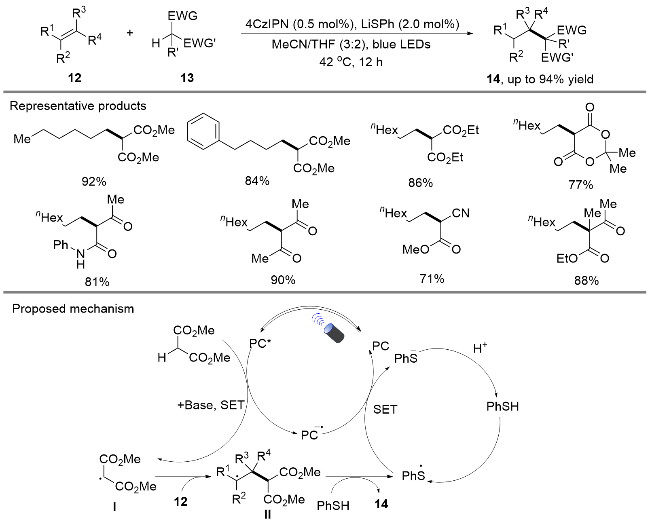
图式10 光致氧化还原催化酸性C(sp3)—H键与非活化烯烃的加成反应

Scheme 10 Photoredox-catalyzed protic C(sp3)—H addition with unactivated alkenes

2023年, 叶俊涛课题组[18]利用类似的策略, 实现了香豆素的C(sp2)—H键与非活化烯烃的加成反应(Scheme 11). 在光致氧化还原催化的条件下, 香豆素被激发态光催化剂单电子氧化生成α-酰基乙酸内酯衍生的亲电性碳自由基中间体18.
图式11 光致氧化还原催化香豆素与烯烃的加成反应

Scheme 11 Photoredox-catalyzed addition of coumarin with unactivated alkenes

1.2 与不饱和烃的串联加成-环化反应

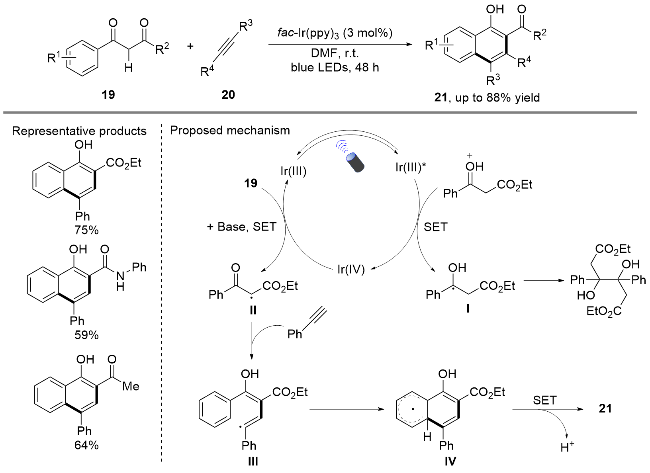
2020年, 吴骊珠课题组[19]利用光致氧化还原催化的策略, 实现了苯甲酰衍生的1,3-二羰基化合物与炔烃的串联加成-环化反应, 高效合成了一系列2-酰基-1-萘酚衍生物. 针对各类端炔的反应底物, 该反应都能顺利进行. 机理研究表明, 激发态光催化剂单电子还原质子化苯甲酰衍生的1,3-二羰基化合物生成氧化态光催化剂Ir(IV), 氧化态光催化剂Ir(IV)单电子氧化苯甲酰衍生的1,3-二羰基化合物生成亲电性烷基自由基中间体II, 中间体II与苯乙炔发生串联加成—环化加成过程生成自由基中间体IV, 最终经过单电子氧化及脱质子芳构化过程生成2-酰基-1-萘酚产物(Scheme 12).
图式12 光致氧化还原催化苯甲酰衍生的1,3-二羰基化合物与炔烃的串联加成-环化反应

Scheme 12 Photoredox-catalyzed cascade addition/annulation of aromatic α-ketoesters with alkynes

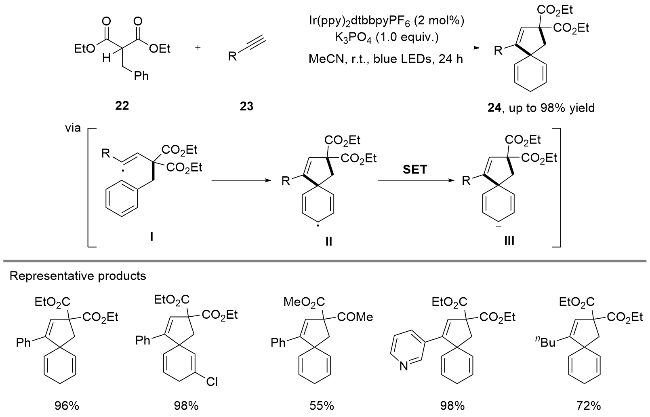
2022年, Reiser课题组[20]基于类似的策略, 利用Ir(ppy)2(dtbbpy)PF6为光催化剂, 实现了光致氧化还原催化苄基取代的丙二酸二酯与端炔的串联加成-环化反应, 以良好到优秀的收率生成一系列螺环三烯衍生物(Scheme 13). 机理研究表明烯基自由基中间体I发生分子内环化过程生成螺环衍生的烯丙基自由中间体II, 中间体II再依次经过单电子还原和质子化过程生成最终的目标化合物.
图式13 光致氧化还原催化苄基取代的丙二酸二酯与端炔的串联加成-环化反应

Scheme 13 Photoredox-catalyzed cascade addition/annulation benzylmalonates with terminal alkynes

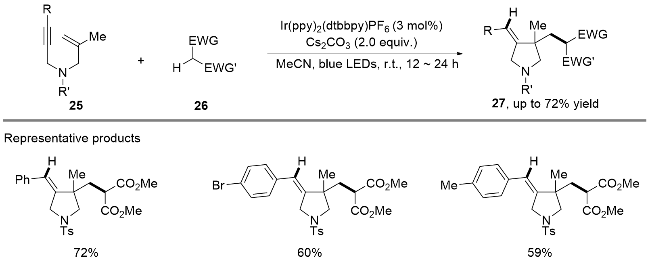
2023年, 朱绍群课题组[21]基于相同的策略, 实现了光致氧化还原催化酸性C(sp3)—H键与1,6-烯炔的串联加成-环化反应, 以中等到良好的收率生成一系列吡咯衍生物(Scheme 14).
图式14 光致氧化还原催化酸性酸性C(sp3)—H键与1,6-烯炔的串联加成-环化反应

Scheme 14 Photoredox-catalyzed cascade addition/annulation of 1,6-enynes with protic C(sp3)—H feedstocks

2023年, 肖文精和陈加荣课题组[22]利用光致氧化还原协同手性路易斯酸催化的策略, 报道了β-酮酸酯与α-芳基取代的烯基叠氮的不对称[3+2]环加成反应, 以良好到优秀的收率及优秀的对映选择性合成一系列手性的多环二氢吡咯醇衍生物(Scheme 15). 该反应适用于各类α-芳基取代的烯基叠氮, 值得一提的是, 当以α-烷基取代的烯基叠氮为反应底物时, 只发生酸性C(sp3)—H键与烯基叠氮的不对称加成反应, 以良好的收率及优秀的对映选择性得到一系列手性的1,4-二羰基衍生物. 机理研究表明激发态光催化剂单电子氧化手性镍催化剂活化的β-酮酸酯生成相应的碳自由基中间体I, 中间体I选择性从它的Re面与α-芳基取代的烯基叠氮发生加成反应生成苄基自由基中间体II, 中间体II依次经过脱氮气和单电子还原过程生成亚胺负离子中间体IV, 然后中间体IV发生分子内的亲核加成生成中间体31, 最后经过质子化过程得到相应的手性产物.
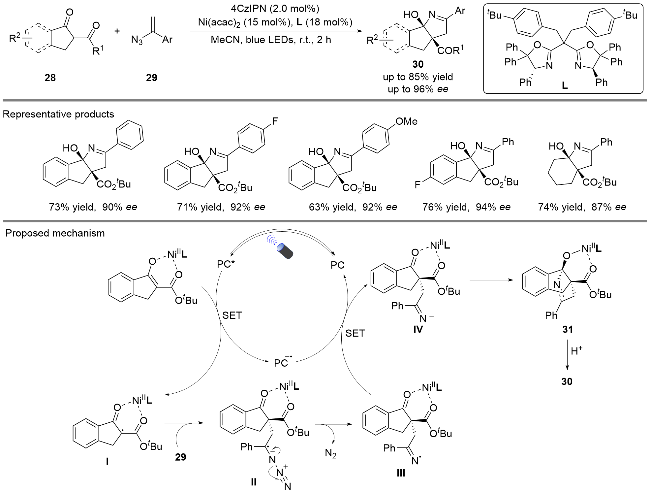
图式15 光致氧化还原协同路易斯酸催化β-酮酸酯与α-芳基取代的烯基叠氮的不对称[3+2]环加成反应

Scheme 15 Asymmetric [3+2] cycloaddition of β-ketoesters with vinyl azides enabled by photoredox/Lewis acid dual catalysis

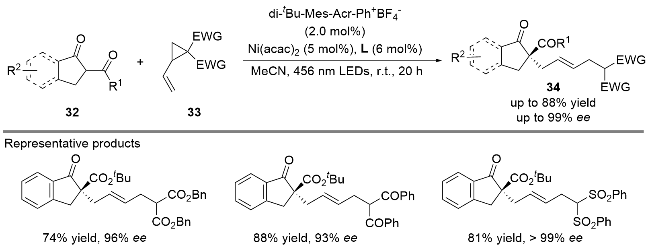
接着, 该课题组[23]利用相同的策略, 实现了光致氧化还原协同手性路易斯酸催化β-酮酸酯与环丙烷衍生烯烃的不对称加成开环反应, 以中等到良好的收率及优秀的对映选择性得到一系列酸性C(sp3)—H键的烯丙基化产物(Scheme 16).
图式16 光致氧化还原协同路易斯酸催化β-酮酸酯与环丙烷衍生烯烃的不对称加成开环反应

Scheme 16 Asymmetric addition of β-ketoesters with vinylcyclopropanes enabled by photoredox/Lewis acid dual catalysis

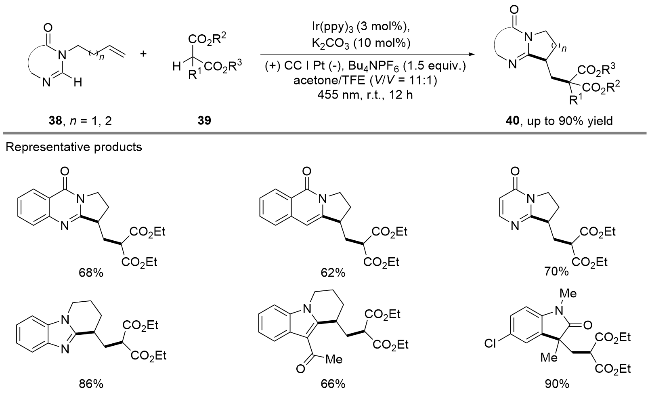
2023年, 邓红平课题组[24]以丙二酸二酯衍生的偕二氟烯烃35为反应底物, 报道了光致氧化还原催化偕二氟烯烃与非活化烯烃的脱氟[4+2]串联加成-环化反应, 高效合成一系列单氟取代的环己烯衍生物(Scheme 17). 该反应适用于多种非活化烯烃, 并成功应用于天然产物及药物活性分子的后期官能团修饰. 机理研究表明, 丙二酸二酯衍生的碳自由基中间体I与非活化烯烃发生加成反应生成碳自由基中间体II, 中间体II依次经过被还原态光催化剂单电子还原和脱氟负离子过程生成双自由基中间体IV, 最后经过自由基-自由基偶联过程生成相应的单氟环己烯产物37; 此外, 还有一种可能的反应机理为, 自由基中间体II经过分子内环化过程生成中间体V, 再依次经过单电子还原和脱氟负离子过程生成最终的目标产物37.
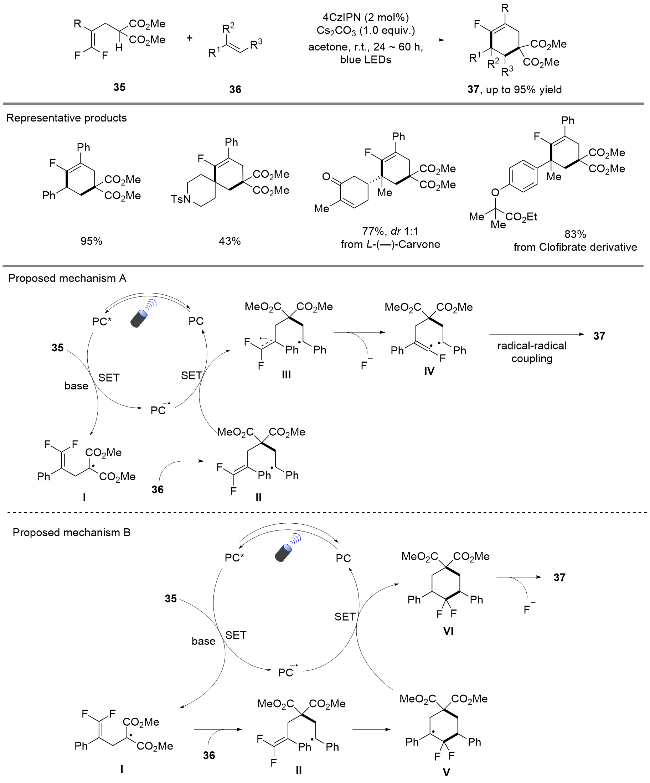
图式17 光致氧化还原催化偕二氟烯烃与非活化烯烃的脱氟[4+2]串联加成-环化反应

Scheme 17 Photoredox-catalyzed defluorinative [4+2] annulation of gem-difluoroalkenes with unactivated alkenes

2024年, 梁德强课题组[25]利用光电催化的策略, 以丙二酸酯为烷基源, 电作为绿色氧化剂, 实现了烯烃的串联加成-芳基化反应, 高效合成一系列芳香并环衍生物(Scheme 18).
图式18 光电协同催化酸性酸性C(sp3)—H键与芳香衍生的烯烃的串联加成-芳基化反应

Scheme 18 Photoelectrocatalyzed cascade addition/arylation of aromatic-derived alkenes with protic C(sp3)—H feedstocks

1.3 与不饱和烃的双官能团化反应

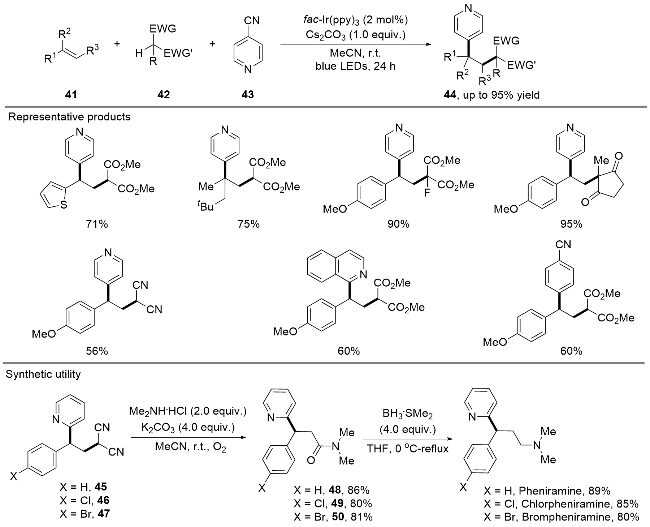
2022年, 邓红平课题组[26]利用含酸性C(sp3)—H键的化合物作为烷基源, 氰基吡啶作为芳基化试剂, 实现了光致氧化还原催化烯烃的三组分烷基化-芳基化反应(Scheme 19). 该方法适用于各类芳基烯烃、α-取代的烷基端烯、各种腈基取代的杂芳香烃以及腈基取代的强缺电子的芳香烃; 针对含酸性C(sp3)—H键的底物, 如取代的丙二酸二甲酯、1,3-环二酮类化合物和丙二腈等反应能顺利进行. 值得注意的是, 反应产物45~47经过两步的简单转化, 可以实现抗过敏药物活性分子非尼拉敏、氯苯那敏和溴苯那敏的高效合成.
图式19 光致氧化还原催化烯烃的三组分烷基化-芳基化反应

Scheme 19 Photoredox-catalyzed three-component carboarylation of unactivated alkenes

机理研究表明, 激发态光催化剂*fac-Ir(ppy)3单电子还原4-氰基吡啶为4-氰基吡啶自由基负离子中间体I和氧化态的光催化剂Ir(IV), 氧化态光催化剂Ir(IV)单电子氧化丙二酸二甲酯负离子生成相应的碳自由基中间体II并再生光催化剂, 中间体II与烯烃碳发生加成反应生成烷基自由基中间体III, 最终烷基自由基中间体III与4-氰基吡啶自由基负离子中间体I依次经过自由基-自由基偶联过程和脱氰基芳构化过程, 生成相应的烯烃烷基化-芳基化产物(Scheme 20).
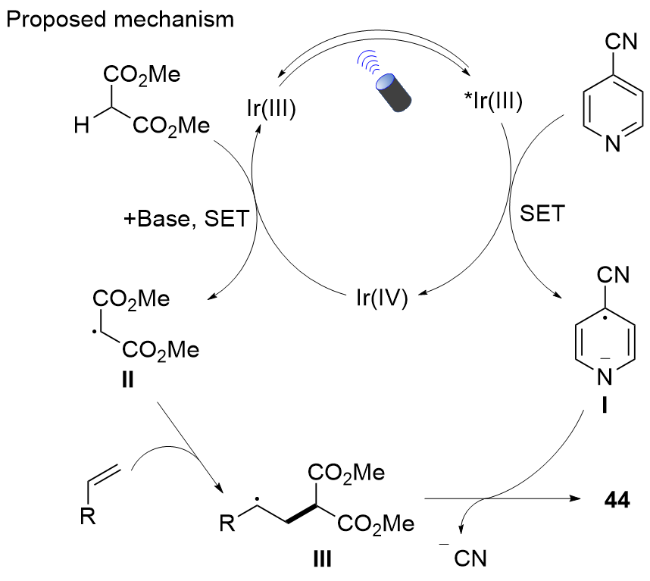
图式20 光致氧化还原催化烯烃的三组分烷基化-芳基化反应的可能机理

Scheme 20 Proposed mechanism of photoredox-catalyzed three-component carboarylation of unactivated alkenes

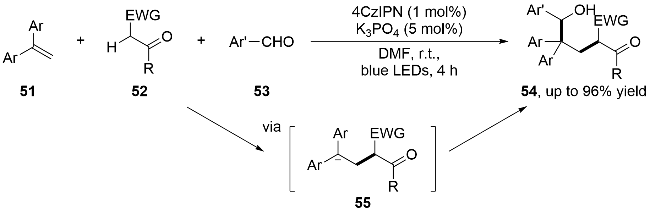
2024年, 韦思平课题组[27]利用含酸性C(sp3)—H键的化合物作为烷基源, 芳香醛作为亲电试剂, 报道了光致氧化还原催1,1-二芳基烯烃的三组分偶联反应, 高效地合成一系列醇衍生物. 该反应经过的历程与前述Kobayashi课题组[12]报道的反应机理类似, 在该反应过程中, 生成的苄基负离子中间体55并没有被质子淬灭生成加成产物, 而是与醛反应生亲核加成生成三组分偶联产物(Scheme 21).
图式21 光致氧化还原催化1,1-二芳基烯烃与芳香醛的三组分偶联反应

Scheme 21 Photoredox-catalyzed three-component coupling of 1,1-diarylalkenes with aromatic aldehydes

2023年, Hong课题组[28]和Nacsa课题组[29]基于自由基介导的Smiles重排反应[30], 利用α-芳基磺酰乙酸酯为双官能团化试剂, 分别报道了光致氧化还原催化烯烃的烷基化-芳基化反应(Scheme 22). 该策略适用于多种含酸性C(sp3)—H键的底物, 如α-芳基砜基乙酸酯、α-芳基砜基丙酮、α-芳基砜基乙酰胺、α-芳基砜乙腈等. 机理研究表明, 激发态光催化剂Ru(II)*单电子氧化α-芳基砜基乙酸酯负离子生成相应的烷基自由基中间体I, 中间体I与烯烃发生加成生成烷基自由基中间体II, 然后经过自由基介导的Smiles重排过程生成自由基中间体IV, 自由基中间体IV被还原态光催化剂Ru(I)还原生成碳负离子中间体V并再生光催化剂Ru(II), 完成催化循环, 最后中间体V经过质子化生成相应的烷基化-芳基化产物.
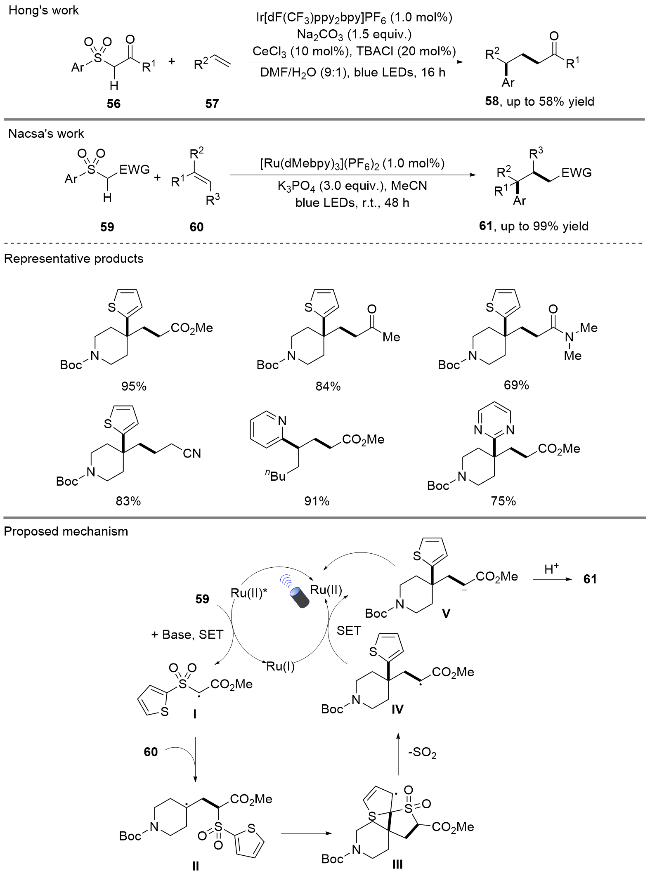
图式22 光致氧化还原催化α-芳基磺酰乙酸酯与烯烃的烷基化-芳基化反应

Scheme 22 Photoredox-catalyzed alkylarylation of alkenes with α-arylsulfonyl esters

2024年, 刘乐课题组[31]利用类似的策略报道了光致氧化还原催化α-芳基磺酰乙酸酯与炔烃的双官能团化反应, 以良好到优秀的收率得到一系列烯烃衍生物(Scheme 23).
图式23 光致氧化还原催化α-芳基磺酰乙酸酯与炔烃的烷基化-芳基化反应

Scheme 23 Photoredox-catalyzed alkylarylation of alkynes with α-arylsulfonyl esters

1.4 光致氧化还原协同钴催化酸性C(sp3)—H键的放氢交叉偶联反应

2020年, 吴骊珠课题组[32]基于光致氧化还原协同钴催化的策略, 利用Mes-AcrClO4为光催化剂, 实现了苯甲酰衍生的1,3-二羰基化合物的分子内放氢交叉偶联反应, 高效地合成了一系列蒽酚衍生物, 该方法中氢气为唯一副产物, 无需等物质的量的氧化剂, 原子经济性高(Scheme 24). 机理研究表明, 激发态光催化剂单电子氧化对苯甲酰衍生的1,3-二羰基化合物生成相应的烷基正离子自由基中间体I, 再经过质子解离生成烷基自由基中间体II, 中间体II再发生分子内环化反应生成自由基中间体III, 中间体III再依次经过Co(II)单电子氧化及质子解离过程生成最终的产物66, Co(I)被质子氧化生成Co(III)并释放氢气, Co(III)单电子氧化还原态的光催化剂生成Co(II)并再生光催化剂, 完成催化循环.
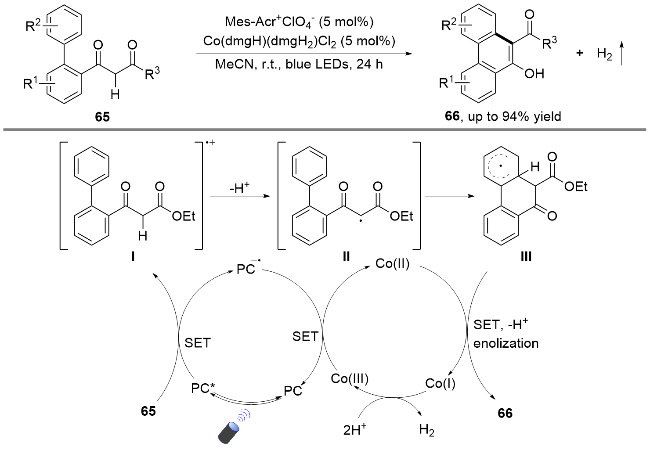
图式24 光致氧化还原协同钴催化苯甲酰衍生的1,3-二羰基化合物的分子内放氢交叉偶联反应

Scheme 24 Photoredox/cobalt-catalyzed intramolecular hydrogen-evolution cross-coupling of 1,3-dicarbonyl derivatives

2022年, 邓红平课题组[33]利用光致氧化还原/布朗斯特碱/钴三相协同催化的策略, 以含酸性C(sp3)—H键的原料为烷基源, 实现了分子间烯丙基C(sp3)—H键的放氢烷基化反应(Scheme 25). 该方法适用于各类α-烷基取代的烯烃; 针对含酸性C(sp3)—H键的底物, 如取代的丙二酸二甲酯、1,3-羰基衍生物、α-苯砜基乙酯、α-苯砜基乙腈和双苯磺酸甲烷等, 该反应能顺利进行. 值得注意的是, 利用该方法学以廉价易得的天然产物α-紫罗兰酮为原料, 经过三步转化, 以59%的总收率及优秀的非对映选择性得到合成天然产物dihydropallescensin D[34]的重要中间体72.
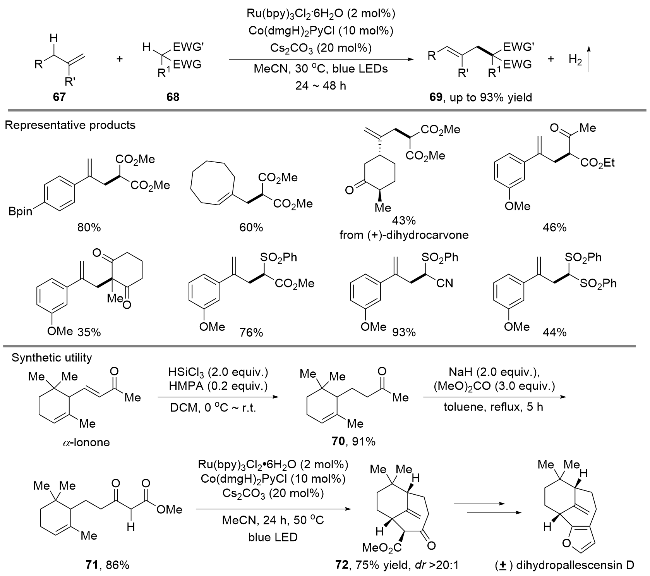
图式25 光致氧化还原/布朗斯特碱/钴三相协同催化烯丙基C(sp3)—H键的放氢烷基化反应

Scheme 25 Hydrogen-evolution alkylation of allylic C(sp3)—H bonds enabled by triplet photoredox/Brønsted base/cobalt catalysis

机理研究表明, 激发态的光催化剂Ru(II)*单电子还原Co(III)催化剂生成Co(II)和Ru(III)光催化剂, Ru(III)光催化剂单电子氧化丙二酸二甲酯负离子生成丙二酸二甲酯自由基中间体I, 并再生光催化剂Ru(II), 自由基中间体Iα-甲基苯乙烯67发生加成反应生成中间体II, 通过Co(II)与中间体IIβ-氢原子转移过程生成最终产物69和Co(III)—H, Co(III)—H与质子结合再生Co(III)催化剂并释放出氢气, 完成催化循环(Scheme 26).
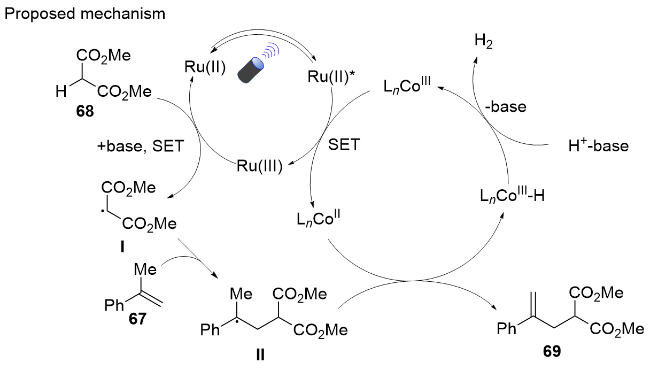
图式26 光致氧化还原/布朗斯特碱/钴三相协同催化烯丙基C(sp3)—H键的放氢烷基化反应的可能机理

Scheme 26 Proposed mechanism of hydrogen-evolution alkylation of allylic C(sp3)—H bonds enabled by triplet photoredox/Brønsted base/cobalt catalysis

2023年, 舒伟课题组[35]利用三氟甲基磺酸三异丙基硅酯为活化试剂, 报道了光致氧化还原协同钴催化环己酮的放氢芳构化反应, 以良好到优秀的收率合成一系列苯酚衍生物(Scheme 27). 机理研究表明, 在三氟甲基磺酸三异丙基硅酯的作用下, 环己酮先生成烯醇硅醚中间体76, 中间体76依次经过被激发态光催化剂单电子氧化和质子裂解过程生成烯丙基自由基中间体II, 中间体II经过Co(II)介导的氢原子转移过程生成双烯中间体III和Co(III)—H, Co(III)—H与质子结合再生Co(III)催化剂并释放出氢气, Co(III)催化剂单电子还原还原态的光催化剂Ir(II), 生成Co(II)并再生光催化剂Ir(III), 并完成催化循环. 双烯中间体III再经过一个类似的催化循环生成硅基保护的苯酚74, 再经过去保护过程生成最终的苯酚产物75.
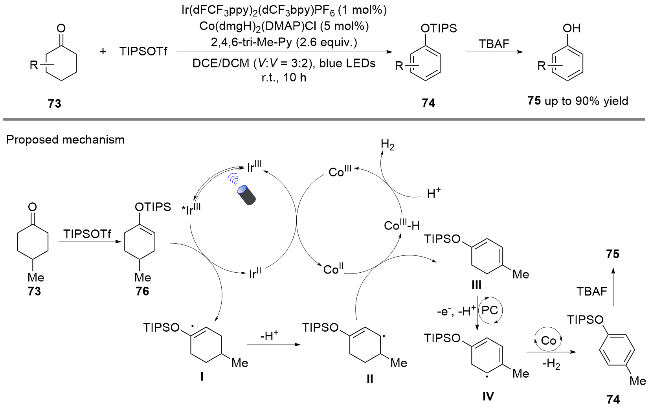
图式27 光致氧化还原协同钴催化环己酮的放氢芳构化反应

Scheme 27 Photoredox/cobalt-catalyzed acceptorless dehydrogenation of cyclohexanones

2 光致氧化还原协同有机胺催化酸性C(sp3)— H键官能团化反应

此外, 在外加有机胺催化剂的条件下, 醛或酮能形成富电子的烯胺78, 随后被激发态光催化剂单电子氧化生成亲电自由基中间体79, 再通过自由基介导的过程, 从而实现酸性C(sp3)—H键的官能团化反应(Scheme 28).
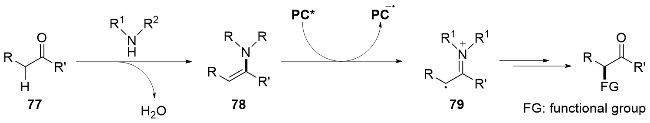
图式28 光致氧化还原协同有机胺催化策略

Scheme 28 Synergistic merger of photoredox and amine catalysis

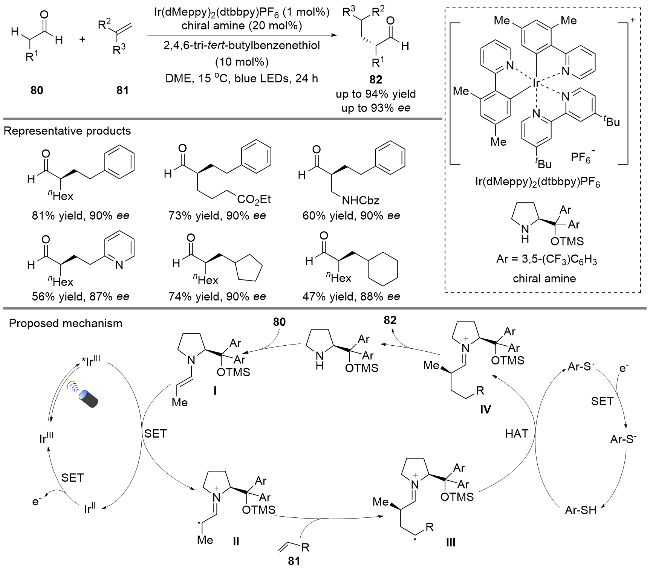
2017年, MacMillan课题组[36]利用光致氧化还原协同手性胺催化的策略, 报道了醛的羰基α位酸性 C(sp3)—H键与烯烃的不对称加成反应, 以优秀的收率及对映选择性合成一系列手性的醛衍生物(Scheme 29). 该方法操作简单, 适用于各种芳基烯烃及α-烷基取代的端烯和醛的羰基α位酸性C(sp3)—H键, 且官能团兼容性较强.
图式29 光致氧化还原协同有机胺催化醛的α位C(sp3)—H键与烯烃的不对称加成反应

Scheme 29 Asymmetric addition of alkenes with α-C(sp3)—H of aldehydes enabled by photoredox/amine dual catalysis

机理研究表明, 激发态光催化剂单电子氧化烯胺中间体I生成亚胺正离子自由基中间体II, 中间体II与烯烃发生加成反应生成烷基自由基中间体III, 中间体III与硫酚经过氢原子转移过程生成亚胺中间体IV, 最后水解生成相应的产物78及再生有机胺催化剂. 巯基自由基单电子还原还原态的光催化剂Ir(II), 再生光催化剂Ir(III).
2020年, Leonori课题组[37]基于类似的活化策略, 以环己酮为反应底物, 有机胺为活化试剂及偶联试剂, 报道了光致氧化还原协同钴催化环己酮与胺的放氢交叉偶联反应, 以优秀的收率合成一系列芳香胺衍生物(Scheme 30). 该方法条件温和, 反应底物适用性广, 催化体系适用于各类环己酮衍生物、烷基胺及芳香胺. 机理研究表明, 环己酮在酸的作用下与胺脱水生成烯胺中间体I, 烯胺中间体I依次经过被激发态光催化剂单电子氧化和质子裂解过程生成烯丙基自由基中间体III, 中间体III经过Co(II)介导的氢原子转移过程生成双烯中间体IV和Co(III)—H, Co(III)—H与质子结合再生Co(III)催化剂并释放出氢气, Co(III)催化剂单电子还原还原态的光催化剂Ir(II)生成Co(II), 再生光催化剂Ir(III), 并完成催化循环. 双烯中间体IV再经过一个类似的催化循环生成苯胺产物85.
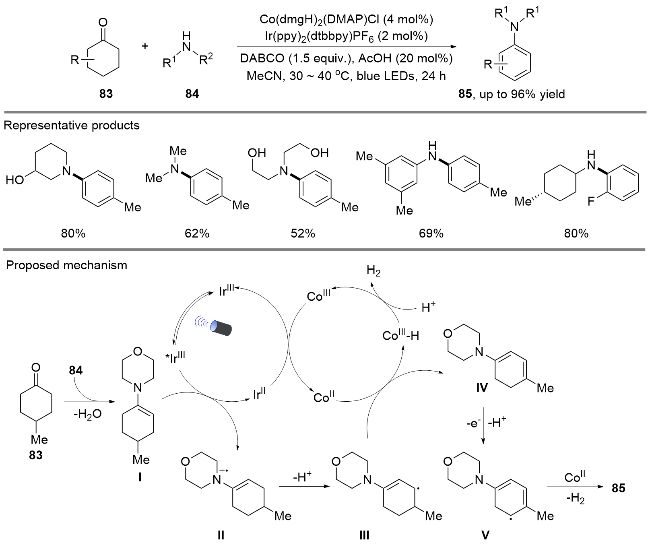
图式30 光致氧化还原协同钴催化环己酮与胺的放氢交叉偶联反应

Scheme 30 Photoredox/cobalt-catalyzed hydrogen-evolution cross-coupling of cyclohexanones with amines

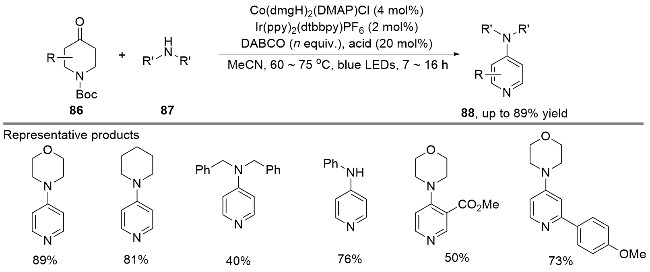
随后, 该课题组[38]基于类似的策略, 以叔丁氧碳基保护的哌啶-4-酮为反应底物, 实现了光致氧化还原协同钴催化哌啶-4-酮与胺的放氢交叉偶联反应, 以优秀的收率合成一系列4-胺基吡啶衍生物88 (Scheme 31).
图式31 光致氧化还原协同钴催化哌啶-4-酮与胺的放氢交叉偶联反应

Scheme 31 Photoredox/cobalt-catalyzed hydrogen-evolution cross-coupling of 4-piperidones with amines

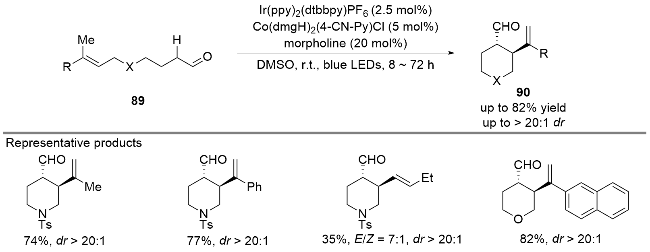
2020年, 刘峰课题组[39]利用类似的活化策略, 报道了光致氧化还原/有机胺/钴三相协同催化分子内醛的羰基α位C(sp3)—H键的放氢烯丙基化反应, 以中等到优秀的收率及优秀的非对映选择性得到一系列哌啶及四氢吡喃衍生物(Scheme 32).
图式32 光致氧化还原/有机胺/钴三相协同催化分子内醛的羰基α位C(sp3)—H键的放氢烯丙基化反应

Scheme 32 Photoredox/amine/cobalt-catalyzed hydrogen-evolution intramolecular allylation of α-C(sp3)—H of aldehydes

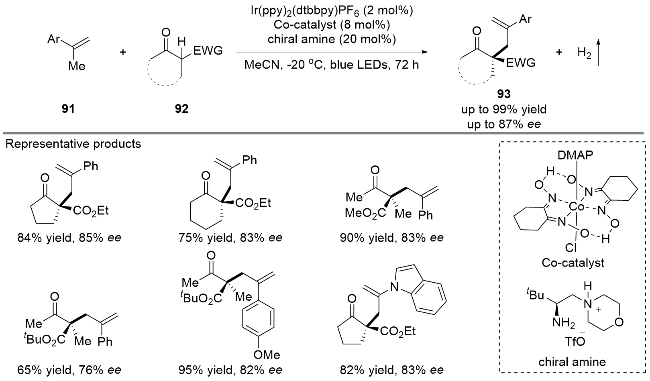
2022年, 罗三中课题组[40]利用手性伯胺的磺酸盐为有机催化剂, 以含酸性C(sp3)—H键的原料为烷基源, 报道了光致氧化还原/手性伯胺/钴三相协同催化烯丙基C(sp3)—H键的不对称放氢烷基化反应(Scheme 33). 该方法适用于各类α-甲基取代的芳基烯烃, 以优秀的收率和优秀的对映选择性合成一系列手性的烯丙基取代的1,3-二羰基衍生物.
图式33 光致氧化还原/手性伯胺/钴三相协同催化烯丙基C(sp3)—H键的不对称放氢烷基化反应

Scheme 33 Asymmetric hydrogen-evolution alkylation of allylic C(sp3)—H bonds enabled by ternary photoredox/cobalt/chiral primary amine catalysis

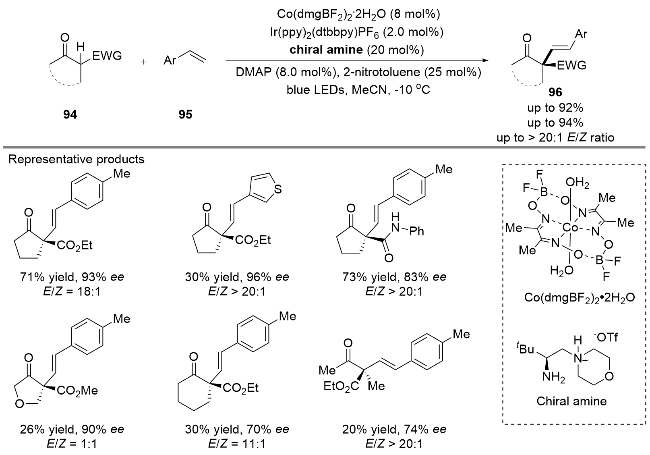
接着, 该课题组[41]利用同样的策略, 以含酸性C(sp3)—H键的原料为烷基源, 单取代的芳基烯烃为底物, 又实现了光致氧化还原/手性伯胺/钴三相协同催化烯基C(sp2)—H键的不对称放氢烷基化反应, 以中等到优秀的收率和良好到优秀的对映选择性合成一系列以E式构型为主的烯烃衍生物(Scheme 34).
图式34 光致氧化还原/手性伯胺/钴三相协同催化烯基C(sp2)—H键的不对称放氢烷基化反应

Scheme 34 Asymmetric hydrogen-evolution alkylation of vinyl C(sp2)—H bonds enabled by ternary photoredox/cobalt/chiral primary amine catalysis

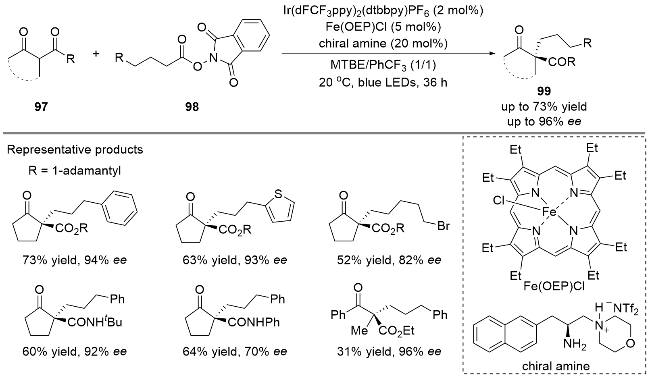
2024年, 杨泽鹏课题组[42]利用氯化八乙基卟啉铁作为自由基调节催化剂, 以羧酸衍生的N-羟基邻苯二甲酰亚胺酯94为烷基源, 报道了光致氧化还原/铁/手性胺三相协同催化1,3-二羰基化合物的酸性C(sp3)—H键的不对称烷基化反应, 以中等到良好的收率及优秀的对映选择性合成一系列含手性季碳的1,3-二羰基衍生物 (Scheme 35). 该催化体系适用于一系列的1,3-二羰基化合物的酸性C(sp3)—H键, 如: α-酯基取代的五元、六元、七元环状酮以及吡咯烷酮结构的1,3-二羰基化合物等.
图式35 光致氧化还原/铁/手性胺三相协同催化1,3-二羰基化合物的酸性C(sp3)—H键不对称烷基化反应

Scheme 35 Photoredox/iron/chiral amine-catalyzed asymmetric protic C(sp3)—H alkylation of 1,3-dicarbonyl derivatives

机理研究表明, 手性伯胺与1,3-二羰基化合物形成烯胺中间体I, 激发态光催化剂单电子氧化烯胺中间体I生成亚胺正离子自由基中间体II和还原态光催化剂Ir(II), 还原态的光催化剂Ir(II)单电子还原羧酸衍生的N-羟基邻苯二甲酰亚胺酯98生成烷基自由基中间体III, 并再生光催化剂Ir(III), 中间体III与氯化八乙基卟啉铁结合形成烷基铁中间体IV, 中间体II与中间体IV选择性地结合生成手性亚胺中间体V, 并释放出氯化八乙基卟啉铁催化剂, 最后亚胺中间体V经过水解生成最终产物99并再生手性胺催化剂, 完成催化循环(Scheme 36).
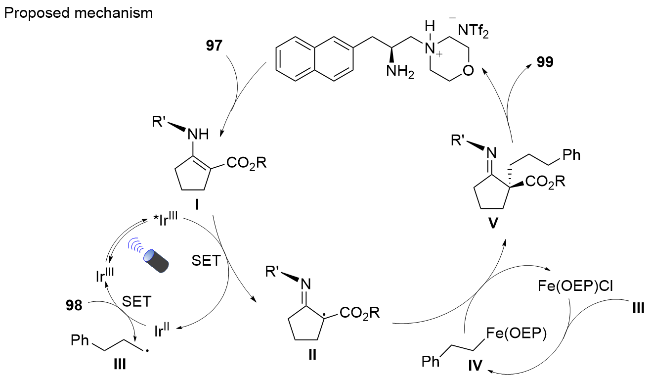
图式36 光致氧化还原/铁/手性胺三相协同催化1,3-二羰基化合物的酸性C(sp3)—H键不对称烷基化反应的可能机理

Scheme 36 Proposed mechanism of photoredox/iron/chiral amine-catalyzed asymmetric protic C(sp3)—H alkylation of 1,3-dicarbonyl derivatives

3 光致氧化还原协同氢原子转移催化酸性C(sp3)—H键官能团化反应

经典的氢原子转移催化剂的活性杂原子自由基绝大部分为亲电性自由基, 根据极性翻转匹配的原则, 它们易于攫取惰性C(sp3)—H键的氢原子生成亲核性碳自由基, 而攫取酸性C(sp3)—H键的氢原子生成亲电性碳自由基在极性上不匹配, 因此该过程在热力学或动力学上都不支持. 因此, 利用氢原子转移催化的策略实现酸性C(sp3)—H键的活化一直是较有挑战的课题.
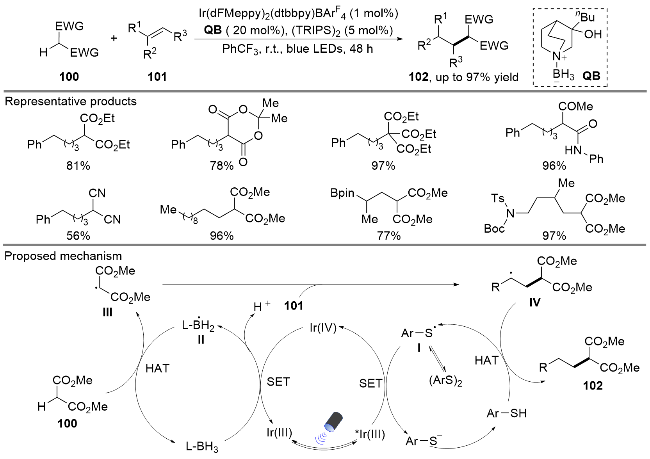
2021年, 叶俊涛课题组[43]利用胺-硼烷为氢原子转移催化剂, 报道了光致氧化还原协同氢原子转移催化的酸性C(sp3)—H键与非活化烯烃的加成反应, 高效地合成一系列加成产物(Scheme 37). 该催化策略突破了含酸性C(sp3)—H键的化合物的氧化还原电势的局限性, 适用于较为广泛的含酸性C(sp3)—H键的化合物, 如丙二酸二酯衍生物、α-酰基乙酸酯、α-酰胺乙酸酯、α-氰基乙酸酯、α-氰基酮和丙二腈等.
图式37 光致氧化还原协同氢原子转移催化酸性C(sp3)—H键与非活化烯烃的加成反应

Scheme 37 Photoredox/hydrogen atom transfer-catalyzed protic C(sp3)—H addition of unactivated alkenes

机理研究表明, 激发态光催化剂单电子还原巯基自由基中间体I生成芳基硫酚负离子和还原态的光催化剂Ir(IV), 胺-硼烷依次经过被还原态的光催化剂Ir(IV)单电子氧化及质子解离过程生成硼自由基中间体II, 并再生光催化剂, 硼自由基中间体II经过氢原子转移过程攫取丙二酸二甲酯的酸性C(sp3)—H键生成烷基自由基中间体III, 中间体III与非活化烯烃发生加成反应生成烷基自由基中间体IV, 中间体IV与芳基硫酚经过氢原子转移过程生成最终加成产物102, 再生巯基自由基中间体I, 并完成催化循环.
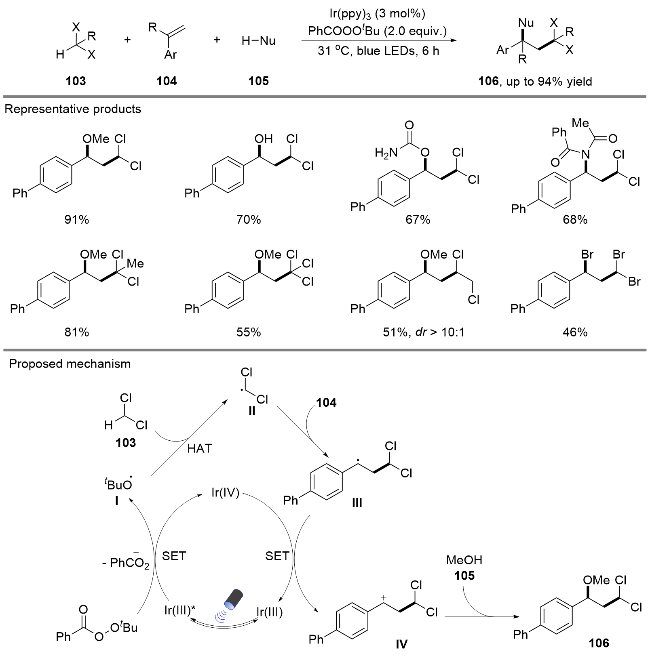
2023年, 施敏课题组[44]利用过氧化苯甲酸叔丁酯为氢原子转移试剂及氧化剂, 以含弱酸性C(sp3)—H键的多卤代烷烃为烷基源和溶剂, 醇或酰胺为亲核试剂, 报道了光致氧化还原协同氢原子转移催化三组分芳基烯烃的双官能团化反应(Scheme 38). 该反应适用于多种多卤代烷烃, 如二氯甲烷、氯仿、1,2-二氯乙烷和二溴甲烷等.
图式38 光致氧化还原协同氢原子转移催化三组分芳基烯烃的双官能团化反应

Scheme 18 Photoredox/hydrogen atom transfer-catalyzed difunctionalization of styrenes

机理研究表明, 激发态光催化剂单电子还原过氧化苯甲酸叔丁酯生成叔丁氧自由基中间体I和氧化态的光催化剂Ir(IV), 中间体I通过氢原子转移过程攫取二氯甲烷的酸性C(sp3)—H键生成烷基自由基中间体II, 然后烷基自由基中间体II与芳基烯烃发生加成反应生成苄基自由基中间体III, 苄基自由基中间体III与氧化态的光催化剂Ir(IV)经过单电子转移过程生成苄基正离子中间体IV并再生光催化剂, 最后苄基正离子中间体IV被亲核试剂所捕捉得到双官能团化的产物106.

4 总结与展望

可见光催化酸性C(sp3)—H键的官能团化反应为含酸性C(sp3)—H键的化合物的转化利用提供了一种新型的绿色催化模式, 为这类廉价简单易得的化合物高附加值转化提供了机遇.
虽然上述有一些成功的例子, 但可见光诱导的酸性C(sp3)—H键的官能团化反应的研究仍面临不少挑战: (1)目前报道的可见光催化酸性C(sp3)—H键的官能团化反应的例子基本上局限于强酸性C(sp3)—H键, 而关于简单酮、酯和腈的α位弱酸性C(sp3)—H键的报道仍是一个挑战; (2)目前关于可见光催化的酸性C(sp3)—H键的不对称官能团化的成功例子有限, 已报道的例子表明手性多相协同催化为该领域的突破提供了一个方向; (3)此外, 受限于其氧化还原电势, 含酸性C(sp3)—H键的化合物范围有一定的局限性, 期望发展新型高效的光催化剂或氢原子转移催化剂, 突破该类底物范围的限制.
(Lu, Y.)
[1]
(a) Rappopor Z. The Chemistry of Enols, Wiley-VCH, Weinheim, Germany, 1990.

(b) Zabicky J. The Chemistry of Metal Enolates, Wiley-VCH, Weinheim, Germany, 2009.

[2]
Dalton T.; Faber T.; Glorius F. ACS Cent. Sci. 2021, 7, 245.

[3]
(a) Dénès F.; Pérez-Luna A.; Chemla F. Chem. Rev. 2010, 110, 2366.

(b) Bai W.; Chen J.; Jia G. In Comprehensive Organic Synthesis II, Elsevier, Amsterdam, Netherlands, 2014, pp. 580-647.

[4]
Lee H.-E.; Kim D.; You A.; Park M. H.; Kim M.; Kim C. Catalysts 2020, 10, 861.

[5]
Parsaee F.; Senarathna M. C.; Kannangara P. B.; Alexander S. N.; Arche P. D. E.; Welin E. R. Nat. Rev. Chem. 2021, 5, 486.

DOI PMID

[6]
(a) Girard S. A.; Knauber T.; Li C.-J. Angew. Chem., Int. Ed. 2013, 53, 74.

(b) Yi H.; Zhang G.; Wang H.; Huang Z.; Wang J; Singh A. K.; Lei A. Chem. Rev. 2017, 117, 9016.

(c) Chu X.-Q.; Ge D.; Shen Z.-L.; Loh T.-P. ACS Catal. 2018, 8, 258.

(d) Wang H.; Gao X.; Lv Z.; Abdelilah T.; Lei A. Chem. Rev. 2019, 119, 6769.

(e) Li T.; Liang K.; Zhang Y.; Hu D.; Ma Z.; Xia C. Org. Lett. 2020, 22, 2386.

[7]
Chatgilialoglu C.; Studer A. Encyclopedia of Radicals in Chemistry, Biology and Materials, Wiley-VCH, Weinheim, Germany, 2012.

[8]
(a) Prier C. K.; Rankic D. A.; MacMillan D. W. C. Chem. Rev. 2013, 113, 5322.

(b) Liu Q.; Wu L.-Z. Natl. Sci. Rev. 2017, 4, 359.

(c) Marzo L.; Pagire S. K.; Reiser O.; König B. Angew. Chem., Int. Ed. 2018, 57, 10034.

(d) Buglioni L.; Raymenants F.; Slattery A.; Zondag S. D. A.; Noël T. Chem. Rev. 2022, 122, 2752.

[9]
(a) Qin Q.; Jiang H.; Hu Z.; Ren D.; Yu S. Chem. Rec. 2017, 17, 754.

(b) Wang C.; Dixneuf P. H.; Soulé J. Chem. Rev. 2018, 118, 7532.

(c) Holmberg-Douglas N.; Nicewicz D. A. Chem. Rev. 2022, 122, 1925.

(d) Capaldo L.; Ravelli D. Eur. J. Org. Chem. 2017, 2056.

(e) Cao H.; Tang X.; Tang H.; Yuan Y.; Wu J. Chem. Catal. 2021, 1, 523.

(f) Capaldo L.; Ravelli D.; Fagnoni M. Chem. Rev. 2022, 122, 1875.

[10]
Roberts B. P. Chem. Soc. Rev. 1999, 28, 25.

[11]
(a) Chen M.; Wu Z.-J.; Song J.; Xu H.-C. Angew. Chem., Int. Ed. 2022, 61, e202115954.

(b) Li L.; Hou Z.-W.; Li P.; Wang L. J. Org. Chem. 2022, 87, 8697.

(c) Zhang Q.; Liang K.; Guo C. Angew. Chem., Int. Ed. 2022, 134, e202210632.

[12]
Baś S.; Yamashita Y.; Kobayashi S. ACS Catal. 2020, 10, 10546.

[13]
Katta N.; Zhao Q.-Q.; Mandal T.; Reiser O. ACS Catal. 2022, 12, 14398.

[14]
Forbes K. C.; Crooke A. M.; Lee Y.; Kawada M.; Shamskhou K. M.; Zhang R. A.; Cannon J. S. J. Org. Chem. 2022, 87, 3498.

[15]
Hirata T.; Hisada T.; Ogasawara Y.; Kobayashi S.; Yamashita Y. Helv. Chim. Acta 2024, 107, e202300139.

[16]
Hou H.; Pan Y.; Sun Y.; Han Y.; Yan C.; Shi Y.; Zhu S. Chem. Eur. J. 2023, 29, e202301633.

[17]
Yamashita Y.; Ogasawara Y.; Banik T.; Kobayashi S. J. Am. Chem. Soc. 2023, 145, 23160.

DOI PMID

[18]
Chang R.; Pang Y.; Ye J. Angew. Chem., Int. Ed. 2023, 62, e202309897.

[19]
Yang X.-L.; Guo J.-D.; Xiao H.; Feng K.; Chen B.; Tung C.-H.; Wu L.-Z. Angew. Chem., Int. Ed. 2020, 59, 5365.

[20]
Zhao Q.-Q.; Rehbein J.; Reiser O. Green Chem. 2022, 24, 2772.

[21]
Zhu S.; Sun Y.; Pan Y.; Chen X.; Yu H.; Han Y.; Yan C.; Shi Y.; Hou H. J. Org. Chem. 2023, 88, 16639.

[22]
Zhou X.-S.; Zhang Z.; Qu W.-Y.; Liu X.-P.; Xiao W.-J.; Jiang M.; Chen J.-R. J. Am. Chem. Soc. 2023, 145, 12233.

[23]
Qu W.-Y.; Zhou X.-S.; Xiao W.-J.; Chen J.-R. Sci. China Chem. 2024, 67, 3807.

[24]
Zhang G.-X.; Li D.-S.; Xue F.; Chen A.-F.; Deng H.-P. Adv. Synth. Catal. 2023, 365, 4603.

[25]
Tao M.; Feng Q.; Gong K.; Yang X.; Shi L.; Chang Q.; Liang D. Green Chem. 2024, 26, 4199.

[26]
Hong Y.; Dong M.-Y.; Li D.-S.; Deng H.-P. Org. Lett. 2022, 24, 7677.

[27]
Li T.; Wang W.; Dong M.; Zhang Z.; Yu S.; Chen Z.; Wei S.; Yi D. Chin. J. Chem. 2024, 42, 957.

[28]
Kim M.; Lee K.; Kim S.; Hong S. Synlett 2023, 34, 1437.

[29]
Babcock D. J.; Wolfram A. J.; Barney J. L.; Servagno S. M.; Sharma A.; Nacsa E. D. Chem. Sci. 2024, 15, 4031.

DOI PMID

[30]
Allart-Simon I.; Gérard S.; Sapi J. Molecules 2016, 21, 878.

[31]
He C.; Wang M.; Wang Y.; Zhao L.; Zhou Y.; Zhang K.; Shen S.; Su Y.; Duan X.-H.; Liu L. Sci. China Chem. 2024, 67, 2022.

[32]
(a) Guo J.-D.; Yang X.-L.; Chen B.; Tung C.-H.; Wu L.-Z. Org. Lett. 2020, 22, 9627.

(b) Li J. L.; Yang X. L.; Shen S.; Niu X. J. Org. Chem. 2022, 87, 16458.

[33]
Dong M.-Y.; Han C.-Y.; Li D.-S.; Hong Y.; Liu F.; Deng H.-P. ACS Catal. 2022, 12, 9533.

[34]
White J. D.; Somers T. C.; Yager K. M. Tetrahedron Lett. 1990, 31, 59.

[35]
Min L.; Lin J.; Shu W. Chin. J. Chem. 2023, 41, 2773.

[36]
Capacci A. G.; Malinowski J. T.; McAlpine N. J.; Kuhne J.; MacMillan D. W. C. Nat. Chem. 2017, 9, 1073.

DOI PMID

[37]
Dighe S. U.; Juliá F.; Luridiana A.; Douglas J. J.; Leonori D. Nature 2020, 584, 75.

[38]
Corpas J.; Caldora H. P.; Di Tommaso E. M.; Hernandez-Perez A. C.; Turner O.; Azofra L. M.; Ruffoni A.; Leonori D. Nat. Catal. 2024, 7, 593.

[39]
Liu J.-L.; Tu J.-L.; Liu F. Org. Lett. 2020, 22, 7369.

[40]
Jia Z.; Zhang L.; Luo S. J. Am. Chem. Soc. 2022, 144, 10705.

[41]
Jia Z.; Cheng L.; Zhang L.; Luo S. Nat. Commun. 2023, 15, 4044.

[42]
Li L.-J.; Zhang J.-C.; Li W.-P.; Zhang D.; Duanmu K.; Yu H.; Ping Q.; Yang Z.-P. J. Am. Chem. Soc. 2024, 146, 9404.

[43]
Lei G.; Xu M.; Chang R.; Funes-Ardoiz I.; Ye J. J. Am. Chem. Soc. 2021, 143, 11251.

[44]
Hao T.; Shen J.; Wei Y.; Shi M. Chem Catal. 2023, 3, 100807.

文章导航

/