综述与进展

咔唑醌天然产物的合成研究进展

  • 莫百川 , * ,
  • 李婷婷 ,
  • 王芳 ,
  • 李晓杰 ,
  • 巴达日夫 , *
展开
  • 河套学院化学与环境工程系 内蒙古巴彦淖尔 015000

收稿日期: 2024-12-24

  修回日期: 2025-03-05

  网络出版日期: 2025-03-25

基金资助

河套学院高层次人才引进科研启动(HYRC202402)

Recent Progress in the Synthesis of Carbazolequinone Natural Products

  • Baichuan Mo , * ,
  • Tingting Li ,
  • Fang Wang ,
  • Xiaojie Li ,
  • Darifu Ba , *
Expand
  • Department of Chemical and Environmental Engineering, Hetao College, Bayannur, Inner Mongolia 015000

Received date: 2024-12-24

  Revised date: 2025-03-05

  Online published: 2025-03-25

Supported by

Hetao College High-Level Talent Introduction Scientific Research Start-Up Project(HYRC202402)

Copyright

© 2025 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

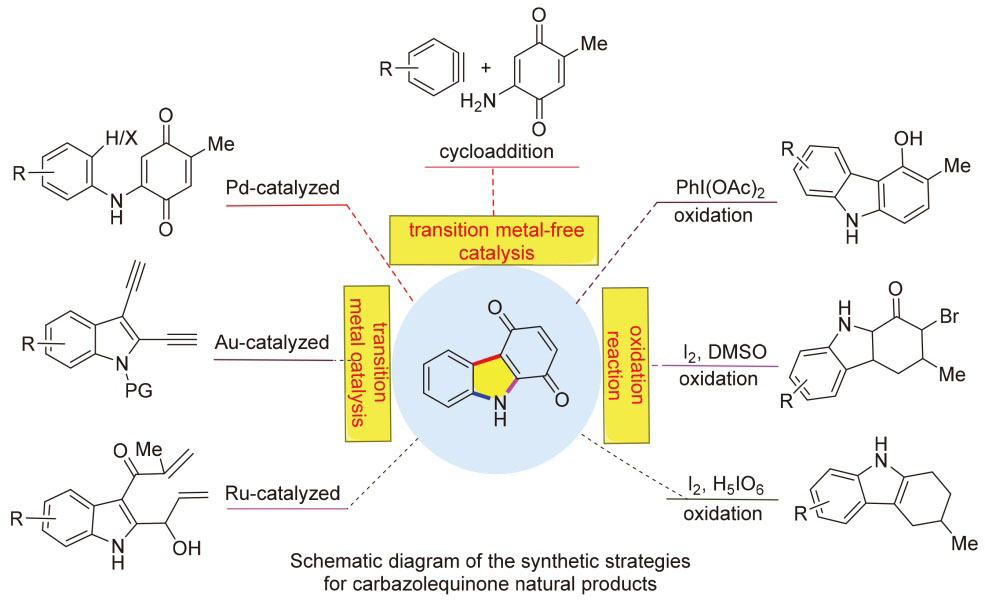
咔唑醌天然产物因其良好的抗疟疾、抗肿瘤和抗病毒等生物活性受到了广泛关注, 成为药物化学领域的重要研究对象. 综述了近三十年来咔唑醌类化合物的合成策略, 主要包括过渡金属催化(钯、铜、钌等)、无过渡金属催化及氧化反应等方法, 这些策略实现了咔唑醌类化合物的高效简洁合成. 同时展望了未来的研究方向, 包括开发更高效的催化剂体系、拓展反应底物范围及发展绿色合成方法, 以进一步提升咔唑醌类化合物在药物研发领域的应用潜力. 最后深入探索其构效关系, 为基于咔唑醌母核的新药创制提供新的策略与思路.

本文引用格式

莫百川 , 李婷婷 , 王芳 , 李晓杰 , 巴达日夫 . 咔唑醌天然产物的合成研究进展[J]. 有机化学, 2025 , 45(8) : 2746 -2766 . DOI: 10.6023/cjoc202412020

Abstract

Carbazolequinone natural products have attracted extensive attention due to their good antimalarial, antitumor, and antiviral biological activities, making them a prominent research target in the field of medicinal chemistry. The synthesis strategies of carbazolequinone compounds are summarized in the past three decades, mainly including transition metal catalysis (palladium, copper, ruthenium, etc.), transition metal-free catalysis and oxidation reaction methods, which can be used to synthesize carbazolequinone compounds in a concise and efficient manner. Moreover, future research directions are envisioned, including the development of more efficient catalytic systems, expansion of substrate scope and advancement of green synthesis methods. These efforts aim to broaden the application prospects of carbazolequinone compounds in drug development. Finally, an in-depth exploration of their structure-activity relationships provides novel strategies and insights for the discovery and design of new drugs based on the carbazolequinone scaffold.

咔唑醌类化合物是一类广泛存在于芸香科植物中的天然产物, 具有独特的骨架结构和优良的生物活性,已成为植物源新药开发的重要先导结构[1]. 咔唑醌因同时具有吲哚和醌两种药效团骨架结构, 因此被广泛应用于药物化学领域的研究中. 咔唑醌生物碱表现出多种生物活性, 包括抗肿瘤、抗疟疾、抗病毒及抑菌作用[2]. 图1列出了部分具有生物活性的典型咔唑醌天然产物.
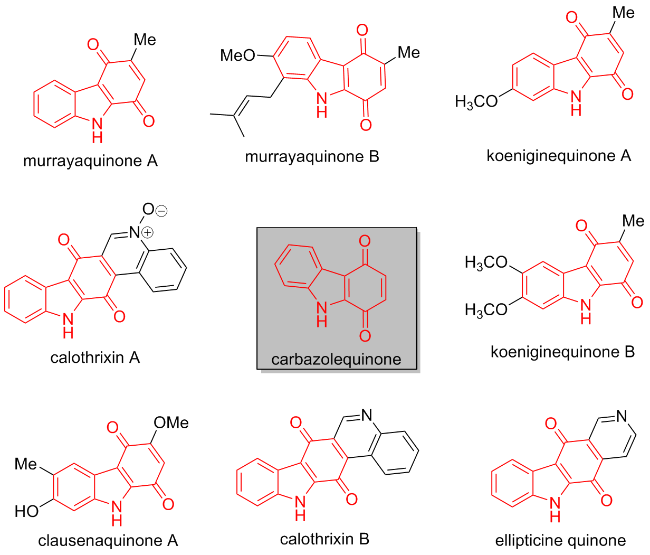
图1 代表性的咔唑醌天然产物

Figure 1 Representive carbazolequinone natural products

Murrayaquinone A是从九里香属植物中分离得到的具有多种生物活性的咔唑醌类化合物, 具有强心活性、显著的黑色素瘤(SK-MEL-5)和结肠癌(Colo-205)细胞毒性; 而亲脂性更强的murrayaquinone B则表现出对淋巴细胞白血病治疗活性[3]. Clausenaquinone A是从假黄皮Clausena excavate的茎树皮中分离得到的, 具有抑制肿瘤细胞生长活性[4]. Calothrixin A和calothrixin B是从蓝藻Calothrix中分离得到了一类含有咔唑醌五环骨架结构的天然产物[5], 具有抗疟疾寄生虫和抗癌活性[6-7]. Calothrixins也是一种新型的DNA拓扑异构酶抑制剂, 具有优良且广谱的肿瘤细胞抗性作用. 由玫瑰树碱衍生得到的类似物ellipticine quinone也表现出了良好的抗癌生物活性[8].
因此, 近三十多年来, 科学家们一直努力致力于咔唑醌类生物碱的化学合成研究, 其基本骨架的高效合成方法得到了很大的发展[9]. 本文综述了近三十年来咔唑醌类化合物的合成策略, 主要包括过渡金属催化(钯、铜、钌等)、无过渡金属催化及氧化反应等方法, 并对该领域未来的机遇和挑战进行了展望.

1 过渡金属催化合成咔唑醌生物碱

1.1 钯催化合成咔唑醌类化合物

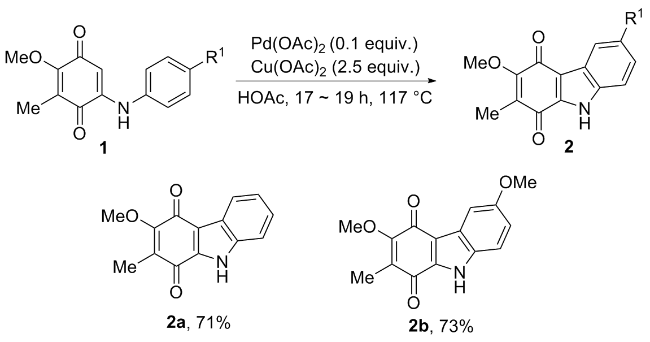
近十年来, 科学家们一直致力于咔唑醌类化合物的合成研究. 过渡金属催化的C—H键功能化已经成为构建咔唑醌骨架强大的工具. 而钯催化在咔唑醌类化合物的合成中取得显著进展, 多种底物在不同条件下可通过氧化环化、交叉偶联或Heck偶联等反应合成咔唑醌类化合物. 1998年, Knölker课题组[10]报道了一种高效的钯催化合成策略, 用于构建咔唑醌类化合物. 该方法在2.5 equiv.醋酸铜存在下, 以冰醋酸为溶剂在回流条件下, 使用0.1 equiv.醋酸钯作为催化剂对2-甲氧基-3-甲基-5-芳胺基-1,4-苯醌(1)进行氧化环化, 最终得到两种咔唑醌2a2b, 收率分别为71%和73% (Scheme 1).
图式1 钯催化氧化环化合成咔唑醌类化合物

Scheme 1 Synthesis of carbazolequinones by Pd-catalyzed oxidative cyclization

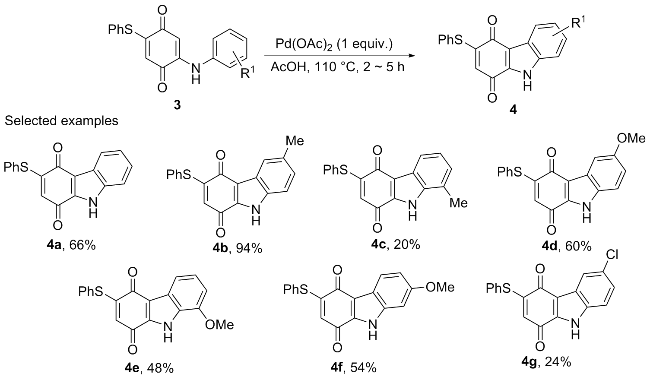
1991年, Bittner课题组[11]在氩气氛围下, 直接以醋酸钯为催化剂, 以5-芳胺基-2-苯硫基-1,4-苯醌(3)作为反应底物, 在醋酸为溶剂110 ℃条件下直接进行氧化偶联反应, 合成了一系列咔唑醌类化合物, 产率中等至良好(Scheme 2).
图式2 钯催化5-芳胺基-2-苯硫基-1,4-苯醌的氧化偶联制备咔唑醌类化合物

Scheme 2 Pd-catalyzed oxidative coupling of 5-anilino-2-phenylthio-1,4-benzoquinones to prepare carbazolequinones

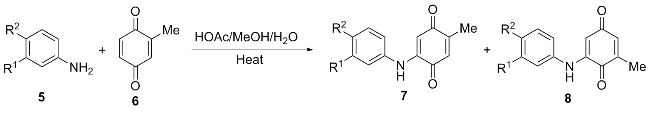
2003年, Reddy课题组[12]将芳胺与2-甲基-1,4-苯醌进行区域选择性加成, 得到了所需的5-芳胺基-2-甲基- 1,4-苯醌(7), 收率超过80% (Scheme 3). 然后以化合物7作为反应底物, 当使用化学计量的醋酸钯进行氧化环化时产率在68%~73%之间, 当以0.1 equiv.醋酸钯和2.5equiv.的醋酸铜催化环化时产率在44%~73%之间. 最后作者还通过高效的两步法合成了murrayaquinone A、koeniginequinone A和koeniginequinone B三种咔唑醌类物质.
图式3 芳胺与2-甲基-1,4-苯醌的选择性加成反应

Scheme 3 Regioselective addition of arylamines to 2-methyl-1,4-benzoquinone

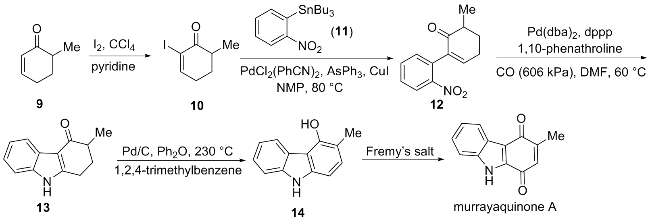
2003年, Scott等[13]通过连续两个钯催化反应合成了murrayaquinone A. 首先将6-甲基-2-环己烯酮(9)碘化后得到2-碘-6-甲基-2-环己烯酮(10). 在钯催化下化合物10与芳基锡11进行Stille交叉偶联得到环化前体12, 然后12继续在钯催化下进行环化反应, 得到咔唑酮13. 在二苯醚和1,2,4-三甲基苯的混合物中, 用10% Pd/C在230 ℃下对咔唑酮13进行脱氢反应, 得3-甲基-4-羟基咔唑14. 最后用Fremy盐氧化14, 以31%的收率合成得到murrayaquinone A (Scheme 4).
图式4 连续两个钯催化合成murrayaquinone A

Scheme 4 Two sequential Pd-catalyzed synthesis of murrayaquinone A

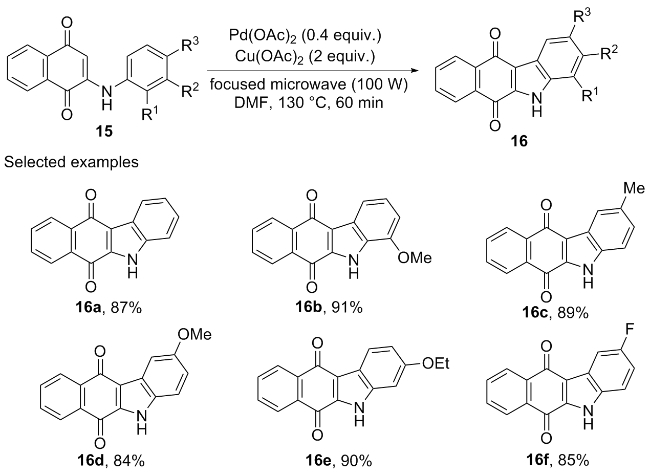
上述报道的方法基本都需要较长的反应时间或使用酸性溶剂和苛刻的反应条件. 在此背景下2009年Sridharan等[14]在非酸性条件下, 以醋酸钯为催化剂, 在微波辅助下进行脱氢偶联反应, 以2-芳胺基-1,4-萘醌(15)作为反应底物, 以良好的收率获得了咔唑醌类化合物(Scheme 5).
图式5 钯催化微波辅助合成咔唑醌类化合物

Scheme 5 Pd-catalyzed microwave-assisted synthesis of carbazolequinones

2012年, Kusurkar课题组[15]开发了一种高效、创新的calothrixin B合成方法. 以4-羟基咔唑为起始原料, 通过Vilsmeier-Haack反应进行甲酰化, 生成邻位和对位甲酰化产物, 比例为3∶1. 邻位甲酰化化合物通过N-溴代琥珀酰亚胺(NBS)溴化生成化合物19, 然后使用苄基溴(BnBr)保护氨基和羟基生成溴代醛20. 在N,N-二甲基甲酰胺(DMF)溶剂中, 使用甲醇钠和碘化亚铜作为催化剂, 将醛还原为伯醇21. 化合物21与邻碘苯胺在对甲苯磺酸(p-TSA)催化下生成化合物22. 化合物22通过N-乙酰化反应生成化合物23. 化合物23经Pd(OAc)2催化环化生成化合物24, 接着被硝酸铈铵(CAN)氧化为醌, 在形成醌的同时还发生了脱乙酰化反应和芳构化反应. 最后经过还原脱去苄基, 经8步反应生成calothrixin B, 总收率为25% (Scheme 6).
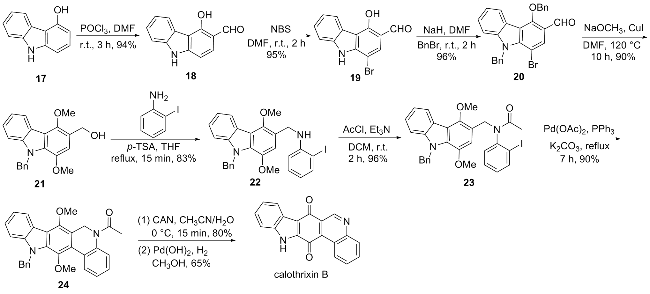
图式6 Kusurkar课题组合成calothrixin B的路线

Scheme 6 Kusurkar’s group synthetic route to calothrixin B

2012年, Ishikura课题组[16]提出了一种钯催化串联环化/交叉偶联反应, 高效合成了calothrixin A和calothrixin B的方法(Scheme 7). 通过甲氧基吲哚26与溴代乙烯化合物27的交叉偶联反应生成关键中间体28, 28经脱保护基反应得到化合物29, 29在铜催化作用下经6π电环化反应转化为化合物30. 然后用(PhSe)2和H2O2水溶液在CH2Cl2中对化合物30进行Dakin氧化, 接着在O2气氛下用NaOH水溶液(质量分数为10%)处理, 得到化合物31. 最后在四氢呋喃(THF)中使用Pd/C进行催化氢化, 去除31中的甲氧基, 得到calothrixin B总收率为9%. 然后用过硫酸氢钾(OXONE)对calothrixin B进行氧化, 可得到calothrixin A.
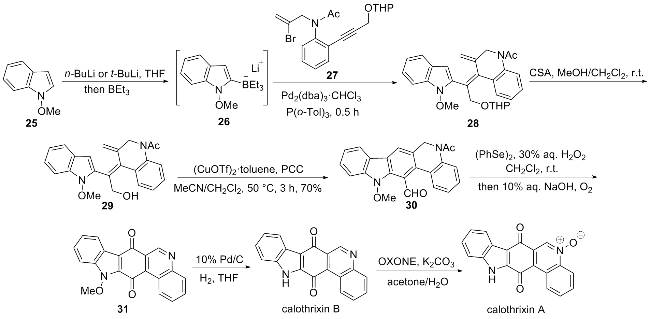
图式7 Ishikura课题组合成calothrixins A和calothrixin B的路线

Scheme 7 Ishikura’s group synthetic route to calothrixin A and calothrixin B

2013年, Nagarajan课题组[17]利用钯催化分子内C—H活化和交叉偶联反应合成calothrixin B. 在AlCl3存在下, 以4-甲氧基咔唑(32)为起始原料, 用草酰氯(COCl)2对其进行Friedel-Crafts酰基化反应, 然后用苯胺进行酰胺化反应, 从而一次性合成得到中间体33, 33在钯催化条件下经分子内交叉偶联反应得到吲哚菲啶酮34, 然后在碱性条件下用三乙基硅烷对34进行选择性还原得到35. 用三甲基碘硅烷和催化量的吡啶在70 ℃的环丁砜中对35进行脱甲基得到化合物36. 36是calothrixin B 的另一种中间体前体, 通过催化氧化转化为calothrixin B的总收率为35%. 最后使用叔丁基过氧化氢(TBHP)选择性氧化合成得到calothrixin A, 总收率为25% (Scheme 8).
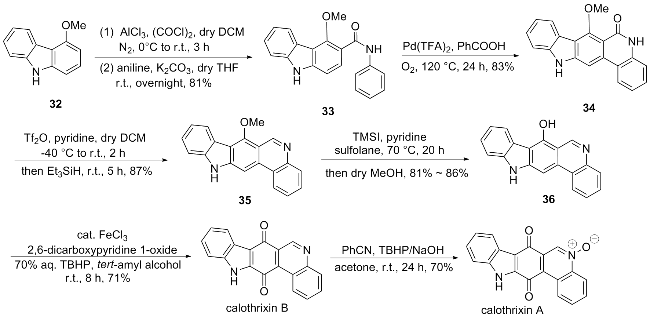
图式8 Nagarajan课题组合成calothrixin A和calothrixin B的路线

Scheme 8 Nagarajan’s group synthetic route to calothrixin A and calothrixin B

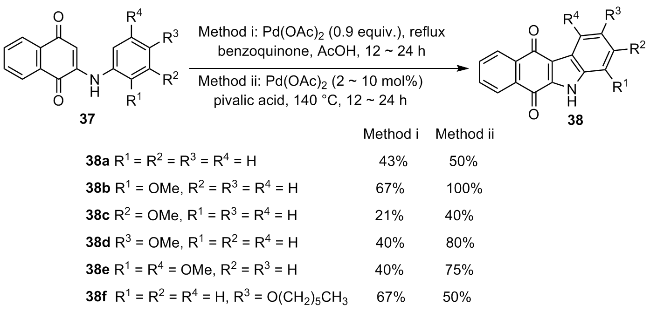
2014年, Sieveking等[18]采用两种方式实现了底物37的脱氢偶联过程, 得到38咔唑醌类化合物. 一种是以醋酸钯为催化剂, 以乙酸为溶剂实现偶联过程. 另一种则是在较高温度下使用新戊酸作为溶剂实现偶联过程. 对比两种方法发现以新戊酸作为溶剂不但可以提高产率, 而且催化剂的用量也得到显著降低(Scheme 9).
图式9 Sieveking课题组制备咔唑醌类化合物

Scheme 9 Sieveking’s group prepared carbazoloquinones

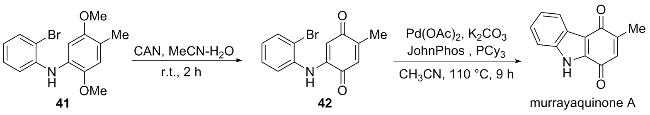
2014年, Kaliyaperumal等[19]通过钯催化C—H活化和分子内C—X/C—H交叉偶联反应合成了calothrixin B和murrayaquinone A两种咔唑醌. 以Pd(OAc)2为催化剂, DMF作溶剂对反应物39进行分子内C—X/C—H交叉偶联反应得到40, 然后以CAN对40进行氧化去甲基化和去酰基, 得到calothrixin B (Scheme 10). 以CAN为氧化剂对41进行氧化生成相应的醌42, 然后以用Pd(OAc)2/PCy3/JohnPhos/K2CO3催化体系对42进行分子内C—X/C—H偶联, 得到murrayaquinone A (Scheme 11).
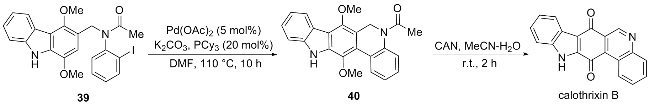
图式10 Kaliyaperumal课题组合成calothrixin B路线

Scheme 10 Kaliyaperumal’s group synthetic route to calothrixin B

图式11 Kaliyaperumal课题组合成murrayaquinone A的路线

Scheme 11 Kaliyaperumal’s group synthetic route to murrayaquinone A

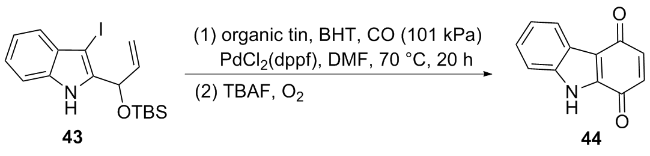
2014年, Hibino课题组[20]以3-碘-2-丙烯基吲哚(43)为反应底物, 通过钯催化的交叉偶联构建环羰基化中间体. 然后在O2氛围下, 用四丁基氟化铵(TBAF)处理脱烷基化和氧化反应合成了咔唑醌类化合物44 (Scheme 12). 同时利用这种方法也实现了murrayaquinone A的全合成.
图式12 Hibino课题组合成咔唑醌类化合物的路线

Scheme 12 Hibino’s group synthetic route to carbazolequinones

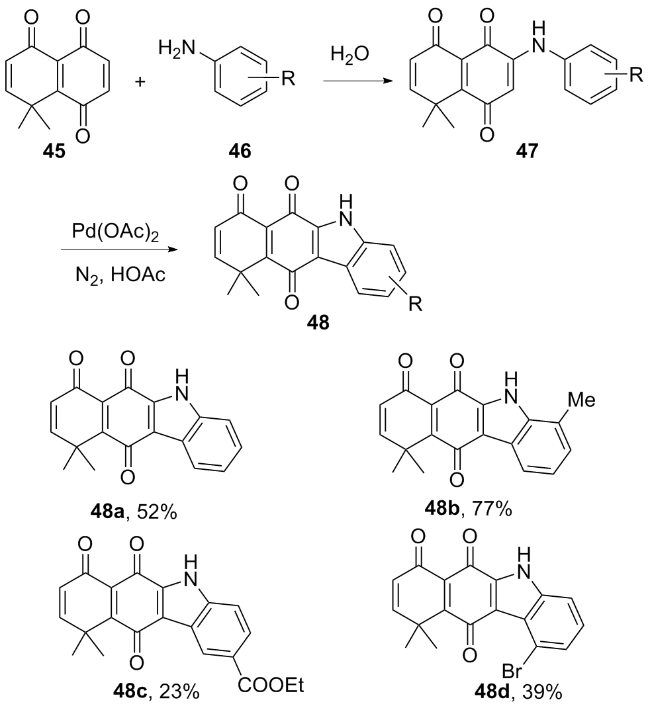
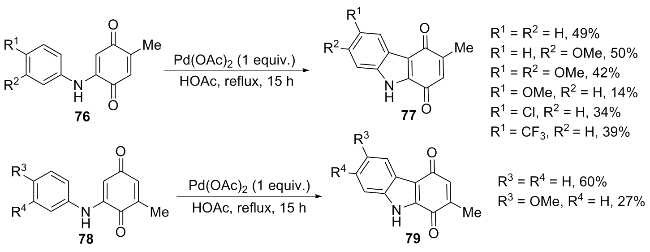
2016年, Martínez-Cifuentes课题组[21]报道了一种邻羰基咔唑醌的合成方法. 首先以醌45与苯胺46作为反应底物, 通过C—N偶联反应制备得到芳胺基醌. 然后在氮气氛围醋酸钯催化下进行氧化偶联, 生成邻羰基咔唑醌48a~48d (Scheme 13). 在环化过程中发现芳胺上的取代基对产率产生了显著的影响. 芳胺的苯环上无取代基时环化产物48a的产率为52%, 2-甲基取代芳胺的产物48b的产率提高到77%, 而Br和COOEt取代芳胺时的产率分别为23%和39%.
图式13 邻羰基咔唑醌类化合物的合成路线

Scheme 13 Synthetic route for the preparation of o-carbocar- bazolequinones

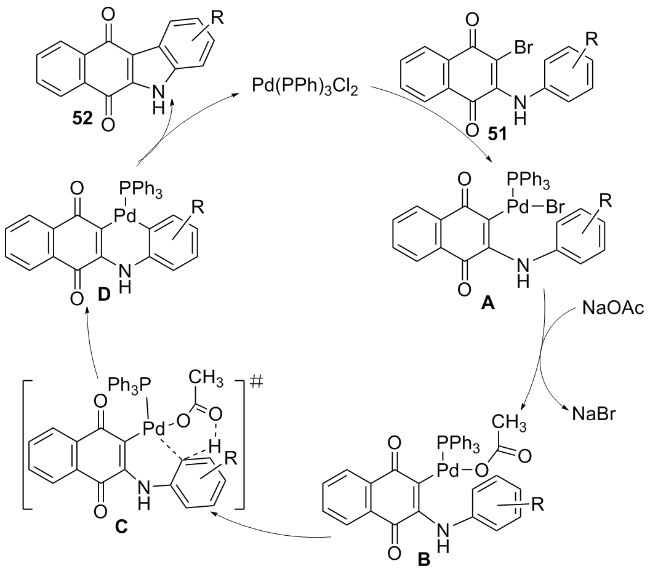
2017年, Mandal课题组[22]以底物2,3-二溴-1,4-萘醌与苯胺衍生物进行C—N偶联得到产物51, 接着通过Pd催化Heck偶联反应构建咔唑醌类化合物52 (Scheme 14). 这种方法适用于多种反应底物, 当底物52的芳基环上带有甲基、甲氧基、羟基或胺基等取代基时均能得到相应的咔唑醌衍生物. 最后作者推测了Pd催化分子内C—H芳基化的机理途径. 首先, 起始底物51在Pd(PPh₃)Cl2催化下发生氧化加成Pd(0)被氧化为Pd(II), 生成中间体Pd(II)-Br络合物A. 随后, 在乙酸钠的作用下, Pd—Br键发生配体交换, 形成Pd(II)-OAc中间体B, 同时释放NaBr. Pd(II)-OAc物种通过协同金属化-去质子化机制作用于底物芳环的C—H键. 此过程中, OAc作为内部碱协助脱除质子, 同时钯中心与芳环碳原子形成钯-碳键, 生成环钯化过渡态C. 过渡态C经过进一步的反应生成中间体D. 最终, 经过还原消除, 形成最终产物52. 同时钯催化剂再生, 从而启动新一轮的催化循环(Scheme 15).
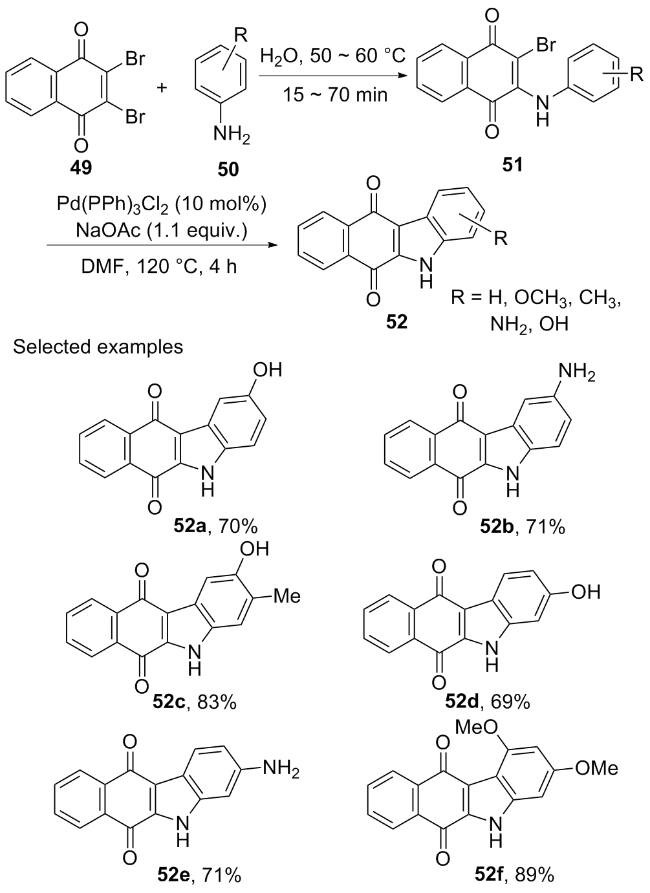
图式14 钯催化合成咔唑醌衍生物的方法

Scheme 14 Strategies for Pd-catalyzed synthesis of carbazoquinones

图式15 Pd催化C—H芳基化的可能反应机理

Scheme 15 Plausible mechanism for Pd-catalyzed C—H arylation

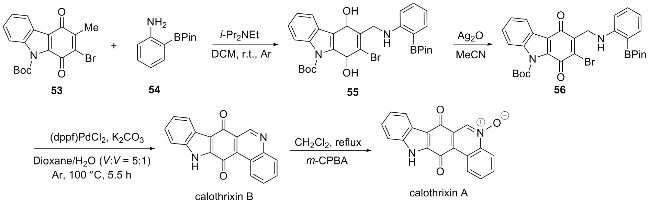
2017年, Clift课题组[23]报道了一条calothrixin B和calothrixin A合成的路线. 该路线以溴化烷基醌(53)与2-氨基苯硼酸酯(54)进行胺化反应, 得到了化合物55. 然后55被氧化得到含醌结构化合物56, 最后在钯催化下化合物56通过分子内的Suzuki偶联和脱氢芳构化反应, 以45%的总收率得到了calothrixin B, 随后用间氯过氧苯甲酸(m-CPBA)氧化calothrixin B, 得到calothrixin A (Scheme 16).
图式16 Clift课题组合成calothrixin B和A的路线

Scheme 16 Clift’s group synthetic route to calothrixin B and calothrixin A

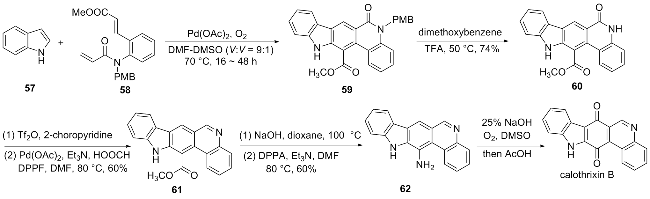
2018年, 刘晟课题组[24]报道了一种calothrixin B的合成方法, 以吲哚57与化合物58在钯催化下经环化反应得到咔唑内酰胺59, 59脱去对甲氧基苄基(PMB)保护基后得到相应的内酰胺60, 然后在钯催化下还原得到化合物61, 61在碱性条件下酯基被水解, 由此生成的酸通过重排直接转化为相应的胺62, 62在碱性条件下被氧化, 然后亚胺中间体在酸性条件下发生水解反应, 从而分离出calothrixin B, 总收率为17% (Scheme 17).
图式17 刘晟课题组合成calothrixin B的路线

Scheme 17 Liu’s group synthetic route to calothrixin B

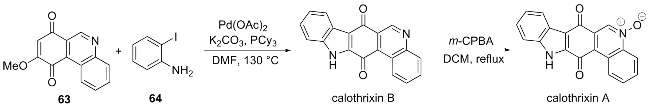
2018年, 贺耘课题组[25]报道了一种高效合成咔唑醌生物碱的方法. 以化合物63与邻碘苯胺64作为反应底物, 通过钯催化的Michael加成和Heck偶联反应得到calothrixin B, 再通过m-CPBA氧化得到calothrixin A (Scheme 18). 这项工作为咔唑醌结构的合成提供了新的策略, 并为后续的抗肿瘤活性研究和药物化学研究奠定了坚实的基础.
图式18 Calothrixin A和calothrixin B的合成

Scheme 18 Synthesis of calothrixin A and calothrixin B

2019年, 宋传君课题组[26]将钯催化的分子内吲哚α-C—H烯基化应用于天然产物咔唑醌的合成. 通过8步反应, 以8%的总收率实现了murrayaquinone A的全合成. 以3-乙酰基吲哚(65)为起始原料, 用苄基保护吲哚的氮原子得化合物66. 化合物66在强碱氢化钠的作用下在乙酰基的α-C上引入酯基, 得到β-二羰基化合物67. 化合物67先后与2,3-二溴丙烯、碘甲烷发生亲核取代反应得到化合物69, 然后在Pd催化作用下生成四氢咔唑酮70, 化合物70被氧化得到二氢咔唑醌71, 在碱性条件下脱去酯基并生成咔唑醌72, 最后经催化氢化脱苄基得到murrayaquinone A (Scheme 19).
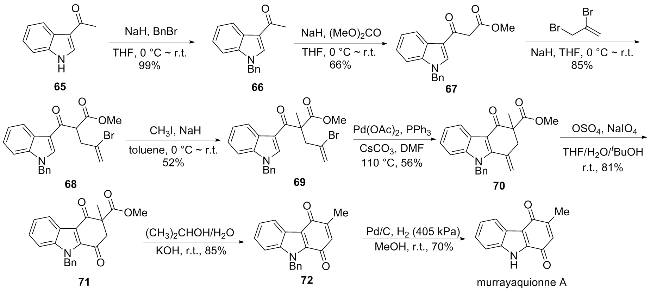
图式19 Murrayaquionne A的合成路线

Scheme 19 Synthetic route toward murrayaquionne A

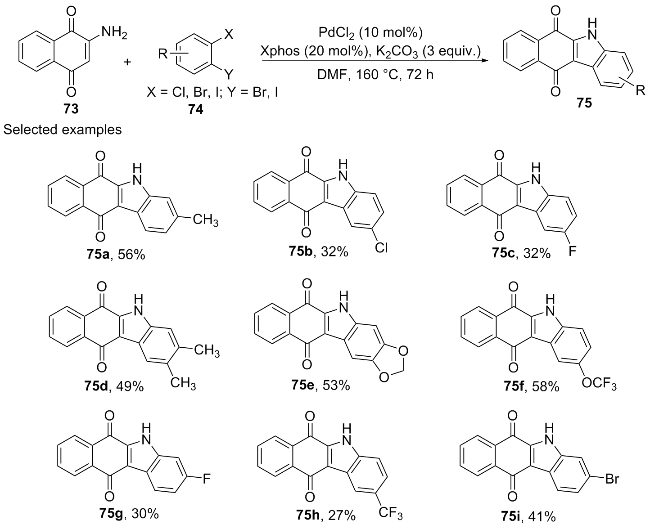
2019年, 彭进松课题组[27]以2-氨基萘醌(73)和邻二溴苯衍生物74作为起始原料, 通过钯催化双芳基化串联反应合成了一系列咔唑醌产物, 该合成方法具有较强的底物适应性及官能团耐受性(Scheme 20).
图式20 钯催化双芳基化合成咔唑醌类化合物

Scheme 20 Synthesis of carbazolequinones by Pd-catalyzed double arylation

2019年, Koketsu课题组[28]通过钯催化的分子内 C—H芳基化反应制备了一系列咔唑醌类化合物murrayaquinone A、koeniginequinones A, B及其类似物(Scheme 21), 并通过密度泛函理论计算深入探讨了钯催化的分子内环化反应机理. 重点研究咔唑醌类抗癌药物的结构活性关系, 并通过实验评估了这些化合物对白血病HL-60细胞的体外细胞毒性. Murrayaquinone A能产生活性氧(ROS), 可以破坏DNA并诱导凋亡, 具有良好的抗白血病特性.
图式21 钯催化分子内环化合成咔唑醌类化合物

Scheme 21 Pd-catalyzed intramolecular cyclization for synthesis of carbazoloquinones

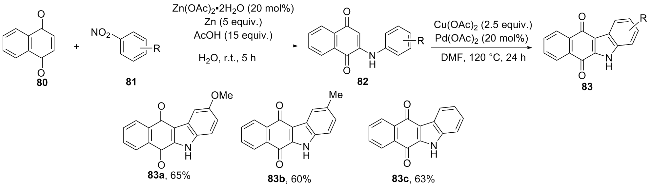
2019年, 王继宇课题组[29]以1,4-萘醌(80)和硝基化合物81为原料, 在水中合成2-(N-取代氨基)-1,4-萘醌衍生物82, 然后进一步将获得的2-(N-取代氨基)-1,4-萘醌衍生物在Pd催化下发生氧化偶联, 最后以中等收率转化为咔唑醌类化合物(Scheme 22).
图式22 钯催化合成咔唑醌类化合物

Scheme 22 Pd-catalyzed coupling synthesis of carbazoloquinones

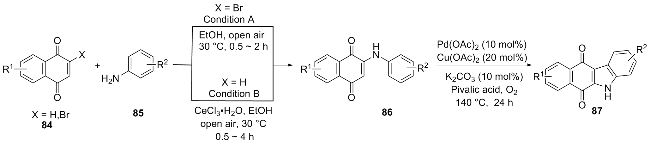
2021年, Guchhait课题组[30]通过两步反应制备了咔唑醌类化合物. 首先通过萘醌84与取代苯胺85发生迈克尔加成-消除反应制备2-芳基氨基萘醌. 然后Pd催化2-芳基氨基萘醌的C—H氧化偶联反应, 高效地制备了17种咔唑醌类化合物(Scheme 23). 并对这些化合物进行了拓扑异构酶II抑制作用、细胞毒性及细胞凋亡研究, 发现少数几个化合物具有显著的抗癌作用.
图式23 Pd催化合成各种取代基团的咔唑醌

Scheme 23 Pd catalyzed synthesis of various substituted carbazolequinones

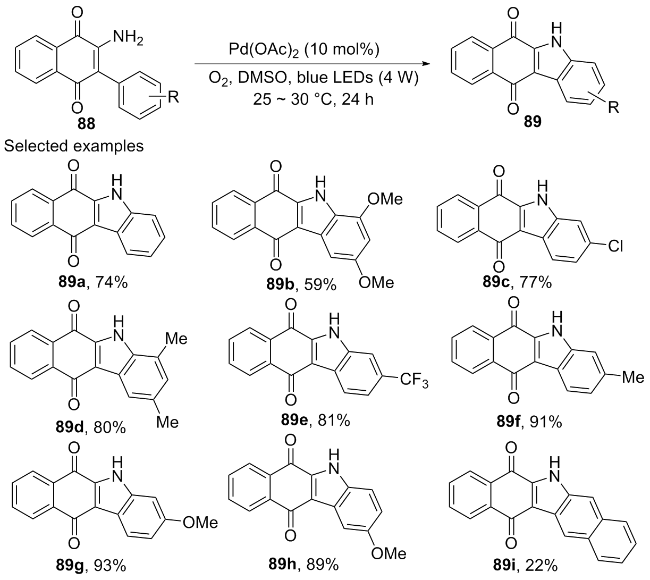
2022年, 陈春霞课题组[31]开发了可见光引发钯催化的分子内C—H键氧化胺化反应用以合成咔唑醌类化合物. 以氧气为氧化剂, 醋酸钯为催化剂, 在蓝色LED光照射下, 2-氨基-3-芳基萘-1,4-二酮(88)在室温下被转化为咔唑醌类化合物, 该反应具有良好的普适性和官能团耐受性, 产率良好至优秀, 最高可达到93% (Scheme 24).
图式24 可见光诱导Pd催化合成咔唑醌类化合物

Scheme 24 Visible-light-induced Pd-catalyzed synthesis of carbazolequinones

作者通过自由基捕获实验和开关灯实验对反应的机理进行探索, 此类反应为自由基反应, 并由两个催化循环构成(Scheme 25). 催化循环过程1: 首先醋酸钯分别于与底物中的羰基氧和氨基氮进行配位, 形成对应的络合物A; 然后去质子化解离出醋酸, 从而形成Pd—N键, 生成过中间产物B; 化合物B经环状过渡态脱醋酸形成六元环钯中间体C; C直接发生还原消除生成咔唑醌89和Pd(0), 完成催化循环过程1. 对于催化循环过程2: 首先是将络合物Pd(II) (A)经光照生成激发态的Pd(II)*; 之后Pd(II)*被氧化生成Pd(III), 在超氧阴离子自由基的作用下, Pd(0) (D)被氧化为醋酸钯, 同时Pd(III) (E)被还原生成Pd(II) (A), 完成催化循环过程2. 该方案具有温和、绿色、高效、原子和步骤经济性高等优点, 为碳氢键胺化反应合成含氮杂环化合物增添了一种有效的方法.
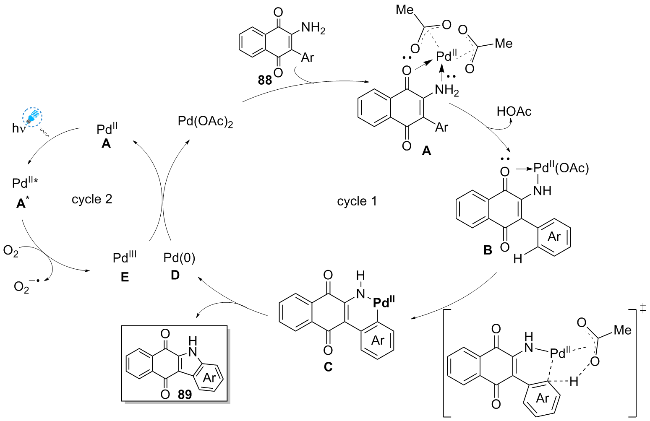
图式25 光引发钯催化C—H胺化反应可能的机理

Scheme 25 Proposed mechanism for visible-light-promoted Pd-catalyzed C—H

1.2 铜催化合成咔唑醌生物碱

与钯催化环化一样, 铜也是合成咔唑醌类化合物的优良催化剂, 这不仅丰富了合成路径, 还为新型咔唑醌类化合物的构建提供了更广阔的平台, 有力推动了该领域的发展. 1998年, Murphy等[32]在CuCl2的催化作用下合成了一种重要的咔唑醌类生物碱murrayaquinone A. 整个合成过程主要分为4个步骤(Scheme 26). 以N-苄基烯胺酮(90)与2-甲基-5-溴苯醌(91)为反应底物, 在CuCl2的催化作用下完成初步环化反应. 接着进行Shapiro脱氧-烯化反应, 然后用2,3-二氯-5,6-二氰基苯醌(DDQ)氧化生成N-苄基糠醌95. 最后在含微量三氟甲磺酸的三氟乙酸中通过加热去除苄基得到murrayaquinone A.
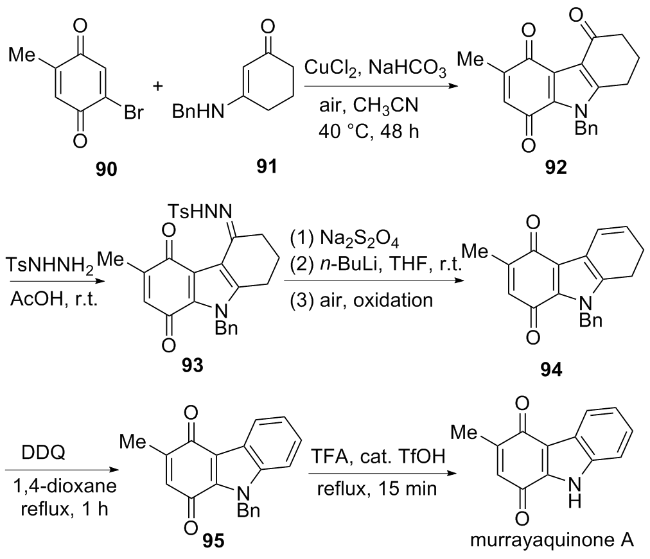
图式26 CuCl2催化合成murrayaquinone A

Scheme 26 CuCl2-catalyzed synthesis of murrayaquinone A

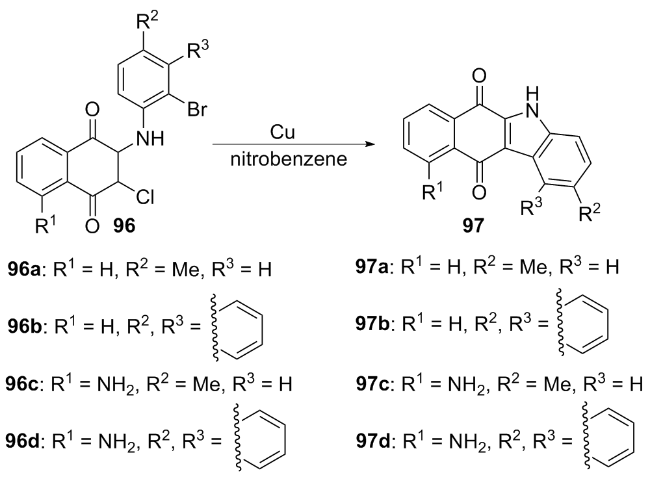
除铜盐之外, 铜粉也能有效地用于氨基醌的分子内环化[33]. 当氨基萘醌96为反应底物时, 以铜粉作为催化剂能有效地进行分子内环化, 生成咔唑醌类化合物97, 产率中等到良好(Scheme 27).
图式27 铜催化氨基萘醌分子内环化合成咔唑醌类化合物

Scheme 27 Copper-catalyzed intramolecular cyclization of aminonaphthoquinone for the synthesis of carbazolequinones

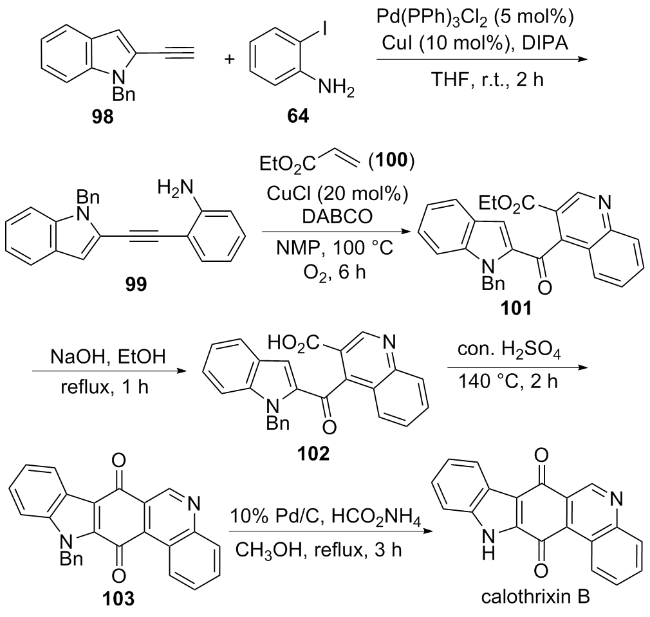
2015年, Ramkumar课题组[34]通过连续的Sonoga- shira偶联和铜催化氧化环化反应合成calothrixin B, 该合成过程总共分为5个步骤, 总产率为41.5%. 首先通过Sonogashira偶联反应合成化合物99, 然后与丙烯酸酯通过铜催化的氧化环化反应得到了关键化合物酮酯101. 化合物101通过酯水解、分子内脱水和脱苄基, 最终生成了目标化合物calothrixin B. 这一策略为合成新型咔唑醌类天然产物提供了广阔的平台(Scheme 28).
图式28 通过Sonogashira偶联和铜催化氧化环化反应合成calothrixin B

Scheme 28 Total synthesis of calothrixin B via Sonogashira coupling/copper-catalyzed oxidative cyclization

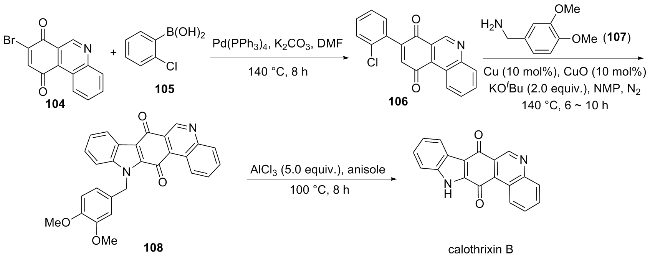
同年, Ramkumar课题组[35]报道了一条简便的路线来合成calothrixin B. 首先以8-溴菲啶-7,10-二酮(104)和2-氯苯硼酸(105)为原料, 利用Suzuki交叉偶联反应合成化合物106, 然后在铜催化的作用下和苄胺发生乌尔曼型N-芳基化和C—H胺化反应, 以良好至中等的产率得到N-苄基类似物. 最后用5 equiv.的AlCl3在苯甲醚中对N-苄基类似物进行脱保护, 得到calothrixin B的总产率为36.1% (Scheme 29).
图式29 通过Suzuki交叉偶联和铜催化合成calothrixin B

Scheme 29 Total synthesis of calothrixin B via Suzuki cross-coupling and copper-catalyzed reaction

1.3 钌催化合成咔唑醌生物碱

钌催化策略在构建咔唑醌类化合物方面取得了显著进展, 成功合成了多种天然产物. 这些成果不仅为开发更高效的合成方法提供了可能, 也为未来潜在药物的开发奠定了坚实的基础.
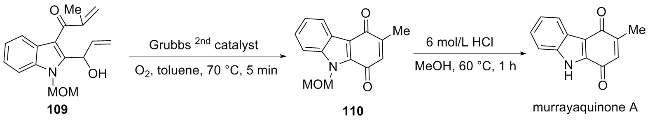
2011年, Nishiyama课题组[36]利用钌金属配合物Grubbs第二代催化剂, 通过串联关环复分解和脱氢反应构建咔唑醌类化合物. 以双烯丙基吲哚109为底物, 使用Grubbs第二代催化剂, 在氧气氛围下以甲苯为溶剂中70 ℃反应5 min得到化合物110, 然后用6 mol/L HCl处理110, 最终以42.5%的收率得到murrayaquinone A (Scheme 30).
图式30 串联关环复分解和脱氢反应合成murrayaquinone A

Scheme 30 Synthesis of murrayaquinone A via tandem ring-closing metathesis and dehydrogenation reaction

在2016年Nishiyama课题组[37]利用上述方法, 合成了24种咔唑醌类化合物, 包括koeniginequinone A, 整体收率达42%~79%. 同时评估了这些化合物对结肠癌细胞(HCT-116)和急性早幼粒白血病细胞(HL-60)的抗增殖活性. 结果发现单取代化合物的抗增殖活性普遍高于双取代或未取代化合物. 当苯环的C(7)位上连有供电子基团时会增强抗增殖活性, 而在C(6)位连有吸电子基团时抗增殖活性会更加明显, 对于空间位阻较大的苯并稠合化合物则显示较低活性. 6-硝基衍生物113表现出最强的抗肿瘤活性, 它对HCT-116和HL-60细胞的IC50值比koeniginequinones A高1.7倍(Scheme 31).
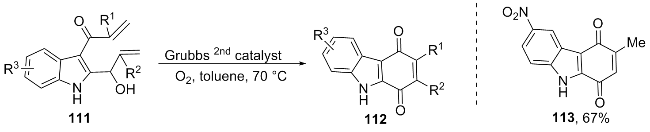
图式31 串联关环复分解和脱氢反应合成咔唑醌类化合物

Scheme 31 Synthesis of carbazolequinones via tandem ring-closing metathesis and dehydrogenation reaction

2017年, Nishiyama课题组[38]实现了咔唑醌ellipti- cine quinone的正式合成, 其中的关键步骤是在氧气氛围下通过串联关环复分解和脱氢反应生成咔唑醌. 利用这种方法成功合成了在8-和/或9-位置上有取代基的ellipticine quinone类似物. 同时评估这些化合物对HCT-116和HL-60细胞的抗增殖活性, 结果发现9-NO2 ellipticine quinone显示出极强的抗增殖活性. 它对 HCT-116细胞的IC50值比calothrixin B高4.7倍, 对HL-60细胞的IC50值比calothrixin B高2.4倍(Scheme 32).
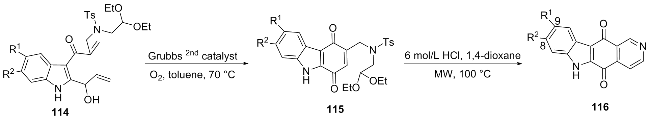
图式32 Ellipticine quinones化合物的合成路线

Scheme 32 Synthesis route of ellipticine quinones

1.4 铁催化合成咔唑醌生物碱

尽管钯和铜在催化合成咔唑醌类化合物的反应中占主导地位, 但其他金属催化仍有很好的效果. 据报道利用铁、锰、铱、铑及金催化剂也可以高效地实现咔唑醌类化合物的合成.
2013年, Mohanakrishnan课题组[39]通过5步反应成功合成了calothrixin B及其类似物, 总产率范围在39%~50%. 该方法的关键一步为中间体121在FeCl₃催化下进行的电环化反应. 首先在CCl4回流条件下使用NBS和催化量的偶氮二异丁腈(AIBN)对底物117的烯丙基进行溴化得到溴代化合物118, 接着将化合物118与三苯基膦在干燥的THF中回流, 将生成的鏻盐与K2CO3在干燥的二氯甲烷(DCM)中反应, 最终分离出稳定的化合物119, 然后119与2-硝基芳基醛发生Wittig反应得到120. 反应物120在乙酸胍为催化剂的存在下, 于100 ℃下反应3~4 h得到了相应的中间产物烯胺121. 最后在FeCl₃催化下烯胺121以良好的收率转化为calothrixin B及其类似物122 (Scheme 33).
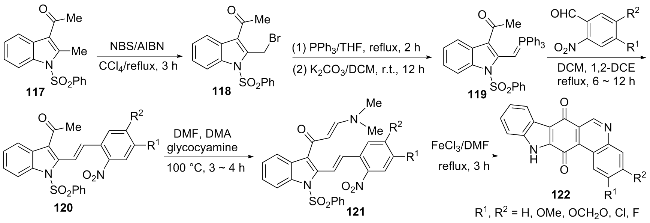
图式33 使用FeCl3介导的多米诺反应合成咔唑醌类化合物

Scheme 33 Synthesis of carbazolequinones using FeCl3-mediated domino reaction protocol

1.5 锰催化合成咔唑醌生物碱

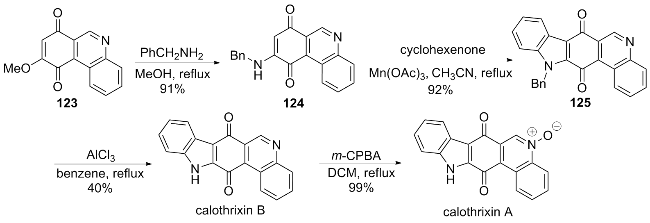
2014年, Velu课题组[40]使用Mn(OAc)3为催化剂, 通过氧化自由基环化反应成功合成了calothrixin A和calothrixin B (Scheme 34). 首先底物123与苄胺在MeOH中回流生成苄氨基菲啶二酮(124). 然后在Mn(OAc)3的存在下, 将苄氨基菲啶二酮(124)和环己烯酮的混合物在无水CH3CN中回流, 经氧化自由基反应得到化合物125. 最后去苄基化生成calothrixin B的总收率为19%. 接着使用m-CPBA将calothrixin B顺利氧化成calothrixin A.
图式34 Calothrixin A和calothrixin B的全合成

Scheme 34 Total synthesis of calothrixin A and calothrixin B

1.6 铱催化合成咔唑醌生物碱

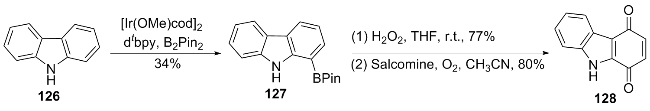
2015年, Sperry课题组[41]开发了一种将咔唑转化为咔唑醌的方法. 首先咔唑在铱催化下进行C—H硼化反应得到9H-咔唑-2-硼酸频哪醇酯, 再经过氧化水解后得到7-羟基吲哚, 随后被氧化生成咔唑醌类化合物(Scheme 35).
图式35 铱催化咔唑转化为咔唑醌

Scheme 35 Iridium-catalyzed conversion of carbazole to carbazolequinone

1.7 铑催化合成咔唑醌生物碱

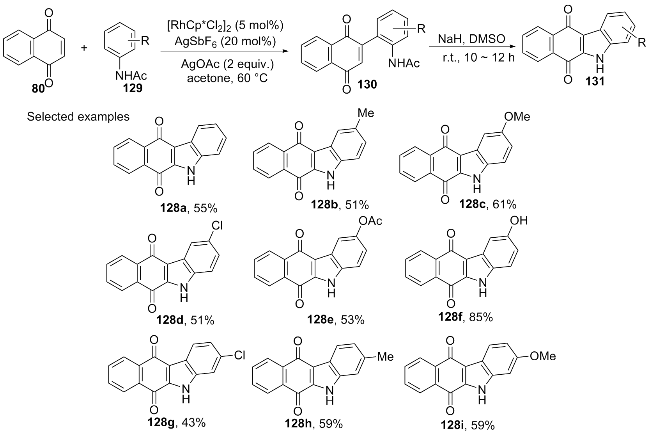
2015年, Hong课题组[42]通过Rh(III)催化的醌与各种芳烃发生C—H交叉偶联反应得到了结构多样的苯酰胺取代醌类化合物, 苯酰胺取代醌类化合物通过NaH介导环化可以快速生成相应的咔唑醌类化合物, 在环化过程中乙酰基自发脱掉(Scheme 36).
图式36 Rh(III)催化的醌与芳烃交叉偶联反应制备咔唑醌

Scheme 36 Rh(III)-catalyzed cross-coupling of quinones with arenes to prepare carbazolequinones

1.8 金催化合成咔唑醌生物碱

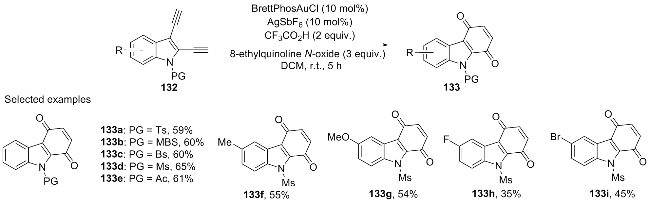
2019年, 叶龙武课题组[43]报道了一种新颖的金催化末端双炔氧化环化合成得到咔唑醌类化合物的方法. 以含有不同N保护基团的吲哚二炔132作为底物, 最终以35%~65%的产率获得相应的产物133a~133i, 同时发现吲哚环上连有供电子基团的底物产率高于连有吸电子基团的底物(Scheme 37). 该方案在温和的反应条件下, 以廉价易得的吲哚二炔类化合物为底物, 为合成各种有价值的咔唑醌类化合物提供了一种简便直接的合成途径.
图式37 金催化末端二炔氧化环化生成咔唑醌类化合物

Scheme 37 Gold catalyzed oxidative cyclization of terminal diynes to carbazolequinones

2 无过渡金属催化合成咔唑醌生物碱

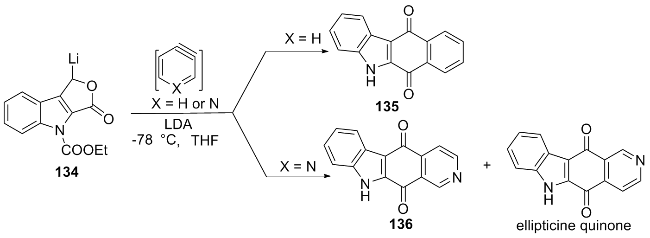
除了过渡金属催化, 无过渡金属催化的加成反应也是合成咔唑醌类化合物的重要策略. Mal小组[44]于2007年开发的呋喃吲哚酮类化合物的阴离子[4+2]环加成反应已成为合成咔唑醌类化合物的有效方法. 呋喃吲哚酮类底物可以与多种迈克尔受体反应, 以良好的产率得到ellipticine quinone和其他咔唑醌类化合物(Scheme 38).
图式38 碱促进呋喃吲哚酮与芳炔合成咔唑醌类化合物

Scheme 38 Base-promoted synthesis of carbazolequinones from furoindolones and aryne

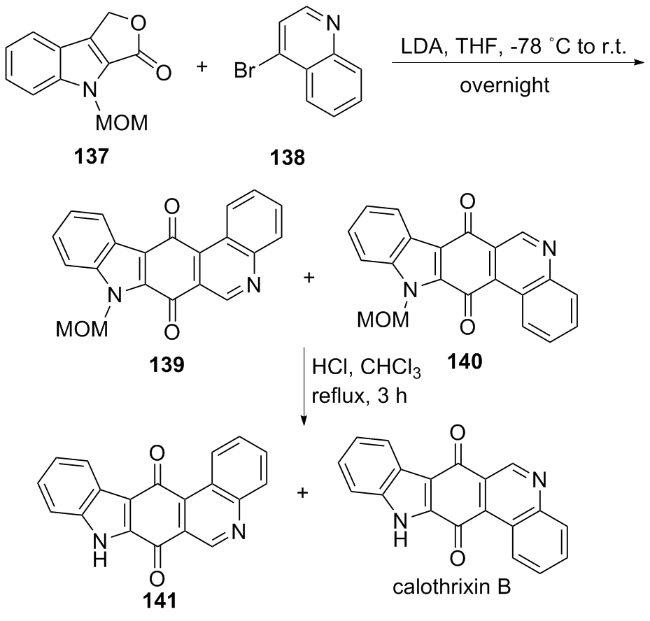
2014年, 该课题组[45]又以呋喃吲哚酮衍生物137与4-溴喹啉138为反应底物进行阴离子[4+2]环化反应, 得到了139140的混合物, 然后在酸性条件对MOM基团进行脱保护, 最终得到咔唑醌141和calothrixin B (Scheme 39).
图式39 Mal课题组合成calothrixin B的路线

Scheme 39 Mal’s group synthetic route for calothrixin B

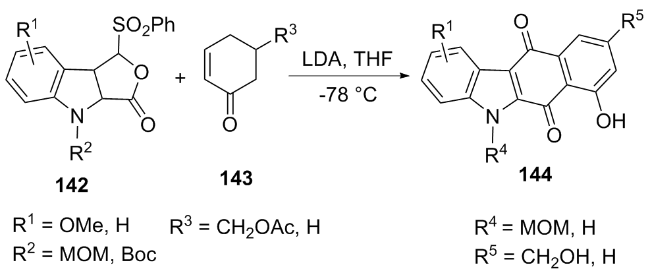
2015年, 该课题组[46]成功地将带有叔丁氧羰基(N-Boc)或甲氧基甲基保护基的呋喃并吲哚酮与迈克尔受体(如α,β-不饱和酯/酮和萘醌)进行Hauser环化反应, 提供了一种高效合成咔唑醌的方法(Scheme 40).
图式40 呋喃并吲哚酮通过Hauser环化反应合成咔唑醌

Scheme 40 Synthesis of carbazolequinone by Hauser annulation of furoindolones

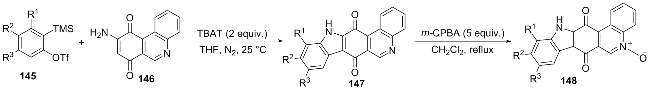
2016年, 贺耘课题组[47]在无过渡金属的温和条件下通过连续的C—C/C—N键形成反应构建咔唑醌骨架. 以2-(三甲基硅基)-芳基三氟酸盐145作为芳炔前体和2-氨基菲啶二酮146经[3+2]环加成反应合成了calothrixin A和calothrixin B及其类似物. 通过这种方法以各种可变的芳炔前体可以快速制备多种咔唑醌类化合物(Scheme 41).
图式41 芳炔和2-氨基菲啶二酮的[3+2]环加成合成咔唑醌类化合物

Scheme 41 Synthesis of carbazolequinones via formal [3+2] cycloaddition of arynes and 2-aminophenanthridinedione

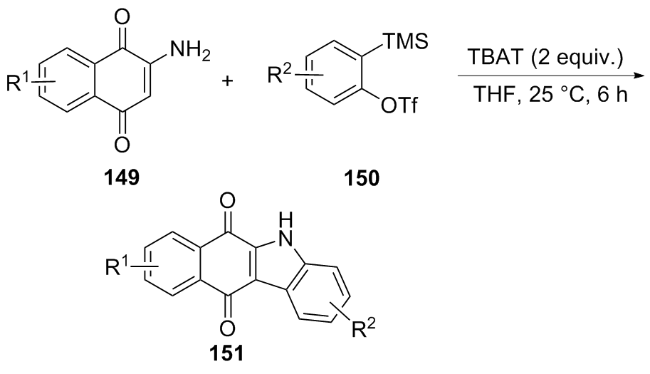
同年, 该课题组[48]以2-氨基醌149和2-(三甲基硅基)-芳基三氟酸盐(150)为反应原料通过[3+2]环加成反应法合成了多种咔唑醌类化合物. 在最优的反应条件下多种氨基醌与芳炔前体150反应, 收率在50%~85%之间. 此外还利用这种方法简便地合成了murrayaquinone A和koeniginequinone B及其类似物(Scheme 42).
图式42 芳炔和2-氨基醌的[3+2]环加成合成咔唑醌类物质

Scheme 42 Synthesis of carbazolequinones by formal [3+2] cycloaddition of arynes and 2-aminoquinones

3 氧化反应合成咔唑醌生物碱

众多研究小组致力于咔唑醌生物碱的合成研究, 开发了多种合成策略包括使用不同的氧化剂, 如传统的金属盐、有机氧化剂以及新型的分子碘/高碘酸组合等, 以实现咔唑醌骨架的高效构建.
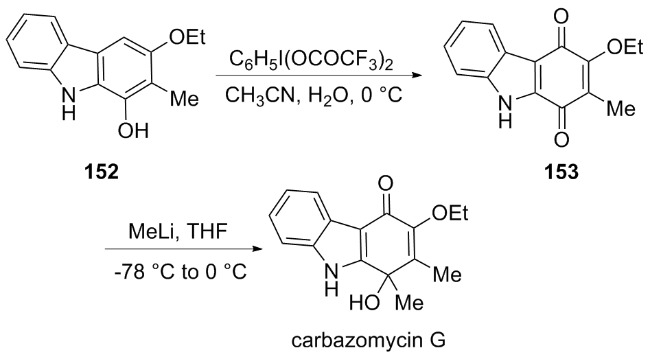
2000年, Hibino课题组[49]制备了一种具有抗真菌活性的生物碱carbazomycin G. 在制备咔唑醌153过程中发现使用Fremy盐和硝酸铵铈作为氧化剂产率偏低, 氧化作用效果不佳. 然而在乙腈水溶液中使用双三氟乙酰氧基碘苯作为氧化剂, 将反应物152氧化成咔唑醌153产率为73%. 然后用甲基锂与咔唑醌153进行亲核加成, 得到carbazomycin G (Scheme 43).
图式43 双三氟乙酰氧基碘苯氧化制备carbazomycin G

Scheme 43 Preparation of carbazomycin G by oxidation of [bis(trifluoroacetoxy)iodo]benzene

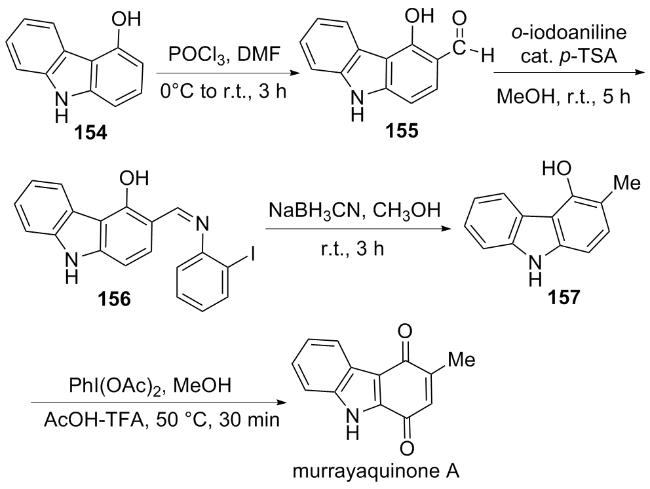
2012年, Kusurkar课题组[50]开发了一种以4-羟基咔唑154为起始原料合成murrayaquinone A的方法. 首先对4-羟基咔唑进行Vilsmeier-Haack甲酰化反应主要得到邻甲酰化产物155, 然后在p-TSA的催化下155与邻碘苯胺发生缩合转化为亚胺156. 亚胺156被氰基硼氢化钠还原, 同时C—N键断裂生成化合物157. 最后使用碘苯二乙酸氧化157得到化合物murrayaquinone A (Scheme 44).
图式44 Murrayaquinone A的合成路线

Scheme 44 Route for the synthesis of murrayaquinone A

2013年, Saha课题组[51]通过8步反应完成了carbazomycin G的全合成. 该合成以市售的2-甲基环己酮158为原料, 在碱性条件下与甲酸乙酯发生Claisen缩合反应, 生成3-甲基-2-羰基环己醛(159), 随后与芳基重氮盐发生Japp-Klingemann缩合生成酮腙161, 再经Fischer吲哚环化反应得到化合物162, 然后通过CAN-SiO2氧化得到咔唑醌163, 这是合成carbazomycin G的关键前体. 接下来, 咔唑醌163在HBF₄催化下进行Thiele乙酰化, 得到化合物164. 然后在CAN-SiO2介导下164发生氧化水解生成化合物165. 随后使用化学计量的重氮甲烷对165进行甲基化反应, 生成了化合物166. 在最后一步166与甲基锂进行区域选择性亲核加成, 最终得到carbazomycin G (Scheme 45).
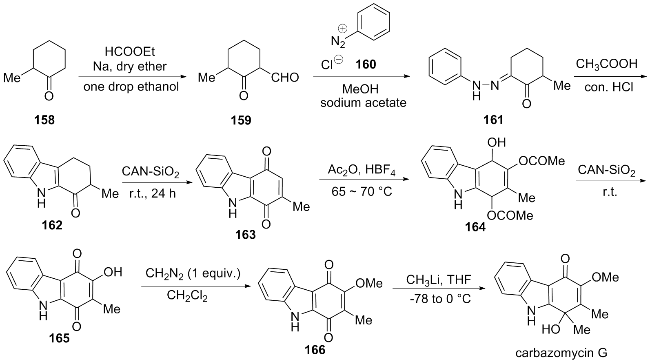
图式45 Carbazomycin G的全合成

Scheme 45 Total synthesis of carbazomycin G

2014年, Dethe课题组[52]以四醋酸铅介导的氧化重排反应以及BF3•Et2O介导的环化反应作为关键步骤, 合成了calothrixin B. 该方法以吲哚甲酸酯(167)为起始原料与对甲氧基苄基氯(PMB-Cl)在NaH存在下反应得到N-PMB保护的吲哚衍生物, 然后在乙醇中与水合肼反应后生成吲哚酰肼168. 168与喹啉酮衍生物169经加热缩合形成重排前体170, 然后170在四醋酸铅的介导下进行氧化重排, BF3•OEt2催化分子内吲哚C-3对醛基亲核进攻, 发生环化反应, 再氧化后得到172, 最后脱除保护基得到calothrixin B, 总产率为39% (Scheme 46).
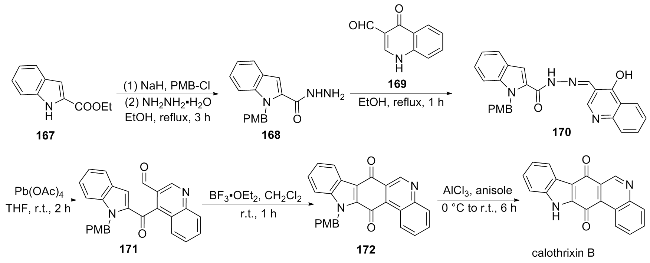
图式46 Dethe课题组合成calothrixin B的路线

Scheme 46 Dethe’s group synthetic route to calothrixin B

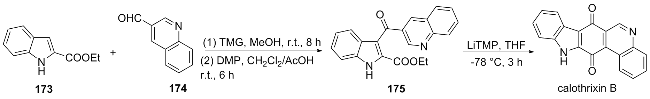
2014年, Nagarajan课题组[53]将市售吲哚-2-甲酸乙酯173和喹啉-3-甲醛174在四甲基胍(TMG)存在下于MeOH中进行Friedel-Crafts羟烷基化反应, 然后用戴斯-马丁氧化剂(DMP)氧化中间产物得到酮175. 接着利用四甲基哌啶锂(LiTMP)介导的邻位锂化反应, 高效简洁地得到calothrixin B, 总产率为38% (Scheme 47).
图式47 Nagarajan课题组合成calothrixin B的路线

Scheme 47 Nagarajan’s group synthetic route to calothrixin B

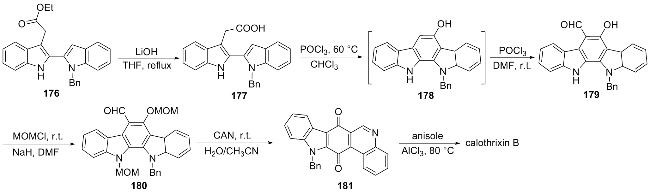
2017年, Cheon课题组[54]以2,2'-双吲哚-3乙酸衍生物176为合成中间体, 通过6个步骤完成calothrixin B的合成. 首先用LiOH水溶液水解176的酯基得到羧酸177. 然后通过环化反应形成吲哚咔唑骨架178, 随后通过Vilsmeier-Haack反应引入甲酰基得到179. 然后用氯甲基甲基醚(MOMCl)对179中的羟基和氨基进行保护得到化合物180. 通过使用CAN氧化180得到N-苄基保护的calothrixin B (181). 最后在苯甲醚的存在下, 用AlCl3对苄基进行脱保护得到calothrixin B, 总收率为34% (Scheme 48).
图式48 Cheon课题组合成calothrixin B的路线

Scheme 48 Cheon’s group synthetic route to calothrixin B

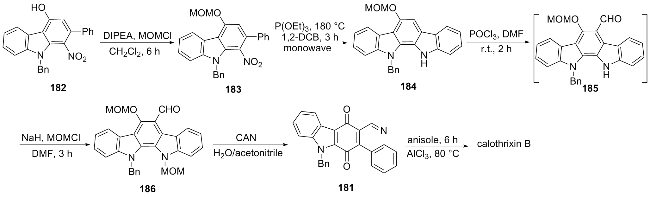
2019年, Pabbaraja课题组[55]以化合物182为起始原料通过6步反应合成得到calothrixin B. 首先化合物182的酚羟基被MOM保护得到化合物183, 然后将化合物183的硝基还原为氨基, 从而顺利高效地得到吲哚咔唑 184. 接着对184进行Vilsmeier-Haack甲酰化反应得到中间产物醛, 醛的氨基被MOM保护得到化合物186, 最终通过氧化、成环反应、脱苄基得到calothrixin B, 总产率为28% (Scheme 49).
图式49 Pabbaraja课题组合成calothrixin B的路线

Scheme 49 Pabbaraja’s group synthetic route to calothrixin B

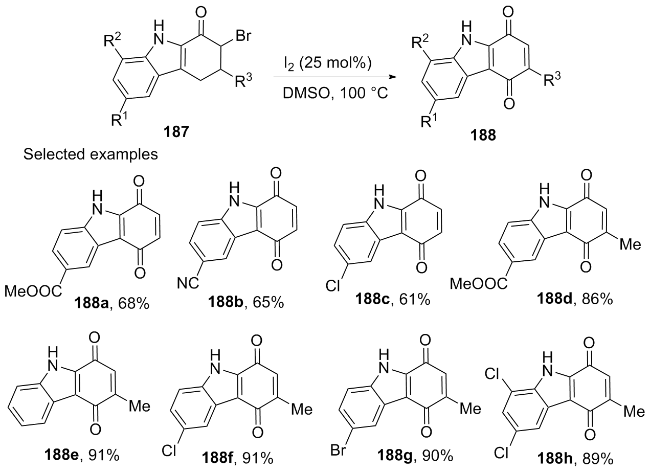
2022年, Humne课题组[56]利用分子碘为氧化剂, 二甲基亚砜(DMSO)作为氧源, 将溴代Fischer-Borsche环187氧化为咔唑醌类化合物. 该转化过程操作简单, 可扩展底物的范围很广, 并以良好甚至优异的收率合成了多种咔唑醌类化合物(Scheme 50).
图式50 碘氧化溴代Fischer-Borsche环为咔唑醌类化合物

Scheme 50 Iodine oxidation of brominated Fischer-Borsche rings to carbazolequinones

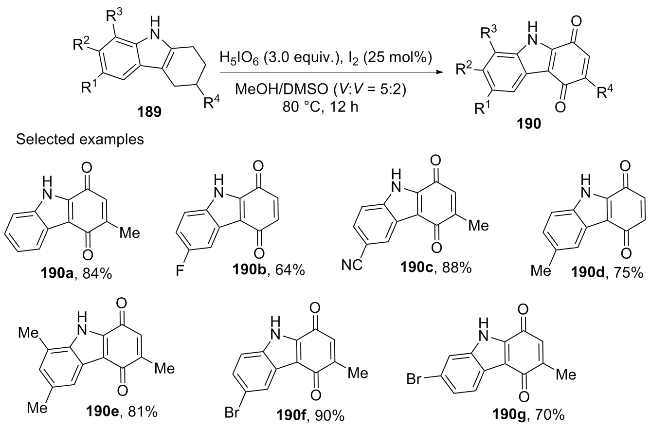
2023年, 该课题组[57]又利用分子碘/高碘酸的组合对Fischer-Borsche环189进行氧化合成咔唑醌类物质, 这是一种高效、稳定和无金属催化的方法, 该方案适用于广泛的底物范围, 连有吸电子基团或供电子基团的Fischer-Borsche环都能顺利地得到相应的咔唑醌衍生物, 产率为中等到良好(Scheme 51). 此外该方法已扩展到天然产物murrayaquinone A和koeniginequinone A的简易合成, 目前正在应用这种方法合成更复杂的咔唑醌类化合物.
图式51 碘/高碘酸氧化Fischer-Borsche环为咔唑醌类物质

Scheme 51 Iodine/periodic acid oxidation of Fischer-Borsche rings to carbazolequinones

4 总结与展望

近三十年来, 咔唑醌生物碱的合成研究取得了显著进展, 特别是在过渡金属催化的C—H键功能化方面. 其中, 钯催化反应表现尤为突出, 可通过氧化环化、交叉偶联和Heck偶联等策略高效合成多种咔唑醌类化合物. 然而, 钯催化剂成本较高, 且对反应条件(如温度、溶剂和配体)要求较为苛刻, 这在一定程度上限制了其在大规模工业应用中的推广. 相比之下, 铜催化的氧化偶联反应在成本控制方面更具优势, 但在某些体系中催化效率较低, 并且对底物官能团的耐受性有限. 相较于过渡金属催化策略, 无过渡金属催化策略避免了贵金属催化剂的使用, 因此环境友好性更优, 且底物适应性更广. 然而, 此类方法往往依赖较强的氧化剂, 容易导致副反应增多, 从而影响产率和选择性, 且总体产率低于过渡金属催化策略. 氧化反应策略是构建咔唑醌结构的重要方法之一, 这些方法操作简便, 可在较温和的条件下实现氧化转化, 但不同的氧化体系对反应底物的耐受性存在较大差异, 因此选择合适的氧化体系对确保较高的产率和化学选择性至关重要.
基于上述比较, 未来研究可从以下几个方面进行优化和拓展. 首先, 开发非贵金属催化剂, 以降低催化剂成本, 提高反应选择性及底物适应性. 此外, 可探索电化学氧化法和生物催化法, 以减少有害试剂的使用, 提升环境友好性, 从而实现更加高效、绿色、可持续的咔唑醌类化合物的合成. 未来还需深入研究咔唑醌类化合物的结构-活性关系, 以指导其在药物开发中的应用. 将咔唑醌类天然产物作为先导化合物, 通过结构修饰和优化, 并结合作用机制及构效关系研究[58], 开发更高效、低毒的衍生物, 为抗肿瘤新药的研发提供新的理论基础和应用前景.
(Zhao, C.)
[1]
Knölker, H.-J.; Reddy, K. R. Chem. Rev. 2002, 102, 4303.

[2]
Schmidt, A. W.; Reddy, K. R.; Knölker, H.-J. Chem. Rev. 2012, 112, 3193.

DOI PMID

[3]
Takeya, K.; Itoigawa, M.; Furukawa, H. Eur. J. Pharmacol. 1989, 169, 137.

PMID

[4]
Wu, T.-S.; Huang, S.-C.; Wu, P.-L.; Lee, K.-H. Bioorg. Med. Chem. Lett. 1994, 4, 2395.

[5]
Rickards, R. W.; Rothschild, J. M.; Willis, A. C.; De Chazal, N, M.; Kirk, J.; Kirk, K.; Saliba, K. J.; Smith, G. D. Tetrahedron 1999, 55, 13513.

[6]
Xu, S.; Nijampatnam, B.; Dutta, S.; Velu, S. E. Mar. Drugs 2016, 14, 17.

[7]
Parvatkar, P. T. Curr. Org. Chem. 2016, 20, 839.

[8]
Bernardo, P. H.; Chai, C. L. L.; Heath, G. A.; Mahon, P. J.; Smith, G. D.; Waring, P.; Wilkes, B. A. J. Med. Chem. 2004, 47, 4958.

PMID

[9]
Norman, A. R.; Norcott, P.; McErlean, C. S. P. Tetrahedron Lett. 2016, 57, 4001.

[10]
Knölker, H.-J.; Fröhner, W. J. Chem. Soc., Perkin Trans. 1 1998, 173.

[11]
Bittner, S.; Krief, P.; Massil, T. Synthesis 1991, 1991, 215.

[12]
Knölker, H.-J.; Reddy, K. R. Heterocycles 2003, 60, 1049.

[13]
Scott, T. L.; Söerberg, B. C. G. Tetrahedron 2003, 59, 6323.

[14]
Sridharan, V.; Martín, M. A.; Menéndez, J. C. Eur. J. Org. Chem. 2009, 2009, 4614.

[15]
Bhosale, S. M.; Gawade, R. L.; Puranik, V. G.; Kusurkar, R. S. Tetrahedron Lett. 2012, 53, 2894.

[16]
Abe, T.; Ikeda, T.; Choshi, T.; Hibino, S.; Hatae, N.; Toyata, E.; Yanada, R.; Ishikura, M. Eur. J. Org. Chem. 2012, 2012, 5018.

[17]
Ramkumar, N.; Nagarajan, R. J. Org. Chem. 2013, 78, 2802.

DOI PMID

[18]
Sieveking, I.; Thomas, P.; Estévez, J. C.; Quiñones, N.; Cuéllar, M. A.; Villena, J.; Espinosa-Bustos, C.; Fierro, A.; Tapia, R. A.; Maya, J. D.; López-Muñoz, R.; Cassels, B. K.; Estévez, R. J.; Salas, C. O. Bioorg. Med. Chem. 2014, 22, 4609.

[19]
Kaliyaperumal, S. A.; Banerjee, S. Org. Biomol. Chem. 2014, 12, 6105.

DOI PMID

[20]
Fujii, M.; Nishiyama, T.; Choshi., T.; Satsuki., N.; Fujiwaki, T.; Abe, T.; Ishikura, M.; Hibino, S. Tetrahedron 2014, 70, 1805.

[21]
Martínez-Cifuentes, M.; Clavijo-Allancan, G.; Zuñga-Hormazabal, P.; Aranda, B.; Barriga, A.; Weiss-López, B.; Araya-Maturana, R. Int. J. Mol. Sci. 2016, 17, 1071.

[22]
Mandal, A.; Mondal, S. K.; Jana, A.; Manna, S. K.; Ali, S. A.; Samanta, S. J. Heterocycl. Chem. 2017, 54, 2529.

[23]
Mori-Quiroz, L. M.; Dekarske, M. M.; Prinkki, A. B.; Clift, M. D. J. Org. Chem. 2017, 82, 12257.

DOI PMID

[24]
Lin, K.; Jian, Y.; Zhao, P.; Zhao, C.; Pan. W.; Liu, S. Org. Chem. Front. 2018, 5, 590.

[25]
Zhao, Z. M.; He, Y. Highlights Sciencepap. Oline 2018, 11, 1086 (in Chinese).

(赵子萌, 贺耘, 中国科技论文在线精品论文, 2018, 11, 1086.)

[26]
Kun, Z.; Xu, H.; Liu, Z.; Song, C. Chin. J. Org. Chem. 2019, 39, 1142 (in Chinese).

(张坤, 徐红进, 刘咨博, 宋传君, 有机化学, 2019, 39, 1142.)

DOI

[27]
Li, X.; Song, Z.; Chen, X.; Cai, Y.; Liu, Y.; Chen, C.; Peng, J. Chin. J. Org. Chem. 2020, 40, 950 (in Chinese).

(李雪, 宋子锐, 陈鑫, 蔡轶超, 刘雅婕, 陈春霞, 彭进松, 有机化学, 2020, 40, 950.)

DOI

[28]
Suematsu, N.; Ninomiya, M.; Sugiyama, H.; Udagawa, T.; Tanaka, K.; Koketsu, M. Bioorg. Med. Chem. Lett. 2019, 29, 2243.

DOI PMID

[29]
Chen, X.-L.; Dong, Y.; He, S.; Zhang, R.; Zhang, H.; Tang, L.; Zhang, X.-M.; Wang, J.-Y. Synlett 2019, 30, 615.

[30]
Sisodiya, S.; Paul, S.; Chaudhary, H.; Grewal, P.; Kumar, G.; Daniel, D. P.; Das, B.; Nayak, D.; Guchhait, S. K.; Kundu, C. N.; Banerjee, U. C. Bioorg. Med. Chem. Lett. 2021, 49, 128274.

[31]
Han, Y.; Jiang, W.; Zhang, J.; Peng, J.; Chen, C. Chin. J. Org. Chem. 2022, 42, 266 (in Chinese).

(韩阳, 姜为超, 张靖, 彭进松, 陈春霞, 有机化学, 2022, 42, 266.)

DOI

[32]
Murphy, W. S.; Bertrand, M. J. Chem. Soc., Perkin Trans. 1 1998, 4115.

[33]
Inoue, A.; Nomura, Y.; Kuroki, N.; Konishi, K. J. Synth. Org. Chem. 1958, 16, 536.

[34]
Ramkumar, N.; Nagarajan, R. Org. Biomol. Chem. 2015, 13, 11046.

DOI PMID

[35]
Ramkumar, N.; Nagarajan, R. RSC Adv. 2015, 5, 87838.

[36]
Nishiyama, T.; Choshi, T.; Kitano, K.; Hibino, S. Tetrahedron Lett. 2011, 52, 3876.

[37]
Nishiyama, T.; Hatae, N.; Yoshimura, T.; Takaki, S.; Abe, T.; Ishikura, M.; Hibino, S.; Choshi, T. Eur. J. Med. Chem. 2016, 121, 561.

DOI PMID

[38]
Nishiyama, T.; Hatae, N.; Mizutani, M.; Yoshimura, T.; Kitamura, T.; Miyano, M.; Fujii, M.; Satsuki, N.; Ishikura, M.; Hibino, S.; Choshi, T. Eur. J. Med. Chem. 2017, 136, 1.

DOI PMID

[39]
Ramalingam, B. M.; Saravanan, V.; Mohanakrishnan, A. K. Org. Lett. 2013, 15, 3726.

DOI PMID

[40]
Xu, S.; Nguyen, T.; Pomilio, I.; Vitale, M. C.; Velu, S. E. Tetrahedron 2014, 70, 5928.

[41]
Eastabrook, A. S.; Wang, C.; Davison, E. K.; Sperry, J. J. Org. Chem. 2015, 80, 1006.

DOI PMID

[42]
Moon, Y.; Jeong, Y.; Kook, D.; Hong, S. Org. Biomol. Chem. 2015, 13, 3918.

[43]
Shu, C.; Shi, C.-Y.; Sun, Q.; Zhou, B.; Li, T.-Y.; He, Q.; Lu, X.; Liu, R.-S.; Ye, L.-W. ACS Catal. 2019, 9, 1019.

[44]
Mal, D.; Senapati, B. K.; Pahari, P. Tetrahedron 2007, 63, 3768.

[45]
Mal, D.; Roy, J.; Biradha, K. Org. Biomol. Chem. 2014, 12, 8196.

[46]
Roy, J.; Pal, R.; Mal, D. Tetrahedron Lett. 2015, 56, 6210.

[47]
Guo, J.; Kiran, I. N. C.; Gao, J.; Reddy, R. S.; He, Y. Tetrahedron Lett. 2016, 57, 3481.

[48]
Guo, J.; Kiran, I. N. C.; Reddy, R. S.; Gao, J.; Tang, M.; Liu, Y.; He, Y. Org. Lett. 2016, 18, 2499.

[49]
Hagiwara, H.; Choshi, T.; Fujimoto, H.; Sugino, E.; Hibino, S. Tetrahedron 2000, 56, 5807.

[50]
Bhosale, S. M.; Momin, A. A.; Kusurkar, R. S. Tetrahedron 2012, 68, 6420.

[51]
Chakraborty, S.; Saha, C. Eur. J. Org. Chem. 2013, 2013, 5731.

[52]
Dethe, D. H.; Murhade, G. M. Eur. J. Org. Chem. 2014, 2014, 6953.

[53]
Ramkumar, N.; Nagarajan, R. J. Org. Chem. 2014, 79, 736.

DOI PMID

[54]
Lee, S.; Kim, K.-H.; Cheon, C.-H. Org. Lett. 2017, 19, 2785.

[55]
Singh, S.; Samineni, R.; Pabbaraja, S.; Mehta, G. Org. Lett. 2019, 21, 3372.

[56]
Humne, V. T.; Ghom, M. H.; Naykode, M. S.; Dangat, Y.; Vanka, K.; Lokhande, P. Org. Biomol. Chem. 2022, 20, 5726.

[57]
Naykode, M. S.; Lagad, P. M.; Ghom, M. H.; Lokhande, P. D.; Humne, V. T. Tetrahedron 2023, 138, 133413.

[58]
Angulo-Elizari, E.; Henriquez-Figuereo, A.; Morán-Serradilla, C.; Plano, D.; Sanmartín, C. Eur. J. Med. Chem. 2024, 268, 116249.

文章导航

/