研究论文

基于分子内电荷转移技术构建高效热激活延迟荧光型有机余辉材料

  • 罗婷 a, b ,
  • 肖宇峰 b ,
  • 李珣 b ,
  • 夏雯 a, b ,
  • 张卡卡 , a, b, *
展开
  • a 四川师范大学化学与材料科学学院 成都 610066
  • b 中国科学院上海有机化学研究所 金属有机化学全国重点实验室 金属有机化学全国重点实验室 上海 200032

收稿日期: 2025-03-26

  修回日期: 2025-04-27

  网络出版日期: 2025-06-12

基金资助

国家自然科学基金(22475228)

国家自然科学基金(22175194)

Fabrication of Highly-Efficient Thermally Activated Delayed Fluorescence-Type Organic Afterglow Materials Based on Intramolecular Charge Transfer Technology

  • Ting Luo a, b ,
  • Yufeng Xiao b ,
  • Xun Li b ,
  • Wen Xia a, b ,
  • Kaka Zhang , a, b, *
Expand
  • a College of Chemistry and Materials Science, Sichuan Normal University, Chengdu 610066
  • b State Key Laboratory of Organometallic Chemistry, Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences, Shanghai 200032

Received date: 2025-03-26

  Revised date: 2025-04-27

  Online published: 2025-06-12

Supported by

National Natural Science Foundation of China(22475228)

National Natural Science Foundation of China(22175194)

摘要

报道了基于热激活延迟荧光(TADF)机制的高效可见光激发余辉材料的构筑, 采用分子内电荷转移技术, 所得的TADF型余辉材料展示了数百毫秒的发射寿命和50%左右的光致发光量子产率, 表现出显著的温度响应特性. 通过在给体-受体(D-A)型二氟化硼β-二酮(BF2bdk)分子中引入额外的电子供体基团, 设计了给体-受体-给体(D-A-D)型化合物, 所得化合物表现出适度的反向系间窜越速率, 促进了BF2bdk在刚性晶体基质中的TADF型余辉的出现. 此外, D-A-D设计方法提高了最高占据分子轨道能级, 从而实现了在可见光激发下的TADF型余辉发射. 研究结果表明分子内电荷转移技术在推进高性能有机TADF型余辉材料设计中的重要性.

本文引用格式

罗婷 , 肖宇峰 , 李珣 , 夏雯 , 张卡卡 . 基于分子内电荷转移技术构建高效热激活延迟荧光型有机余辉材料[J]. 有机化学, 2025 , 45(11) : 4202 -4209 . DOI: 10.6023/cjoc202503027

Abstract

The construction of highly efficient visible-light-excitable afterglow materials based on thermally activated delayed fluorescence (TADF) mechanism is reported, employing an intramolecular charge transfer technology. The resulting TADF- type afterglow materials exhibit emission lifetimes in the range of hundreds of milliseconds and photoluminescence quantum yields of approximately 50%, demonstrating remarkable temperature-responsive properties. By introducing additional electron- donating groups into the donor-acceptor (D-A)-type difluoroboron β-diketonate (BF2bdk) molecules, donor-acceptor-donor (D-A-D)-type compounds were designed. These compounds exhibit a moderate rate of reverse intersystem crossing (RISC), thereby promoting the emergence of TADF-type afterglow within a rigid crystalline matrix. Furthermore, the D-A-D design approach elevates the highest occupied molecular orbital (HOMO) energy level, enabling TADF-type afterglow emission under visible light excitation. The research findings highlight the significance of intramolecular charge transfer technology in advancing the design of high-performance organic TADF-type afterglow materials.

有机室温余辉材料因其在显示技术、生物医学应用、光学数据存储和安全、照明和装饰应用中的潜力而受到广泛关注[1-15]. 根据其光物理机制, 有机余辉可分为三种类型: (1)室温磷光(RTP)[16-20], (2)有机长持续发光(OLPL)[21-27]和(3)热激活延迟荧光(TADF)型有机余辉[28-34].
文献中报道了数千种RTP材料, 展示了多种结构和功能. RTP材料的余辉源自其慢速磷光发射(磷光速率kP在10 s-1量级或更低). 与之不同, TADF型有机余辉材料的特征是具有适度的反向系间窜越速率(kRISC通常为100~101 s-1), 表现出单重激发态性质的余辉行为. TADF型余辉材料已被报道具有较大系间窜越速率(kISC)并具有高效收获有机三重态的能力, 从而产生高效余辉[28-34]. 此外, 由于其余辉发射的单重激发态性质, TADF型有机余辉材料可以作为自旋允许的激发态供体, 当存在光谱匹配的荧光受体时, 较易制得长波长余辉材料[29-30]. 再者, 利用kRISC的温度敏感性, TADF型余辉发射体已被证明在温度变化时表现出不同的颜色或颜色变化[30-31]. 近期研究进一步表明, 通过TADF型余辉机制可成功制备本征窄带余辉材料[32], 可见光激发的蓝色余辉发射体[30], 以及高效的近红外短余辉材料[33].
尽管TADF型有机余辉材料具有上述独特优势, 但与数千种RTP型有机余辉材料相比, 其报道仍然较少. 通常, TADF型有机余辉发射体满足以下光物理速率常数的要求: 第一, 应抑制三重激发态的非辐射衰减速率(knr)和氧淬灭常数(kq), 因为knrkq<kPkRISC是显著发射的前提. 第二, kRISC应远大于kP, 以确保TADF信号在余辉光谱或延迟发射光谱中占主导地位. 第三, 适度的kRISC在100~103 s-1的范围内, 这是定义TADF型有机余辉的特征之一, 是确保出现发射寿命在10-3~100 s范围内的TADF余辉的必要条件. 由于需要同时满足上述要求, 设计一种通用的策略来制造TADF型有机余辉材料仍然具有挑战性. 具体来说, 在传统的有机体系中, 由于正向和反向系间窜越的自旋禁阻性质, 以及大多数分子具有较大的单重态-三重态分裂能(ΔEST), 大多数有机分子显示出非常小的kRISC. 引入重原子效应或n-π*跃迁可以增强kISCkRISC[35-41], 但其副作用为kP的显著增加, 这对有机余辉体系的发射寿命是有害的. kP的增加也会导致第二个要求, 即kRISC远大于kP无法被满足. 由上述分析可知, RTP体系中常用的策略在设计TADF型有机余辉材料时并不奏效.
根据能隙定律[42-43]和El-Sayed规则[44-45], 以及来自TADF型有机发光二极管(OLED)体系的知识, 我们认为分子内电荷转移技术可以缩小单重态-三重态能隙, 丰富激发态性质并打开系间窜越和逆系间窜越(ISC和RISC)通道, 从而将传统有机体系的kRISC增加到100~103 s-1的适度值. 鉴于已报道的 RTP型有机余辉材料多达数千种,且其中部分材料兼具高效率与长发射寿命的特性, 我们推断, 如果在原始有机发射体分子中引入适宜的电子供体或电子受体基团, 该有机体系将具备分子内电荷转移性质, 这一性质不仅能减少ΔEST还能增加S1和Tn态之间的自旋-轨道耦合矩阵元(SOCME)值, 进而产生适度的kRISC. 最初保护有机三重态的刚性玻璃态或晶体环境仍然可以抑制knrkq[46-50]. 在不引入重原子效应或n-π*跃迁的情况下, kP不会显著增加(仍保持较小的值). 因此, 分子内电荷转移技术有可能同时满足上述TADF型余辉产生的三个要求; 这将成为一个实现具有有趣性质和功能的TADF型有机余辉的通用策略.
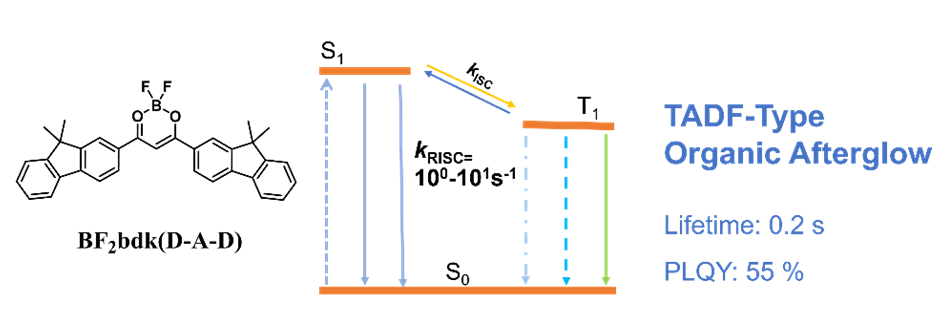
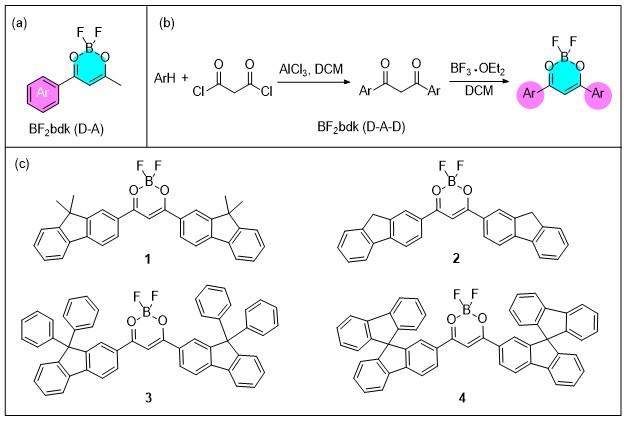
最近, 我们通过合成数百种BF2bdk分子并筛选数百种有机小分子和聚合物基质, 报道了许多基于二氟化硼β-二酮(BF2bdk)-基质体系的双组分有机余辉材料[51-55]. 除了其大的摩尔吸收系数和高光致发光量子产率外, BF2bdk体系还显示出强烈的ISC倾向, 形成较多三重激发态. 此外, 我们还发现合适的有机基质不仅通过晶体或玻璃态环境抑制knrkq, 还通过偶极效应促进BF2bdk的ISC[52]. 此外, 在最近的研究中, 我们揭示了BF2bdk的Tn (n=2或3)激发态在系间窜越中的作用, 并且直接观察到Tn (n=2或3)态的余辉发射[53]. 但迄今为止, 我们和Fraser小组[17]制备的BF2bdk-基质材料中, 大多数在环境条件下表现为RTP型余辉, 而 TADF型有机余辉材料, 尤其是兼具高效率与可见光激发特性的该类材料, 相关报道仍较为匮乏. 在本文中, 选择了一类常见的BF2bdk-基质RTP余辉体系作为模型, BF2bdk化合物是给体-受体(D-A)型分子内电荷转移(ICT)分子. 通过在BF2bdk化合物上再引入一个电子供体基团, 以增强BF2bdk的分子内电荷转移特性, 成功地合成了给体-受体-给体(D-A-D)型BF2bdk化合物, 其结构如图1所示. 随后, 这些D-A-D型BF2bdk化合物被引入到合适的刚性有机基质中, 所得双组分材料展示了TADF余辉特性. 这些TADF型余辉材料的发射寿命在数百毫秒的范围内, 光致发光量子产率(PLQY)为50%左右. 此外, D-A-D型分子设计显著提高了BF2bdk的最高占据分子轨道(HOMO)能级, 使得双组分余辉材料在可见光范围内表现出显著吸收能力, 从而实现了高效可见光激发的TADF型有机余辉. 本研究增强了我们对BF2bdk体系发光行为的理解, 对设计高性能有机余辉材料具有重要意义.
图1 (a) BF2bdk化合物; (b) D-A-D型BF2bdk化合物的合成方法; (c)本研究中使用的BF2bdk化合物的化学结构

Figure 1 (a) BF2bdk compound; (b) Synthesis method of D-A-D type BF2bdk compound; (c) Chemical structures of the BF2bdk compounds used in this study

1 结果与讨论

图1为本研究中使用的BF2bdk化合物的化学结构, 该类化合物的合成方法见实验部分及图式S1(见辅助材料), 合成产物BF2bdk经硅胶柱色谱分离, 再通过重结晶进一步纯化, 其高纯度已通过高效液相色谱(HPLC)验证, 相关数据详见辅助材料.
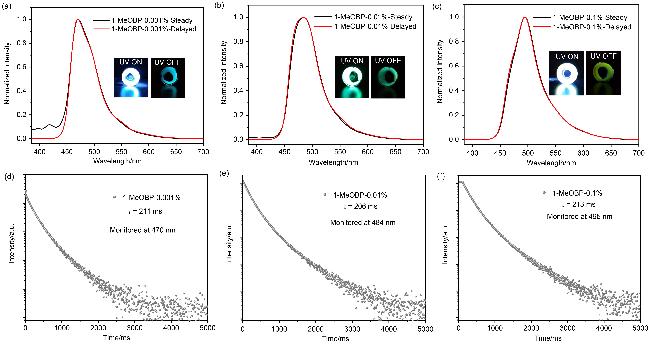
基于我们此前的研究工作[54], 仅含一个二甲芴官能团的BF2bdk化合物在苯甲酸苯酯(PhB)或4-甲氧基二苯甲酮(MeOBP)基质中展现出RTP余辉性质. 通过荧光与磷光峰值估算可得, ΔEST值为0.44 eV, RISC速率较小. 在本文中, 我们合成的化合物1含有两个二甲芴官能团, 其在二氯甲烷溶液中于380 nm至480 nm范围内存在明显的吸收带(图S1, 见辅助材料). 化合物1在甲苯、乙酸乙酯、二氯甲烷、乙腈、甲醇和二甲基亚砜中的稳态发射光谱存在从430 nm到650 nm的宽发射带, 分别在467、467、487、489、489和498 nm处观察到峰值(图S1, 见辅助材料). 这些谱中的光谱红移与取向极化率的增加相关, 这一现象可归因于化合物1的S1态ICT特性, 时间依赖密度泛函理论(TD-DFT)计算证实了这一结论, 并表明位于380 nm至480 nm之间的吸收带对应于从供体官能团到二氧硼基团的ICT跃迁(图S2~S5, 见辅助材料). 单组分发光分子材料固体和二氯甲烷溶液具有高效的发光量子产率(图S6, 见辅助材料), 但都没有余辉性质(图S7, 见辅助材料). PhB和MeOBP是制备余辉材料的常用基质, MeOBP对于BF2bdk分散能力较强, 且其基态偶极矩和BF2bdk的S1激发态发生偶极相互作用, 可降低S1能级, 而对BF2bdk的T1能级影响不大, 以此缩小ΔEST, 促进ISC/RISC. MeOBP结晶性环境可保护BF2bdk的T1态. 将化合物1掺杂入MeOBP基质, 形成的1-MeOBP-0.001%熔铸样品在365 nm激发下呈现蓝色荧光, 关闭激发光源后展现蓝色余辉(图2a). 光谱测试显示, 1-MeOBP-0.001%在365和420 nm激发下表现出几乎相同的稳态和延迟光谱(图2a; 图S8~S11, 见辅助材料). 随着掺杂浓度提高, 样品发光性质发生改变, 表现为光谱发射峰红移, 余辉颜色从蓝变绿(图2).
图2 (a~c)掺杂浓度为0.001%、0.01%、0.1%的1-MeOBP在365 nm激发下的室温稳态和延迟发光(延迟1 ms)谱图以及材料在365 nm紫外灯下和移除紫外灯后的照片; (d~f)掺杂浓度为0.001%、0.01%、0.1%的1-MeOBP的室温发光衰减曲线

Figure 2 (a~c) Room temperature steady-state and delayed emission (1 ms delay) spectra of 1-MeOBP with doping concentrations of 0.001%, 0.01%, 0.1% excited at 365 nm and photographs of the material under 365 nm UV lamp and after removing the UV lamp; (d~f) Room temperature emission decay curves of 1-MeOBP with doping concentrations of 0.001%, 0.01%, 0.1%

在文献中, 只有少数例子展示出近乎相同的稳态和延迟发射光谱[55-58]. 首先, 从余辉供体到荧光受体的三重态到单重态激发态能量转移(TSET), 可能导致光谱重叠[55,57]. 值得注意的是, TSET的前提是供体得到充分激发. MeOBP固体的紫外-可见吸收光谱显示, 在400~450 nm范围内没有吸收(图S12). 在420 nm照射下, MeOBP无法得到充分激发, 而1-MeOBP-0.001%在420 nm激发下展现几乎相同的稳态和延迟发射光谱(图S11, 见辅助材料), 因此, TSET机制并非1-MeOBP-0.001%余辉的成因. 其次, 具有分子间电荷转移和缓慢电荷重组的供体-受体体系能够表现出有机长效发光(OLPL), 其稳态和延迟发射光谱也可呈现完全重叠[21-27]. 通过DFT计算, MeOBP基质显示出比化合物1更低的HOMO和更高的LUMO, 使得MeOBP和化合物1之间形成分子间电荷转移的可能性较小(图S2). 此外, 虽然杂质诱导余辉体系可能呈现稳态和延迟发射光谱重叠[56], 但可以排除这种可能性, 因为化合物1通过柱层析和重结晶严格纯化, 已通过HPLC分析确认具有高纯度(图S13, 见辅助材料). 1-MeOBP-0.001%的激发光谱显示出与紫外-可见吸收光谱非常接近的峰型和峰位置(图S14, 见辅助材料). 紫外-可见吸收光谱对应BF2bdk掺杂剂的吸收性质, 而激发光谱反映了发光组分的吸收特性. 紫外-可见吸收光谱和激发光谱的一致性说明, 余辉体系的发光组分就是BF2bdk掺杂剂, 而并非某些杂质.
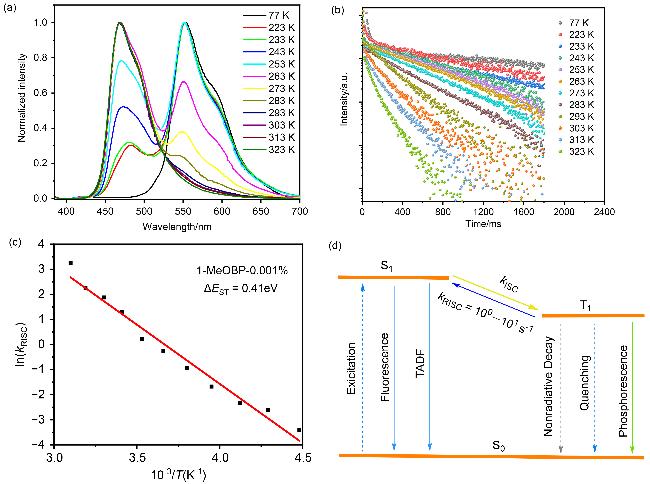
通过变温延迟发射测量进一步研究了1-MeOBP体系的余辉机制. 在77 K时, 1-MeOBP-0.001%的熔铸材料在420 nm灯激发停止后发出绿色余辉. 在此温度下记录的延迟发射光谱显示在470 nm至700 nm范围内有一个明显的磷光带(λP=550 nm, 对应于2.25 eV)(图3a; 图S15, 见辅助材料), 这归因于1-MeOBP-0.001%的三重激发态的磷光衰减. 此外, 1-MeOBP-0.001%熔铸材料的实验ΔEST值可以从荧光和磷光发射的峰值估算得到, 为0.39 eV, 经过拟合计算, 可以得到1-MeOBP-0.001%熔铸材料的实验ΔEST值为0.41 eV(图3c; 图S16, 见辅助材料). 随着温度升高, 450~550 nm范围内的延迟荧光发射带逐渐增强, 在263 K以上最终主导整个延迟发射光谱(图3a; 图S15, 见辅助材料), 同时该延迟荧光对应的余辉寿命呈现缩短趋势(图3b), 这主要归因于热激活导致RISC过程增强, 使得三重态激子更快地转化为单重态激子并辐射发光, 这种温度依赖关系支持了该体系中TADF机制的存在. 延迟荧光可以归因于三重态-三重态湮灭或TADF. 考虑到三重态-三重态湮灭是一个双分子过程, 在低掺杂浓度(如质量分数为0.001%)下的贡献很小. 功率依赖性延迟荧光强度测量显示, 延迟荧光强度与激发功率之间呈准线性关系, 如图S17(见辅助材料)所示. 这些发现排除了1-MeOBP体系中三重态-三重态湮灭的贡献.
图3 (a)不同温度下1-MeOBP-0.001%的延迟发光(延迟1 ms)谱图; (b)不同温度下1-MeOBP-0.001%的发光衰减曲线(监测波长为470 nm); (c) 1-MeOBP-0.001%的ln(kRISC)和1/T的拟合直线图, 其斜率与△EST相关; (d) BF2bdk-MeOBP体系中TADF型有机余辉机制示意图

Figure 3 (a) Delay emission spectra (1 ms delay) of 1-MeOBP-0.001% at different temperatures; (b) Emission decay curves of 1-MeOBP-0.001% at different temperatures monitored at 470 nm; (c) Fitted line plot of 1-MeOBP-0.001% ln(kRISC) and 1/T with slope associated with △EST; (d) Schematic illustration of TADF-type organic afterglow mechanism in BF2bdk-MeOBP system

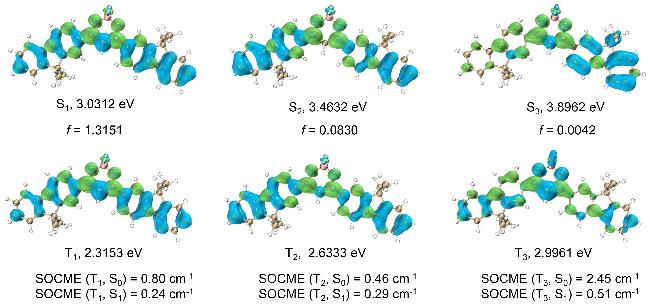
1-MeOBP-0.001%熔铸材料在环境条件下的激发态衰减曲线显示, 当在470 nm发射最大值监测时, 发射寿命可达211 ms(图S18, 见辅助材料), 这可以归属于在TADF体系中延迟荧光(DF)部分, 即热激活三线态T1经过RISC过程后辐射产生的延迟荧光, 寿命通常在微秒到毫秒级别. 但在TADF余辉体系中, 部分单线态激子通过瞬时荧光(PF)发射直接跃迁到基态, 利用皮秒脉冲激发源监测发现, 该体系中的PF寿命为1.46 ns(图S18, 见辅助材料). 进一步监测了室温下该余辉材料在450 nm处的激发态衰减(图S19, 见辅助材料). 值得注意的是, 图3a中记录的77 K延迟发射光谱表明, 在此波长处没有磷光. 在环境条件下, 450 nm处的激发态衰减显示了超过100 ms的长发射寿命(图S19), 这可以归因于TADF余辉. 1-MeOBP-0.001%熔铸材料在环境条件下的光致发光量子产率高达55.1%. 基于211 ms的延迟荧光寿命, 可估算1-MeOBP-0.001%的kRISC处于100到101 s-1之间. RISC过程是TADF型有机余辉的速率决定步骤, 因此余辉寿命(τAG)等于1/(kRISCkPknr(T1)+kq(T1)). 化合物1在77 K时的磷光寿命为1132 ms, 该温度下kRISC可忽略, knr(T1)+kq(T1)也很小, 据此估算kP为0.88 s-1(图S7, 见辅助材料). 室温下, MeOBP的晶体基质显著抑制三重激发态的knrknr, 因此, 根据公式kRISC=1/τDFkP得出体系的kRISC值为3.86 s-1. 这种适度的kRISC(但远大于kP)有效地促进了TADF余辉机制, 使体系能够利用有机三重态, 同时保持超过0.1 s的发射寿命, 这对于实现高余辉效率至关重要. 值得注意的是, 1-MeOBP-0.001%熔铸样品的kRISC值显著低于用于OLED器件的传统TADF发射体, 后者的kRISC通常在103到106 s-1之间. 制备TADF型余辉材料和构建TADF OLED发射体对分子性质的要求有较大不同. 先前的研究表明, 有机分子体系通常必须同时满足两个条件kRISC才能达到103到106 s-1 [59-65]: (1)小的ΔEST, 其数值一般小于0.2 eV, (2)大的SOCME, 其数值一般超过0.3 cm-1或0.5 cm-1. 在1-MeOBP-0.001%体系中, TD-DFT计算(图4)表明, 化合物1的S1激发态与T1、T2和T3激发态之间的SOCME分别为0.24、0.29和0.51 cm-1. 1- MeOBP-0.001%体系的ΔEST为0.38 eV. 据文献报道[66], ΔEST增加0.1 eV将导致kRISC减少约100倍. 因此, ΔEST值约为0.3 eV, 部分情况下可达0.4 eV, 该范围可实现100~101 s-1kRISC, 这与我们此前的研究结果一致[28,32]. 晶态有机基质可以保护体系中的长寿命激发物种, 将有机三重态的非辐射衰减速率knrkq降低到较小的值, 从而允许TADF型余辉的出现.
图4 化合物1的单重态和三重态激发态的电子-空穴密度差等值面图、激发能、振子强度和SOCME值

Figure 4 Iso-surface map of electron hole density difference, excitation energy, oscillator strength and SOCME value for the singlet and triplet excited states of compound 1

在研究TADF型有机余辉的过程中, 发现分子234与分子1在结构和光物理特性上具有相似性(表1), 具有类似的D-A-D结构. 这种结构能够有效促进单重态和三重态之间的ISC/RISC. 通过对分子234进行稳态和延迟光谱分析, 它们在365和420 nm激发下均表现出典型的TADF型有机余辉特性(图S8~S10, 图S15~S18, 见辅助材料). 这些结果表明D-A-D分子内电荷转移的分子设计在获得TADF型有机余辉体系上的有效性, 为高效可见光激发的室温余辉材料构建提供了新途径.
表1 余辉材料的光物理性质

Table 1 Photophysical properties of afterglow materials

Entry λF/nm λAG/nm τAG/ms PLQY/%
1-MeOBP-0.001% 470 470 211 55.1
2-MeOBP-0.001% 470 470 182 52.9
3-MeOBP-0.001% 470 470 248 47.8
4-MeOBP-0.001% 480 480 161 50.3

2 结论

本文提出了一种分子内电荷转移(ICT)技术, 用于开发TADF型有机余辉材料. 当电子供体基团化学连接到原始有机发射体时, 有机体系中的ICT性质得到增强. 这种效应导致ΔEST适度降低, 并增加S1和Tn态之间的自旋-轨道耦合矩阵元(SOCME)值, 从而促进100~101 s-1kRISC出现. 通过将D-A-D型BF2bdk发光化合物掺杂入MeOBP基质, 可以获得具有TADF特性和高PLQY的有机余辉材料. 这些材料在可见光激发下表现出高效的室温余辉, 寿命长达数百毫秒. 这些有趣的余辉材料将用于高灵敏度光学分析和传感以及时间门控生物成像和检测等场景.

3 实验部分

3.1 仪器与试剂

1H NMR、13C NMR和19F NMR通过日本JEOL的ECZ 400YH核磁共振光谱仪进行测试, 质谱通过美国Thermo Scientific的Q Exactive HF Orbitrap-FTMS进行测试, 光谱通过日本Hitachi公司的FL-4700和英国Edinburgh Instrument的FL-1000荧光光谱仪进行测试, 以及日本Shimadzu的UVmini-1285紫外-可见分光光度计进行测试, 绝对量子产率通过Hamamatsu的C9920- 02G测试系统进行, 其他使用的仪器设备包括WATERS的UPLC H CLASS高效液相色谱仪, Mettler Toledo的AL204电子天平, 拍摄通过iPhone 12进行.
无水三氯化铝[纯度为99% (w), 安徽泽升科技股份有限公司]; 丙二酰氯、9,9-二甲基芴、9,9-螺二芴(纯度均为试剂级, 上海泰坦科技股份有限公司); 三氟化硼乙醚[纯度为98% (w), 上海吉至生化科技有限公司]; 芴[纯度为97% (w), 上海皓鸿生物医药科技有限公司]; 4-甲氧基二苯甲酮[纯度为98% (w), 梯希爱(上海)化成工业发展有限公司和北京伊诺凯科技有限公司].

3.2 实验方法

3.2.1 化合物1~4的合成

在0 ℃氮气氛围下, 向反应瓶中加入无水三氯化铝(266.7 mg, 2.0 mmol)和10 mL二氯甲烷, 然后加入9,9-二甲基芴(233.0 mg, 1.2 mmol). 搅拌10 min后缓慢滴加丙二酰氯(70.5 mg, 0.5 mmol), 搅拌反应20 min. 然后升温, 在室温下搅拌反应8 h. 反应结束后, 将反应液缓慢倒入冷却的1 mol/L HCl溶液中, 有机相经二氯甲烷萃取, 去离子水和饱和NaCl溶液洗涤, 无水硫酸钠干燥, 除去溶剂得到固体中间产物. 在氮气氛围下将中间产物溶解在10 mL二氯甲烷中, 缓慢滴加三氟化硼乙醚(283.9 mg, 2.0 mmol), 室温搅拌反应过夜. 反应结束后, 用去离子水淬灭反应, 有机相经二氯甲烷萃取, 无水硫酸钠干燥, 除去溶剂后, 通过硅胶柱层析[V(石油醚)∶V(二氯甲烷)=1∶1]分离得到4,6-双(9,9-二甲基- 9H-芴-2-基)-2,2-二氟-2H-1λ³,3,2λ⁴-二氧杂硼杂环己烯(1), 为黄色固体(128.7 mg, 产率51%), 再经二氯甲烷/正己烷(VV=1∶3)重结晶纯化. 1H NMR (400 MHz, Chloroform-d) δ: 8.28 (d, J=1.7 Hz, 2H), 8.16 (dd, J=8.1, 1.7 Hz, 2H), 7.88~7.81 (m, 4H), 7.51 (dd, J=6.9, 1.7 Hz, 2H), 7.47~7.38 (m, 4H), 7.29 (s, 1H), 1.57 (s, 12H); 13C NMR (101 MHz, Chloroform-d) δ: 182.09, 155.26, 154.51, 146.66, 137.44, 130.75, 129.53, 128.73, 127.52, 123.36, 123.05, 121.45, 120.37, 93.34, 47.29, 26.89; 19F NMR (376 MHz, Chloroform-d) δ: -140.24 (20%), -140.30 (80%); FT- IR (KBr) ν: 3060.5, 2960.2, 2923.6, 2860.9, 1608.4, 1536.4, 1482.1, 1459.7, 1446.3, 1377.9, 1364.9, 1339.3, 1310.5, 1286.9, 1268.0, 1215.3, 1157.9, 1139.8, 1098.5, 1074.4, 1040.5, 1005.7, 964.1 908.2, 836.0, 802.2, 777.5, 758.6, 735.5, 726.3, 707.6, 565.2, 466.7, 433.3 cm-1; HR- MS calcd for C33H28BF2O2 [M+H] 505.2150, found 505.2146.
通过同样的方法可以得到化合物2~4.
4,6-二(9H-芴-2-基)-2,2-二氟-2H-1λ³,3,2λ⁴-二氧杂硼杂环己烯(2): 橙色的固体, 126.5 mg, 产率57%. 1H NMR (500 MHz, DMSO-d+Chloroform-d) δ: 8.66 (d, J=5.9 Hz, 2H), 8.49 (d, J=7.8 Hz, 2H), 8.24~8.15 (m, 2H), 8.14~8.02 (m, 3H), 7.70 (d, J=6.9 Hz, 2H), 7.48 (d, J=4.8 Hz, 4H), 4.12 (d, J=4.2 Hz, 4H); 13C NMR (101 MHz, DMSO-d+Chloroform-d) δ: 181.51, 148.45, 145.02, 143.87, 139.62, 129.61, 128.90, 128.80, 127.21, 125.98, 125.47, 121.75, 120.69, 93.50, 36.46; 19F NMR (376 MHz, DMSO-d+Chloroform-d) δ: -139.56 (20%), -139.62 (80%); FT-IR (KBr) ν: 3052.3, 1610.7, 1534.4, 1479.8, 1452.0, 1379.2, 1337.9, 1292.3, 1254.3, 1221.4, 1152.0, 1084.3, 1064.0, 1038.6, 1002.3, 965.1, 833.6, 797.7, 767.8, 723.4, 643.6, 612.9, 463.7, 409.9 cm-1; HRMS calcd for C29H20BF2O2 [M+H] 449.1524, found 449.1520.
4,6-双(9,9-二苯基-9H-芴-2-基)-2,2-二氟-2H- 1λ³,3,2λ⁴-二氧杂硼杂环己烯(3): 黄色固体, 76.6 mg, 产率20%. 1H NMR (400 MHz, Chloroform-d) δ: 8.13 (d, J=7.6 Hz, 4H), 7.88 (dd, J=16.4, 7.7 Hz, 4H), 7.72 (s, 2H), 7.50~7.36 (m, 8H), 7.25~7.17 (m, 15H), 7.03 (s, 2H); 13C NMR (101 MHz, Chloroform-d) δ: 181.76, 152.76, 152.27, 147.30, 144.36, 137.54, 131.60, 130.69, 129.15, 129.04, 128.31, 127.74, 126.91, 126.28, 121.32, 120.39, 93.92, 65.40; 19F NMR (376 MHz, Chloroform-d) δ: -139.20 (20%), -139.26 (80%); FT-IR (KBr) ν: 3056.5, 1599.0, 1577.3, 1536.7, 1482.9, 1449.8, 1382.3, 1341.5, 1247.1, 1219.7, 1196.4, 1152.3, 1090.3, 1066.9, 1042.2, 1005.8, 802.7, 782.1, 750.0, 729.6, 698.9, 649.9, 640.6, 631.6, 616.7 cm-1; HRMS calcd for C53H36BF2O2 [M+H] 753.2728, found 753.2725.
4,6-二(9,9'-螺二芴-2-基)-2,2-二氟-2H-1λ³,3,2λ⁴-二氧杂硼杂环己烯(4): 黄色固体, 117.5 mg, 产率31%. 1H NMR (400 MHz, Chloroform-d) δ: 8.12 (dd, J=8.1, 1.7 Hz, 2H), 7.97~7.86 (m, 8H), 7.45~7.37 (m, 8H), 7.20 (t, J=7.5 Hz, 2H), 7.11 (t, J=7.5 Hz, 4H), 6.83 (s, 1H), 6.75 (d, J=7.6 Hz, 2H), 6.67 (d, J=7.6 Hz, 4H); 13C NMR (101 MHz, Chloroform-d) δ: 181.68, 150.63, 149.73, 149.00, 147.14, 141.92, 139.73, 131.27, 130.02, 129.49, 128.23, 128.17, 128.08, 124.60, 124.33, 123.90, 121.34, 120.38, 93.46, 65.83; 19F NMR (376 MHz, Chloroform-d) δ: -139.70 (20%), -139.76 (80%); FT-IR (KBr) ν: 3059.7, 1604.7, 1576.4, 1533.4, 1480.0, 1447.6, 1383.0, 1339.7, 1303.4, 1281.7, 1256.5, 1216.8, 1153.7, 1126.6, 1093.8, 1080.2, 1043.7, 1004.4, 979.0, 946.6, 804.2, 790.4, 775.4, 750.5, 660.2, 635.5, 619.4, 420.0 cm-1; HRMS calcd for C53H32BF2O2 [M+H] 749.2497, found 749.2496.

3.2.2 双组份余辉材料的制备

在制备之前, 将BF2bdk在光谱级二氯甲烷/正己烷(VV=1∶3)中重结晶进行纯化. 为了制备BF2bdk- MeOBP-0.001%余辉材料, 将100 μL 0.01 mg/mL BF2bdk二氯甲烷溶液和100 mg MeOBP加入3 mL样品瓶中, 加热至80 ℃左右, 得到熔融混合物. 在室温下静置20 min, 获得了熔铸BF2bdk-MeOBP-0.001%余辉材料. 其他双组分余辉材料样品的制备方法同上.

3.3 计算方法

采用ChemDraw软件(21.0.0版本)绘制化学结构式. 利用Gaussian16W软件(A.03版本)在B3LYP/6-31G(d,p)理论级别下进行计算, 进一步的频率分析证实其结构不存在虚频. 接着, 在基态结构的基础上, 利用Gaussian 16W软件(A.03 版本)在B3LYP/6-31G(d,p)理论级别下进行激发态性质计算, 进一步通过ORCA4.2.1软件在B3LYP/def2-TZVP(-f)理论级别下对各化合物进行TD-DFT计算, 并利用自旋轨道平均场(SOMF)方法计算了单线态激发态与三线态激发态之间的自旋-轨道耦合矩阵元(SOCME)值. 电子空穴图通过Multiwfn软件计算分析所得, 并借助VMD软件进行图像化处理.
辅助材料(Supporting Information) 化合物1~4的合成路线、溶液紫外、荧光光谱、TD-DFT计算结果、材料的稳态和延迟光谱等光物理数据、核磁共振谱图、红外谱图、质谱. 这些材料可以免费从本刊网站(http:// sioc-journal.cn/)上下载.
(Cheng, F.)
[1]
Yam, V. W.-W.; Au, V. K.-M.; Leung, S. Y.-L. Chem. Rev. 2015, 115, 7589.

DOI

[2]
Zhao, W.; He, Z.; Tang, B. Z. Nat. Rev. Mater. 2020, 5, 869.

DOI

[3]
Gan, N.; Shi, H.; An, Z.; Huang, W. Adv. Funct. Mater. 2018, 28, 1802657.

DOI

[4]
Ma, X.; Wang, J.; Tian, H. Acc. Chem. Res. 2019, 52, 738.

DOI

[5]
Hirata, S. Adv. Opt. Mater. 2017, 5, 1700116.

DOI

[6]
Forni, A.; Lucenti, E.; Botta, C.; Cariati, E. J. Mater. Chem. C 2018, 6, 4603.

DOI

[7]
Kenry; Chen, C.; Liu, B. Nat. Commun. 2019, 10, 2111.

DOI PMID

[8]
Zhang, T.; Ma, X.; Wu, H.; Zhu, L.; Zhao, Y.; Tian, H. Angew. Chem., Int. Ed. 2020, 59, 11206.

DOI

[9]
Li, Q.; Li, Z. Acc. Chem. Res. 2020, 53, 962.

DOI

[10]
Zhou, Q.; Yang, C.; Zhao, Y. Chem 2023, 9, 2446.

DOI

[11]
Guo, S.; Dai, W.; Chen, X.; Lei, Y.; Shi, J.; Tong, B.; Cai, Z.; Dong, Y. ACS Mater. Lett. 2021, 3, 379.

[12]
Yan, X.; Peng, H.; Xiang, Y.; Wang, J.; Yu, L.; Tao, Y.; Li, H.; Huang, W.; Chen, R. Small 2022, 18, 2104073.

DOI

[13]
Singh, M.; Liu, K.; Qu, S.; Ma, H.; Shi, H.; An, Z.; Huang, W. Adv. Opt. Mater. 2021, 9, 2002197.

DOI

[14]
Dai, X.-Y.; Huo, M.; Liu, Y. Nat. Rev. Chem. 2023, 7, 854.

DOI

[15]
Ding, B.; Ma, X.; Tian, H. Acc. Mater. Res. 2023, 4, 827.

DOI

[16]
Wu, H.; Chi, W.; Chen, Z.; Liu, G.; Gu, L.; Bindra, A. K.; Yang, G.; Liu, X.; Zhao, Y. Adv. Funct. Mater. 2019, 29, 1807243.

DOI

[17]
Zhang, G.; Palmer, G. M.; Dewhirst, M. W.; Fraser, C. L. Nat. Mater. 2009, 8, 747.

DOI

[18]
Yang, J.; Wu, X.; Shi, J.; Tong, B.; Lei, Y.; Cai, Z.; Dong, Y. Angew. Chem., Int. Ed. 2020, 59, 16054.

DOI

[19]
Ma, X.-K.; Zhang, W.; Liu, Z.; Zhang, H.; Zhang, B.; Liu, Y. Angew. Chem., Int. Ed. 2019, 58, 6028.

DOI

[20]
Ward, J. S.; Nobuyasu, R. S.; Batsanov, A. S.; Data, P.; Monkman, A. P.; Dias, F. B.; Bryce, M. R. Chem. Commun. 2016, 52, 2612.

DOI

[21]
Kabe, R.; Adachi, C. Nature 2017, 550, 384.

DOI

[22]
Li, W.; Li, Z.; Si, C.; Wong, M. Y.; Jinnai, K.; Gupta, A. K.; Kabe, R.; Adachi, C.; Huang, W.; Zysman‐Colman, E.; Samuel, I. D. W. Adv. Mater. 2020, 32, 2003911.

DOI

[23]
Liang, X.; Zheng, Y.; Zuo, J. Angew. Chem., Int. Ed. 2021, 60, 16984.

DOI

[24]
Jinnai, K.; Kabe, R.; Lin, Z.; Adachi, C. Nat. Mater. 2022, 21, 338.

DOI

[25]
Alam, P.; Leung, N. L. C.; Liu, J.; Cheung, T. S.; Zhang, X.; He, Z.; Kwok, R. T. K.; Lam, J. W. Y.; Sung, H. H. Y.; Williams, I. D.; Chan, C. C. S.; Wong, K. S.; Peng, Q.; Tang, B. Z. Adv. Mater. 2020, 32, 2001026.

DOI

[26]
Wang, Y.; Gao, H.; Yang, J.; Fang, M.; Ding, D.; Tang, B. Z.; Li, Z. Adv. Mater. 2021, 33, 2007811.

DOI

[27]
Wang, G.; Chen, X.; Zeng, Y.; Li, X.; Wang, X.; Zhang, K. J. Am. Chem. Soc. 2024, 146, 24871.

DOI

[28]
Wang, X.; Sun, Y.; Wang, G.; Li, J.; Li, X.; Zhang, K. Angew. Chem., Int. Ed. 2021, 60, 17138.

DOI

[29]
Pan, Y.; Li, J.; Wang, X.; Sun, Y.; Li, J.; Wang, B.; Zhang, K. Adv. Funct. Mater. 2022, 32, 2110207.

DOI

[30]
Chen, X.; Wang, G.; Piao, X.; Zhang, K. Chem.-Eur. J. 2024, 30, e202303834.

[31]
Yang, Y.; Liang, Y.; Zheng, Y.; Li, J.; Wu, S.; Zhang, H.; Huang, T.; Luo, S.; Liu, C.; Shi, G.; Sun, F.; Chi, Z.; Xu, B. Angew. Chem., Int. Ed. 2022, 61, e202201820.

[32]
Wang, G.; Ding, S.; Li, J.; Li, X.; Xia, W.; Chen, X.; Yao, H.; Ye, Z.; Zhang, K. Chem. Mater. 2024, 36, 3000.

DOI

[33]
Ye, Z.; Li, J.; Li, X.; Wang, G.; Zhang, K. Org. Electron. 2024, 134, 107128.

DOI

[34]
Wang, J.; Yang, Y.; Li, K.; Zhang, L.; Li, Z. Angew. Chem., Int. Ed. 2023, 62, e202304020.

[35]
Yuan, W. Z.; Shen, X. Y.; Zhao, H.; Lam, J. W. Y.; Tang, L.; Lu, P.; Wang, C.; Liu, Y.; Wang, Z.; Zheng, Q.; Sun, J. Z.; Ma, Y.; Tang, B. Z. J. Phys. Chem. C 2010, 114, 6090.

DOI

[36]
Bolton, O.; Lee, K.; Kim, H.-J.; Lin, K. Y.; Kim, J. Nat. Chem. 2011, 3, 205.

DOI PMID

[37]
Yang, Z.; Xu, C.; Li, W.; Mao, Z.; Ge, X.; Huang, Q.; Deng, H.; Zhao, J.; Gu, F. L.; Zhang, Y.; Chi, Z. Angew. Chem., In. Ed. 2020, 59, 17451.

[38]
Chen, H.; Ma, X.; Wu, S.; Tian, H. Angew. Chem., Int. Ed. 2014, 53, 14149.

DOI

[39]
Zhao, W.; He, Z.; Lam, J. W. Y.; Peng, Q.; Ma, H.; Shuai, Z.; Bai, G.; Hao, J.; Tang, B. Z. Chem 2016, 1, 592.

DOI

[40]
Ma, H.; Peng, Q.; An, Z.; Huang, W.; Shuai, Z. J. Am. Chem. Soc. 2019, 141, 1010.

DOI

[41]
Su, Y.; Wu, M.; Wang, G.; Li, J.; Chen, X.; Li, X.; Wang, G.; Zhang, K. Chem. Commun. 2023, 59, 1525.

DOI

[42]
Englman, R.; Jortner, J. J. Lumin. 1970, 1-2, 134.

DOI

[43]
Bixon, M.; Jortner, J.; Cortes, J.; Heitele, H.; Michel-Beyerle, M. E. J. Phys. Chem. 1994, 98, 7289.

[44]
Lower, S. K.; El-Sayed, M. A. Chem. Rev. 1966, 66, 199.

DOI

[45]
El-Sayed, M. A. Acc. Chem. Res. 1968, 1, 8.

DOI

[46]
Hirata, S.; Totani, K.; Zhang, J.; Yamashita, T.; Kaji, H.; Marder, S. R.; Watanabe, T.; Adachi, C. Adv. Funct. Mater. 2013, 23, 3386.

DOI

[47]
Louis, M.; Thomas, H.; Gmelch, M.; Haft, A.; Fries, F.; Reineke, S. Adv. Mater. 2019, 31, 1807887.

DOI

[48]
Li, D.; Yang, Y.; Yang, J.; Fang, M.; Tang, B. Z.; Li, Z. Nat. Commun. 2022, 13, 347.

DOI

[49]
Zhang, Y.; Su, Y.; Wu, H.; Wang, Z.; Wang, C.; Zheng, Y.; Zheng, X.; Gao, L.; Zhou, Q.; Yang, Y.; Chen, X.; Yang, C.; Zhao, Y. J. Am. Chem. Soc. 2021, 143, 13675.

DOI

[50]
Qian, C.; Ma, Z.; Fu, X.; Zhang, X.; Li, Z.; Jin, H.; Chen, M.; Jiang, H.; Jia, X.; Ma, Z. Adv. Mater. 2022, 2200544.

[51]
Li, X.; Wang, G.; Li, J.; Sun, Y.; Deng, X.; Zhang, K. ACS Appl. Mater. Interfaces 2022, 14, 1587.

DOI

[52]
Sun, Y.; Liu, J.; Li, J.; Li, X.; Wang, X.; Wang, G.; Zhang, K. Adv. Opt. Mater. 2022, 10, 2101909.

DOI

[53]
Li, J.; Li, X.; Wang, G.; Wang, X.; Wu, M.; Liu, J.; Zhang, K. Nat. Commun. 2023, 14, 1987.

DOI

[54]
Ding, S.; Wang, X.; Wang, G.; Wu, M.; Li, J.; Zhao, X.; Li, H.; Ren, S.; Zhang, K. Adv. Opt. Mater. 2022, 2202540.

[55]
Wang, J.-X.; Zhang, H.; Niu, L.-Y.; Zhu, X.; Kang, Y.-F.; Boulatov, R.; Yang, Q.-Z. CCS Chem. 2020, 2, 1391.

DOI

[56]
Chen, C.; Chi, Z.; Chong, K. C.; Batsanov, A. S.; Yang, Z.; Mao, Z.; Yang, Z.; Liu, B. Nat. Mater. 2021, 20, 175.

DOI

[57]
Jinnai, K.; Kabe, R.; Adachi, C. Adv. Mater. 2018, 30, 1800365.

DOI

[58]
Ma, L.; Xu, Q.; Sun, S.; Ding, B.; Huang, Z.; Ma, X.; Tian, H. Angew. Chem., Int. Ed. 2022, 61, e202115748.

[59]
Noda, H.; Chen, X. K.; Nakanotani, H.; Hosokai, T.; Miyajima, M.; Notsuka, N.; Kashima, Y.; Brédas, J. L.; Adachi, C. Nat. Mater. 2019, 18, 1084.

DOI

[60]
Kondakov, D. Y.; Pawlik, T. D.; Hatwar, T. K.; Spindler, J. P. J. Appl. Phys. 2009, 106, 124510.

DOI

[61]
Suresh, S. M.; Duda, E.; Hall, D.; Yao, Z.; Bagnich, S.; Slawin, A. M. Z.; Bässler, H.; Beljonne, D.; Buck, M.; Olivier, Y.; Köhler, A.; Zysman-Colman, E. J. Am. Chem. Soc. 2020, 142, 6588.

DOI

[62]
Wang, Y. N.; Shao, S. Y.; Wang, L. X. Acta Chim. Sinica 2023, 81, 1202 (in Chinese).

DOI

(王一诺, 邵世洋, 王利祥, 化学学报, 2023, 81, 1202.)

DOI

[63]
Liu, Z. Y.; Rao, J. F.; Zhu, S. J.; Wang, B. Y.; Yu, F.; Feng, Q. Y.; Xie, L. H. Acta Chim. Sinica 2023, 81, 820 (in Chinese).

DOI

(刘振宇, 饶俊峰, 祝守加, 王兵洋, 余帆, 冯全友, 解令海, 化学学报, 2023, 81, 820.)

DOI

[64]
Wang, Y. F.; Li, M.; Chen, C. F. Acta Chim. Sinica 2023, 81, 588 (in Chinese).

DOI

(王银凤, 李猛, 陈传峰, 化学学报, 2023, 81, 588.)

DOI

[65]
Zhang, D. C.; Jia, J. H.; Liang, D.; Cai, X. B.; Zhao, Y. Q.; Hu, X. L.; Jiang, Y. B.; Lu, C. Z. Acta Chim. Sinica 2024, 82, 887 (in Chinese).

DOI

(张登朝, 贾吉慧, 梁栋, 蔡显宝, 赵雨晴, 胡祥龙, 江钰冰, 卢灿忠, 化学学报, 2024, 82, 887.)

DOI

[66]
Samanta, P. K.; Kim, D.; Coropceanu, V.; Bredas, J. L. J. Am. Chem. Soc. 2017, 139, 4042.

DOI PMID

文章导航

/