综述与进展

抗肿瘤药物CDK4/6抑制剂合成工艺研究进展

  • 李静 a, b ,
  • 高峰 , a, * ,
  • 张万斌 a
展开
  • a 上海交通大学化学化工学院 上海市手性药物分子工程重点实验室 化学生物协同物质创制全国重点实验室 变革性分子前沿科学中心 上海 200240
  • b 上海上药第一生化药业有限公司 上海 200240

收稿日期: 2025-09-18

  修回日期: 2025-10-01

  网络出版日期: 2025-10-29

基金资助

上海市科技重大专项、上海市青年科技启明星计划(24QB2705200)

国家自然科学基金(22571195)

上海市自然科学基金(25ZR1401173)

Advances in the Synthesis Process of Antitumor Drugs CDK4/6 Inhibitors

  • Jing Li a, b ,
  • Feng Gao , a, * ,
  • Wanbin Zhang a
Expand
  • a Frontiers Science Center for Transformative Molecules, State Key Laboratory of Synergistic Chem-Bio Synthesis, Shanghai Key Laboratory for Molecular Engineering of Chiral Drugs, School of Chemistry and Chemical Engineering, Shanghai Jiao Tong University, Shanghai 200240
  • b SPH No. 1 Biochemical & Pharmaceutical CO., Ltd., Shanghai 200240

Received date: 2025-09-18

  Revised date: 2025-10-01

  Online published: 2025-10-29

Supported by

Shanghai Municipal Science and Technology Major Project, the Shanghai Rising-Star Program(24QB2705200)

National Natural Science Foundation of China(22571195)

Natural Science Foundation of Shanghai(25ZR1401173)

摘要

CDK4/6抑制剂作为第三代细胞周期蛋白依赖性激酶抑制剂, 凭借其低毒性和高体内活性的优势, 已成为治疗乳腺癌、肺癌等癌症的关键药物. 此综述结合药物上市时间与结构相似性, 系统评述哌柏西利与达尔西利、瑞波西利与伏维西利、阿贝西利与泰瑞西利、曲拉西利与来罗西利等8种代表性药物的合成路径, 重点分析新反应体系与合成策略对工艺效率的提升作用. 这类分子多以N-(吡啶-2-基)嘧啶-2-胺为核心骨架, 其合成依赖金属催化交叉偶联(C—N键构建)与缩合反应(嘧啶骨架构建), 面临区域选择性控制难、贵金属依赖高和工艺放大性差等挑战. 因此, 开发绿色、经济和高效的新型合成工艺, 是该领域未来核心优化方向.

本文引用格式

李静 , 高峰 , 张万斌 . 抗肿瘤药物CDK4/6抑制剂合成工艺研究进展[J]. 有机化学, 2026 , 46(2) : 315 -355 . DOI: 10.6023/cjoc202509021

Abstract

As third-generation cyclin-dependent kinase inhibitors, CDK4/6 inhibitors have become pivotal therapeutic agents in the treatment of breast cancer, lung cancer, and other malignancies due to their favorable safety profile and high in vivo efficacy. This review provides a systematic examination of the synthetic routes of eight representative compounds—palbociclib and dalpiciclib, ribociclib and volbociclib, abemaciclib and tericiclib, as well as trilaciclib and lerociclib—selected based on their time of market authorization and structural homology. Special emphasis is placed on the role of novel reaction systems and advanced synthetic strategies in enhancing process efficiency. These agents predominantly share an N-(pyridin-2-yl)-pyri- midin-2-amine core scaffold, with their synthesis primarily dependent on metal-catalyzed cross-coupling reactions for C—N bond formation and condensation reactions for pyrimidine ring construction. Key challenges remain, including difficulties in regioselectivity control, significant reliance on precious metal catalysts, and limited scalability of current processes. Consequently, the development of greener, more cost-effective, and efficient synthetic methodologies represents a critical direction for future optimization in this domain.

癌症是21世纪全球面临的一项重大挑战, 深刻影响着社会、公共卫生和经济发展. 2022年, 全球新增癌症病例近2000万例, 死亡人数达970万人, 占全球总死亡人数的16.8%, 占非传染性疾病相关死亡的22.8%. 从癌种分布来看, 肺癌(占新增病例的12.4%)和乳腺癌(11.6%)是全球发病率最高的两类癌症[1,2]. 癌症不仅直接制约全球预期寿命的提升, 也对可持续发展的多个维度构成系统性威胁, 并带来广泛的社会与宏观经济成本. 面对这一严峻挑战, 亟需加快发展靶向药物分子[3], 推动抗癌药物生产工艺的创新与优化, 从而破解高负担癌种所带来的恶性循环.
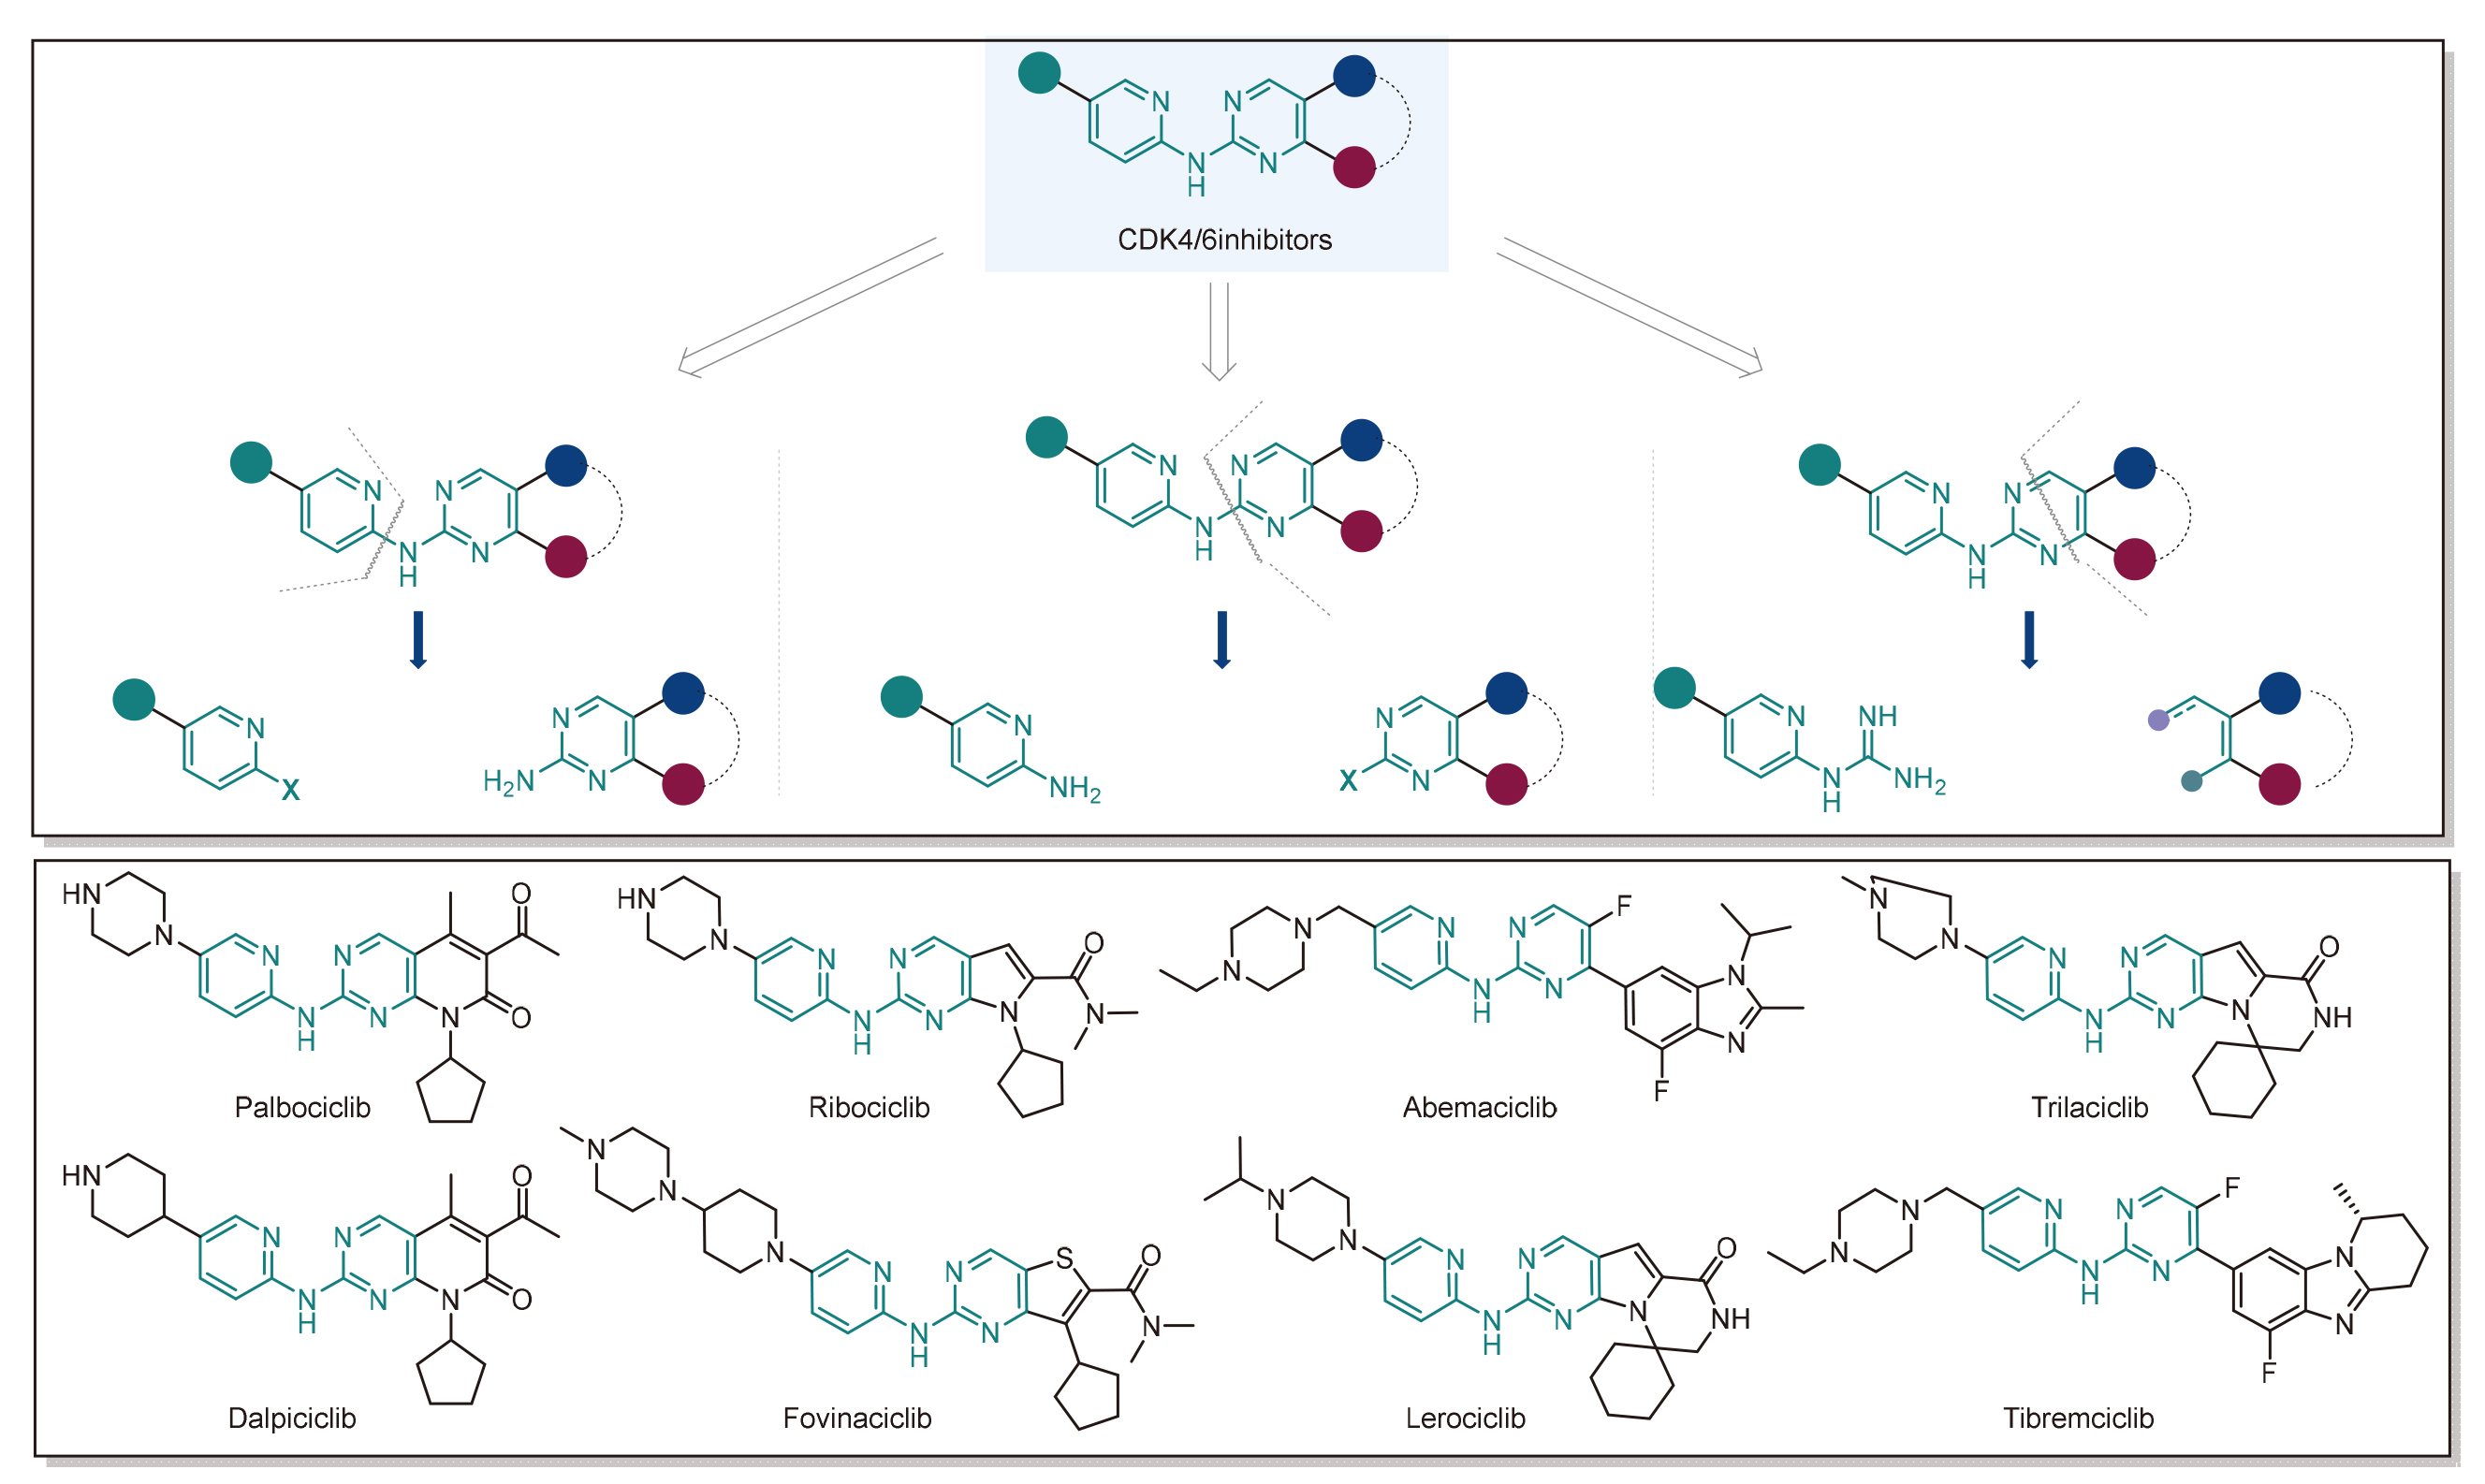
细胞周期蛋白依赖性激酶(CDKs)在细胞周期调控中的作用, 使其成为抗癌药物开发的重要靶点. 目前已开发出三代CDK抑制剂, 其中第三代CDK4/6抑制剂因高选择性、低毒性及良好的体内活性而成为最具临床应用前景的一类(图1). 目前获美国食品药品监督管理局(FDA)批准的CDK4/6抑制剂, 包括哌柏西利(Palbociclib, 辉瑞, 2015)[4a], 瑞波西利(Ribociclib, 诺华, 2017)[4b], 阿贝西利(Abemaciclib, 礼来, 2017)[4c], 曲拉西利(Trilaciclib, G1/先声, 2021)[4d]四种药物. 前三者已被广泛用于乳腺癌治疗[5], 2024年原研销售额达到 44.67亿, 30.33亿, 53.07亿美元[6]; 曲拉西利则用于广泛期小细胞肺癌化疗前给药, 可降低骨髓抑制发生率, 属于保护性治疗药物. 中国也积极推进该类药物的自主研发. 达尔西利(Dalpiciclib, 恒瑞, 2021)[7a]是中国首个获批的原研CDK4/6抑制剂, 结构与哌柏西利类似, 适应症为乳腺癌; 2025年, 多款国家I类创新药相继上市, 包括伏维西利(Favinaciclib, 复星/锦州奥鸿)[7b,7c], 来罗西利(Lerociclib, 嘉和生物/G1)[7d,7e]和泰瑞西利(Tibre- mciclib, 贝达药业)[7f,7g], 他们分别衍生自瑞波西利、曲拉西利和阿贝西利, 均表现出良好的CDK4/6选择性.
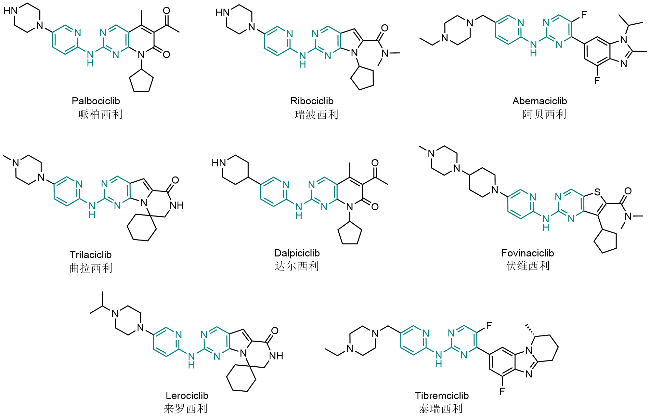
图1 CDK4/6抑制剂化学结构式

Figure 1 Chemical structural formula of CDK4/6 inhibitors

从首批CDK4/6抑制剂上市至今, 临床成功背后始终伴随着合成工艺的持续优化需求. 上述8种CDK4/6抑制剂均以含N-(吡啶-2-基)嘧啶-2-胺的母核为核心, 呈现相似的多环骨架结构(图1)[8], 合成过程中多环结构的构建以及功能性基团的修饰面临着选择性难控制、反应活性低, 稳定性差等难题. 具体而言, 其工艺合成难点主要集中于以下几个方面: (1)多环组装选择性差: 稠环构建步骤冗长(如嘧啶并环、螺环), 需精确控制区域选择性与官能团兼容性, 易产生异构副产物; (2)金属催化成本与残留风险: 贵金属成本占比高, 终产物金属残留控制难度激增; (3)存在工艺放大壁垒: 不稳定试剂、(剧)毒性试剂的使用导致规模化生产收率波动, 难以满足生产标准[9]. 因此, 开发具备高选择性、高原子经济性及低毒环保优势的绿色合成新工艺, 进而突破工艺放大瓶颈, 已然成为全球科研人员亟需攻克的重要课题.
本文综述了CDK4/6抑制剂上市后, 研究者们在合成工艺开发方面的探索与实践, 包括通过新反应体系、新反应路径破解结构合成的固有难题, 以及借助新合成技术、新辅助工具提升规模化生产能力, 以期为该类抑制剂合成工艺的持续优化及新药原研路线的设计提供参考; 以下将结合药物上市时间及药物骨架的类似性对CDK4/6抑制剂进行介绍.

1 哌柏西利与达尔西利

1.1 哌柏西利的合成方法
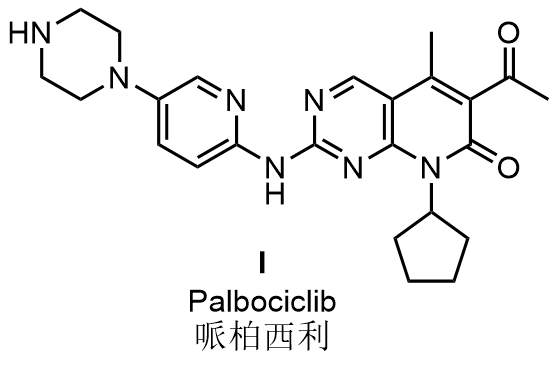
乳腺癌是威胁女性健康的恶性肿瘤之一. 根据GLOBOCAN 2022 (Global cancer statistics 2022)的预测, 到2050年, 中国女性乳腺癌的发病率将增至320万例[10]. 辉瑞公司开发的哌柏西利(Palbociclib)是一种可口服、高度选择性且可逆的CDK4/6抑制剂(图2). 由于哌柏西利与来曲唑联用在乳腺癌治疗中表现出显著效果, 该药物于2015年2月获得美国FDA的上市批准, 商品名为爱博新[9b,11]. 本小节根据合成哌柏西利所用的不同起始原料, 对其合成方法进行了总结, 旨在为合成研究者优化该药物的合成工艺提供参考.
图2 哌柏西利结构

Figure 2 Structure of Palbociclib

1.1.1 以2-甲硫基取代的嘧啶衍生物为起始原料的合成路线

2003年, Barvian等[12]以4-氯-2-甲硫基嘧啶-5-甲酸乙酯(I-1)为起始原料, 在碱性条件下与环戊胺发生亲核取代反应, 得到化合物I-2. 随后, I-2经四氢铝锂还原和二氧化锰氧化, 得到化合物I-4. I-4与甲基溴化镁反应后, 再次氧化生成酮类化合物I-5. 接着, 通过Wittig反应、酰化、溴代和Davis氧氮环丙烷氧化等一系列反应, 得到化合物I-7. 关键中间体I-7与I-12发生亲核取代反应, 组装成多环骨架I-8. I-8再与有机锡试剂进行Stille偶联反应, 得到化合物I-9. 最后, I-9经酸水解和叔丁氧羰基(Boc)脱除, 得到目标产物哌柏西利. 其中, 关键中间体I-12需以5-溴-2-硝基吡啶(I-10)和哌嗪为原料, 经过亲核取代、氨基保护和硝基还原三步反应制得. 该路线是哌柏西利的首个合成路线(Scheme 1), 反应步骤冗长, 总收率仅为6%, 并且使用了Davis氧氮环丙烷、金属锡试剂和贵金属钯盐, 大大增加了生产成本.
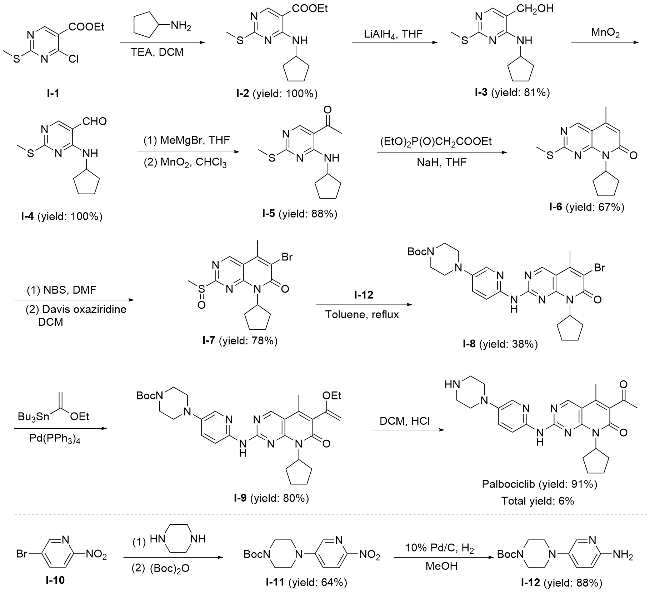
图式1 哌柏西利原研合成路线

Scheme 1 Original research synthesis route of Palbociclib

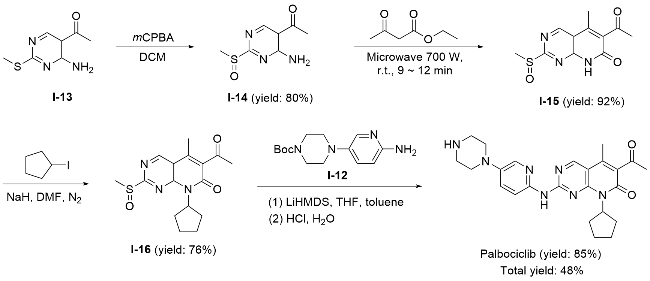
2014年, 许学农[13]使用间氯过氧苯甲酸(mCPBA)将1-(4-氨基-2-甲硫基-5-嘧啶)乙酮(I-13)氧化为亚砜类化合物(I-14). 随后, 在微波条件下, I-14与乙酰乙酸乙酯反应生成化合物I-15. 通过两步N-烃基化反应及酸水解反应, 最终得到哌柏西利, 该合成路线的总收率显著提高, 可达48% (Scheme 2).
图式2 哌柏西利合成路线1

Scheme 2 Synthesis route 1 of Palbociclib

2019年, 陈峻青课题组[14]以2-甲硫基-4-嘧啶酮I-17为起始原料, 通过8步反应, 成功合成了哌柏西利I. 在关键中间体的合成过程中, 化合物I-20经一锅法Heck偶联和酸胺缩合反应生成了化合物I-21. 随后, 利用N-溴代丁二酰亚胺(NBS)同时引入溴原子, 并氧化2-甲硫基, 得到了化合物I-22; 将两个主要片段I-22与I-12组装, 生成了化合物I-8; 最后, 化合物I-8经过Heck偶联反应和水解反应, 最终得到了目标产物哌柏西利(Scheme 3). 该策略避免了锡试剂和Davis氧氮环丙烷的使用, 从而减少了环境危害, 但总收率仅为10%, 仍有待进一步优化.
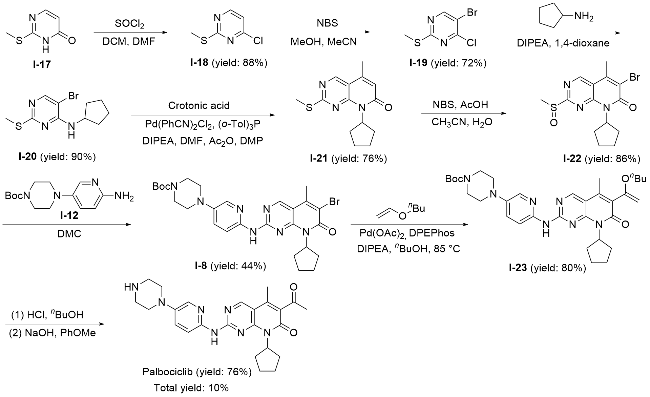
图式3 哌柏西利合成路线2

Scheme 3 Synthesis route 2 of Palbociclib

1.1.2 以卤素取代的嘧啶及其衍生物为起始原料的合成路线

2005年, 辉瑞公司[15]开发的哌柏西利工业合成路线以2,4-二氯-5-溴嘧啶I-24为起始原料, 首先与环戊胺进行亲核取代反应, 随后与巴豆酸发生Heck偶联反应, 再通过酸胺缩合反应得到环化中间体I-26. 化合物I-26与NBS反应后, 在(二(三甲基硅基)氨基锂)(LiHMDS)的作用下与化合物I-12发生亲核取代反应, 生成主体骨架I-8. 化合物I-8与乙烯基正丁醚经第二次Heck偶联反应得到化合物I-23, 随后发生重排和水解反应, 最终得到目标产物哌柏西利. 尽管该路线能够实现主体骨架的高效制备, 然而在放大生产的过程中面临两个主要问题: (1)化合物I-27和I-12的偶联反应收率有待提高; (2) Stille偶联反应中需要使用价格昂贵且有毒的乙烯基锡试剂. 经过辉瑞公司对上述路线的不断优化[16], 反应最终能够以40%的收率得到哌柏西利(Scheme 4, route 1). 2007年, Erdman等[17]将溴代反应(I-26→I-27)的溴源由NBS改为液溴. 虽然反应仍能顺利进行, 但液溴的极强毒性和腐蚀性增加了反应风险, 同时会对环境造成较大危害. 2016年, Tyagi等[18]使用巴豆酸的硅酯替代上述合成路线中的巴豆酸, 反应依然顺利进行. 为了避免贵金属钯盐的使用. 2016年王传秀[19]发展了铜催化化合物I-8'(可由I-8脱Boc基团后产生)与三甲基硅烷基乙炔的炔基化反应, 以良好的收率得到化合物I-28, 随后经酸性水解获得哌柏西利(Scheme 4, route 2), 该路线减少了整个工艺过程中贵金属钯盐的用量. 2023年, 徐小燕[20]在专利中对上述路线关键中间体I-27的构建进行了改进, 借助高温缩合反应过程, 避免了原路线中贵金属钯的使用, 三步收率略有提升.
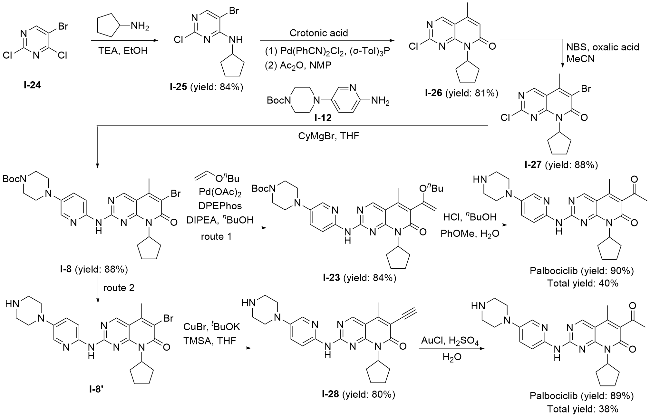
图式4 哌柏西利合成路线3

Scheme 4 Synthesis route 3 of Palbociclib

2015年, 王成威等[21]以2,4-二氯-5-氰基嘧啶I-29为原料, 与甲基溴化镁发生加成反应, 随后在酸性条件下水解得到化合物I-30. 在对甲苯磺酸的催化下, 化合物I-30与乙二醇反应生成缩酮, 再经过环戊胺亲核取代和保护基脱除两步反应得到化合物I-31. 化合物I-31与双乙烯酮发生酰化反应生成化合物I-32, 随后通过分子内Aldol反应、酮羰基保护及环状中间体的亲核组装得到化合物I-35. 最后, 在酸性条件下水解得到哌柏西利(Scheme 5). 该合成路线以双乙烯酮为成环原料, 巧妙地避开了贵金属催化的Heck偶联或Stille偶联反应, 但由于其较低的闪点, 增加了工业化生产的潜在风险.
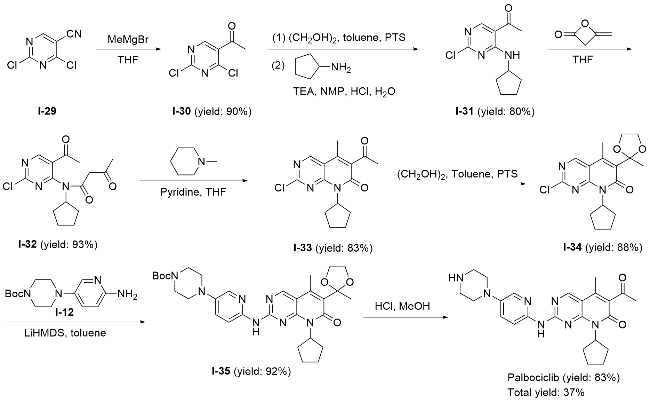
图式5 哌柏西利合成路线4

Scheme 5 Synthesis route 4 of Palbociclib

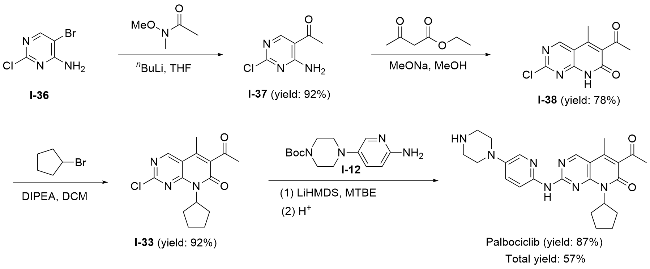
同年,韩小军等[22]在专利CN 105153149 A中报道了一种新的哌柏西利合成方法(Scheme 6). 该合成路线以4-氨基-5-溴-2-氯嘧啶I-36为起始原料, 通过甲酰化反应生成化合物I-37; 随后, I-37与乙酰乙酸乙酯经Friedländer喹啉合成法生成化合物I-38, 再与环戊胺进行取代反应, 得到关键中间体I-33; 最后, 中间体I-33与I-12经取代反应及保护基团脱除, 得到目标产物. 该路线巧妙地利用了经典的Friedländer喹啉合成反应, 不仅简化了反应步骤, 还提高了反应收率.
图式6 哌柏西利合成路线5

Scheme 6 Synthesis route 5 of Palbociclib

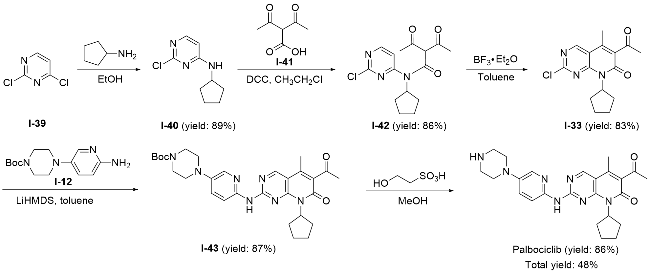
2016年, 柴腾等[23]以2,4-二氯嘧啶I-39为原料, 首先与环戊胺发生取代反应生成化合物 I-40. 随后, 化合物I-40在二环己基碳二亚胺的作用下, 与2,2-二乙酰基乙酸进行缩合反应, 生成成环前体I-42. 接着, 通过三氟化硼催化的环合反应和亲核取代反应, 得到化合物I-43. 最后, 在羟基乙磺酸的作用下, 化合物I-43脱保护生成哌柏西利(Scheme 7). 该合成路线仅需5步反应, 总收率为48%, 在工业化生产中具有显著优势.
图式7 哌柏西利合成路线6

Scheme 7 Synthesis route 6 of Palbociclib

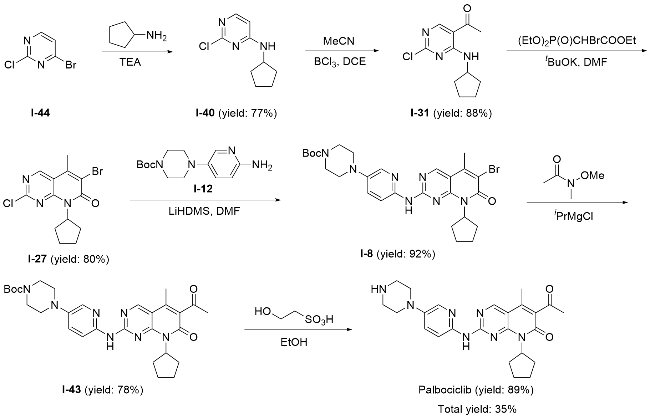
2017年, 杭州科巢生物在专利CN 106565707 A[24]中报道了一种以化合物I-44为原料, 经三步反应合成哌柏西利关键中间体I-27的方法(Scheme 8). 该中间体与I-12经偶联反应生成化合物I-8, 随后与异丙基溴化镁进行交换反应, 并与酰化试剂反应生成化合物I-43, 最后在羟基乙磺酸的作用下脱除保护基团(Boc), 得到最终产物哌柏西利. 该方法具有成本低、条件温和及操作简便的优点.
图式8 哌柏西利合成路线7

Scheme 8 Synthesis route 7 of Palbociclib

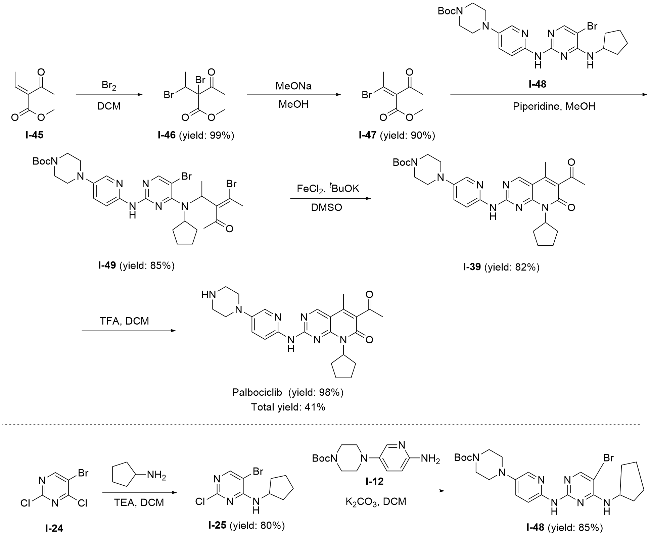
同年, 吴学平等[25]以化合物I-24为初始原料, 开发了一种新型成环方法(Scheme 9). 在该路线中, 化合物I-45经两步反应制得中间体I-47; 由前述化合物I-24经两步反应制得中间体I-48. 随后, 中间体I-47和I-48通过酯胺解反应、分子内偶联反应及脱除保护基团, 最终得到哌柏西利. 该路线创新了药物多环骨架的模块组装顺序, 并具有较高的收率.
图式9 哌柏西利合成路线8

Scheme 9 Synthesis route 8 of Palbociclib

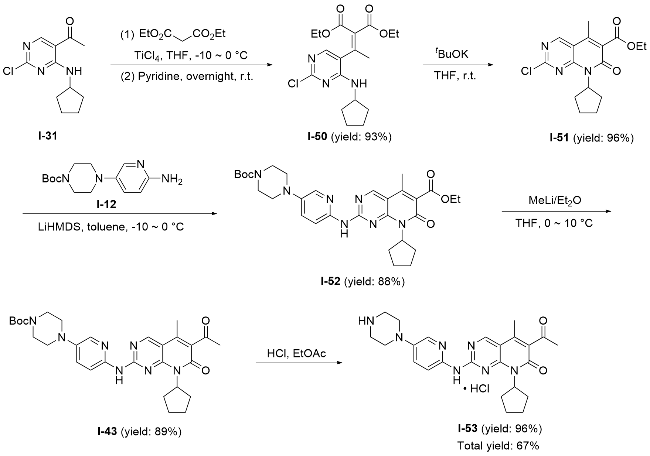
2019年, 吴滨等[26]在专利CN 109575021A中报道了一条合成哌柏西利盐酸盐的路线(Scheme 10). 该路线以卤素取代的嘧啶化合物I-31为起始原料, 首先与丙二酸二乙酯反应, 随后通过关环反应生成化合物I-51; 接着经过取代和甲基化反应得到化合物I-43; 最后, I-43经脱除保护基团得到哌柏西利的盐酸盐I-53. 该反应操作简便, 反应条件温和, 并且具有较高的收率.
图式10 哌柏西利合成路线9

Scheme 10 Synthesis route 9 of Palbociclib

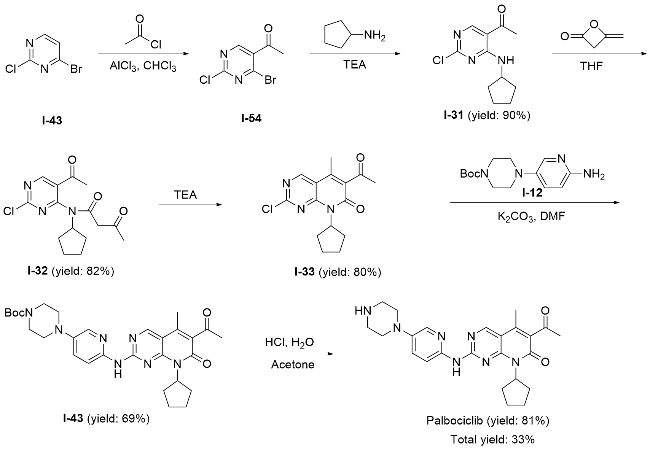
2022年, 初虹等[27]以2-氯-4-溴嘧啶(I-43)为起始原料, 通过乙酰化、环戊基胺化和双乙烯酮环化等反应步骤合成了化合物I-33, 随后与I-12进行偶联反应生成化合物I-43. 最后, 在酸性条件下去除保护基团, 成功制备了哌柏西利(Scheme 11). 该合成路线简单、成本低廉, 并且避免了贵金属的使用.
图式11 哌柏西利合成路线10

Scheme 11 Synthesis route 10 of Palbociclib

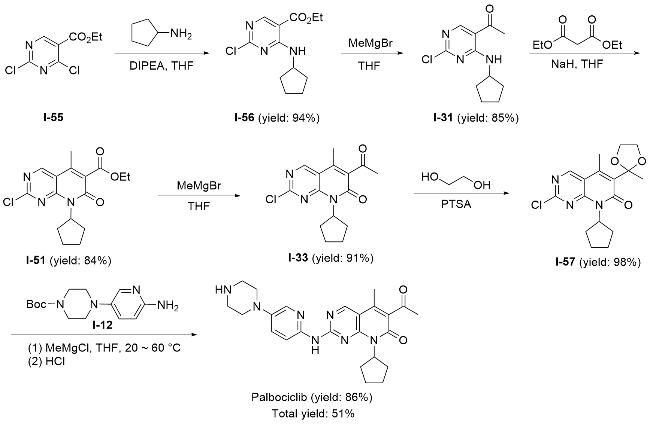
2024年, 江苏权正检验检测有限公司[28]优化了2,4-二氯嘧啶-5-甲酸乙酯I-55的关键中间体I-33的合成路线(Scheme 12). 该路线首先将中间体的羰基用乙二醇保护, 随后经过偶联反应和脱除保护基的步骤, 最终得到目标产物. 此方法反应条件温和, 产率较高. 然而, 该路线包含两次格氏反应, 对无水无氧条件的要求较为苛刻, 在工艺放大过程中存在一定障碍. 同时, 该公司[29]还以乙酰乙酸乙酯和2,4-二氯-5-氰基嘧啶为起始原料, 同样实现了目标产物的高效合成.
图式12 哌柏西利合成路线11

Scheme 12 Synthesis route 11 of Palbociclib

1.1.3 以5-乙酰基-6-氨基-2(1H)-嘧啶酮为起始原料的合成路线
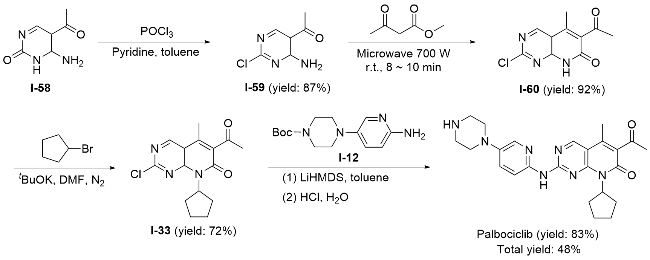
2014年, 许学农等[13]以I-58为原料, 在三氯氧磷和吡啶的体系中进行取代反应, 得到了化合物I-59. 随后, 化合物I-59与乙酰乙酸甲酯在微波条件下通过Knoevenagel反应, 分子内酯的胺解和环化串联反应生成化合物I-60. 接着, 在叔丁醇钾的作用下, 化合物I-60与溴代环戊烷反应, 生成关键中间体I-33. 最后, 化合物I-33与化合物I-12发生N-烃化和水解反应, 得到哌柏西利(Scheme 13). 该合成路线包含五步反应, 总收率为48%, 然而, 微波反应难以放大是该路线实现工业化生产所面临的主要问题.
图式13 哌柏西利合成路线12

Scheme 13 Synthesis route 12 of Palbociclib

1.1.4 以乙酰乙酸酯及其衍生物为起始原料的合成路线

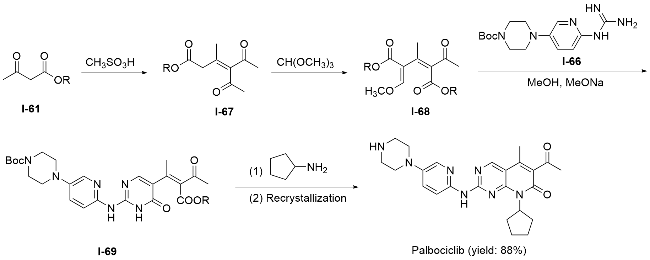
2015年, 戚聿新等[30]以乙酰乙酸甲酯I-61为起始原料, 在碱性条件下与环戊胺发生酯的氨解反应, 随后通过分子内缩合反应生成化合物I-63. 接着, 化合物I-63与N,N-二甲基甲酰胺发生甲酰化反应, 生成化合物I-64. 过甲基异硫脲硫酸盐和2-氨基-5-(4-N-叔丁氧羰基-1-N-基)吡啶充分反应后, 在异丙醇中重结晶制得胍类化合物I-66. 随后, 化合物I-64与胍类化合物I-66反应构建嘧啶环, 再经水解反应脱除Boc保护基, 最终完成哌柏西利的合成(Scheme 14). 2017年, 该公司在专利CN 106608876A[31]中提出了一种新的哌柏西利合成路线(Scheme 15): 乙酰乙酸酯先发生分子间缩合反应生成化合物I-67, 再与原甲酸三甲酯脱甲醇缩合生成化合物I-68; 化合物I-68与I-66反应生成化合物I-69, 最后通过取代反应和脱除保护基团, 获得终产物哌柏西利.
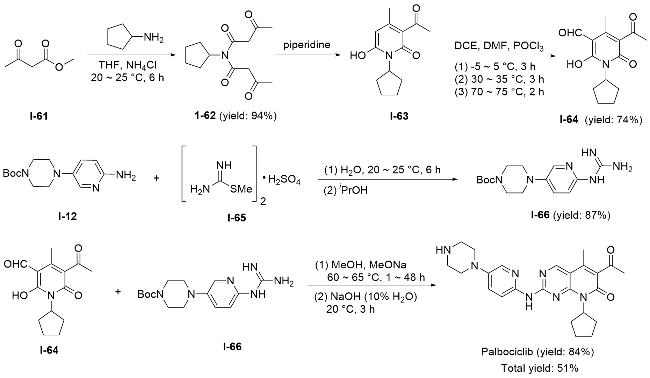
图式14 哌柏西利合成路线13

Scheme 14 Synthesis route 13 of Palbociclib

图式15 哌柏西利合成路线14

Scheme 15 Synthesis route 14 of Palbociclib

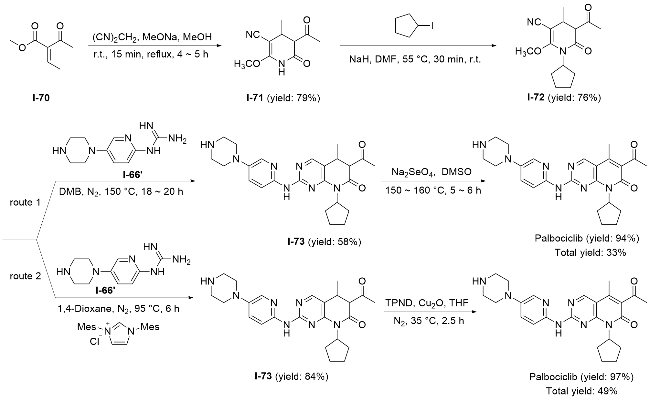
在同一时期, 许学农[32]以2-乙酰基-2-丁烯酸甲酯为原料, 在碱性条件下与丙二腈发生环合反应生成化合物I-71. 随后, 该化合物与碘代环戊烷在氢化钠作用下发生N-烃化反应, 生成化合物I-72. 接着, 在氮气氛围下, 化合物I-72与胍试剂I-66'(由I-66脱除Boc基团后生成)经缩合反应, 生成化合物I-73. 最后, 化合物I-73与硒酸钠发生脱氢反应, 得到哌柏西利(Scheme 16, route 1). 相比之下, 陈玲等[33]提出的方法中, 缩合与脱氢两步反应收率显著提高, 总收率可达49% (Scheme 16, route 2).
图式16 哌柏西利合成路线15

Scheme 16 Synthesis route 15 of Palbociclib

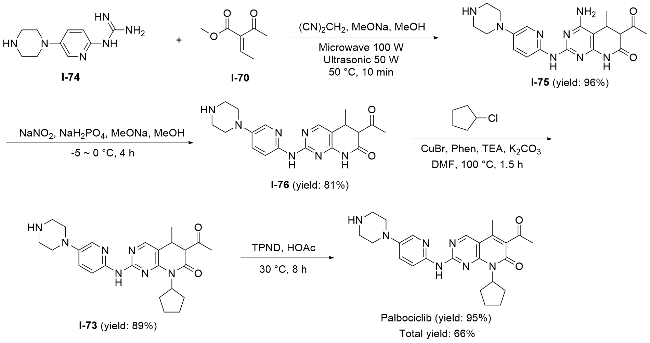
2015年, 袁雪等[34]以I-74和I-70为原料, 在微波条件下经环化反应生成化合物I-75. 随后, 化合物I-75在亚硝酸钠和磷酸二氢钠的作用下转化为化合物I-76. 化合物I-76在铜催化下与氯代环戊烷发生偶联反应, 生成化合物I-73. 最后, 在二铬酸氢四吡啶合镍的催化下, 化合物I-73经过脱氢反应得到哌柏西利(Scheme 17), 总收率达到66%. 然而, 该路线依然采用较难放大生产的微波技术.
图式17 哌柏西利合成路线16

Scheme 17 Synthesis route 16 of Palbociclib

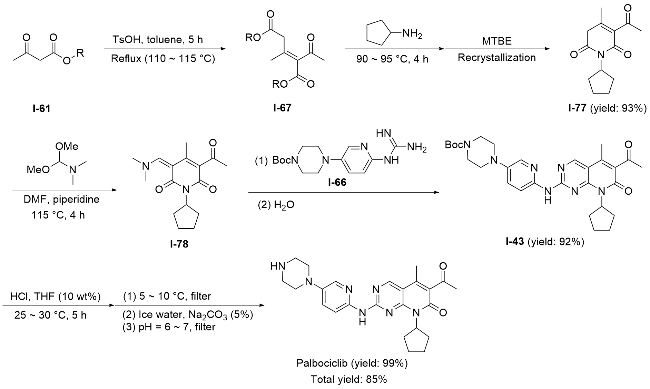
2018年, 戚聿新等[35]以乙酰乙酸乙酯为起始原料, 在甲苯中通过分子间的缩合反应制得化合物I-67, 随后, 化合物I-67直接与环戊胺反应, 经重结晶后得到化合物I-77. 接着, 化合物I-77通过缩合反应生成化合物I-78, 再与化合物I-66进行嘧啶环化反应, 得到化合物I-43. 最后, 在酸性条件下脱除化合物I-43的保护基团, 即可获得哌柏西利(Scheme 18). 该路线在收率方面具有明显优势, 多个步骤后处理可采用重结晶工艺, 适合规模化生产.
图式18 哌柏西利合成路线17

Scheme 18 Synthesis route 17 of Palbociclib

综上所述, 哌柏西利作为首款获批用于治疗乳腺癌的药物, 其化学合成方法引起了化学家们的广泛关注. 目前, 已有多条合成路线被开发, 合成方法主要集中在多环结构组装顺序以及反应体系的创新, 大多数方法采用亲核偶联组装主体骨架, 少数路线采用缩合环化进行片段组装. 然而, 合成路线大多涉及贵金属(如钯盐)、锡试剂以及强碱(如有机锂试剂和格氏试剂)的使用, 这不仅增加了产品的纯化难度, 也提高了规模化生产过程中的复杂性. 此外, 由这些路线得到产物的收率仍有待提升, 现有工艺在环保性和经济性方面也存在不足. 鉴于这些挑战, 开发更为简洁高效的哌柏西利工业化合成方法仍然是当前研究者亟需解决的问题.

1.2 达尔西利的合成方法
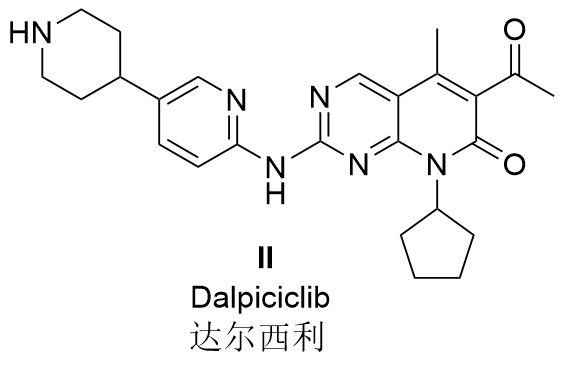
2013年, 江苏恒瑞医药启动了达尔西利(SHR6390/Dalpiciclib, 商品名为艾瑞康)的研发项目[36], 这是中国首个自主原研的高选择性CDK4/6抑制剂. 研究团队结合中国人群特征和临床需求, 对分子结构进行了针对性优化. 在哌柏西利结构基础上, 研究者通过引入哌啶基团, 有效规避了谷胱甘肽捕获效应, 显著降低了潜在的肝脏毒性风险. 这一分子设计成为了达尔西利的突出亮点之一(图3). 2021年12月, 达尔西利获国家药监局批准上市, 并于2023年1月进入国家医保目录. 自上市以来, 该药物已为大量HR+晚期乳腺癌患者提供了新的治疗方案[37-41].
图3 达尔西利的结构

Figure 3 Structure of Dalpiciclib

达尔西利的研发历程不仅反映了中国在小分子靶向药物领域的快速进展, 也展示了国内企业在原创分子设计、临床验证和产业化方面的综合实力.
2014年, 江苏恒瑞医药公开了达尔西利的核心合成专利WO 2014183520A1 (Scheme 19)[42]. 该专利确立了分子的基本骨架构建思路. 该路线采用模块化设计, 通过钯催化交叉偶联与官能团定向转化三步级联策略合成吡啶并嘧啶酮类CDK4/6抑制剂核心骨架. 该路线以Boc保护的哌啶硼酸酯II-1与硝基吡啶II-2为起始原料, 在Pd(dppf)Cl2 ([1'-双(二苯基膦)二茂铁]二氯化钯)/Cs₂CO₃催化体系下,, 通过Suzuki偶联反应形成联芳基结构II-3, 随后经Pd/C催化氢化选择性将硝基还原为氨基, 同时保持Boc基团稳定存在, 生成氨基吡啶片段II-4. 此外, 嘧啶酮环II-5以II-8为原料, 经取代、关环和溴代反应合成. 在关键的双片段偶联步骤中, 通过LiHMDS介导的亲核取代反应, 实现嘧啶酮环II‑5与氨基吡啶片段II‑4的C—N偶联, 生成化合物II‑6. 最后经侧链偶联、酸解得到产物达尔西利 该路线通过模块化设计实现官能团兼容性与催化效率的协同优化, 为含氮杂环激酶抑制剂的快速衍生化提供平台, 但整体反应效率受到低收率步骤限制, 且高价钯试剂与高沸点溶剂的使用增加了规模化生产成本, 且工业化可行性受限.
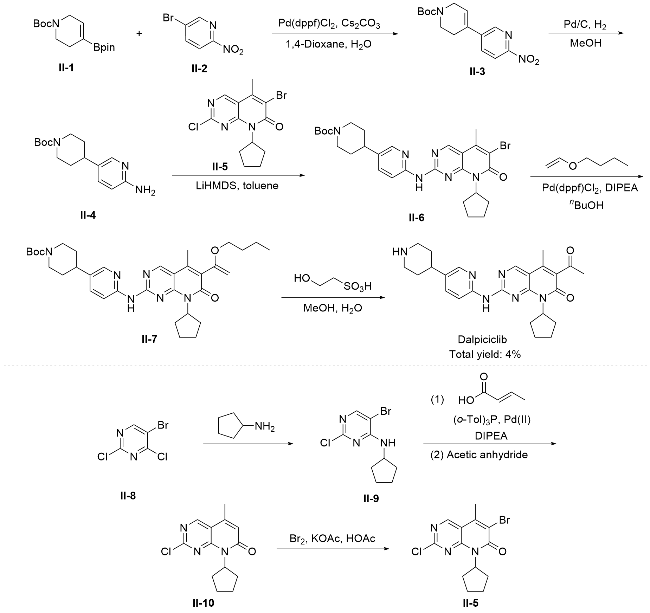
图式19 达尔西利原研合成路线

Scheme 19 Original research synthesis route of Dalpiciclib

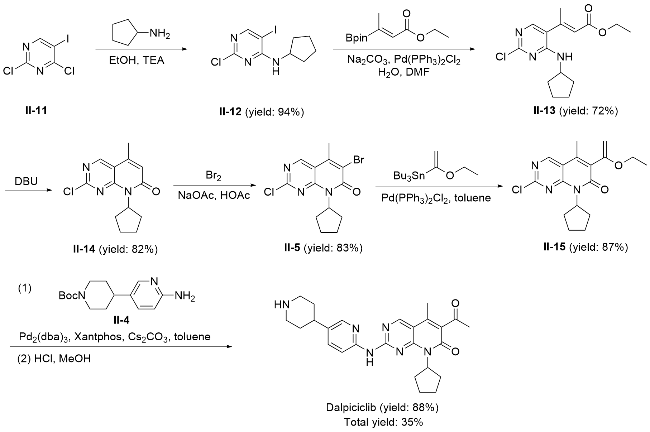
2018年, 广州必贝特医药提出了多条合成达尔西利的路线[43](Scheme 20). 合成总体上遵循先构建杂环核心、再引入关键取代基的思路. 研究人员首先利用缩合或偶联反应构建吡啶并嘧啶的核心结构, 再从不同位点逐步引入哌啶、芳基或氨基等药效取代基. 整个合成过程多次应用Suzuki偶联、Buchwald-Hartwig胺化、亲核取代和酰胺化等反应, 这些反应具有较好的普适性和工业兼容性, 为路线的灵活性提供了保障. 目标核心骨架II-14的合成以II-11为起始原料, 与环戊胺发生亲核取代反应, 选择性取代C2位氯原子, 高产率生成中间体II-12. 随后, 通过钯催化Suzuki偶联引入Bpin (频哪醇合硼基)形成中间体II-13, 此步骤中钯催化剂对含氮杂环的兼容性及Bpin基团的稳定性是关键. 在Cs2CO3作用下, 中间体II-13发生分子内环化形成吡啶并嘧啶酮骨架II-14. 接着, 经Br2介导的溴代反应在C5位引入溴原子生成中间体II-5. 然后, 中间体II-5发生亲核取代构建C—N键生成II-6. 最终通过Stille偶联将乙烯基醚片段引入到II-6, 再经水解生成目标化合物达尔西利. 在该路线中, 钯催化偶联在卤代嘧啶环底物中表现出优异的区域选择性; 但溴代步骤中Br2的强氧化性所导致的副反应使得两步总产率仅为48%, 总收率为22%. 随后, 该公司又对反应顺序稍作改变(Scheme 21), 即先Stille偶联引入乙烯基醚片段, 然后进行亲核取代构建 C—N键, 产率提升至35%. 这两条路线中Stille偶联所使用的剧毒性有机锡试剂限制了其工业化适配性.
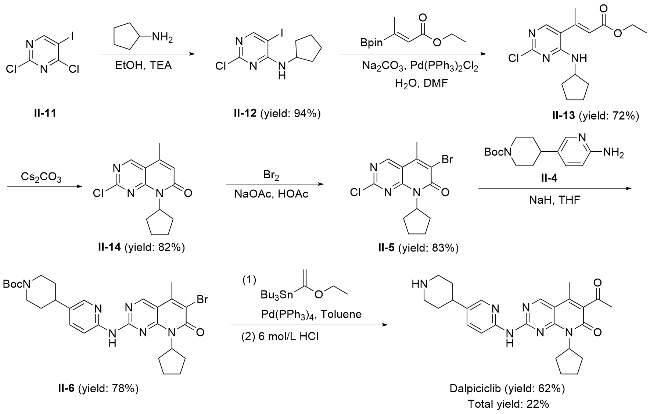
图式20 达尔西利合成路线1

Scheme 20 Synthesis route 1 of Dalpiciclib

图式21 达尔西利合成路线2

Scheme 21 Synthesis route 2 of Dalpiciclib

在上述两条路线的启发下, 该团队进一步对中间体骨架进行创新改造(Scheme 22), 将原有路线的溴代中间体II-5调整为碘代中间体II-13. 这一关键调整通过N-碘代丁二酰亚胺(NIS)介导的碘代反应实现, 平衡了产率与后续偶联效率.
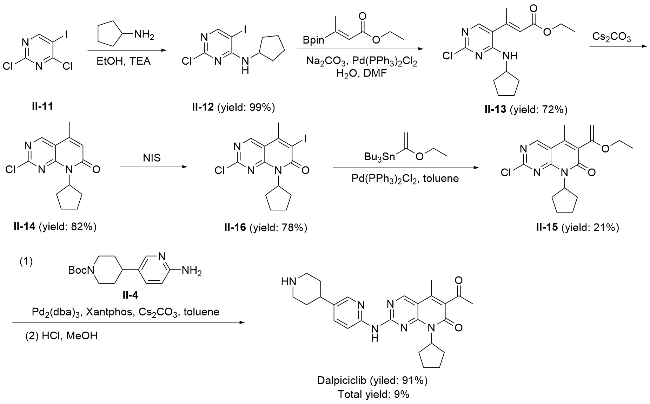
图式22 达尔西利合成路线3

Scheme 22 Synthesis route 3 of Dalpiciclib

目前, 已公开专利揭示了达尔西利工艺的优化方向, 即在保持分子骨架不变的前提下, 通过中间体优化和催化条件改进, 重点解决路线可操作性不足和放大稳定性差等关键问题. 作为近年上市新药, 达尔西利的合成路线仍在持续探索和完善中. 现有路线主要以吡啶并嘧啶骨架的高效构建为核心, 灵活结合Suzuki偶联、胺化及亲核取代等反应, 使得整体合成路线趋于简洁, 反应条件也更加温和. 未来, 达尔西利合成工艺的发展, 将着力于提升绿色环保性、反应高效性和智能化水平, 有望为抗肿瘤药物的高效合成与开发开辟新的路径.

2 瑞波西利与伏维西利

2.1 瑞波西利的合成方法

瑞波西利(Ribociclib)由诺华国际公司开发, 于2017年获得FDA批准, 商品名为凯丽隆, 该药与来曲唑联合使用时, 可用于晚期乳腺癌患者的治疗. 作为第三代CDK4/6抑制剂之一, 瑞波西利是一种口服生物可利用的小分子药物(图4), 能够特异性抑制CDK4/6, 从而降低视网膜母细胞瘤蛋白磷酸化, 阻止细胞周期进程, 并将细胞周期阻滞在G1期(DNA合成前期), 发挥其抗肿瘤作用. 2023年1月19日, 瑞波西利获得国家药品监督管理局(NMPA)批准, 用于治疗绝经前激素受体阳性(HR+)、人表皮生长因子受体阴性(HER2-)的晚期乳腺癌. 瑞波西利在其适应症治疗中展现出了卓越的疗效, 具备多项独特优势: 它是唯一在总生存期上取得显著成效的药物, 中位总生存期(OS)达到63.9个月; 同时, 它也是美国国立综合癌症网络(NCCN)指南中唯一获得1级推荐的药物, 并且是唯一适用于内脏危象患者的治疗选择. 这些显著特点使得瑞波西利具有广阔的市场需求, 其合成路线因此备受业界关注.
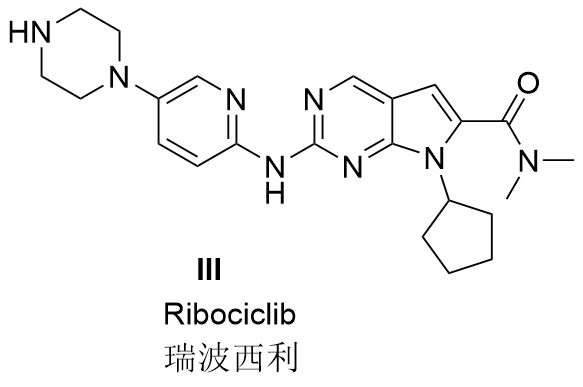
图4 瑞波西利结构

Figure 4 Structure of Ribociclib

目前已有许多专利或文献报道了合成瑞波西利的方法, 总体上可分为两种策略(Scheme 23): 大多数方法首先构建三环骨架, 随后通过C—N偶联或芳香亲核取代反应与哌嗪片段连接来制备; 另一种策略则是通过哌嗪片段衍生的胍进行取代缩合反应制备. 本节将详细介绍这些合成路线的特点, 并进行简要评述, 以期为瑞波西利合成工艺的进一步改进和优化提供重要参考.
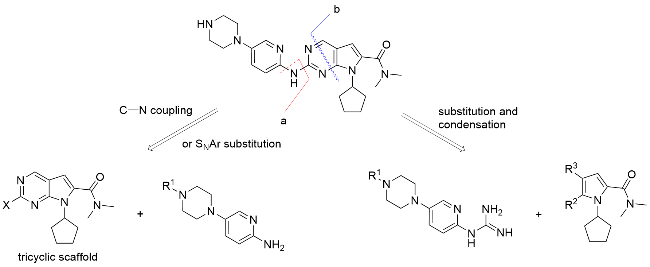
图式23 瑞波西利的合成策略

Scheme 23 Synthetic strategy of Ribociclib

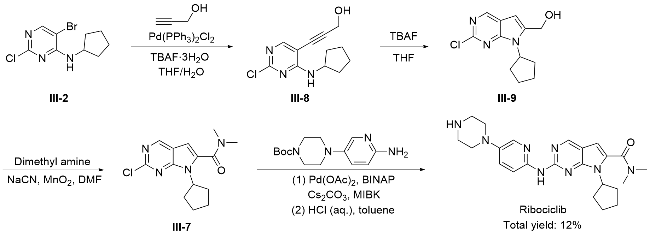
第一种策略的关键在于如何快速高效地构建嘧啶并吡咯三环骨架化合物. 原研诺华公司[44]采用经典的 C—N偶联策略合成瑞波西利(Scheme 24). 他们以5-溴-2,4-二氯嘧啶III-1为起始原料, 通过与环戊胺亲核取代、Sonogashira偶联以及四丁基氟化铵(TBAF)促进的环化三步反应, 快速构建了嘧啶并吡咯三环骨架化合物III-4, 总产率为31%. 随后, III-4在浓盐酸作用下水解生成醛III-5, 再用过硫酸氢钾, 将其氧化成羧酸III-6, 最后通过酸胺缩合反应, 以55%的产率得到关键中间体III-7. 在钯催化剂的作用下, III-7与4-(6-氨基吡啶-3-基)哌嗪-1-羧酸叔丁酯进行Buchwald-Hartwig偶联, 并脱去Boc保护基, 最终以36%的收率得到瑞波西利. 整条合成路线较长, 共需10步(哌嗪片段需要2步自行制备), 总产率为9%. 此外, 该路线中有5个步骤需要柱层析分离产物, 不适合大规模生产. 基于此路线, 诺华对瑞波西利的合成方法进行了改进(Scheme 25)[45], 将Sonogashira偶联步骤改为使用炔丙醇, 并以氰化钠、二氧化锰为原料, 通过两步一锅法构建母核III-7, 使产率提高至30%. 经过工艺优化, 新路线的总收率为12%, 并成功避免了柱层析分离操作, 适用于工业化生产. 然而, 该过程中使用了剧毒性化合物氰化钠, 不符合绿色环保的合成要求, 合成路线仍需进一步优化.
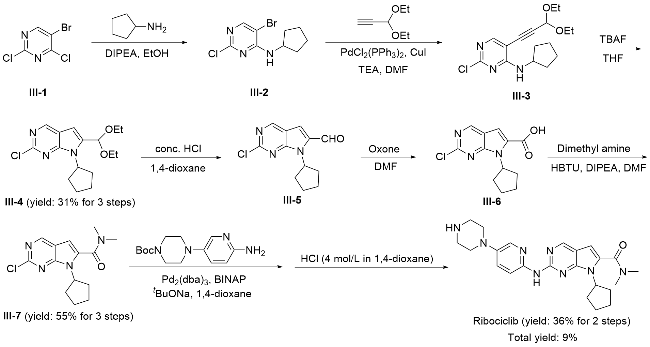
图式24 瑞波西利合成原研路线

Scheme 24 Original research synthesis route of Ribociclib

图式25 瑞波西利合成路线1

Scheme 25 Synthesis route 1 of Ribociclib

自诺华披露瑞波西利合成路线以来, 众多药企及科研单位以此为起点开展工艺优化研究. 相关改进并未脱离原路线核心框架, 而是聚焦于两个关键环节: 一方面通过创新策略实现关键母核的高效构建, 另一方面针对关键C—N偶联步骤进行条件改良, 最终通过这两方面突破, 持续提升工艺的环保合规性、生产稳定性与成本经济性.
2018年, 南京奇可药业[46]同样以5-溴-2,4-二氯嘧啶为起始原料, 改用铜催化丙炔与化合物III-2的偶联反应, 随后经过环化和铜催化的氧化酰胺化, 得到母核化合物III-7 (Scheme 26). 哌嗪片段在碳酸钾的作用下与母核III-7进行芳香亲核取代反应, 并脱除Boc保护基, 最终生成瑞波西利. 整条路线总产率高达40%, 合成步骤少, 反应条件温和, 但有三步需要柱层析分离产物. 值得一提的是, 该方法创新性地采用碱促进母核III-7与哌嗪片段进行芳香亲核取代反应来制备瑞波西利, 为后续研究提供了宝贵的经验. 例如, MSN Laboratories公司[47]改用三苯基甲基(Tr)作为保护基的哌嗪片段, 在二(三甲基硅基)氨基钠(NaHMDS)的作用下, 实现了其与母核III-7的芳香亲核取代反应, 高效地合成了瑞波西利.
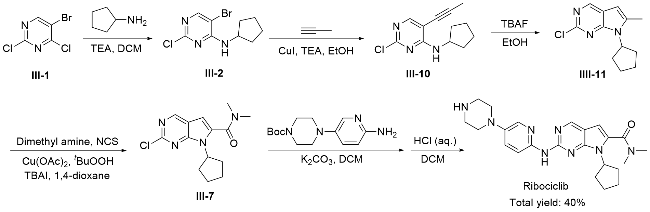
图式26 瑞波西利合成路线2

Scheme 26 Synthesis route 2 of Ribociclib

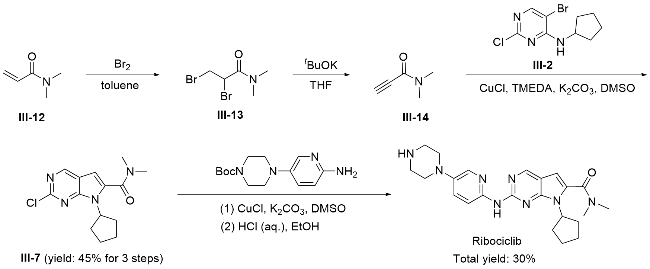
2019年, 赵圣印等[48]报道了以N,N-二甲基丙烯酰胺III-12原料, 先通过与溴单质发生加成反应生成溴代化合物III-13, 进而发生消除制得N,N-二甲基丙炔酰胺III-14 (Scheme 27). 随后在铜催化下与N-环戊基-5- 溴-2-氯-4-氨基嘧啶III-2经偶联环化得到母核III-7, 三步反应总收率45%. 母核III-7进一步与哌嗪片段通过乌尔曼反应和Boc保护基脱除过程生成瑞波西利. 该方法避免了价格昂贵的钯催化剂使用, 有效降低了生产成本, 适用于工业化生产.
图式27 瑞波西利合成路线3

Scheme 27 Synthesis route 3 of Ribociclib

此外, 四川维亚本苑生物科技[49]融合了原研公司的两条路线, 通过NaHMDS促进的芳香亲核取代反应, 成功合成了瑞波西利. 瑞迪制药[50]也采用类似策略, 通过调整官能团化顺序优化合成流程, 完成了瑞波西利的合成.
除了在原研基础上改进构建嘧啶并吡咯三环骨架化合物III-7的方法外, 有机化学家们还陆续开发了新的方法来合成瑞波西利母核骨架.
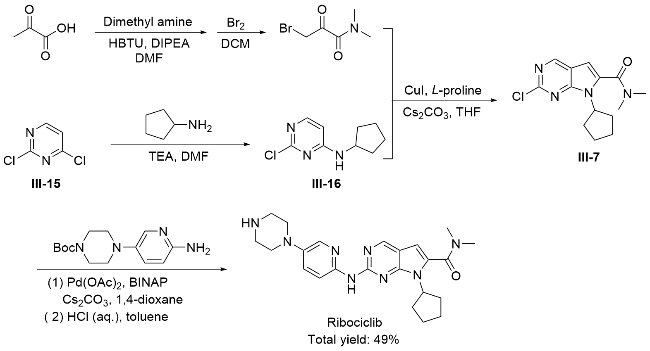
2017年, 青岛辰达生物科技[51]开发了一条高效制备瑞波西利母核化合物III-7的新路线(Scheme 28). 该路线以2,4-二氯嘧啶III-15和环戊胺为原料, 通过取代反应生成2-氯-4-环戊胺基嘧啶, 随后在Cu(I)盐的催化下进行分子内环化反应, 得到关键中间体III-7. 最后, 通过类似原研的步骤和条件生成瑞波西利, 总产率高达49%. 该方法步骤简短, 具有广阔的应用前景.
图式28 瑞波西利合成路线4

Scheme 28 Synthesis route 4 of Ribociclib

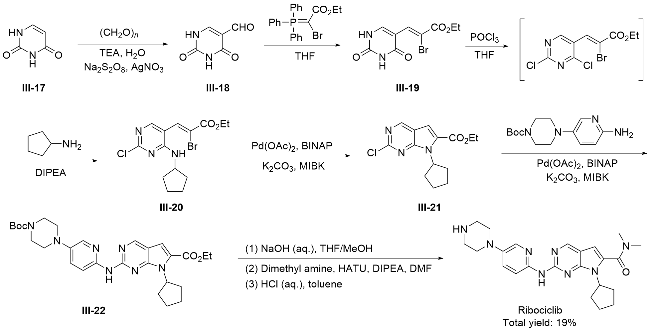
2020年, 印度鲁宾有限公司[52]开发了钯催化的烯基溴化物与胺的分子内环化反应, 用于构建嘧啶并吡咯骨架(Scheme 29). 具体而言, 他们从低成本的尿嘧啶出发, 经过加成氧化、Wittig反应和氯代芳构化以及芳香亲核取代反应, 三步获得烯基溴化物III-20. 随后经过两次钯催化的C—N偶联得到环化产物III-22, 最后经过三步反应制得瑞波西利. 该方法路线冗长, 总产率为19%. 值得注意的是, 两次钯催化的C—N偶联反应条件相同, 未来有望将其发展成“一锅法”, 进一步简化工艺路线.
图式29 瑞波西利合成路线5

Scheme 29 Synthesis route 5 of Ribociclib

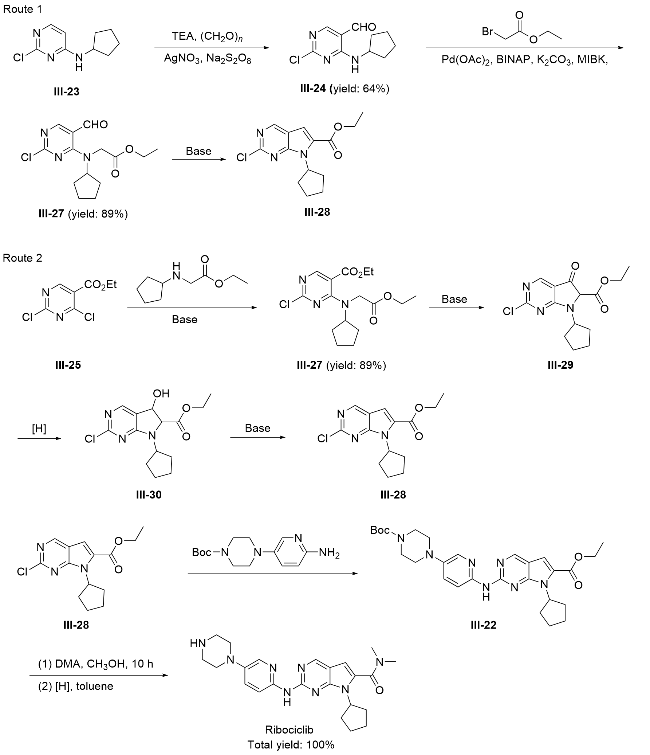
除金属催化方法外, 杭州科巢生物科技[53]发展了碱促进的关环反应来制备瑞波西利母核III-28. 他们使用2种不同的嘧啶化合物作为起始原料, 通过2种取代反应得到关环前体化合物III-27. 当底物中的拉电子基团为醛基时, 该前体在碱的作用下可直接得到嘧啶并吡咯化合物III-28 (Scheme 30, route 1); 而当底物中的拉电子基团为酯基时, 底物在碱的作用下得到酮类化合物, 需再经过还原和脱水芳构化, 才能得到瑞波西利母核III-28 (Scheme 30, route 2). 最后, 经过简单反应便可得到瑞波西利. 该方法操作相对简单, 产率较高, 具备一定的工业化潜力.
图式30 瑞波西利合成路线6

Scheme 30 Synthesis route 6 of Ribociclib

在采用芳香亲核取代反应构建C—N键的方法中, 除了氯作为离去基团外, 还可以选用离去性更好的砜类底物. 例如胡文浩[54]和宋磊[55]开发了一种利用砜基取代的嘧啶并吡咯骨架III-36构建瑞波西利的方法(Scheme 31). 他们以4-氯-2-(甲基硫代)嘧啶-5-甲醛III-31和N-环戊基甘氨酸乙酯作为原料, 依次经过取代、脱水缩合、水解、酸胺缩合、氧化、芳香亲核取代和脱Boc保护, 最终制得瑞波西利. 其中, N-环戊基甘氨酸乙酯和4-氯-2-(甲基硫代)嘧啶-5-甲醛两个片段需要额外制备. 随后, 宋磊[56]将第一步的N-环戊基甘氨酸乙酯换成2-(环戊基氨基)-N,N-二甲基乙酰胺, 从而进一步简化了合成路线.
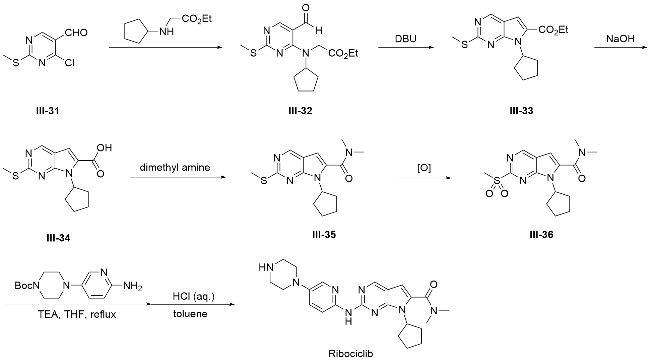
图式31 瑞波西利合成路线7

Scheme 31 Synthesis route 7 of Ribociclib

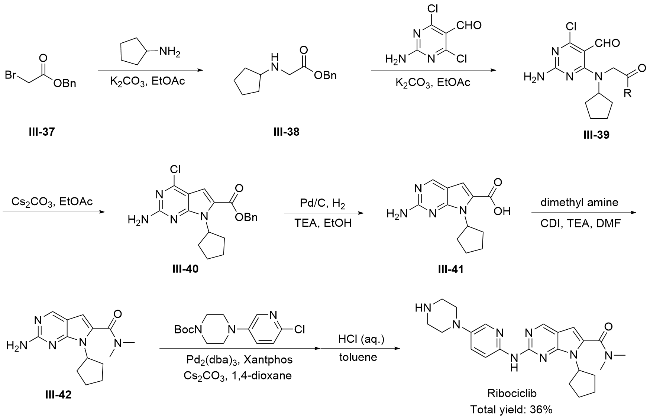
此外, 奥贝泰克制药[57]在瑞波西利合成工艺探索中, 开发了一种C—N偶联新方法, 其所用底物与前述路线中的底物角色存在差异, 为该关键反应步骤提供了新的技术选择(Scheme 32). 他们以2-溴乙酸苄酯III-37作为起始原料, 依次经过取代、芳香亲核取代、环化、还原和酸胺缩合等反应, 高效构建了氨基取代的嘧啶并吡咯母核III-42, 随后, 通过钯催化的C—N偶联和脱Boc保护生成瑞波西利. 整条路线每步均简单高效, 总产率为36%, 适合工业化生产.
图式32 瑞波西利合成路线8

Scheme 32 Synthesis route 8 of Ribociclib

相较于第一种优先构建嘧啶并吡咯三环骨架的策略, 采用第二策略, 即使用哌嗪片段衍生的胍进行取代缩合反应来制备瑞波西利的方法较少.
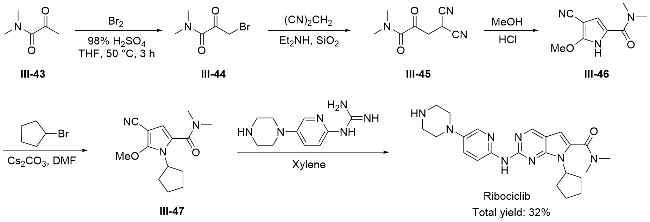
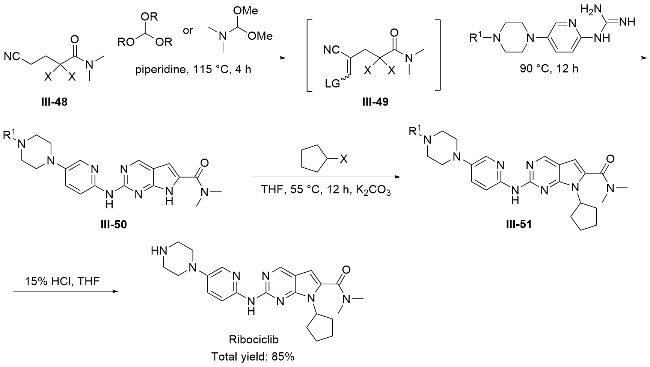
2015年, 苏州明锐医药科技[58]率先报道了这种方法用于瑞波西利的合成(Scheme 33). 该方法使用N,N-二甲基丙酮酰胺III-46为原料, 依次经过溴代、取代、缩合和再取代反应制备了环戊基取代的吡咯化合物III-47, 随后与哌嗪片段衍生的胍进行取代缩合反应, 最终制得瑞波西利, 总产率为32%. 2019年, 新发药业[59]使用相同组装片段发展了一种瑞波西利的工业化生产路线, 该方法以N,N-二甲基-二卤代-4-氰基正丁酰胺III-48为原料, 通过两次缩合(一锅法)、取代和脱保护基反应, 以高达85%的收率制备了瑞波西利(Scheme 34).
图式33 瑞波西利合成路线9

Scheme 33 Synthesis route 9 of Ribociclib

图式34 瑞波西利合成路线10

Scheme 34 Synthesis route 10 of Ribociclib

瑞波西利自上市以来持续受到业界关注. 研究者通过创新成环方式和优化反应体系, 开发出多种高效制备路径, 逐步替代了早期依赖金属催化的方法. 未来, 随着新兴生产技术的迅猛发展, 瑞波西利的规模化生产及成本控制将被注入持续动力.

2.2 伏维西利的合成方法

伏维西利(Fovinaciclib)由复星医药成员企业锦州奥鸿药业有限责任公司开发, 于2025年5月正式获得NMPA上市注册批准, 商品名为复妥宁(枸橼酸伏维西利胶囊). 伏维西利是一种口服、强效、高选择性、具有全新结构的CDK4/6抑制剂(图5). 该药物联合氟维司群, 适用于既往接受内分泌治疗后出现疾病进展的HR+, HER2-复发或转移性成年乳腺癌患者.
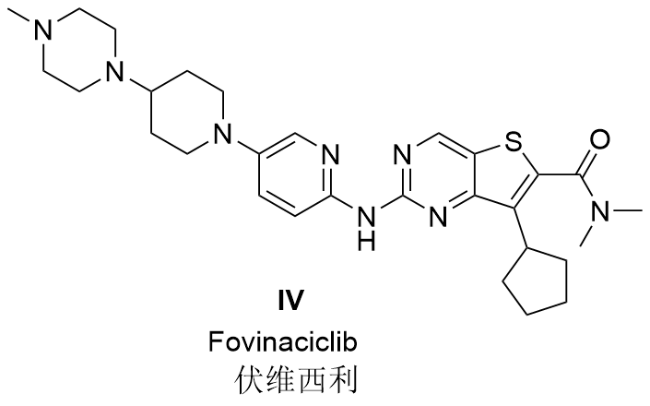
图5 伏维西利结构

Figure 5 Structure of Fovinaciclib

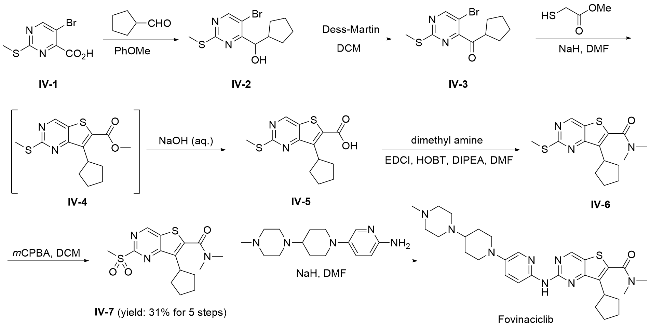
鉴于伏维西利与瑞波西利的结构相似性, 二者合成策略存在共性. 原研专利[60]同样借助嘧啶衍生物与氨基吡啶化合物的芳香亲核取代反应来制备. 具体而言, 以5-溴-2-(甲硫基)-4-嘧啶甲酸IV-1为起始原料, 与环戊甲醛经过脱羧偶联得到醇IV-2. 随后将醇IV-2氧化为酮IV-3, 进一步经过取代和分子内环化得到嘧啶并噻吩中间体IV-4, 进而碱水解生成羧酸IV-5. 化合物IV-5与二甲胺缩合得到IV-6, 硫醚经mCPBA氧化生成砜IV-7, 五步总收率为31%. 最后嘧啶砜基化合物与氨基吡啶化合物进行芳香亲核取代反应, 得到伏维西利(Scheme 35).
图式35 伏维西利原研合成路线

Scheme 35 Original research synthesis route of Fovinaciclib

鉴于伏维西利刚刚上市, 其生产工艺的优化必将成为行业关注的焦点. 可以预见, 在不久的将来, 定会出现更简洁、高效的伏维西利制备新方法, 为其规模化生产与临床应用提供有力支撑.

3 阿贝西利与泰瑞西利

3.1 阿贝西利的合成方法
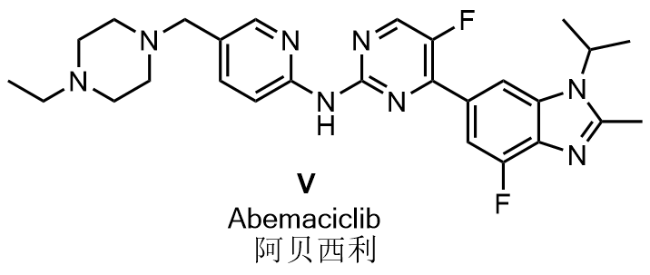
阿贝西利(Abemaciclib)是由美国礼来公司研发的一种靶向抗癌药物, 是一种细胞周期蛋白依赖性激酶CDK4/6抑制剂. 通过抑制磷酸化视网膜母细胞瘤蛋白(pRb)低磷酸化, 该药物可以阻止肿瘤细胞的分裂, 从而产生治疗效果(图6)[61]. 2017年9月, FDA批准礼来公司的乳腺癌新药阿贝西利(商品名: 维泽)上市. 该药物单药适用于HR+和HER2-的乳腺癌患者, 尤其是在转移情况下, 经内分泌治疗和先前化疗后疾病进展的晚期或转移性成人乳腺癌患者; 与氟维司群联用, 可用于乳腺癌激素治疗后病情恶化的女性; 与芳香化酶抑制剂联用, 可作为绝经后妇女乳腺癌的一线激素治疗[62].
图6 阿贝西利结构

Figure 6 Structure of Abemaciclib

在专利WO 2010075074 A1中[62], 礼来公司首次公开了阿贝西利的合成路线(Scheme 36). 该路线以分步构建分子骨架、精准引入官能团为核心思路, 通过多步经典有机反应实现目标产物的高效合成, 为后续阿贝西利的工艺优化与生产奠定了重要基础. 其反应逻辑与关键步骤具有重要的参考价值. 该合成路线使用2-丙胺为起始原料, 经乙酸酐酰化得到化合物V-1, 此步反应为后续脒结构的构建提供了必要的酰基官能团. 随后, 化合物V-1与4-溴-2,6-二氟苯胺经脱水缩合生成含脒结构的化合物V-2. 在杂环母核构建阶段, 化合物V-2在叔丁醇钾的作用下发生分子内环化, 成功构建苯并咪唑母核V-3. 苯并咪唑结构作为阿贝西利分子的核心骨架, 其构建是整个合成路线的关键节点, 直接决定了后续官能团修饰的方向. 随后, 在化合物V-3的基础上, 通过两次Pd催化偶联反应完成官能团转化与组装: 首先经Pd催化硼化反应引入硼基官能团生成化合物V-4, 再通过Pd催化偶联反应进一步修饰分子结构, 最终得到阿贝西利合成中的关键中间体V-5. 关键中间体V-5与V-7经Pd催化的偶联反应实现分子对接, 生成目标产物阿贝西利. 其中, 中间体V-7的合成需经历额外两步: 1-乙基哌嗪与6-溴吡啶-3-甲醛经还原胺化生成化合物V-6, 再经Buchwald-Hartwig胺化反应实现芳环溴原子的氨基取代完成构建. 该方案充分利用酰化、脱水缩合、环化、Pd催化偶联等经典有机反应, 实现了阿贝西利的高效合成, 不仅为该药物的早期研发提供了可行的工艺路径, 其分步构建、精准调控的思路也为同类CDK4/6抑制剂的合成工艺开发提供了重要参考.
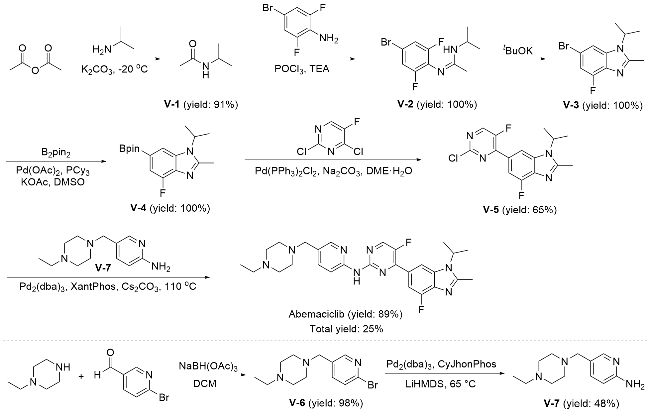
图式36 阿贝西利原研合成路线

Scheme 36 Original research synthesis route of Abemaciclib

在阿贝西利合成工艺的研发过程中, 礼来公司于2015年开发了以关键中间体V-5为核心, 定向转化为目标产物的新合成路线, 从而简化了原始路线(Scheme 37)[63]. 首先, 以已有的关键中间体V-5为底物通过Buchwald-Hartwig胺化反应构建化合物V-8, 值得注意的是, 溶剂的选择对该反应至关重要. 虽然醇类溶剂能够为反应体系提供足够的溶解性, 但无明显位阻的醇(如MeOH和EtOH)会取代底物V-5中的氯原子, 并产生相应的醚类副产物, 显著降低目标中间体V-8的收率. 通过对反应条件的优化发现, 当使用位阻更大的叔戊醇(tAmylOH)时, 其空间位阻效应可有效抑制氯原子的取代副反应, 最终生成化合物V-8, 且反应体系中无任何可观测到的副产物, 实现了中间体V-8的高选择性制备. 随后, 使用醛类化合物V-8与1-乙基哌嗪, 通过还原胺化反应构建阿贝西利. 该路线简化原研路线中的合成步骤的同时, 提高了反应选择性及合成效率.
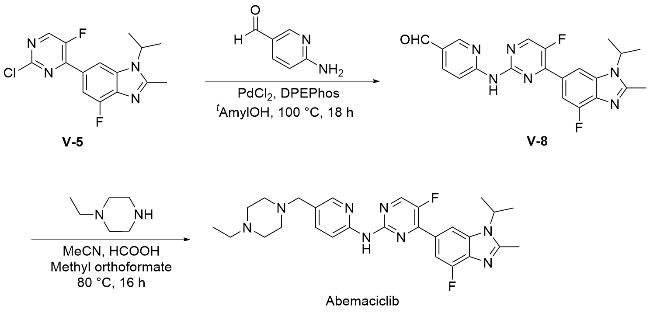
图式37 阿贝西利合成路线1

Scheme 37 Synthesis route 1 of Abemaciclib

2017年, 苏州明锐医药于专利US 20170305884 A1开发了两种以化合物V-9为核心的全合成新路线(Scheme 38)[64-65]. 作为全合成路线的关键起始底物, 化合物V-9可通过两种方法制备: (1)使用2,6-二氟苯胺与氟乙腈在三氟甲磺酸催化下, 通过Houben-Hoesch反应(强质子酸催化的亲电酰基化反应)制得化合物V-9[66]. (2)直接氟化法: 使用F-TEDA-BF4 (Selectfluor, 1-氯甲基-4-氟-1,4-二氮桥二环[2.2.2]辛烷二四氟硼酸盐)作为氟化试剂, 直接作用于1-(4-氨基-2,6-二氟苯基)乙酮, 经氟化反应制得化合物V-9[67]. 该方法以化合物V-9为起点, 首先与N,N-二甲基甲酰胺•N,N-二甲基乙酰胺 (DMF•DMA)经缩合反应生成化合物V-10, 随后化合物V-10经历脒化和环化反应形成具有杂环骨架的化合物V-12. 同时, 以5-(4-乙基-哌嗪-1-基甲基)-2-氨基吡啶为原料, 经胍基化反应构建另一关键中间体V-13. 化合物V-13与化合物V-12通过分子间环化反应, 最终生成目标产物阿贝西利.
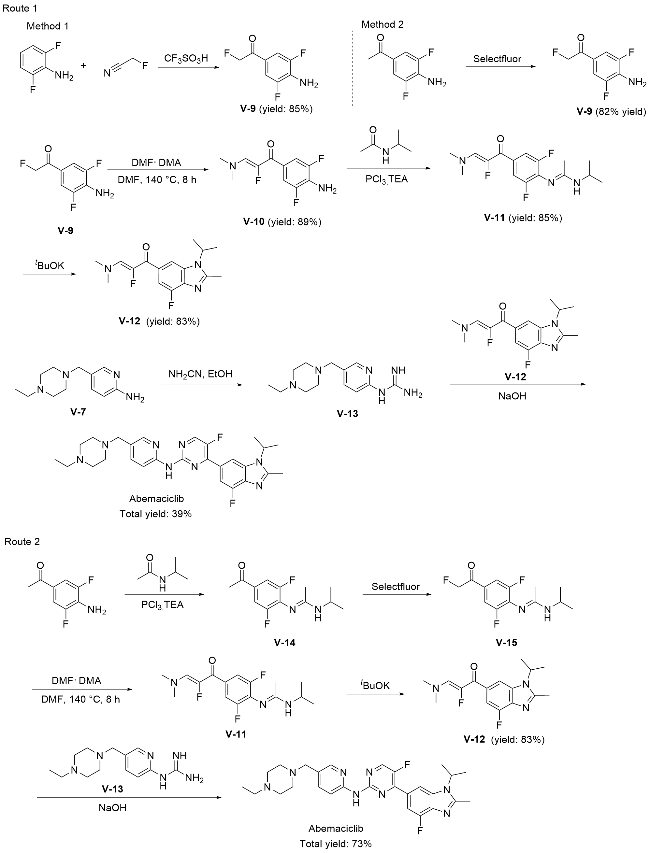
图式38 阿贝西利合成路线2

Scheme 38 Synthesis route 2 of Abemaciclib

该专利还揭示了另外一种合成中间体V-12的路线: 以市售的1-(4-氨基-2,6-二氟苯基)乙酮作为起始原料, 调整反应顺序为脒化→氟化→缩合→环化, 得到中间体V-12. 同样经过与化合物V-13的环化反应生成阿贝西利, 该路线利用市售原料简化了起始步骤, 反应顺序的调整可以适应不同的工艺条件需求, 不仅实现了阿贝西利的合成, 还在原料选择和反应顺序优化方面表现出显著的工艺灵活性, 为该药物的工业化生产提供了更多的技术选择, 同时也为同类药物的合成工艺开发提供了技术参考.
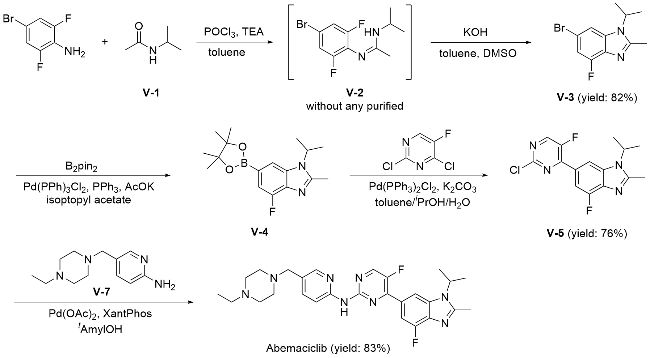
2019年, 迈兰公司对原研路线进行了卓有成效的优化(Scheme 39)[68]. 首先, 起始原料V-1在三氯氧磷和三乙胺的作用下, 在甲苯溶剂中反应生成中间体V-2. 值得注意的是, 该中间体未经任何纯化步骤, 直接在碱的作用下经分子内环化生成化合物V-3, 这在一定程度上简化了工艺流程, 减少了操作步骤和可能的产物损失. 随后, 通过两次Pd催化的偶联反应, 高效地实现了官能团的转化和分子结构的构建. 该路线通过减少中间体的纯化步骤简化了工艺, 在实际生产中有利于缩短生产周期, 提高生产效率.
图式39 阿贝西利合成路线3

Scheme 39 Synthesis route 3 of Abemaciclib

针对已有合成路线的不足, 山东新发药业在专利(CN 110218189 A)中开发了一条以3,5-二氟-4-硝基苯腈为起始原料的全新合成路线(Scheme 40)[69]. 通过创新的反应序列和温和的反应条件设计, 为阿贝西利的合成提供了更加高效实用的技术方案. 该路线以5-二氟-4-硝基苯腈为起始原料, 在碳酸钾作为碱的条件下, 使用压力釜在60~65 ℃下, 通过亲核取代反应得到化合物V-16. 随后, 通过还原缩合反应, 先对硝基官能团进行加氢还原, 再通过环化反应得到化合物V-17. 化合物V-17与氟甲基氯化镁发生加成反应, 后经一锅法水解生成化合物V-18, 再与DMF•DMA经缩合反应得到化合物V-12. 最后, 化合物V-12与化合物V-13在甲醇钠的作用下经环化反应得到阿贝西利. 该路线实现了各步反应的高效转化, 特别是在中间体V-12的制备后可直接用于后续反应, 简化了操作流程, 为阿贝西利的合成提供了更具工业化潜力的技术路径和更高的收率.
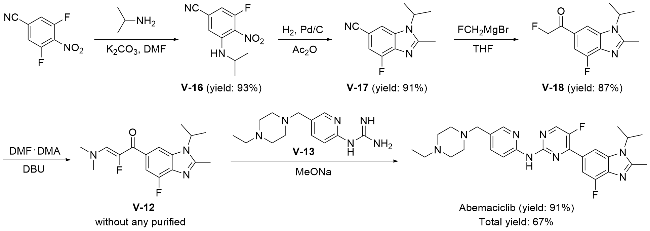
图式40 阿贝西利合成路线4

Scheme 40 Synthesis route 4 of Abemaciclib

此前的多种合成路线中, 化合物V-5与化合物V-7发生的C—N键偶联反应多依赖传统钯催化剂实现, 这类贵金属催化剂虽能提升反应效率, 但也存在催化剂成本较高、回收难度大的潜在问题.
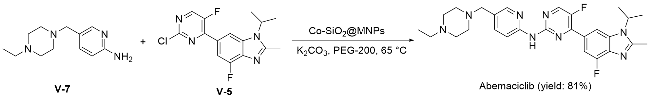
2021年, Sadeghi-Aliabadi课题组[70]开发出一种新型钴基纳米颗粒催化剂(Co-SiO2@MNPs), 并成功将其用于阿贝西利的C—N键偶联反应, 为该药物合成的催化体系升级提供了全新思路(Scheme 41). 该催化剂已被成功用于阿贝西利合成中化合物V-5与化合物V-6的C—N键偶联反应, 反应收率高达81%. 该课题组在催化剂制备上展现出显著创新: 催化剂的结构稳定性与磁响应特性(MNPs, 磁性纳米颗粒)为反应后催化剂的分离回收提供了便利, 有效解决了传统均相催化剂难以回收、易造成产物污染的问题.
图式41 阿贝西利合成路线5

Scheme 41 Synthesis route 5 of Abemaciclib

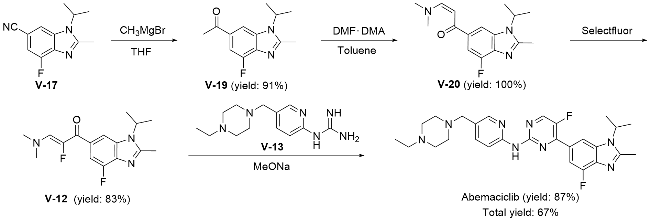
在阿贝西利合成工艺持续迭代的进程中, 针对中间体V-12的制备效率与选择性提升需求, 浙江师范大学行知学院依托多团队研究成果的交叉融合, 为化合物V-12及阿贝西利的合成提供了更具效率的技术方案(专利CN 113912548 A) (Scheme 42)[71]. 此次路线改造使用山东新发药业报道的化合物V-17为起始原料, 经格氏反应得到化合物V-19, V-19通过缩合反应和氟化反应, 经过化合物V-20得到中间体V-12. 中间体V-12与化合物V-13在碱的作用下环化反应, 最终得到阿贝西利. 该方案保证了原料的可及性和前期研究基础的延续性, 实现了多步反应的高收率转化, 并提高了反应总收率.
图式42 阿贝西利合成路线6

Scheme 42 Synthesis route 6 of Abemaciclib

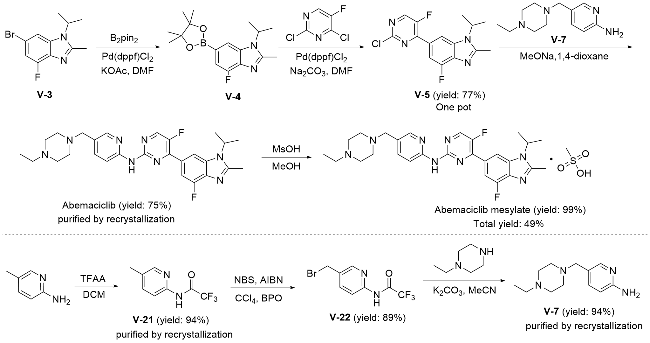
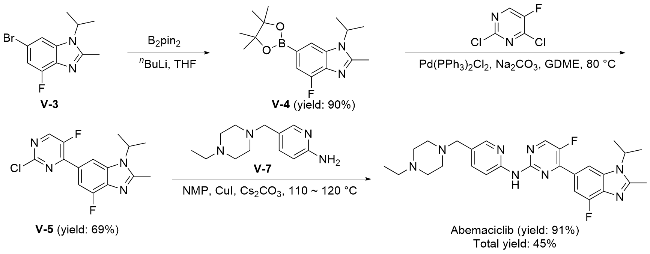
2022年, 山东罗欣制药(专利CN 115057845 A)提供了一种阿贝西利的制备方法(Scheme 43)[72], 通过对两步关键反应体系的优化, 为该药物的工业化生产提供了更具经济性与环保性的技术方案. 该方案减少了原研路线生产过程中重金属Pd催化剂的使用, 降低了生产成本. 该方法首先对中间体V-3的制备工艺进行优化: 使用正丁基锂进行锂卤交换后的硼化反应. 随后, 化合物V-3在乙二醇二甲醚作为溶剂的条件下, 以69%的收率生成化合物V-5. 此外, 在化合物V-5与V-7的偶联反应阶段, 该公司突破性地采用铜(Cu)和草酰二胺组成的催化体系, 替代原研文献中Pd2(dba)3 [三(二亚苄基丙酮)二钯]催化的Buchwald偶联反应. 该工艺路线将原研路线优化为更加绿色环保的反应体系, 适合工业化生产.同年, 江苏天士力帝益药业(专利CN 117510471 A)对原研路线中的化合物V-3到化合物V-5中的两步Pd催化反应进行了改进(Scheme 44)[73]. 通过使用Pd(dppf)Cl2催化剂, 在无需额外配体和纯化的情况下, 两步反应可在一锅中进行, 最高收率达到77%. 同时, 他们还对关键中间体V-7的合成路线进行优化. 以5-甲基-2-氨基吡啶为起始原料, 经过酰化反应、自由基卤代反应和亲核取代反应, 成功合成了关键中间体V-7. 该路线避免了高温高压条件、刺激性氨气以及需苛刻条件的氢化过程, 采用一锅法接/脱三氟乙酰基保护, 缩短了反应步骤, 且避免与水接触, 简化了后处理过程, 提高了反应收率至90%以上. 随后, 关键中间体V-5和关键中间体V-7在碱促进下发生亲核取代反应, 得到阿贝西利粗品, 无需柱层析纯化, 经重结晶即可以75%的收率获得阿贝西利纯品. 最后, 阿贝西利纯品经酸化成盐, 以99%的收率重结晶获得阿贝西利甲磺酸盐.
图式43 阿贝西利合成路线7

Scheme 43 Synthesis route 7 of Abemaciclib

图式44 阿贝西利合成路线8

Scheme 44 Synthesis route 8 of Abemaciclib

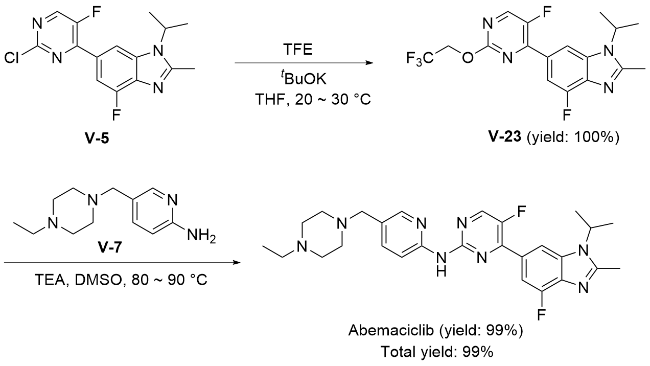
2024年, 山东铂源制药(CN 118063436 A)以化合物V-5为起始原料, 在碱性条件下与三氟乙醇进行亲核取代反应, 得到化合物V-23 (Scheme 45). 随后, 在碱性催化剂的作用下, 化合物V-23与化合物V-7进行取代反应, 生成阿贝西利. 该策略避免了原研路线中Pd催化剂的使用, 显著降低了生产成本, 同时具有较高的安全性和环保性[74].
图式45 阿贝西利合成路线10

Scheme 45 Synthesis route 10 of Abemaciclib

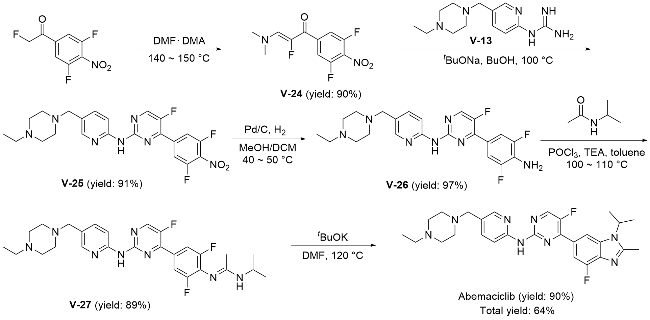
同期, 北京海美源医药(专利CN 117510471 A)针对专利WO 2016110224 A1中使用1-(4-胺基-3,5-二氟)-2-氟苯乙酮作为起始物料时副产物多的问题, 进行了路线优化(Scheme 46)[75]. 该优化路线采用1-(4-硝基-3,5-二氟)-2-氟苯乙酮作为底物, 经历缩合和环化反应后, 由化合物V-25还原得到化合物V-26, 化合物V-26与乙酰异丙胺通过脒化反应生成化合物V-27. 最后在碱的作用下经关环反应得到阿贝西利. 该路线有效避免了副产物的生成, 提高了药物制备效率.
图式46 阿贝西利合成路线11

Scheme 46 Synthesis route 11 of Abemaciclib

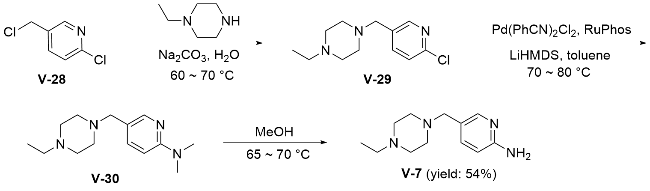
2025年, 江苏希迪制药(CN 119431321 A)从化合物V-28开始, 对关键中间体V-7的合成路线进行了创新(Scheme 47)[76]: 首先, 用碳酸钠作为碱, N-乙基哌嗪作为亲核试剂, 通过亲核取代反应合成了化合物V-29. 随后, 使用Pd(PhCN)2Cl2 (二苯腈二氯化钯)作为金属催化剂, Ruphos (2-二环己基磷-2',6'-二异丙氧基-1,1'-联苯)作为配体, LiHMDS作为碱, 通过偶联反应构建化合物V-30. 最后, 在甲醇回流的条件下通过去甲基化反应生成关键中间体V-7. 最终使用原研的反应条件, 通过关键中间体V-7和关键中间体V-5的偶联反应, 实现阿贝西利的构建.
图式47 阿贝西利合成路线12

Scheme 47 Synthesis route 12 of Abemaciclib

同年, 常州制药厂(CN 119707834 A)所报道的路线中: 在碱的存在下, 氟乙酸乙酯和甲酸乙酯先经过缩合反应, 再与S-甲基异硫脲硫酸盐发生环合反应生成化合物V-31. 在碱和氯代试剂的存在下, 化合物V-31与氯代试剂发生氯化反应得到化合物V-32, 随后通过氧化反应得到化合物V-33. 化合物V-33能够在碱和Pd催化剂的作用下, 与化合物V-4经偶联反应生成化合物V-34, 化合物V-34经亲核进攻得阿贝西利(Scheme 48)[77]. 该制备方法原料廉价易得, 官能团反应选择性高, 有效避免了卤素原子竞争反应产生的异位杂质, 同时减少了重金属钯的引入, 从而降低了成本. 该合成路线简洁, 原子经济性高, 生产中可控性强, 适合工业化生产.
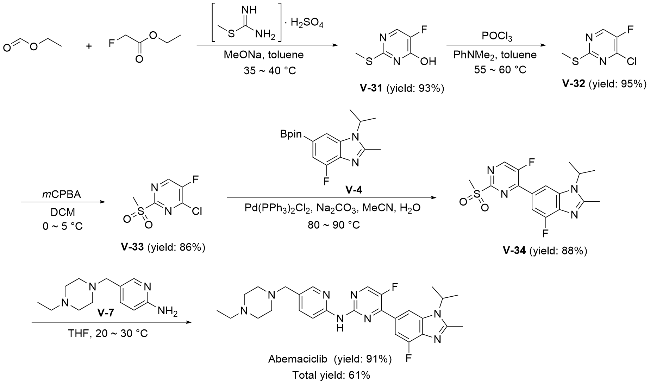
图式48 阿贝西利合成路线13

Scheme 48 Synthesis route 13 of Abemaciclib

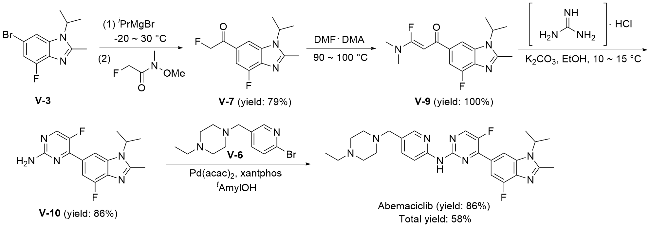
重庆圣华曦药业(CN 119751416 A)使用化合物V-3作为起始原料, 在醚类溶剂中用异丙基溴化镁活化, 随后与韦伯酰胺(2-氟-N-甲氧基-N-甲基乙酰)反应生成化合物V-7, 接着, 通过缩合反应得到中间体V-9, 中间体V-9在碱的存在下, 于醇类溶剂中与盐酸胍反应生成氨基化合物V-10. 最后, 通过Pd催化的偶联反应获得目标产物(Scheme 49)[78].
图式49 阿贝西利合成路线14

Scheme 49 Synthesis route 14 of Abemaciclib

随着阿贝西利从实验室研发走向临床应用, 其合成路线的发展历程亦从最初的可行性验证阶段逐步推进至高效、绿色和经济的工业化优化阶段. 这一过程中, 重点在于避免或减少使用贵金属试剂和高毒性试剂、优化反应条件以提高收率, 并简化后处理工艺. 国内外的研究在成本、效率和环保等多个维度对工艺路线进行了关键优化, 为阿贝西利的工业化合成及其药物可及性的提升奠定了坚实基础.

3.2 泰瑞西利的合成方法

泰瑞西利(BPI-16350/Tibremciclib, 图7)是一种新型的CDK4/6靶向抗癌药物, 与阿贝西利具有相同的母核结构. 其(L)-酒石酸制剂(商品名: 康美纳)由贝达药业自主研发, 拥有完全自主知识产权. 该药物于2018年获国家药品监督管理局批准, 开展临床试验, 并在后续研究中取得了突破性进展. 2025年5月, 临床研究显示, 泰瑞西利单药或与氟维司群联合治疗HR+/HER2-患者时, 表现出可控的安全性与初步临床疗效[79]; 对于内分泌治疗进展的HR+/HER2-晚期乳腺癌患者, 可显著改善其中位无进展生存期(PFS)[7h]. 2025年6月, 泰瑞西利获国家药品监督管理局批准上市, 为乳腺癌治疗带来了新选择.
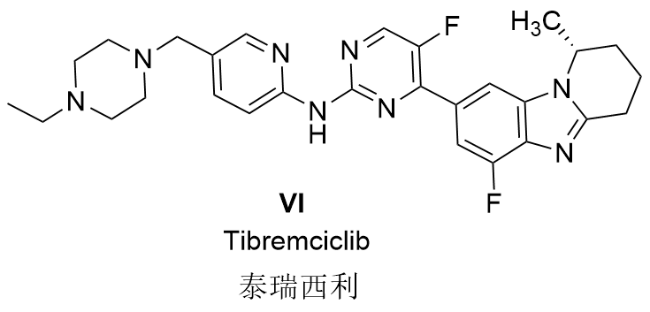
图7 泰瑞西利结构

Figure 7 Structure of Tibremciclib

2019年, 专利WO 2019242719 A1开发了泰瑞西利的合成路线[80]. 该路线通过多步精准的有机反应组装分子结构, 为泰瑞西利的制备提供了技术路径(Scheme 50). 具体步骤如下: 以化合物VI-1为起始原料, 在三乙胺作碱、二氯甲烷作溶剂的条件下反应, 得到Cbz基团(苄氧羰基)保护的氨基化合物VI-2; 随后, 化合物VI-2经Swern氧化反应, 将羟基氧化为醛基, 得到化合物VI-3. 接着, 化合物VI-3在叔丁醇钾、四氢呋喃作用下经Wittig反应, 得到化合物VI-4, 再经酯水解反应生成中间体VI-5, 进而甲酯化生成化合物VI-6. 化合物VI-6经分子内酰胺化反应得到化合物VI-7. 在三氯氧磷的活化下, VI-7与2-溴-4,6-二氟苯胺于110 ℃脱水缩合生成亚胺VI-8. 随后, 亚胺VI-8在碱的作用下进一步发生分子内环化, 得到化合物VI-9. 接着, 经Pd催化的硼化及偶联反应生成关键中间体VI-10. 最后, 关键中间体VI-11与V-7通过Pd催化的Buchwald-Hartwig偶联反应生成泰瑞西利, 泰瑞西利在甲醇溶剂中与(L)-酒石酸结晶, 得到成品药物康美纳.
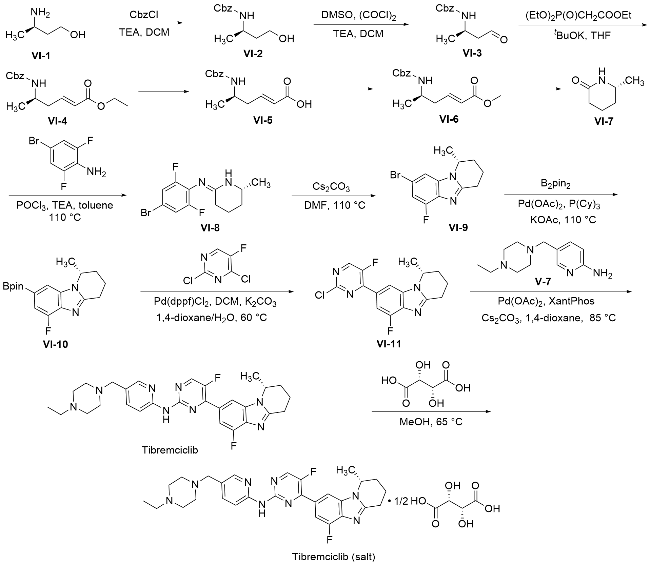
图式50 泰瑞西利原研合成路线

Scheme 50 Original research synthesis route of Tibremciclib

鉴于泰瑞西利上市时间较晚, 其合成路线还在持续探索中. 可以预见, 基于相似骨架药物的成熟工艺, 该药物工艺合成路线将朝着绿色、环保、高效的方向持续发展.

4 曲拉西利与来罗西利
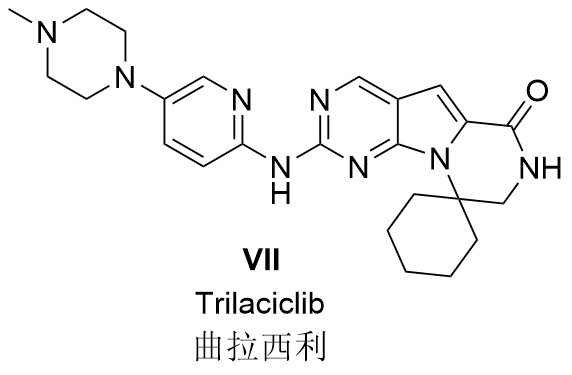
曲拉西利(G1T28/Trilaciclib)是由美国G1 Therapeutics公司开发的创新CDK4/6抑制剂[4d], 于2021年2月获FDA批准上市(商品名: Cosela), 并在江苏先声药业推动下, 于2022年7月获NMPA批准(商品名为科赛拉) (图8).
图8 曲拉西利的结构

Figure 8 Structure of Trilaciclib

作为全球首个实现“化疗前预防性给药、全系骨髓保护”功能的药物, 曲拉西利堪称肿瘤辅助治疗领域的里程碑. 与传统CDK4/6抑制剂“直接杀伤肿瘤细胞”的定位不同, 曲拉西利通过特异性调控细胞周期信号通路, 将核心价值聚焦于保护正常骨髓造血功能[81], 从而为提高癌症化疗患者的治疗耐受性提供了全新解决方案. 目前其适应症已明确为: 广泛期小细胞肺癌(ES-SCLC)患者在接受含铂类药物联合依托泊苷化疗前的预防性用药, 起到骨髓保护作用[82]. 该药物是国内首个针对ES-SCLC化疗骨髓保护的CDK4/6抑制剂, 填补了国内该治疗领域的临床空白.
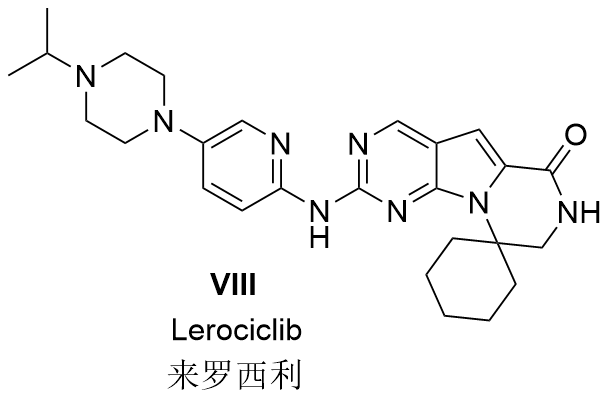
曲拉西利的类似物来罗西利(Lerociclib)由嘉和生物与G1 Therapeutics共同开发(图9)[7e], 于2025年5月29日获NMPA批准上市, 商品名为汝佳宁. 该药物的适应症被明确为乳腺癌治疗[83], 与曲拉西利的临床定位形成精准互补, 有效完善了该类药物的临床应用场景[84].
图9 来罗西利的结构

Figure 9 Structure of Lerociclib

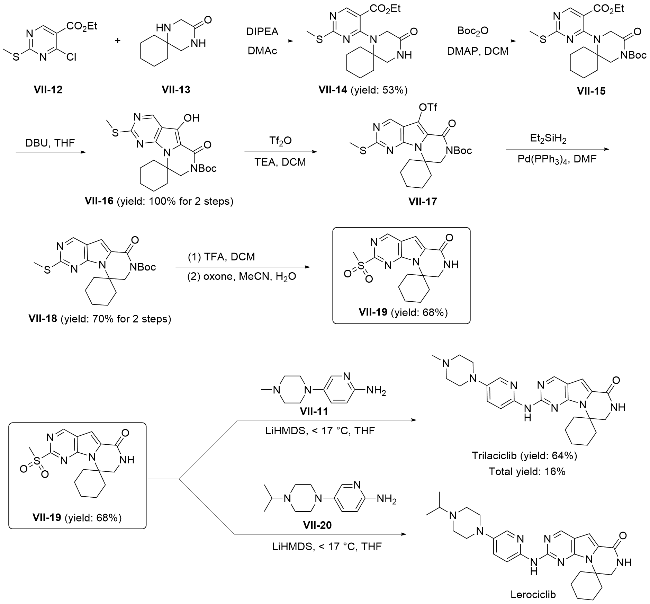
在合成工艺方面, 曲拉西利的研发与优化贯穿了从原研到本土化的阶段. 2012年, 原研企业G1 Therapeutics在WO 2012061156 A1专利中报道了一种曲拉西利合成方法[85]: 以N-[1-(氨基甲基)环己基]氨基甲酸苄酯VII-1为原料, 经Boc基团保护、脱苄基得中间体N-[(1-氨基环己基)甲基]氨基甲酸叔丁酯VII-3, 再与5-溴-2,4-二氯嘧啶VII-4在碱性条件下进行亲核取代反应, 得到化合物VII-5, 通过Sonogashira偶联反应引入3,3-二乙氧基丙炔基VII-6, 再经TBAF促进的环化反应构建吡咯并嘧啶核心结构VII-7. 该中间体经酸性水解得到醛基, 再通过Oxone氧化为羧酸, 得到化合物VII-9, 继而与三甲基硅重氮甲烷酯化得到甲酯, 在TFA作用下脱除Boc保护基, 并发生分子内环化, 形成三环内酰胺结构, 得到化合物VII-10. 最后发生Buchwald-Hartwig偶联生成曲拉西利(Scheme 51). 2018年, G1 Therapeutics 在专利WO 2018005865 A1中对原研路线进行优化, 以4-氯-2-(甲硫基)嘧啶-5-甲酸乙酯为原料, 报道了其生产工艺路线[86]: 化合物VII-12与1,4-二氮杂螺[5.5]十一 烷-3-酮VII-13发生亲核取代反应, 生成中间体VII-14, 进而经过氨基保护生成化合物VII-15. 随后, 化合物VII-15经环化、磺化、还原、脱-Boc、氧化得到关键母核化合物VII-19. 该化合物与5-(4-甲基哌嗪-1-基)吡啶- 2-胺VII-11偶联制得曲拉西利, 总收率为16%. 将上述路线的VII-11替换为5-(4-异丙基哌嗪-1-基)吡啶-2-胺VII-20, 同样与关键母核偶联, 即可获得来罗西利(Scheme 52). 然而, 两条路线均存在起始原料价格高昂, 路线冗长, 难以进行规模化生产的问题.
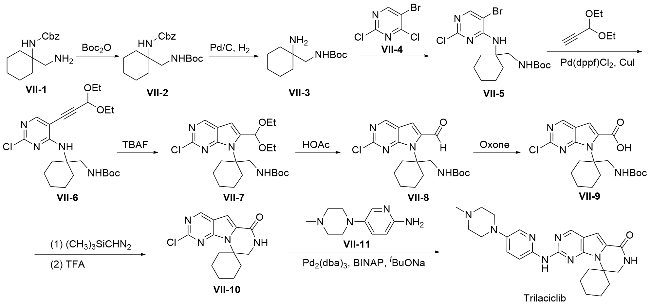
图式51 曲拉西利原研合成路线

Scheme 51 Original research synthesis route of Trilaciclib

图式52 曲拉西利及其类似物合成路线1

Scheme 52 Synthesis route 1 of Trilaciclib and its analogues

尽管前述路线奠定了分子制备的基础, 但存在起始原料昂贵、收率偏低等问题. 该药物进入本土化研发阶段后, 国内团队围绕“缩短步骤、提升收率、降低成本”形成了多条合成曲拉西利的特色路线.
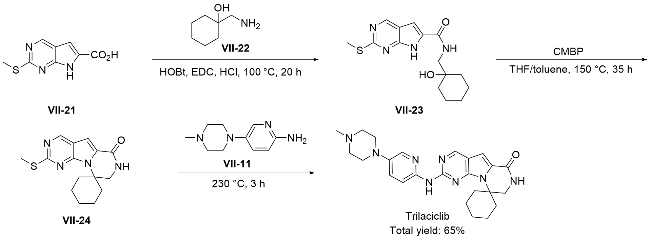
2021年, 深圳湾实验室坪山生物医药研发转化中心经专利CN 113788837 A报道的方法(Scheme 53)[87]: 以2-(甲硫基)-7H-吡咯[2,3-d]嘧啶-6-羧酸VII-21和1-氨基甲基-1-环己醇VII-22为原料, 通过缩合反应得到酰胺产物VII-23, 然后进行分子内环化得到关键母核VII-24. 母核VII-24与1-甲基-4-(6-氨基吡啶-3-基)哌嗪VII-11经取代反应得到曲拉西利, 总产率高达65%.
图式53 曲拉西利合成路线2

Scheme 53 Synthesis route 2 of Trilaciclib

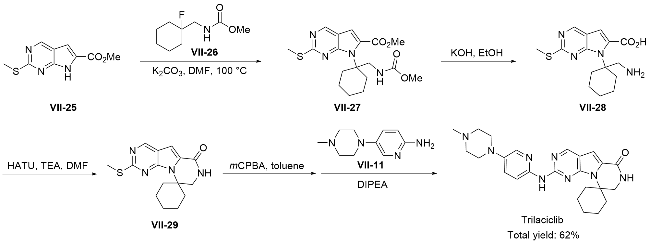
2022年, 武汉九州钰民医药科技有限公司通过专利CN 114014863 A公开了一种曲拉西利的制备方法(Scheme 54)[88]. 以2-(甲硫基)-7H-吡咯并[2,3-d]嘧啶-6-甲酸甲酯VII-25为原料, 首先与化合物VII-26发生取代反应生成化合物VII-27, 进而经水解生成化合物VII-28. 随后经缩合、氧化和偶联反应得到曲拉西利, 路线总收率62%. 此合成路线各步反应条件温和, 副反应少, 无需柱层析纯化, 同时具有良好的收率和纯度.
图式54 曲拉西利合成路线3

Scheme 54 Synthesis route 3 of Trilaciclib

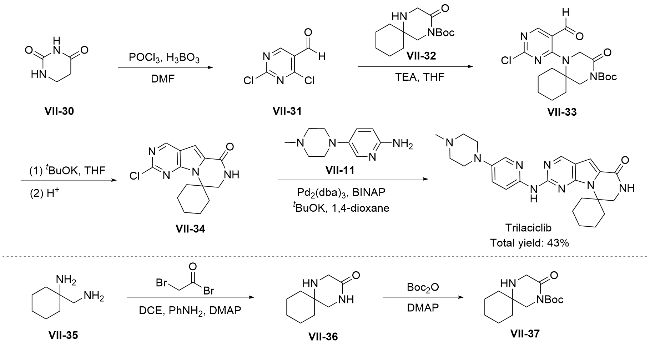
同时, 该公司还通过专利CN 114014864 A公开了另一种曲拉西利的制备方法(Scheme 55)[89]. 该路线以尿嘧啶VII-30为原料, 经氯代、甲酰化反应得到2,4-二氯-5-甲醛嘧啶VII-31; VII-31与VII-32再经取代、环合、脱Boc和偶联反应得曲拉西利, 路线总收率43%. 其中, 螺环中间体VII-32以1-(氨基环己基)甲胺VII-35为原料, 经环合和氨基保护得到. 该合成路线较短, 收率较高; 但原料价格昂贵, 且使用三氯氧磷作为卤代试剂, 对环境污染较大.
图式55 曲拉西利合成路线4

Scheme 55 Synthesis route 4 of Trilaciclib

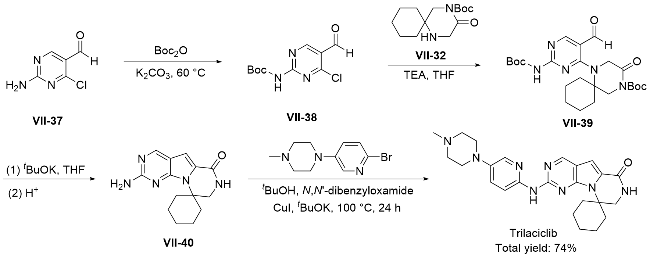
2022年, 庆云医药股份有限公司通过专利CN 115477653 A, 以2-氨基-4-氯嘧啶-5-甲醛VII-37为原料, 公开了一种曲拉西利的制备方法(Scheme 56)[90]. 该方法中原料经氨基保护生成化合物VII-38. 化合物VII-38进而与中间体VII-32发生取代反应得到VII-39. 最后, 螺环化合物VII-39经环合、脱Boc和偶联, 以高达74%的总收率得到曲拉西利. 此合成路线各步反应条件温和, 无需使用价格昂贵的钯催化剂.
图式56 曲拉西利合成路线5

Scheme 56 Synthesis route 5 of Trilaciclib

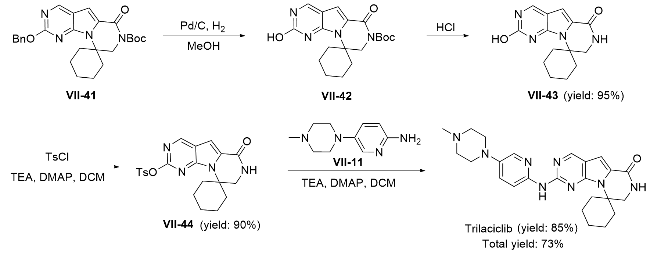
2023年, 上海天慈生物谷生物工程有限公司通过专利CN 116693535 A提出了一种制备曲拉西利的新方法(Scheme 57)[91]. 该方法利用化合物VII-41为原料, 经过Pd/C还原脱除苄基保护生成化合物VII-42, 随后经酸解脱除Boc保护基, 进而经磺酰化和取代反应最终合成曲拉西利. 该合成路线避免了原研路线具有难闻气味的中间体, 改善了生产环境, 但反应过程中产生较多的化学废物, 原子经济性较低.
图式57 曲拉西利合成路线6

Scheme 57 Synthesis route 6 of Trilaciclib

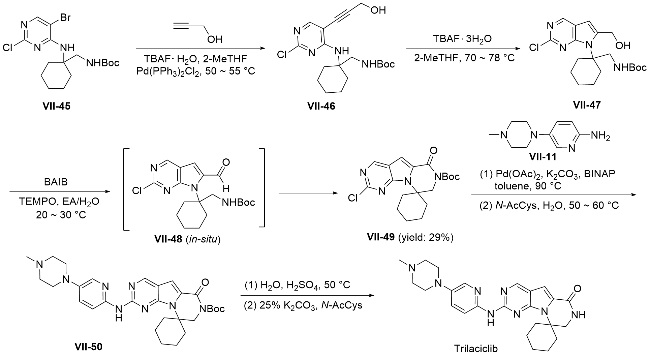
2024年, Assia Chemical公司通过专利WO 2024116069 A1[92]提出的改进方法中, 使用丙炔醇替代原研路线中昂贵的丙炔醛二乙缩醛, 显著降低生产成本(Scheme 58). 原料VII-45与丙炔醇经偶联、环化得到中间体VII-47. 进而采用新颖的氧化环化步骤, 利用双(乙酰氧基)碘苯(BAIB)/2,2,6,6-四甲基哌啶氧化物(TEMPO)体系对中间体VII-47进行氧化环化, 一步构建吡嗪酮关键骨架VII-49. 该步骤条件温和, 无需额外添加酸, 减少了副反应, 但反应过程需要大量TBAF, 存在产生氟化杂质的风险.
图式58 曲拉西利合成路线7

Scheme 58 Synthesis route 7 of Trilaciclib

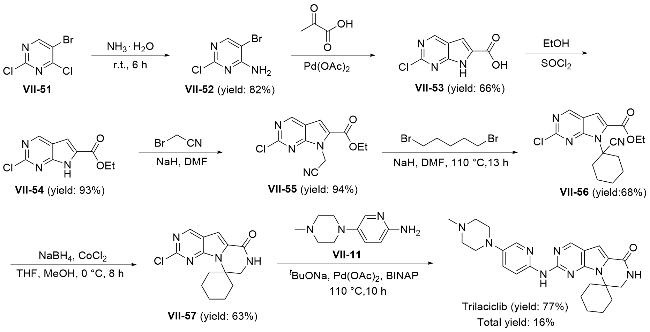
2024年, 沈阳药科大学通过专利CN 117903147 A[93]报道了一种使用5-溴-2,4-二氯嘧啶为原料来制备曲拉西利的方法, 原料VII-51与氨水反应后形成氨基嘧啶化合物VII-52, 进而经环化、酯化和还原胺解多步反应得到曲拉西利母核, 最后与1-甲基-4-(6-氨基吡啶-3-基)哌嗪片段进行偶联反应, 得到曲拉西利, 总收率为16% (Scheme 59), 尽管此方法具有一定创新性, 但多次使用钯催化剂, 且产率偏低, 生产成本较高.
图式59 曲拉西利合成路线8

Scheme 59 Synthesis route 8 of Trilaciclib

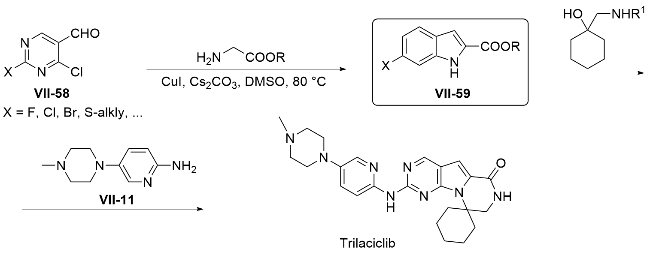
曲拉西利作为CDK4/6抑制剂的代表性创新药, 在肿瘤化疗辅助治疗领域具有不可忽视的地位. 其合成工艺历经多轮迭代, 但仍存在关键中间体合成路线复杂的难题. 2025年, 张万斌课题组通过CN 119874710 A[94]公开了一种条件温和, 操作简单的方法, 仅需一步反应即可获得嘧啶并吡咯类化合物VII-59. 该专利极大地简化了曲拉西利关键中间体的合成步骤, 提供了一条高效、经济和适合工业化的替代路线(Scheme 60). 该中间体可接入曲拉西利的后续合成步骤(如螺环化、Buchwald偶联), 显著提升整体路线的效率和经济性.
图式60 曲拉西利合成路线9

Scheme 60 Synthesis route 9 of Trilaciclib

曲拉西利作为首个具有骨髓保护功能, 被用于化疗前给药的CDK4/6抑制剂, 其合成工艺路线持续受到关注. 当前方法主要基于商业可得的嘧啶砌块, 通过分步引入其他环系骨架构建分子, 且大多依赖贵金属钯催化, 带来成本与残留控制压力. 未来, 随着曲拉西利及其关键中间体创新合成路线的进一步落地, 适应症向更多癌种的持续拓展, 以及2025年纳入医保目录后药物可及性的显著提升, 有望实现曲拉西利在“疗效-成本-可及性”三个维度上的平衡, 为肿瘤化疗辅助治疗领域带来更大突破.

6 总结

综上, CDK4/6抑制剂作为抗肿瘤领域的关键靶向性药物, 其合成工艺已通过新型催化、绿色技术等手段实现效率与质量的双重提升, 有效解决了传统工艺的痛点. 这些方法优化不仅推动哌柏西利、阿贝西利等上市药物的工艺升级与成本控制, 也为临床及申报阶段的新药分子提供了可行合成基础. 未来, 随着人工智能辅助设计、生物催化与连续流技术的融合, CDK4/6抑制剂合成将更精准、可持续、规模化, 进而加速其临床转化与应用普及, 为全球肿瘤治疗提供更可及的选择.
(Lu, Y.)
[1]
Bray F.; Laversanne M.; Sung H.; Ferlay J.; Siegel R. L.; Soerjomataram I.; Jemal A. CA Cancer J. Clin. 2024, 74, 229.

[2]
(a) Han B.; Zheng R.; Zeng H.; Wang S.; Sun K.; Chen R.; Li L.; Wei W.; He J. J. Natl. Cancer Cent. 2024, 4, 47.

(b) Lin F.-W.; Yeh M.-H.; Lin C.-L.; Wei J. C.-C. Cancers 2022, 14, 2977.

DOI

(c) Wang Y.; Li J.; Chang S.; Dong Y.; Che G. J. Thorac. Oncol. 2021, 16, 1893.

DOI PMID

(d) Liu J.; Zhang X.; Zhou Y.; Liu Y. Cancer Res. Prev. Treat. 2021, 48, 733.

[3]
(a) John-Campbell S. S.; Bhalay G. J. Med. Chem. 2025, 68, 12331.

DOI PMID

(b) Shi Z.; Wang R.; Mo H.; Chen J.; Li S.; Gao F.; Liang Y.; Zhang J.; Wang Y. J. Med. Chem. 2025, 68, 17258.

DOI

(c) Lu D.; Lyu W.; Chi X.; Li Q.; Zhou Y.; Lu B.; Zhang X.; Sun X.; Wang Z.; Xiu S.; Yang T.; Wang Z.; Zheng R.; Zhou J.; Chen Y.; Shi C.; Song S.; Zhang L.; Liu Z. J. Med. Chem. 2025, 68, 16138.

DOI

(d) Kong D.; Zhao J.; Huang D.; Stashko M.; Yan D.; Ding R.; Guduru S.; Zhou Y.; Kania C.; Earp III H.; Frye S.; Huelse J.; Kireev D.; DeRyckere D.; Graham D.; Wang X. J. Med. Chem. 2025, 68, 8455.

DOI

(e) Lin H.; Zheng W.; Yuan Z.; Li L.; Tan Y.; Huang W.; Liu J.; Qiu Z.; Li Q.; Chu B.; Jiang Y. J. Med. Chem. 2025, 68, 19022.

DOI

(f) Wang B.; Shi T.; Jia S.; Wang E.; Ruan X.; Sheng C.; Wu S.; Zhou Q. J. Med. Chem. 2025, 68, 1300.

DOI

(g) Yuan J.; Liu Z.; Dong Y.; Gao F.; Xia X.; Wang P.; Luo Y.; Zhang Z.; Yan D.; Zhang. W. J. Med. Chem. 2023, 66, 16843.

DOI

(h) Trajanoska K.; Bhérer C.; Taliun D.; Zhou S.; Richards J. B.; Mooser V. Nature 2023, 620, 737.

DOI

(i) Wang Y.; Gao F.; Liang Y.; Cheng J.; Ding K.; Zhou P.CN 111732584 A, 2020.

[4]
(a) Dhillon S. Drugs 2015, 75, 543.

DOI PMID

(b) Syed Y. Y. Drugs 2017, 77, 799.

DOI

(c) Kim E. S. Drugs 2017, 77, 2063.

DOI

(d) Dhillon S. Drugs 2021, 81, 867.

DOI

[5]
(a) Petroni G.; Formenti S. C.; Chen-Kiang S.; Galluzzi L. Nat. Rev. Immunol. 2020, 20, 669.

DOI

(b) Sobhani N.; D'Angelo A.; Pittacolo M.; Roviello G.; Miccoli A.; Corona S. P.; Bernocchi O.; Generali D.; Otto T. Cells 2019, 8, 321.

DOI

[6]
(a) Bourla A.Pfizer 2024 Annual Review, 2024, https://annual-review.pfizer.com(accessed 2024-12-31).

(b) Novartis Annual Results 2024, 2025, https://www.novartis.com/investors/financial-data/annual-results(accessed 2025-01-31).

(c) Eli Lilly and Company 2024 Annual Report, 2024, https://investor.lilly.com/financial-information/annual-reports(accessed 2024-12-31).

[7]
(a) National Medical Products Administration, 2021, https://www.nmpa.gov.cn/directory/web/nmpa/zhuanti/ypqxgg/gggzjzh/20211231170049193.html(accessed 2021-12-31).

(b) National Medical Products Administration, 2025, https://www.nmpa.gov.cn/zhuanti/cxylqx/cxypxx/20250529152341165.html(accessed 2025-5-29).

(c) Zhao X.; Li T.; Chen Z.; Tan R.; Chen L.; Wang X.; Yang L.; Zhou Z.; Liu Y.; Lin M.; Sun J.; Wang W.WO 2017193872 A1. 11, 2017.

(d) National Medical Products Administration, 2025, https://www.nmpa.gov.cn/zhuanti/cxylqx/cxypxx/20250529152115100.html(accessed 2025-05-29).

(e) Xu B.; Zhang Q.; Luo Y.; Tong Z.; Sun T.; Shan C.; Liu X.; Yao Y.; Zhao B.; Wang S.; Zeng X.; Hu C.; Yan X.; Wang X.; Jia H.; Chen Z.; Qiu F.; Wu X.; Zhang D.; Li T. Nat. Commun. 2025, 16, 716.

DOI

(f) National Medical Products Administration, 2025, https://www.nmpa.gov.cn/zhuanti/cxylqx/cxypxx/20250702173549141.html(accessed 2025-07-02).

(g) Tao Z.; Zhang J.; Zheng Q.; Wang Y.; Cai L.; Xu H.; Xu X.; Kong X.; Ding S.; Hao C.; Wang H.; Zong H.; Jin X.; Wang X.; Li Y.; Yang X.; Li W.; Du X.; Chen H.; Wu P.; Li P.; Mao L.; Ding L.; Hu X.; Wang S. JAMA Oncol. 2025, 11, 1055.

DOI

[8]
Jiang C.; Ye Y.; Kang W.; Yang J.; He Z.; Cao Q.; Lian C.; Xing Y.; Yang Q.; Zhao J.; Pan S.; Feng M.; Song C.; Liu Z.; Wang R.; Yin F.; Wu Y.-D.; Chen J.; Huang. Y. J. Med. Chem. 2025, 68, 1499.

DOI

[9]
(a) Poratti M.; Marzaro G. Eur. J. Med. Chem. 2019, 172, 143.

DOI

(b) Konar D.; Maru S.; Kar S.; Kumar K. Med. Chem. 2022, 18, 2.

DOI

(c) Carroll M. P.; Hickey A.; Rogers A.; Niland C. J.; O'Sullivan R. A.; Muniraj N.; O'Sullivan K. F.; Guiry P. J.; Murray M. M. Org. Process Res. Dev. 2024, 28, 4127.

DOI

[10]
Kim J.; Harper A.; McCormack V.; Sung H.; Houssami N.; Morgan E.; Mutebi M.; Garvey G.; Soerjomataram I.; Fidler-Benaoudia M. M. Nat. Med. 2025, 31, 1154.

DOI

[11]
(a) Asghar1 U.;Witkiewicz, A. K.; Turner, N. C.; Knudsen, E. S. Nat. Rev. Drug Discov. 2015, 14, 130.

DOI PMID

(b) Shagufta; Ahmad, I.; Bazbouz, L. Z.; Nasar, N. A.; Ibrahim, F. G.; Alkheder, D. M. Med. Chem. Res. 2025, 34, 1237.

DOI

[12]
(a) Barvian M.; Boschelli D. H.; Cossrow J.; Dobrusin E.; Fattaey A.; Fritsch A.; Fry D.; Harvey P.; Keller P.; Garrett M.; La F.; Leopold W.; McNamara D.; Quin M.; Trumpp-Kallmeyer S.; Toogood P.; Wu Z.; Zhang E. J. Med. Chem. 2000, 43, 4606.

DOI PMID

(b) Barvian M.; Booth R. J.; Quin J.; Repine J. T. Sheehan D. J.; Toogood P. L., Vanderwel S. N.; Zhou H.WO 03062236 A1, 2003.

(c) VanderWel S. N.; Harvey P. J.; McNamara D. J.; Repine J. T.; Keller P. R.; Quin III J.; Booth R. J.; Elliott W. L. Dobrusin E. M.; Fry D. W.; Toogood P. L. J. Med. Chem. 2005, 48, 2371.

PMID

(d) Sharpless N. E.; Strum J. C.; Bisi J. E.; Roberts P. J.; Ramsey M. R. WO 2010039997 A2, 2010.

(e) Dirocco D. P.; Sharpless N. E.; Strum J. C.; Bisi J. E.; Roberts P. J.; Humphreys B. D.; Wong K.-K. WO 2012068381 A2, 2012.

[13]
Xu X.CN 104496983 A, 2014.

[14]
Li S.-T.; Chen J.-Q.; Feng C.-L.; Yang W.-F.; Ji M. Chem. Pap. 2019, 73, 3043.

DOI

[15]
Toogood P. L.; Harvey P. J.; Repine J. T.; Sheehan D. J.; VanderWel S. N.; Zhou H.; Keller P. R.; McNamara D. J.; Sherry D.; Zhu T.; Brodfuehrer J.; Choi C.; Barvian M. R.; Fry D. W. J. Med. Chem. 2005, 48, 2388.

PMID

[16]
(a) Duan S.; Place D.; Perfect H. H.; Ide N. D.; Maloney M.; Sutherland K.; Wiglesworth K. E. P.; Wang K.; Olivier M.; Kong F.; Leeman K.; Blunt J.; Draper J.; McAuliffe M.; O'Sullivan M.; Lynch D. Org. Process Res. Dev. 2016, 20, 1191.

DOI

(b) Maloney M. T.; Jones B. P.; Olivier M. A.; Magano J.; Wang K.; Ide N. D.; Palm A. S.; Bill D. R.; Leeman K. R.; Sutherland K.; Draper J.; Daly A. M.; Keane J.; Lynch D.; O'Brien M.; Tuohy J. Org. Process Res. Dev. 2016, 20, 1203.

DOI

(c) Chekal B. P.; Ewers J.; Guinness S. M.; Ide N. D.; Leeman K. R.; Post R. J.; Rane A. M.; Sutherland K.; Wang K.; Webster M.; Withbroe G. J.; Draper J.; Lynch D.; McAuliffe M.; Keane J. Org. Process Res. Dev. 2016, 20, 1217.

DOI

[17]
Erdman D. T.; Flamme C. M.; Nelson J. D. WO 2008032157 A2, 2007.

[18]
Tyagi V.; Mohammad K.; Rai B.; Prasad M.WO 2016016769 A1, 2015.

[19]
Wang C.CN 106008499 A, 2016.

[20]
Xu X.CN 116283969 A, 2023.

[21]
Wang C.; Chen J.; Ju L.; Qi Y.; Li X.CN 104610254 A, 2015.

[22]
Han X.; Huang S.; Qian G.; Liu L.; Sheng Z.CN 105153149 A, 2015.

[23]
Chai T.CN 104910149 A, 2015.

[24]
Zheng X.; Zhang Y.; Wu Y.CN 106565707 A, 2016.

[25]
Wu X.; Xing J.; Chen Y.; Hai W.CN 107759596 A, 2017.

[26]
Wu B.; Jin S.; Zhang X.; Liu C.CN 109575021 A, 2019.

[27]
Chu H.; Xu J.CN 113929675 A, 2020.

[28]
Zhang R.; Feng X.; Wang M.; Ren Z.CN 119504739 A, 2024.

[29]
Zhang R.; Feng X.; Wang M.; Ren Z.CN 119504740 A, 2024.

[30]
Qi Y.; Wang C.; Chen J.; Ju L.; Li X.CN 104478874 A, 2014.

[31]
Qi Y.; Ju L.; Chen J.; Li X.CN 106608876 A, 2015.

[32]
Xu X.CN 104447743 A, 2014.

[33]
Chen L.; Zhang T.; Gong S.; Yin N.; Guo C.CN 105906622 B, 2016 (in Chinese).

[34]
Yuan X.; Xu Y.; Li X.;CN 105111205 A, 2015.

[35]
Qi Y.; Liu Y.; Liu H.; Fan Y.CN 110016023 A, 2018.

[36]
Hengrui Pharmaceuticals, The Innovation Path of SHR6390 [EB/OL], 2013, https://www.hengrui.com/media/detail-413.html. (accessed 2013-06-12).

[37]
Zhao S.; Zhang H.; Yang N.; Yang J. Transl. Cancer Res. 2023, 12, 1617.

DOI

[38]
Tang Y., Li Y., Zhang C., Ye Y., Qiu T., Zhu Z., Zhao J. Expert Opinion on Drug Safety 2025, 23, 1.

DOI

[39]
Niu N.; Qiu F.; Xu Q.; He G.; Gu X.; Guo W.; Zhang D.; Li Z.; Zhao Y.; Li Y.; Li K.; Zhang H.; Zhang P.; Huang Y.; Zhang G.; Han H.; Cai Z.; Li P.; Xu H.; Chen G.; Xue J.; Jiang X.; Jahromi A. H.; Li J.; Zhao Y.; Fleury E. F. C.; Huo S.; Li H.; Jerusalem G.; Tripodi D.; Liu T.; Zheng X.; Liu C. Nat. Commun. 2022, 13, 7043.

DOI

[40]
Zhang P.; Zhang Q.; Tong Z.; Sun T.; Li W.; Ouyang Q.; Hu X.; Cheng Y.; Yan M.; Pan Y.; Teng Y.; Yan X.; Wang Y.; Xie W.; Zeng X.; Wang X.; Hu C.; Geng C.; Zhang H.; Li W.; Wu X.; Zhong J.; Xu J.; Shi Y.; Wei W.; Bayaxi N.; Zhu X.; Xu B. Lancet Oncol. 2023, 24, 646.

DOI

[41]
Xu B.; Zhang Q.; Zhang P.; Hu X.; Li W.; Tong Z.; Sun T.; Teng Y.; Wu X.; Ouyang Q.; Yan X.; Cheng J.; Liu Q.; Feng J.; Wang X.; Yin Y.; Shi Y.; Pan Y.; Wang Y.; Xie W.; Yan M.; Liu Y.; Yan P.; Wu F. Nat. Med. 2021, 27, 1904.

DOI

[42]
Li X.; Sun P.; Lan J.; Peng J.; Chen Y.; Wang B.; Dong Q.WO 2014183520 A1, 2014.

[43]
Cai X.; Qing C.; Li J.; Qing Y.; Wang Y.; Xue W.; You H.;US 20180297995 A, 2018.

[44]
Besong G.; Brain C. T.; Brooks C. A.; Congreve M. S.; Dagostin C.; He G.; Hou Y.; Howard S.; Li Y.; Lu Y.; Mortenson P.; Smith T.; Sung M.; Woodhead S.; Wrona W.WO 2010020675 A1, 2010.

[45]
Calienni J. V.; Chen G.-P.; Gong B.; Kapa P. K.; Saxena V.US 20120115878 A1, 2012.

[46]
Wu X.; Xing J.; Chu Y.; Yan D. CN 107936029 A, 2018.

[47]
Srinivasan T. R.; Sajja E.; Revu S.; Sagyam R. R.; Rangineni S.; Srinivasan R.; Saladi V. N.; Ragam N.WO 2020222256 A1, 2020.

[48]
Zhao S.; Wang W.; Zhu J.; Wang Q.CN 110407841 A, 2019.

[49]
Rao H.; Zhang Y.; Zeng H.; Cao Z.; He X.CN 117069663 A, 2018.

[50]
Peddireddy S. R.; Kottur M. K.; Oruganti S.; Kannagatla B.; Dasgupta S.WO 2018051280 A1, 2018.

[51]
Chen L.CN 106928236 A, 2017.

[52]
Sulake R. S.; Sudrik Y. D.; Siyan R. S.; Bhise N. B.; Singh G. P. WO 2020084389 A1, 2020.

[53]
Yu W.; Zhang Y.CN 108586356 A, 2018.

[54]
Hu W.; Chang H.; Xu H.; Huang H.; Ma M.CN 106749259 A, 2017.

[55]
Song L.CN 108623599 A, 2018.

[56]
Song L.CN 108314686 A, 2018.

[57]
Dou D.; Li K.; Zhang F.; Guo W.US 20190345163 A1, 2019.

[58]
Xu X.CN 105037236 A, 2015.

[59]
Qi J.; Liu Y.; Wang B.; Fan Y.; Ju L.CN 109928975 A, 2019.

[60]
Wang W.; Zhao X.; Li T.; Tian Q.; Zhang H.; Tan H.; Wang X.; Lin Q.; Li Z.; Zhang W.; Chen Z.; Jiang L.; Liu Y.; Ling Hu, L.; Lin M.; Sun J.WO 2015180642 A1, 2015.

[61]
Coates D. A.; De Dios Magana A.; De Prado Donzales A.; Del Prado Catalina M. F.; Garcia Paredes M. C.; Gelbert; L. Mark.; Knobeloch; J. M.; Martin De La Nava, E. M.; Martin Ortega Finger, M. D.; Martinez Perez J. A.; Mateo Herranz, A; I.; Perez Martinz, C.; Sanchez Martinz, C. WO 2010075074 A1, 2010.

[62]
Michael. E. M. WO 2015130540 A1, 2015.

[63]
Frederick M. O.; Kjell D. P. Tetrahedron Lett. 2015, 56, 949.

[64]
Xu X.WO 2016110224 A1, 2016.

[65]
Xu X.US 20170305884 A1, 2017.

[66]
Raja E. K.; Klumpp D. A. Tetrahedron 2011, 52, 5170.

[67]
Fuglseth E.; Thvedt T. H. K.; Møll M. F.; Hoff B. H. Tetrahedron 2008, 64, 7318.

DOI

[68]
Jett R. R.; Indukuri A.; Bommareddy A. R.; Srinivasarao A. V.; Jebaraj R.; Chandupatla S.; Batharaju R.; Kunamneni S.WO 2019102492 A1, 2019.

[69]
Qi Y.; Liu Y.; Zhu C.; Zhang M.; Wang T.CN 110218189 A, 2018.

[70]
Khorsandi Z.; Keshavazipour F.; Varma R.; Hajipour A.; Sadeghi-Aliabadi H. Mol. Catal. 2022, 517, 112011.

[71]
Hu H.; Hu S.; Zhao S.; Sheng H.; Li Y.; Yan X.CN 113912548 A, 2021.

[72]
Geng Q.; Li S.; Zhou Q.; Lyu Y.CN 115057845 A, 2022.

[73]
Liu W.; Wang Z.; Long X.; Tang H.; Ma X.; Zhou S.; Cai J.CN 117510471 A, 2022.

[74]
Guo H.; Wang G.; Li X.CN 118063436 A, 2024.

[75]
Xiang S.CN 118307517 A, 2023.

[76]
Shi G.; Liu C.; Wang S.; Li M.; Lyu L.; Lyu F.CN 119431321 A, 2024.

[77]
Jiang Y.; Huang G.; Tao W.; Ye X.; Zhao Y. CN 119707834 A, 2025.

[78]
Lu Y.; He G.CN 119751416 A, 2025.

[79]
Zhang J.; Liu R.; Gao S.; Chen W.; Han X.; Wang Z.; Zhou H.; Wang Y.; Chen J.; Ma Y.; Liu K.; Shen Z.; Ding L.; Li P.; Hu X. ESMO Open, 2025, 10, 105121.

DOI

[80]
Wang Y.; Zhang C.; Wang J.; Ding L.WO 2019242719 A1, 2019.

[81]
Daniel D.; Kuchava V.; Bondarenko I.; Ivashchuk O.; Reddy, Sreekanth.; Jaal J.; Kudaba I.; Hart L.; Matitashvili A.; Pritchett Y.; Morris S.; Sorrentino J.; Antal J.; Goldschmidt J. Int. J. Cancer 2021, 148, 2557.

DOI

[82]
GlobeNewswire, FDA Approves G1 Therapeutics’ COSELA™ (trilaciclib): The First and Only Myeloprotection Therapy to Decrease the Incidence of Chemotherapy-Induced Myelosuppression. 2021, https://www.globenewswire.com/news-release/2021/02/13/ 2175184/0/en/FDA-Approves-G1-Therapeutics-COSELA-trilaciclib-The-First-and-Only-Myeloprotection-Therapy-to-Decrease-the-Incidence-of-Chemotherapy-Induced-Myelosuppression.html (acce-ssed 2021-2-13).

[83]
Bisi J.; Sorrentino J.; Jordan J.; Darr D.; Roberts P.; Tavares F.; Strum J. Oncotarget 2017, 8, 42343.

DOI

[84]
Wang Y.; Jiang S.; Zhang S. Molecules 2024, 29, 3029.

DOI

[85]
Tavares F.; Strum J.WO 2012061156 A1, 2012.

[86]
Smith A.; White H.; Tavares F.; Krasutsky S.; Chen J.; Dorrow R.; Zhong H.WO 2018005865 A1, 2018.

[87]
Chen X.; Liu Y.; Yin D.; Jiang C.; Li S.; Chen J.; Huang Y.CN 113788837 A, 2021.

[88]
Yu Y.; Chen C.; Fan Z.CN 114014863 A, 2021.

[89]
Yu Y.; Chen C.; Fan Z.CN 114014864 A, 2021.

[90]
Huang H.; Zou L.; Lin S.; Huang Q.CN 115477653 A, 2022.

[91]
Shanghai Tianci Bio Valley Biological Engineering Co., Ltd, CN 116693535 A, 2022.

[92]
Kadu R. V.; Rengasamy V.; Singh S.; Sharma S.; Daund V. S.; Kushwaha S.; Lal K.; Yazali V. S. WO 2024116069 A1, 2022.

[93]
Zhang M.; Jiang X.; Xu S.; Dong J.; Xu L.CN 117903147 A, 2024.

[94]
Zhang W.; Yu W.; Gao F.; Jiang X.; Liao K.; Wu L.; Sajid U.; Li J.; Zhang L.; Cao J.; Tian P.; Zhang Y.CN 119874710 A, 2025.

文章导航

/

〈 〉