综述与进展

吲哚生物碱Catharanthine合成研究进展

  • 王雪倩 a, b ,
  • 段宝忠 , b, * ,
  • 田红畅 , a, * ,
  • 张磊 , a, *
展开
  • a 海军军医大学药学院教育部真菌感染性疾病医药基础研究创新中心 教育部真菌感染性疾病医药基础研究创新中心 上海 200433
  • b 大理大学药学院 云南大理 671000

收稿日期: 2025-09-22

  修回日期: 2025-10-24

  网络出版日期: 2025-12-10

基金资助

国家自然科学基金(82504962)

国家自然科学基金(82225047)

国家自然科学基金(82170274)

教育部真菌感染性疾病医药基础研究创新中心开放课题(YXX2024-KF02-02)

国家重点研发计划(2024YFC3506500)

国家重点研发计划(2024YFC3506400)

浙江省自然科学基金(LZ24H280003)

Research Progress in Synthesis of Indole Alkaloid Catharanthine

  • Xueqian Wang a, b ,
  • Baozhong Duan , b, * ,
  • Hongchang Tian , a, * ,
  • Lei Zhang , a, *
Expand
  • a The Center for Basic Research and Innovation of Medicine and Pharmacy (MOE), School of Pharmacy, Naval Medical University, Shanghai 200433
  • b College of Pharmaceutical Science, Dali University, Dali, Yunnan 671000

Received date: 2025-09-22

  Revised date: 2025-10-24

  Online published: 2025-12-10

Supported by

National Natural Science Foundation of China(82504962)

National Natural Science Foundation of China(82225047)

National Natural Science Foundation of China(82170274)

Open Research Project of the Ministry of Education Innovation Center for Basic Medical Research on Fungal Infectious Diseases(YXX2024-KF02-02)

National Key Research and Development Program of China(2024YFC3506500)

National Key Research and Development Program of China(2024YFC3506400)

Zhejiang Provincial Natural Science Foundation(LZ24H280003)

摘要

长春质碱(Catharanthine)是从长春花中分离得到的Iboga型吲哚生物碱, 具有五环结构, 三个手性中心, 是抗癌药物长春碱及其类似物长春新碱的重要结构片段, 因其复杂独特的化学结构成为合成研究的热点. 近年来, 其完整的生物合成途径已被解析, 并在酵母和本氏烟草等异源系统中实现了功能性重建. 自1969年以来, 已有18个研究团队报道了Catharanthine的化学合成路线, 涵盖消旋合成、不对称合成、仿生合成及多种过渡金属催化方法. 按照时间顺序综述了Catharanthine的生物合成与化学合成研究进展, 并对其未来发展方向进行了展望.

本文引用格式

王雪倩 , 段宝忠 , 田红畅 , 张磊 . 吲哚生物碱Catharanthine合成研究进展[J]. 有机化学, 2026 , 46(3) : 725 -742 . DOI: 10.6023/cjoc202509026

Abstract

Catharanthine, an iboga-type indole alkaloid isolated from Catharanthus roseus, features a pentacyclic framework with three stereocenters. As a key structural fragment of the anticancer drugs vinblastine and its analogue vincristine, its complex and unique chemical architecture has made it a hotspot in synthetic studies. In recent years, its complete biosynthetic pathway has been elucidated and functionally reconstructed in heterologous systems, such as yeast and Nicotiana benthamiana. Since 1969, 18 research groups have reported chemical syntheses of catharanthine, encompassing racemic, asymmetric, and biomimetic syntheses, as well as various transition-metal-catalyzed approaches. This review chronologically summarizes the advances in both the biosynthesis and chemical synthesis of catharanthine and offers perspectives on future research directions.

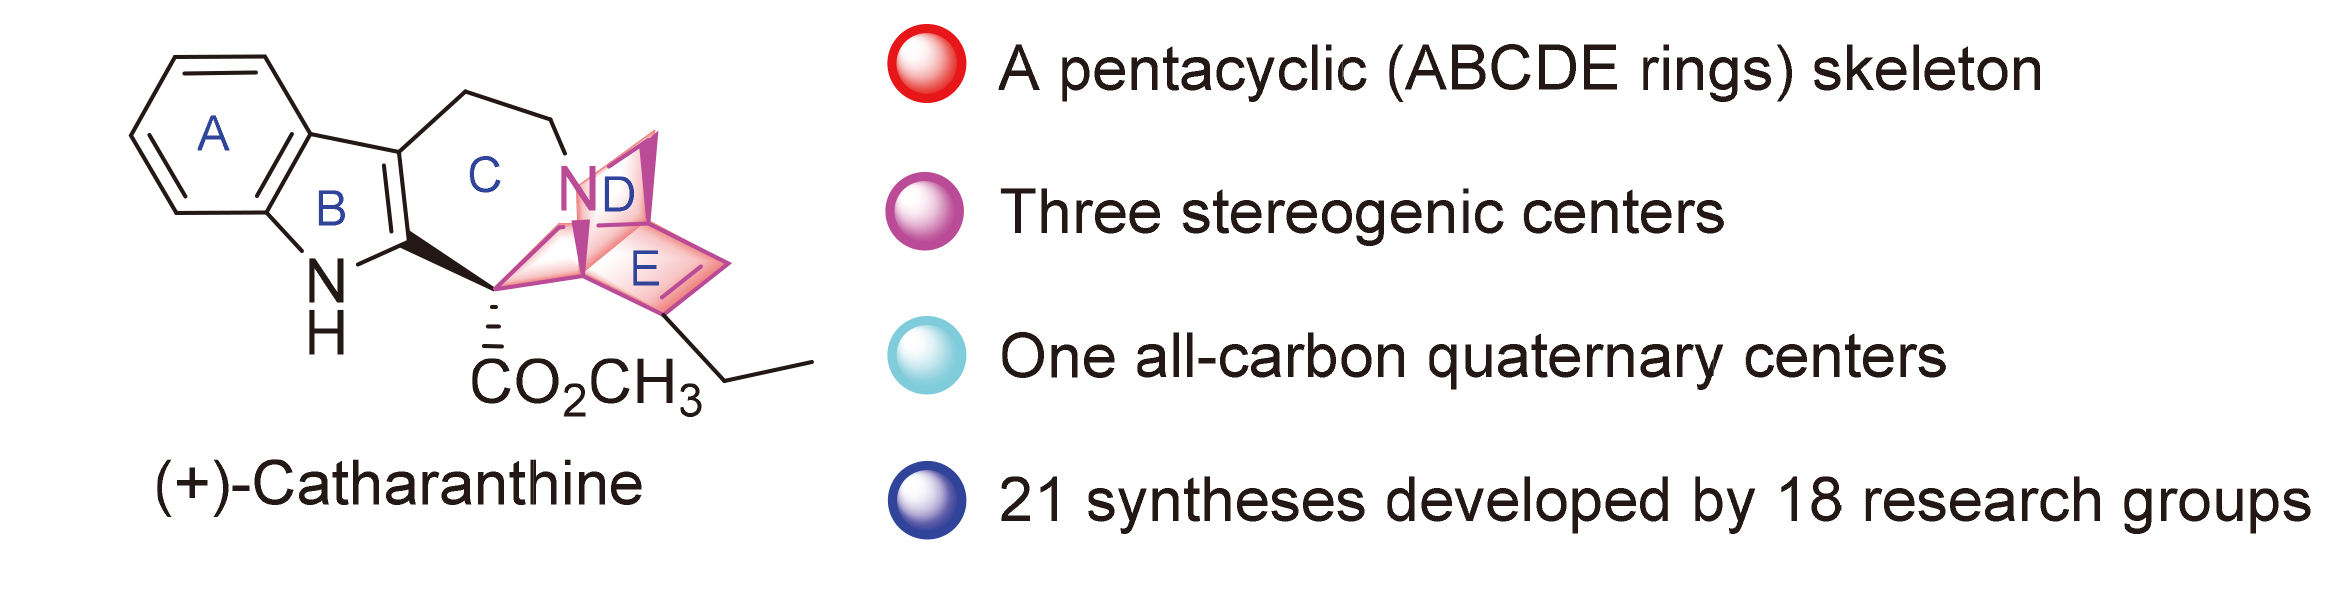
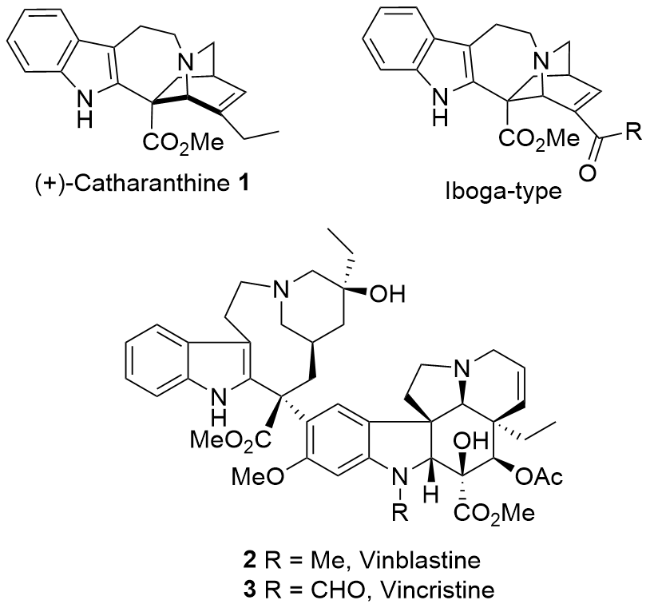
长春质碱(Catharanthine, 1)是从原产于马达加斯加的长春花(Catharanthus roseus)中分离得到的具有典型结构的Iboga型生物碱[1], 具有6/5/7/6/6的五环稠合结构、三个手性中心. Catharanthine不仅具有降压[2]、调节多巴胺传递[3]、诱导细胞凋亡与自噬[4]等多种药理活性, 同时也是抗癌药物长春碱(Vinblastine) 2及其类似物长春新碱(Vincristine, 3)的关键结构片段之一. 自1959年Svobod等分离得到该化合物至今, 长春碱类药物仍是多种癌症联合治疗方案的核心药物[5]. 虽然全球长春花资源较为丰富, 但Catharanthine的含量仅为0.32 μg/g, 目前全球长春碱的供应主要靠长春花植物中提取的Catharanthine和Vindoline通过化学偶联方法得到[6]. 由于Catharanthine独特的化学结构(图1)与丰富的临床价值, 使其不仅在天然产物合成领域备受关注, 同时也在以抗癌药物为代表的药物合成研究中展现出不可替代的应用潜力.
图1 长春质碱的结构

Figure 1 Structures of catharanthine

自1969年Büchi团队完成Catharanthine的消旋全合成以来, 这一领域便持续吸引着众多化学家的目光. 截至目前, 共有18个团队相继报道了Catharanthine的不同全合成路线. 值得一提的是, Catharanthine作为一种重要的天然产物, 其生物合成途径同样是研究的关键方向. 时至今日, 尽管已有多篇综述性文章提及Catharanthine相关研究[7], 但目前尚未见针对其全合成的系统性综述,也未见将生物合成纳入其中的整合分析综述. 鉴于此, 本文将按时间顺序系统梳理Catharan- thine的全合成进展, 并同步整合其生物合成领域的研究成果与前沿动态. 通过对比与关联分析, 旨在为该领域研究者提供更为全面的认识与启示, 以期推动后续研究取得新的突破.

1 Catharanthine的生源合成与异源合成

Catharanthine是从长春花中提取的主要吲哚类生物碱之一, 广泛应用于抗肿瘤药物的研发. 作为长春碱类药物的重要前体, Catharanthine在植物中的生物合成途径一直是化学与合成生物学领域的研究热点. 尽管早期研究已明确了其合成的基本框架, 但直到2018年, Catharanthine的完整生物合成途径才被彻底揭示, 这一进展为后续的生物合成优化与异源合成提供了关键支持.

1.1 Catharanthine的生源合成途径

Catharanthine是一种五环单萜类吲哚生物碱, 该化合物的生源合成途径研究可追溯至20世纪60年代, 早期研究初步明确了其合成的起始原料为色氨酸和异戊烯基焦磷酸(IPP), 并成功鉴定出包括色氨酸脱羧酶(TDC)、异胡豆苷合成酶(STR)在内的多个关键催化酶, 为途径上游合成框架的搭建提供了核心依据[8]. 然而, 受限于当时的研究技术与方法, 途径中涉及中间产物转化的核心催化环节仍存在关键信息空白, 导致长春质碱完整的生源合成路径长期未能得到系统解析, 这一瓶颈成为制约其合成调控与高效生产研究的主要障碍.
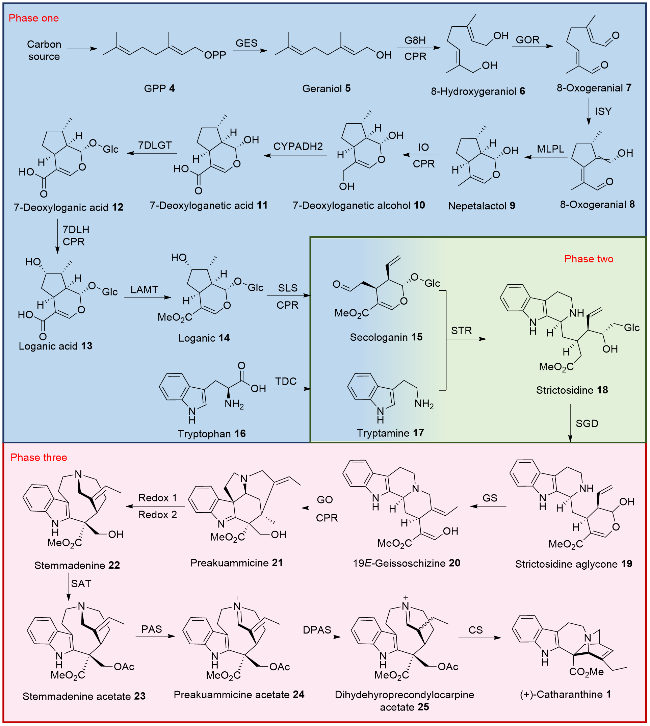
直至2018年, O'Connor及其团队[9]通过现代基因组测序技术, 历时15年的持续探索, 成功鉴定出Catharanthine合成通路中之前未知的最后几个关键基因, 并对催化生成Catharanthine的关键酶进行了表征. 这一突破性研究成果标志着Catharanthine完整生源合成途径的彻底解析. Catharanthine的生源合成可分为三个主要阶段(Scheme 1): 第一阶段涉及含氮萜类吲哚骨架与萜类骨架的独立合成. 萜类骨架的形成起始于一些萜烯前体, 这些前体主要在细胞质中以乙酰辅酶A为起点, 通过甲羟戊酸途径(Mevalonate pathway)生成异戊烯焦磷酸(IPP)和二甲基烯丙基焦磷酸(DMAPP), 二者在香叶基二磷酸合酶(GPPS2)的催化下缩合, 生成牻牛儿焦磷酸(Geranyl pyrophosphate, GPP, 4), 进而经过香叶醇合酶的催化生成香叶醇(Geraniol, 5). 通过一系列酶促反应, 最终生成裂环马钱子苷(Secologanin, 15). 而吲哚骨架则由植物通过莽草酸途径(Shikimate pathway)合成的色氨酸16生成, 随后在色氨酸脱羧酶(TDC)的作用下脱羧, 形成色胺17, 从而构建了吲哚生物碱的核心氮源骨架. 第二阶段主要是单萜吲哚生物碱核心前体“异胡豆苷”的形成, 前期生成的吲哚骨架17与萜类骨架15在异胡豆苷合成酶(STR)的作用下缩合, 形成单萜吲哚生物碱的唯一前体——异胡豆苷(Strictosidine, 18)[10]. 第三阶段涉及从缝籽木早碱到Catharanthine的特异性合成. 异胡豆苷在异胡豆苷-β-D-型葡萄糖苷酶(SGD)的作用下水解为异胡豆苷苷元(Strictosidine aglycone, 19), 但异胡豆苷苷元是一种不稳定的活性中间体, 它自发地转化为4,21-脱氢缝籽木早碱(4,21-Dehydrogeissoschizine), 随后在缝籽木早碱合酶(GS)的作用下被还原为缝籽木早碱(Geissoschizine, 20). 在植物体内, 缝籽木早碱经过缝籽木早碱氧化酶(GO)、氧化还原酶Redox 1和Redox 2的催化, 生成花冠木碱(Stemmadenine, 22), 接着被花冠木碱-O-酰基转移酶(SAT)乙酰化, 形成酰基花冠木碱(Stemmadeine acetate, 23), 再在前骨节心蛤碱乙酸酯合酶(PAS)的作用下氧化生成Preakuammicine acetate (24), 进而双键在脱氢前骨节心蛤碱乙酸酯合酶(DPAS)的作用下被还原, 形成不稳定的中间体Dihyde-hydroprecondylocarpine acetate (25). 最终, 该中间体在长春质碱合酶(CS)的作用下, 通过[4+2]环加成反应生成Catharanthine.
图式1 Catharanthine的生源合成途径

Scheme 1 Biosynthesis route of Catharanthine

GES, Geraniol synthase; G8H, Geraniol 8-hydroxylase; CPR, Cytochrome P450 reductase; GOR, 8-Hydroxygeraniol oxidoreductase; ISY, Isopiperitenone synthase; MLPL, Monoterpenyl phosphate phosphatase; IO, Iridoid oxidase; CYPADH2, Cytochrome P450-dependent alcohol dehydrogenase 2; 7DLGT, 7-Deoxyloganic acid glucosyltransferase; LAMT, Loganic acid O-methyl-transferase; SLS, Secologanin synthase; TDC, Tryptophan decarboxylase; STR, Strictosidine synthase; SGD, Strictosidine β-D-glucosidase; GS, Geissoschizine synthase; GO, Geissoschizine oxidase; Redox 1, Redoxase 1; Redox 2, Redoxase 2; SAT, Coronaridine-O-acetyltransferase; PAS, precondylocarpine acetate synthase; DPAS, Dihydroprecondylocarpine synthase; CS, Catharanthine synthase.

1.2 Catharanthine的异源合成

随着研究人员对Catharanthine的生物合成途径的逐步解析, 目前已成功在酵母、本氏烟草等异源宿主中重建其已知的生源合成途径(Scheme 1). 这些研究已成功实现了Catharanthine与长春花中的另一种单萜类吲哚生物碱文多灵(Vindoline)的异源合成, 并且通过体外化学偶联合成方式实现药物长春碱(Vinblastine)的合成.

1.2.1 酵母底盘中Catharanthine的生物合成

酵母作为合成生物学中的重要底盘细胞, 在天然产物生物合成中不仅具备真核生物的典型特性, 还具有遗传操作简便、代谢多样性高及耐受性强等多重优势[11]. 早期长春碱的生物合成途径已被部分重构到酵母细胞中[12]. 2022年, Keasling团队[6b]共计对酵母菌进行了56次基因编辑, 包括异源表达34个植物基因, 敲除、敲低和过表达10个酵母基因, 将31步生物合成途径整合到酵母菌中, 整个过程涉及30多个酶促反应, 是目前在微生物中重编程最长的生物合成途径, 最终以13.2和91.4 μg/L的产量异源表达出Vindoline和Catharanthine[6]. 次年, 连佳长团队[13]通过组合代谢工程整合了30多个异源基因表达, 以异胡豆苷和荆芥醇作为节点, 把Catharanthine的合成途径分成三个功能模块, 在毕赤酵母内分模块依次进行整合和优化, 在毕赤酵母中实现了Catharanthine的从头合成. 构建的毕赤酵母工程菌株CAN19在摇瓶和发酵罐上的产量分别为0.38和2.57 mg/L.

1.2.2 植物底盘中Catharanthine的生物合成

相较于酵母底盘等微生物底盘, 植物底盘更适合复杂天然产物(尤其是植物次生代谢产物)的合成, 特别是依赖多步修饰、特殊辅因子或组织特异性的产物, 对于Catharanthine这种复杂的天然产物合成也具有显著优势. 本氏烟草(Nicotiana benthamiana)已成功替代生产宿主成为模式植物宿主, 与天然产物生产者共享细胞区室化特征和酶辅因子, 便于进行遗传操作[14], 且已广泛用于紫杉醇[15]、葡萄糖苷[16]和秋水仙碱[17]等多种天然产物生物合成途径的重建. O'Connor团队[18]选择本氏烟草作为底盘, 利用先进的模块化载体组装技术, 对从异胡豆苷到Stemmadenine acetate的6个生物合成步骤进行优化, 以最佳调控元件组合构建了不同的转录单元, 成功地重建了长春碱前体Tabersonine和Catharanthine的生物合成步骤, 证实本氏烟草可用于Catharanthine及其相关前体物质的合成. 植物底盘虽然在复杂天然产物的合成中具有一定优势, 但目前该系列底盘用于Catharanthine的研究较少, 后续在植物底盘中进行该系列生物碱的合成及其产率提高仍是一种解决抗癌药物长春碱短缺的可行途径.
综上所述, Catharanthine的生物合成途径已得到完整解析, 从吲哚骨架与萜类骨架的分别构建, 到两者缩合形成关键前体异胡豆苷, 再经一系列酶促反应最终生成Catharanthine, 关键酶的解析为其异源合成奠定了重要基础, 而在酵母与本氏烟草等异源宿主中的成功实践, 不仅验证了该生物合成途径的可行性, 更通过代谢工程与模块化组装等技术手段, 为Catharanthine及下游抗癌药物长春碱的规模化生产开辟了新路径. 尽管植物与酵母异源合成体系仍面临挑战, 但随着合成生物学技术的革新, 这些系统拥有巨大的优化空间. 它们的成熟与推广, 将为从根本上解决长春碱等稀缺药物供应短缺的难题提供可持续的解决方案, 具有深远的研究意义与市场应用前景.

2 Catharanthine的化学合成

Büchi团队[19]于1969年完成了Catharanthine的全合成, 在此之后的半个世纪, 有多个团队陆续对该分子做了合成探索. 目前已发展出多种合成策略性路径, 其核心在于多环骨架的高效构建与关键手性中心的精确控制. 为全面呈现这一研究领域的进展, 下文将按时间顺序系统梳理不同团队的化学合成策略.

2.1 Büchi团队对(±)-Catharanthine的全合成

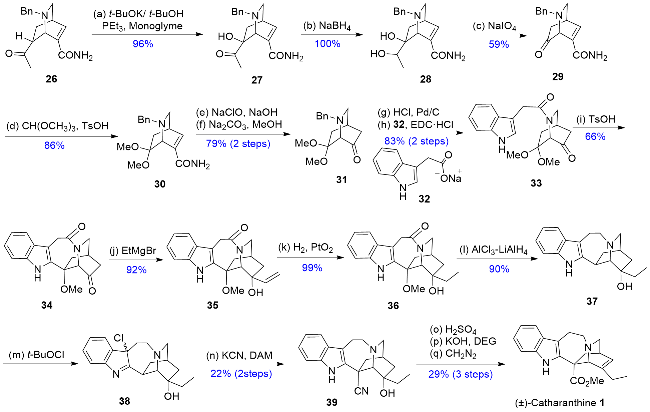
1969年, Büchi团队通过逆醛醇裂解的方法来构建Catharanthine关键的九元环结构, 并在此基础上完成了(±)-Catharanthine的消旋全合成(Scheme 2)[19].
图式2 Büchi团队对(±)-Catharanthine的消旋合成路线

Scheme 2 Synthetic route to (±)-Catharanthine from the Büchi group

该团队以先前用于全合成Iboga类生物碱的异奎宁26为起始原料, 在饱和叔丁醇钾-叔丁醇溶液中氧化得到羟基酮27, 之后用硼氢化钠将其还原为二醇28, 再经高碘酸钠氧化切断得到酮29, 之后对羰基进行缩酮保护, 经过霍夫曼重排得到酮31. 随后31氢化脱除苄基, 与吲哚乙酸钠32缩合, 得到酰胺化合物33, 并在对甲苯磺酸作用下发生环化反应, 生成关环产物34. 34与乙烯基溴化镁发生格氏反应得到烯丙醇产物35, 再经烯烃还原得到醇36. 随后36经还原、氧化两步反应, 转化为3-氯假吲哚化合物38. 该化合物再经取代得到羟基腈化合物39, 最后经脱水、水解及后续酯化反应, 即可完成(±)-Catharanthine的合成.

2.2 Kutney团队对(±)-Catharanthine的合成

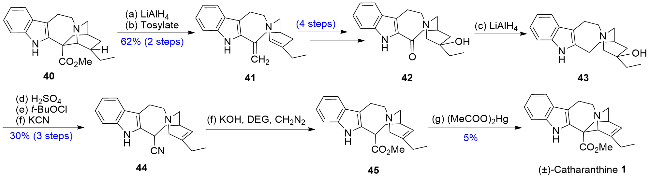
1975年, Kutney团队[20]以Dihydrocatharanthine (40)为起始原料, 通过多步可控反应完成Catharanthine的全合成(Scheme 3), 同时实现了Isovelbanamine、Velba- namine和Cleavamine等单体长春花生物碱的合成, 为二聚体长春花生物碱的合成奠定了关键的中间体基础.
图式3 Kutney团队(±)-Catharanthine的合成路线

Scheme 3 Synthetic route to (±)-Catharanthine from the Kutney group

该团队以40为起始原料, 先经LiAlH4还原得到醇, 随后对醇进行对甲苯磺酰基(Ts)保护, 并在碱作用下发生开环反应, 以及Ts保护基的脱除, 得到裂环双烯化合物41. 接着经四氧化锇、高碘酸钠氧化切断及硼氢化钠还原得到酮42. 通过控制反应条件, 42与LiAlH4N-甲基吗啉(NMM)中回流, 得到碳基还原化合物43. 随后参照Büchi课题组[19]的合成方法, 得到氰化物44. 最后将氰基转化为甲酯, 得到化合物45, 再通过该团队之前发展的跨环环化方法, 经醋酸汞氧化实现关环[21], 最终成功实现(±)-Catharanthine的合成.

2.3 Trost团队对(±)-Catharanthine的形式合成

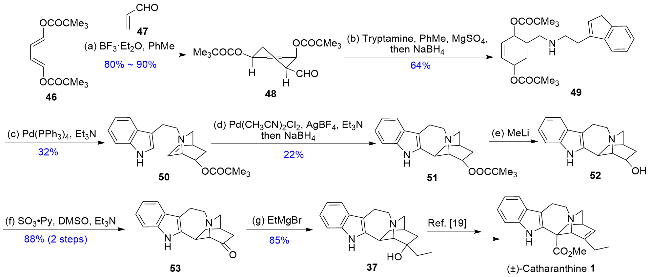
1979年Trost等[22]在Büchi团队合成策略的启发下, 利用钯催化环化反应, 成功实现了(±)-Catharanthine的形式合成, 展示了过渡金属在复杂有机合成中的重要作用(Scheme 4).
图式4 Trost团队对(±)-Catharanthine的形式合成路线

Scheme 4 Synthetic route to (±)-Catharanthine from the Trost group

该团队以二烯46和丙烯醛47为原料, 先通过Diels-Alder反应形成六元环化合物48, 之后经还原胺化得到仲胺化合物49. 随后经过第一次钯催化完成了异奎宁骨架的构建, 得到化合物50. 再经第二次钯催化环化构建了Catharanthine基本骨架, 得到七元环化合物51. 随后经过还原、Pfitzner-Moffatt氧化、格氏反应得到Büchi团队[19]的中间体37, 完成了(±)-Catharanthine的形式合成.

2.4 Beisler团队对(±)-Catharanthine的消旋全合成
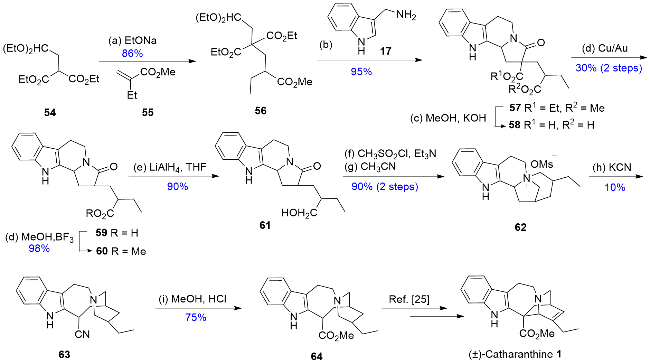
1980年Beisler团队[23]以Michael加成反应为起点, 采用简化的合成路线成功实现了从简单原料到(±)- Catharanthine的全合成, 为Iboga类生物碱的合成提供了简便有效的方法(Scheme 5).
图式5 Beisler团队对(±)-Catharanthine的形式合成路线

Scheme 5 Formal synthetic route to (±)-Catharanthine from the Beisler group

该团队以3-二乙氧基丙烷-1,1-二甲酸二乙酯(54)与丙烯酸甲酯(55)为原料, 经过Michael加成反应得到多酯化合物56, 与色胺17发生酯胺交换, 得到二酯化合物57, 并经回流水解、热解脱羧生成单酸59, 再经酯化得到关键中间体60, 这种转化路线较为繁琐且收率不高. Krapcho等[24]报道了一种新的合成方法, 可将二甲基苯胺直接转化为相应的单酯. 该团队利用该方法将多酯化合物56转化为内酰胺酯60, 极大地缩短了该中间体的合成路线, 为其提供了一种便利的合成方法. 内酰胺酯50经过还原、甲酰化及加热分解得到季铵盐化合物62. 之后与氰化钾作用引入氰基, 随后在盐酸甲醇溶液中水解并酯化, 得到关键中间体化合物64. 最后根据已知的Cleavamine类化合物合成策略转化为(±)-Catharanthine等各种Iboga类生物碱[25], 实现了目标产物的形式合成.

2.5 Tmanishi团队对(±)-Catharanthine的形式合成
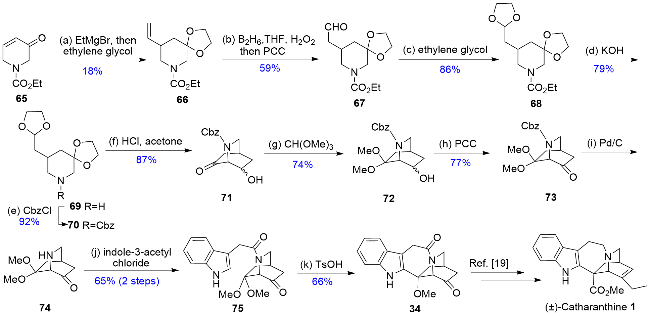
1980年, Tmanishi团队[26]基于二氢吡啶酮在部分天然产物中的应用研究, 构建了1,6‑二氢‑3(2H)‑吡啶酮骨架, 并用于天然产物合成(Scheme 6), 展示了1,6-二氢吡啶酮在天然产物合成中的应用潜力, 为复杂生物碱的合成提供新的策略和技术支持.
图式6 Tmanishi团队对(±)-Catharanthine的合成路线

Scheme 6 Synthetic route to (±)-Catharanthine from the Tmanishi group

以1,6-二氢-3(2H)-吡啶酮-1-羧酸乙酯(65)为原料, 先经过格氏加成, 再进行缩酮保护得到化合物66, 随后再经氧化、缩醛化得到化合物67. 67经水解得到相应的仲胺化合物68, 之后在N上引入便于后续进行氢解, 脱除保护的苄酯(Cbz)保护基, 再在酸性条件下水解, 发生分子内Aldol反应得到异奎宁化合物71. 71与原甲酸三甲酯反应生成二甲基缩酮72, 经过氯铬酸吡啶盐(PCC)氧化得到酮73, 之后在钯催化作用下氢解得到不稳定的氨基酮中间体74, 立即将74与3-吲哚乙酸发生缩合转化为酰胺75. 随后再经环化得到Büchi团队[19]的中间体34, 最后参照该团队的方法完成目标产物(±)-Catha- ranthine的合成.

2.6 Das团队对(±)-Catharanthine的仿生合成

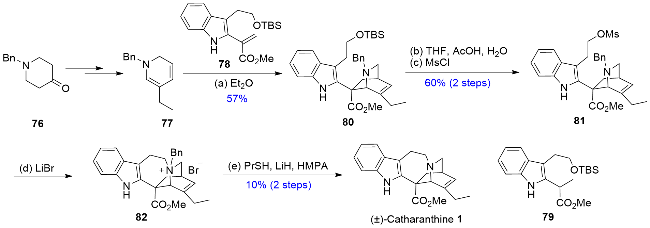
1981年Das团队[27]合成了1-苄基-3-乙基-1,6-二氢吡啶(77), 经过一系列转化完成了(±)-Catharanthine的仿生合成(Scheme 7). 这一合成路线不仅验证了二氢吡啶在复杂生物碱合成中的独特反应活性, 也为(±)-Catharanthine的合成提供了新思路.
图式7 Das团队对(±)-Catharanthine的仿生合成路线

Scheme 7 Biomimetic synthesis of (±)-Catharanthine by the Das group

该团队以N-苄基哌啶酮(76)为起始原料, 经过五步合成二氢吡啶77, 与前人所报道[43]的吲哚-2-丙烯酸酯78在乙醚条件下发生Diels-Alder反应形成异奎宁骨架, 得到C-16的差向异构体化合物80和还原产物79, 证明了二氢吡啶的还原性. 随后化合物80置换叔丁基二甲基硅(TBS)保护基为更易离去的甲磺酰基(Ms)保护基, 在溴化锂参与下关环, 得到季铵盐化合物82. 最后参照Kutney团队[28]的合成方法脱除苄基, 实现了(±)- Catharanthine的仿生合成.

2.7 Raucher团队对(±)-Catharanthine的全合成

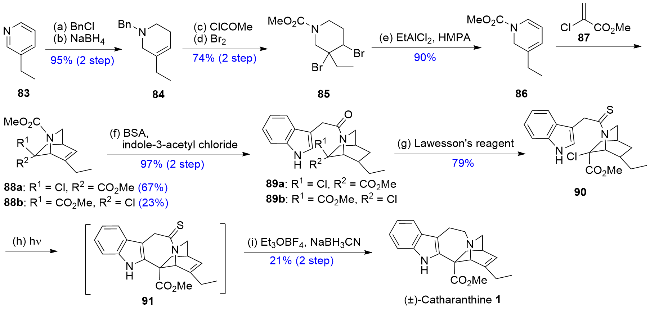
1985年, Raucher团队[29]提出新策略用于二氢吡啶的合成, 并以Diels-Alder反应构筑关键的多环骨架, 实现了(±)-Catharanthine的快速全合成(Scheme 8).
图式8 Raucher团队对(±)-Catharanthine的全合成路线

Scheme 8 Total synthesis of (±)-Catharanthine by the Raucher group

该团队从3-乙基吡啶(83)出发, 首先与氯化苄反应成盐, 随后还原得到化合物84. 将84中的苄基(Bn)保护基置换为甲酯, 再与溴素发生加成反应, 得到二溴化合物85. 随后通过该团队之前开发的脱氢溴化反应, 得到二氢吡啶化合物86. 该化合物与亲双烯体87发生Diels-Alder反应, 得到了异奎宁混合物88a88b. 混合物经过脱保护基成盐后直接与3-吲哚乙酰氯反应得到混合物89. 该混合物与Lawesson试剂反应得到硫代酰胺化合物90, 随后在汞灯照射下得到关环产物91, 最后将其还原脱除硫羰基, 得到目标产物(±)-Catharanthine.

2.8 Kuehne团队对(±)-Catharanthine的合成

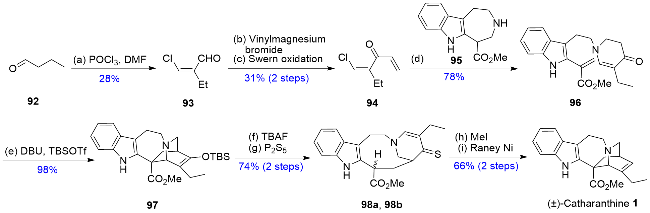
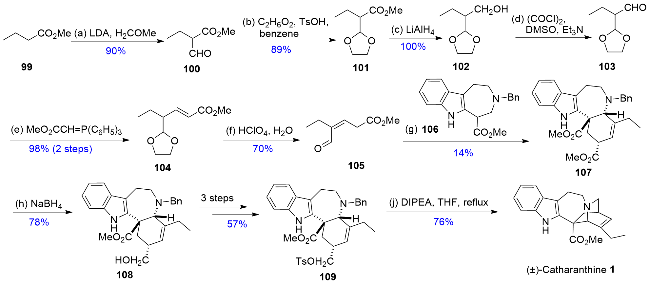
Kuehne团队[30]先后两次以不同策略完成(±)-Ca- tharanthine的合成(Schemes 9, 10), 不仅拓展了吲哚类生物碱的合成方法, 也为复杂生物碱的选择性构建提供了重要的指导.
图式9 1986年Kuehne团队的(±)-Catharanthine合成路线

Scheme 9 Synthesis of (±)-Catharanthine by the Kuehne group in 1986

图式10 2008年Kuehne团队对(±)-Catharanthine的选择性合成路线

Scheme 10 Selective synthesis of (±)-Catharanthine by the Kuehne group in 2008

1986年该团队第一次合成以丁醛92为起始原料, 经过Vilsmeier反应得到氯醛93, 之后经格氏加成、氧化反应生成所需的烯酮94, 与吲哚化合物95缩合得到关键中间体96. 随后在碱的作用下发生分子内环化反应得到化合物97, 脱除TBS保护基后与五硫化磷反应, 得到了一对开环硫酮异构体98a98b. 最后硫代酮经碘甲烷活化形成硫鎓离子, 进而发生分子内Michael加成环化形成相应的硫代烯醇甲醚, 再用兰尼镍脱硫后完成(±)-Catharanthine的全合成.
2008年, 该团队对前面的合成路线进行改进, 以丁酸甲酯(99)为起始原料, 经过甲酰化、缩合和还原得到醇103. 随后进行Swern氧化、Wittig反应, 生成缩醛酯104, 再经水解得到所需的前体化合物105. 将吲哚化合物106与醛105缩合得到中间体化合物107. 之后选择性还原位阻较小的甲酯并对羟基进行Ts保护, 脱除苄基保护得到仲胺109, 最后发生烷基化反应关环, 得到目标产物(±)-Catharanthine.

2.9 Szántay团队对(+)-Catharanthine的不对称合成
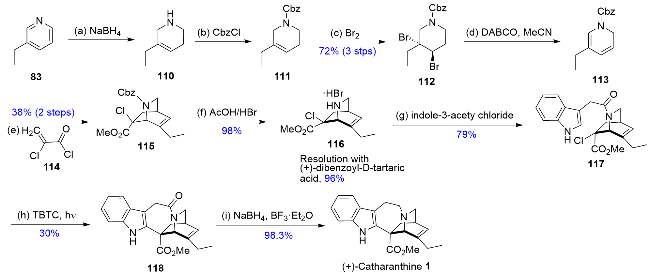
1990年, Szántay团队[31]采用手性拆分的方法构建不对称的异奎宁骨架完成(+)-Catharanthine的不对称合成(Scheme 11), 开拓了手性拆分技术在复杂天然产物合成中的应用前景.
图式11 Szántay团队对(+)-Catharanthine的不对称合成路线

Scheme 11 Asymmetric synthesis of (+)-Catharanthine by the Szántay group

该团队从市售三乙基吡啶(83)出发, 先通过苄基化、还原、取代、溴化和1,4-二氮杂双环[2.2.2]辛烷(DABCO)消除, 得到二氢吡啶113. 113再经环加成、脱掉氮上的保护基形成铵盐, 随后用(+)-二苯甲酰基-D-酒石酸进行手性拆分, 得到不对称中间体116. 从手性116出发, 先与3-吲哚乙酸缩合, 再在低压汞灯激发下环化, 最后进行酰胺还原, 实现(+)-Catharanthine的不对称合成.

2.10 Fukuyama团队对(±)-Catharanthine的立体控制全合成
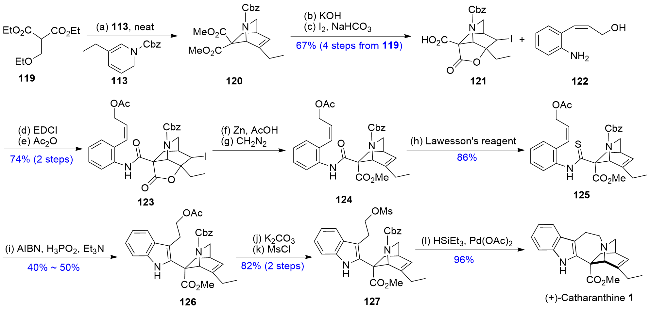
1999年, Fukuyama团队[32]利用一种自由基环化策略, 以提供相应的吲哚骨架, 完成(±)-Catharanthine的立体控制全合成(Scheme 12). 该方法的模块化组装策略提供了合成的灵活性, 并为这种药物前体类似物的可控构建提供了新的可能性.
图式12 Fukuyam团队对(±)-Catharanthine的立体控制全合成路线

Scheme 12 Stereocontrolled total synthesis of (±)-Catharanthine by the Fukuyam group

该团队的合成从市售的3-乙基吡啶开始, 通过4步合成Szántay团队[31]报道的二氢吡啶化合物113. 110经氢化、原位脱除乙醇后与113发生[4+2]环加成, 再与二溴化合物经过皂化、碘化等四步得到所需的内酯121, 至此异奎宁部分已构建完成. 吲哚骨架部分由异喹啉出发, 与硫光气、硼氢化钠等经过两步反应, 然后再经氨化得到了所需的顺式-2-烯基苯胺122. 接下来化合物121122缩合得到苯胺碘内酯123, 在锌和乙酸作用下内酯环打开, 与重氮甲烷反应得到所需的甲酯124. 然后在Lawesson试剂作用下得到自由基环化前体硫代酰胺125, 再经过关键的自由基环化反应构建吲哚骨架得到吲哚化合物126. 最后将乙酰基(Ac)保护置换为Ms保护基, 在钯催化还原条件下直接脱除Cbz保护基, 并发生SN2烷基化反应, 实现(±)-Catharanthine的合成.

2.11 Doris团队对(+)-Catharanthine的形式合成

2006年Doris团队[33]从手性原料丝氨酸衍生物出发, 实现了N-酰基顺式-2,5-二烯哌啶体系的关环复分解反应, 完成(+)-Catharanthine的形式合成(Scheme 13). 尽管整个合成过程较长, 收率较低, 但为复杂吲哚生物碱的全合成提供了重要思路, 尤其在手性策略和复分解反应的应用上具有显著借鉴意义.
图式13 Doris团队对(+)-Catharanthine的形式合成路线

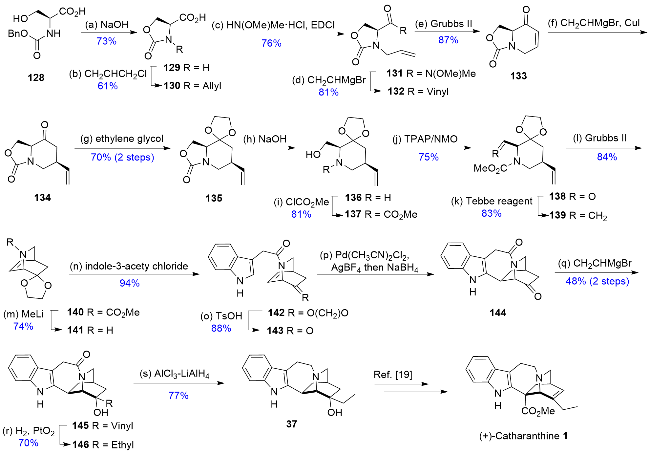
Scheme 13 Formal synthesis of (+)-Catharanthine by the Doris group

该团队以丝氨酸衍生物128为起始原料, 经过酯化、烯丙基化、1-(3-二甲基氨基丙基)-3-乙基碳二亚胺(EDCI)介导的偶联转化为相应的酰胺131. 之后经格氏反应得到烯酮化合物132, 在第二代Grubbs催化剂作用下, 经烯烃复分解反应实现环化, 得到关键中间体133. 随后经亲核加成反应得到顺式异构体134, 将134的羰基进行缩酮保护后, 在碱性条件下水解得到化合物136. 对136的仲胺进行甲酯保护后, 经四丙基高钌酸铵(TPAP)/N-甲基吗啉氧化物(NMO)氧化、亚甲基化反应, 得到关环前体化合物139. 139再次经分子内闭环烯烃复分解反应生成异奎宁骨架化合物140. 随后140脱去甲酯保护, 与3-吲哚乙酸缩合得到产物142. 142脱除缩酮保护后, 利用Trost等[25]开发的Pd(Ⅱ)/AgI混合金属介导的环化反应, 得到关环产物144. 144经过格氏加成和两步还原得到中间体37, 最后参照Büchi团队[19]的方法, 实现了(+)-Catharanthine的形式全合成.

2.12 Oguri团队对(-)-Catharanthine的不对称合成

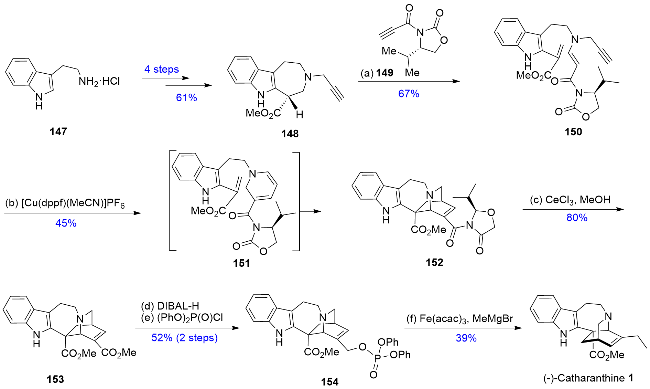
2013年, Oguri团队[34]受生物合成的启发, 对吲哚类生物碱生源合成途径进行人工整合, 开发出一条发散性的合成路线. 通过Cu(I)催化的环化反应得到共同的中间体二氢吡啶化合物, 合成了5种不同的生物碱骨架, 完成了(-)-Catharanthine的全合成(Scheme 14).
图式14 Oguri团队对(-)-Catharanthine的不对称合成路线

Scheme 14 Asymmetric synthesis of (-)-Catharanthine by the Oguri group

该团队从色胺盐酸盐147出发, 经过4步反应得到化合物148, 接下来, 以噁唑烷酮化合物149作为手性源, 其手性辅基可调控后续反应, 以构建含手性的二氢吡咯环, 并诱导后期[4+2]环加成反应. 化合物148149经过霍夫曼消除反应得到化合物150, 随后在Cu(I)催化下先形成二氢吡咯环, 随后发生串联的[4+2]环化反应, 得到化合物152. 化合物152先经醇解脱去手性辅基, 再通过选择性还原得到烯丙醇, 进而经进一步转化得到烯丙基磷酸酯化合物154. 最后, 在铁催化下, 与甲基格氏试剂发生交叉偶联, 完成了(-)-Catharan- thine的仿生合成.

2.13 Ishihara团队对(-)/(+)-Catharanthine的形式合成
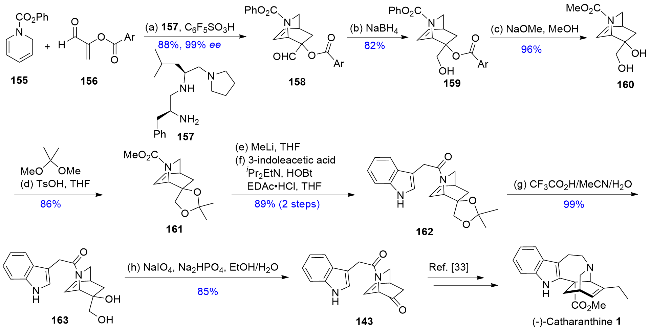
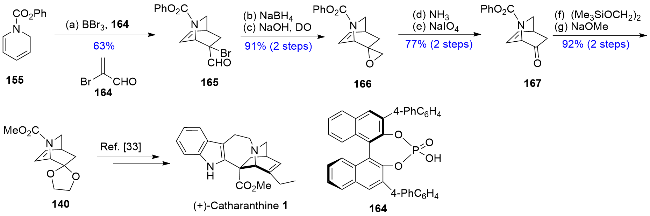
2014年Ishihara通过手性伯胺催化1, 2-二氢吡啶与丙烯醛的对映选择性Diels-Alder反应, 直接合成了关键手性异奎宁骨架[35]. 2015年, 该团队进一步研究此类反应, 发现BBr3-手性磷酸配合物的协同催化可促进反应进行, 并将其应用到上述反应中[36], 先后两次分别完成了(-)/(+)-Catharanthine的形式全合成(Schemes 15, 16).
图式15 2014年Ishihara团队对(-)-Catharanthine的形式合成路线

Scheme 15 Formal synthesis of (-)-Catharanthine by the Ishihara group in 2014

图式16 2015年Ishihara团队对(+)-Catharanthine的不对称合成路线

Scheme 16 Asymmetric synthesis of (+)-Catharanthine by the Ishihara group in 2025

该团队以N取代的吡啶化合物155为起始原料, 在手性胺催化剂作用下与丙烯醛156发生Diels-Alder反应, 得到中间体158. 158经过还原、水解和脱去甲氧基苄酯保护, 生成二醇160. 随后将醇以缩醛形式进行保护, 再与吲哚乙酸缩合, 脱除缩醛保护后经氧化得到Doris团队[33]的关键中间体143, 从而完成(-)-Catha- ranthine的不对称形式合成.
2015年该团队同样以N取代的吡啶化合物155为起始原料, 与2-溴丙烯醛在有机磷酸催化剂164催化下发生Diels-Alder反应, 构建了Catharanthine的手性异奎宁骨架, 得到化合物165. 随后经过还原、环氧化得到环氧化合物166. 再经过开环氧、高碘酸氧化切断得到醛167, 经酯交换即可得到Doris团队[33]形式全合成的关键中间体140. 最后按照Doris团队报道的合成路线完成(+)-Catharanthine的不对称形式合成.

2.14 罗佗平团队对(+)-Catharanthine的形式合成

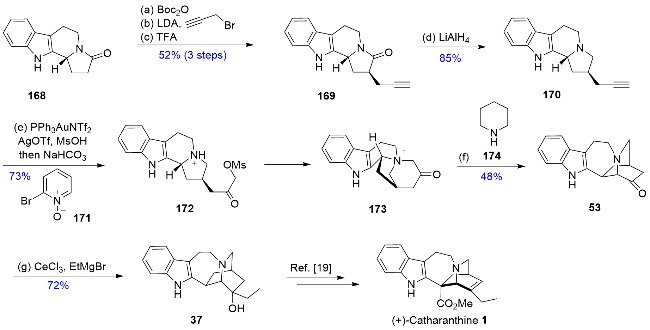
2016年, 罗佗平团队[37]应用仲胺催化的Steven重排反应构建Catharanthine中的异奎宁骨架, 完成了(+)-Catharanthine 1的形式合成(Scheme 17). 同时建立了一种通用的对映选择性合成Iboga类生物碱的新途径, 为复杂天然产物的合成提供了重要参考.
图式17 罗佗平团队对(+)-Catharanthine的形式合成路线

Scheme 17 Formal synthesis of (+)-Catharanthine by the Tuopin Luo group

该团队从Jacobsen团队[38]的方法制备的手性酰胺化合物168出发, 先经过N原子保护, 炔丙基的引入, 脱保护得到炔类化合物169. 再经过还原、金催化氧化后环化, 得到化合物173. 接下来再经过关键的仲胺催化的Steven重排方法成功转化为奎尼丁骨架化合物53. 随后经有机铈试剂加成引入乙基, 即可得到Büchi团队[19]所得到的中间体化合物37. 最后按照该团队的合成路线完成了(+)-Catharanthine的形式合成.

2.15 Batey团队对(+)-Catharanthine的全合成

2018年, Batey团队[39]采用“烯酮等效”的方法, 开发了一种取代手性奎尼丁的对映选择性途径, 用以快速获取各种重要吲哚生物碱的核心结构. 通过关键步骤应用催化Diels-Alder反应和光氧化还原催化氧化裂解, 完成(+)-Catharanthine的对映选择性全合成(Scheme 18).
图式18 Batey团队对(+)-Catharanthine的全合成路线

Scheme 18 Total synthesis of (+)-Catharanthine by the Batey Group

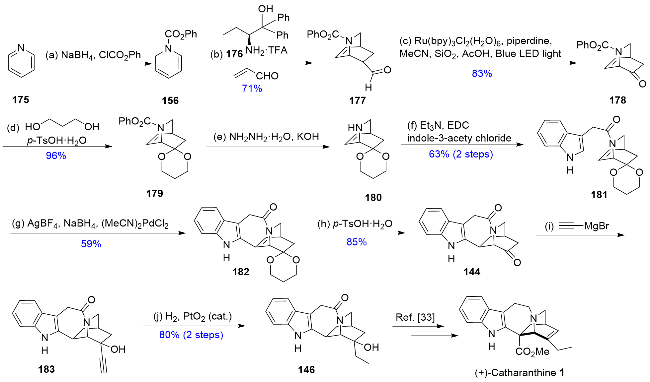
该团队以吡啶175为原料, 经还原取代得到二氢吡啶155, 之后与丙烯醛在手性胺催化剂176催化下发生Diels-Alder反应得到醛177. 随后在光氧化还原催化条件下, 完成了醛到酮的关键转化. 对酮178进行保护再脱除N保护基得到缩酮180, 再与3-吲哚乙酸缩合得到酰胺181. 之后经过Trost环化反应得到关环产物182, 再经脱保护、格氏加成、氢化反应得到化合物146. 最后按照Doris团队[33]的方法即可合成(+)-Catharanthine.

2.16 Nemoto团队对(+)-Catharanthine的不对称合成
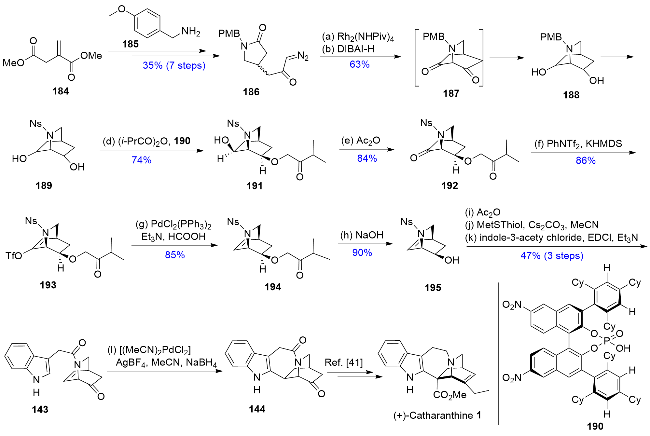
2019年, Nemoto团队[40]利用一种用于合成手性异奎宁环酰胺插入的不对称化策略, 完成了(+)-Catharanthine的形式不对称合成(Scheme 19). 整个合成路线步骤紧凑, 为在吲哚环上引入多样化取代基的其他Iboga类生物碱的合成提供了新策略.
图式19 Nemoto团队对(+)-Catharanthine的不对称合成路线

Scheme 19 Asymmetric synthesis of (+)-Catharanthine by the Nemoto group

该团队以4-甲氧基苄胺(185)和衣康酸二甲酯(184)为原料, 二者经环化缩合、酯基水解并转化为酰氯、Arndt-Eistert反应得到重氮酮186. 然后通过酰胺插入金属卡宾, 再进行非对映选择性还原、取代, 基团替换得到醇189. 在手性膦酸催化剂190的催化下189发生酯化得到了相应的手性酯191. 随后发生Albright-Gold- man反应氧化为酮, 再活化为三氟甲磺酸酯193, 并在钯催化条件下还原为烯烃、脱去异丙酯保护得到醇195. 再经过Albright-Goldman氧化、脱除苯磺酰基(NS)保护基、与3-吲哚乙酸缩合三步反应得到吲哚化合物143. 最后通过Pd介导环化反应及后续的酰胺还原[41], 实现产物(+)-Catharanthine的形式合成.

2.17 Dixon团队对(±)-Catharanthine的合成

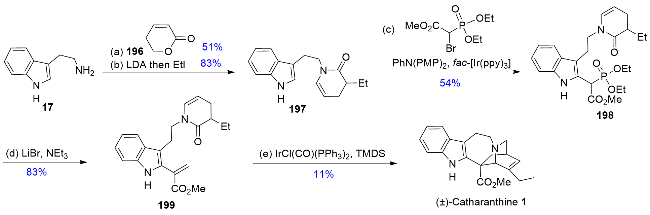
2021年, Dixon团队[42]发展了以铱(I)催化的β,γ-不饱和δ-内酰胺的化学选择性还原活化为核心的策略, 通过该反应高效合成二胺中间体, 再与多种亲二烯试剂发生[4+2]环加成反应, 进而形成桥联双环产物, 并将该方法成功应用于(±)-Catharanthine的全合成(Scheme 20), 充分体现了铱(I)催化在桥联双环含氮骨架构建中的高选择性和高效性, 同时具备催化剂负荷低、立体选择性高以及无需保护基的优势.
图式20 Dixon团队对(±)-Catharanthine合成路线

Scheme 20 Synthesis of (±)-Catharanthine by the Dixon group

该团队以市售的色胺17和二氢吡喃酮196为起始原料, 先在高温下反应生成不饱和内酰胺的构型异构体混合物, 随后经去质子化、α烷基化反应, 生成了所需的α取代的β, γ-不饱和δ-内酰胺197. 随后, 在铱的催化下, 在吲哚的C-2位置引入一个磷酸酯基团, 得到磷酸酯化合物198. 再经过Horner-Wadsworth-Emmons反应, 得到末端亚甲基化合物199. 最后经过铱(I)催化生成的双烯胺活性中间体, 再与亲双烯体发生[4+2]环加成反应, 最终以5步反应得到目标产物(±)-Catharanthine.

2.18 Gröger团队对映选择性合成(-)-Catharanthine
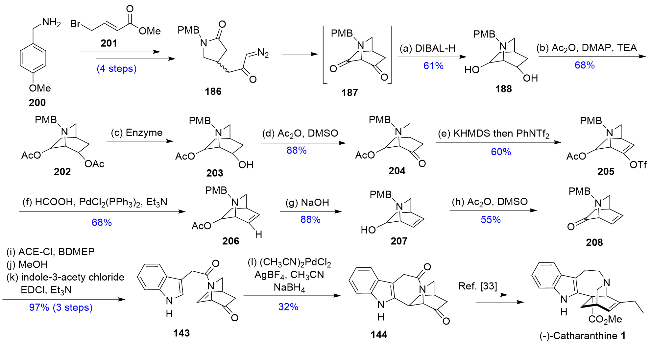
2023年, Gröger团队[43]以猪肝中的酯酶作为适宜的酶催化剂, 开发出一种针对结构对称的异奎宁变体的去对称化方法. 此外, 该团队通过官能团相互转化, 完成了(-)-Catharanthine的形式合成(Scheme 21), 充分展现了酶催化在复杂分子构建中的独特优势.
图式21 Gröger团队对(-)-Catharanthine对映选择性合成路线

Scheme 21 Enantioselective synthesis of (-)-Catharanthine by the Gröger group

该团队先以4-甲氧基苄胺(200)和4-溴巴豆酸甲酯(201)为原料, 经过4步反应得到Nemoto团队[40]报道的二酮186. 随后, 在金属催化剂作用下, 将碳插入到酰胺键中组装异奎宁骨架, 再经还原、乙酰化得到用于酶解的前手性底物202. 在猪胰脂肪酶的酶解下, 获得了所需的手性氨基醇203. 随后经Albright-Goldman氧化、酮的烯醇三氟甲烷磺酸酯化, 再在钯催化下还原得到化合物206. 接下来先水解, 再通过Albright-Goldman氧化转化为羰基, 得到氨基酮208. 氨基官能团的连续转化和N-氨基甲酰化后, 与3-吲哚乙酸缩合, 得到化合物143. 最后经过Pd催化的分子内环化反应得到Doris团队[33]中间体144, 再经过酰胺还原实现了(-)-Catharan- thine的形式合成.

3 结语与展望

本文系统梳理了吲哚生物碱Catharanthine的合成研究进展, 涵盖生物合成、化学合成两个维度(表1). 在生物合成领域, 其完整的生物合成途径已被全面解析, 这一里程碑式的成果打通了从基础骨架构建到关键前体异源合成的全链条, 为在酵母及本氏烟草等宿主中实现生产铺平了道路, 尤其为长春碱等抗癌药物的规模化、可持续制备带来了突破性进展; 而化学全合成的发展历经半个世纪, 其历程以Büchi团队的首次合成为标志性起点. 随着逆羟醛裂解、钯催化及光化学反应等新技术的引入, 合成路线日趋优化, 在效率与简洁性上均实现了显著突破, 为复杂天然产物的合成提供了重要的方法学借鉴.
通过对现有研究的分析可见, Catharanthine的合成发展始终围绕“效率提升”与“绿色可持续”两大核心目标. 生物合成凭借高选择性、环境友好的优势, 在天然途径复刻与规模化生产中展现潜力, 但受限于合成体系稳定性与结构衍生能力的不足; 化学合成则以策略灵活、适用范围广的特点突破结构限制, 却面临原子经济性低、环境负担较重的挑战. 而化学-酶法合成的兴起, 通过整合两者优势, 为平衡效率与绿色性提供了新思路, 成为复杂分子合成的重要方向. 未来Catharanthine的合成研究, 可聚焦深化合成生物学技术应用, 通过酶工程改造、代谢网络优化提升底盘产率, 同时探索植物底盘调控以突破产量瓶颈. 此外, 还需创新化学合成方法, 发展高选择性与原子经济性反应, 从而简化合成步骤、降低生产成本并减少环境影响. 更重要的是, 可推动化学与生物学领域的交叉融合, 将“自然启发”与“理性设计”有机地结合在一起, 发展一种化学-酶学结合的策略, 实现其高效合成, 以期将来应用于工业化生产, 为突破天然产物及其衍生物的药源供应瓶颈提供新思路.
表1 Catharanthine的全合成研究工作总结

Table 1 Summary of total synthesis of Catharanthine

Entry Research group Year (±/+/-)-Catharanthine Steps Yield/% Reference
1 Büchiʼ group 1969 (±)-Catharanthine 17 1.4 [19]
2 Kutneyʼ group 1975 (±)-Catharanthine 12 <1 [20]
3 Trostʼ group 1979 (±)-Catharanthine 12 13 [22]
4 Beislerʼ group 1980 (±)-Catharanthine 14 <1 [23]
5 Tmanishiʼ group 1980 (±)-Catharanthine 19 <1 [26]
6 Dasʼ group 1981 (±)-Catharanthine 10 1.4 [27]
7 Raucherʼ group 1985 (±)-Catharanthine 10 13 [29]
8 Kuehneʼ group 1986 (±)-Catharanthine 9 11 [30a]
9 Kuehneʼ group 2008 (±)-Catharanthine 12 2.6 [30b]
10 Szántayʼ group 1990 (+)-Catharanthine 9 6.3 [31]
11 Fukuyamaʼ group 1999 (±)-Catharanthine 13 12.4 [32a]
12 Dorisʼ group 2006 (+)-Catharanthine 24 <1 [33]
13 Oguriʼ group 2013 (-)-Catharanthine 10 3.2 [34]
14 Ishiharaʼ group 2014 (-)-Catharanthine 17 <1 [35]
15 Ishiharaʼ group 2015 (+)-Catharanthine 19 <1 [36]
16 Tuoping Luoʼ group 2016 (+)-Catharanthine 13 <1 [37]
17 Bateyʼ group 2018 (+)-Catharanthine 15 <1 [39]
18 Nemotoʼ group 2019 (+)-Catharanthine 27 <1 [40]
19 Dixonʼ group 2021 (±)-Catharanthine 5 2.1 [42]
20 Grögerʼ group 2023 (-)-Catharanthine 22 <1 [43]
总之, Catharanthine的合成研究是复杂天然产物全合成领域的缩影, 也反映了多学科交叉融合的驱动趋势. 未来, 通过理论、技术与应用的协同创新, 必将为吲哚生物碱乃至整个天然产物全合成领域注入新动能, 展现出巨大的科学与社会价值.
(Lu, Y.)
[1]
DeMars, M. D.; O'Connor, S. E. Proc. Natl. Acad. Sci. U. S. A. 2024, 121, e2318586121.

DOI

[2]
Jadhav, A.; Liang, W.; Papageorgiou, P. C.; Shoker, A.; Kanthan, S. C.; Balsevich, J.; Levy, A. S.; Heximer, S.; Backx, P. H.; Gopalakrishnan, V. J. Pharmacol. Exp. Ther. 2013, 345, 383.

DOI PMID

[3]
Williams, B. M.; Steed, N. D.; Woolley, J. T.; Moedl, A. A.; Nelson, C. A.; Jones, G. C.; Burris, M. D.; Arias, H. R.; Kim, O. H.; Jang, E. Y.; Hone, A. J.; McIntosh, J. M.; Yorgason, J. T.; Steffensen, S. C. ACS Chem. Neurosci. 2024, 15, 1738.

DOI

[4]
Gholami, F.; Seyedalipour, B.; Heidari-Kalvani, N.; Nabi-Afjadi, M.; Yaghoubzad-Maleki, M.; Fathi, Z.; Alipourfard, I.; Barjesteh, F.; Bahreini, E. Naunyn-Schmiedeberg's Arch. Pharmacol. 2024, 397, 8879.

DOI

[5]
Gorman, M.; Neuss, N.; Svoboda, G. H.; Barnes, A. J.; Cone, N. J. J. Am. Pharm. Assoc. 1959, 48, 256.

DOI

[6]
(a) Wang, N.; Liu, J.; Wang, C.; Bai, L.; Jiang, X. Org. Lett. 2018, 20, 292.

DOI

(b) Zhang, J.; Hansen, L. G.; Gudich, O.; Viehrig, K.; Lassen, L. M. M.; Schrubbers, L.; Adhikari, K. B.; Rubaszka, P.; Carrasquer-Alvarez, E.; Chen, L.; D'Ambrosio, V.; Lehka, B.; Haidar, A. K.; Nallapareddy, S.; Giannakou, K.; Laloux, M.; Arsovska, D.; Jorgensen, M. A. K.; Chan, L. J. G.; Kristensen, M.; Christensen, H. B.; Sudarsan, S.; Stander, E. A.; Baidoo, E.; Petzold, C. J.; Wulff, T.; O'Connor, S. E.; Courdavault, V.; Jensen, M. K.; Keasling, J. D. Nature 2022, 609, 341.

DOI

[7]
(a) Das, A.; Sarkar, S.; Bhattacharyya, S.; Gantait, S. Appl. Microbiol. Biotechnol. 2020, 104, 4811.

DOI

(b) Faisal, M.; Shahzad, D.; Saeed, A.; Lal, B.; Saeed, S.; Larik, F. A.; Channar, P. A.; Mahesar, P. A.; Mahar, J. Tetrahedron: Asymmetry 2017, 28, 1445.

(c) van Der, Heijden, R.; Jacobs, D. I.; Snoeijer, W.; Hallard, D.; Verpoorte, R. Curr. Med. Chem. 2004, 11, 607.

DOI PMID

[8]
(a) Qureshi, A. A.; Scot, A. I. Chem. Commun. 1968, 16, 947.

(b) Scott, A. I. Acc. Chem. Res. 1970, 3, 151.

DOI

(c) Scott, A. I.; Mizukami, H.; Hrata, T.; Lee, S.-L. Phytochrmistry 1980, 19, 488.

(d) Nef, C.; Rio, B.; Chrestin, H. Plant Cell Rep. 1991, 10, 26.

DOI PMID

(e) Bhadra, R.; Vani, S.; Shanks, J. V. Biotechnol. Bioeng. 1993, 41, 581.

PMID

(f) Duangteraprecha, S.; Hirata, K.; Morihara, E.; Nakae, M.; Katayama, H.; Honda, M.; Miyamoto, K. J. Ferment. Bioeng. 1997, 83, 227.

DOI

(g) Zhao, J.; Zhu, W.; Hu, Q. Enzyme. Microb. Technol. 2001, 28, 673.

DOI

(h) Wang, C. T.; Liu, H.; Gao, X. S.; Zhang, H. X. Plant Cell Rep. 2010, 29, 887.

DOI

[9]
Caputi, L.; Franke, J.; Farrow, S. C.; Chung, K.; Payne, R. M. E.; Nguyen, T. D.; Dang, T. T.; Soares Teto Carqueijeiro, I.; Koudounas, K.; Duge de Bernonville, T.; Ameyaw, B.; Jones, D. M.; Vieira, I. J. C.; Courdavault, V.; O'Connor, S. E. Science 2018, 360, 1235.

DOI

[10]
Cai, X.-H.; Bao, M.-F.; Zhang, Y.; Zeng, C.-X.; Liu, Y.-P.; Luo, X.-D. Org. Lett. 2011, 13, 3568.

DOI

[11]
Tao, Z.; Yuan, H.; Liu, M.; Liu, Q.; Zhang, S.; Liu, H.; Jiang, Y.; Huang, D.; Wang, T. J. Microbiol. Biotechn. 2023, 33, 151.

DOI

[12]
(a) Qu, Y.; Easson, M. L.; Froese, J.; Simionescu, R.; Hudlicky, T.; De Luca, V. Proc. Natl. Acad. Sci. U. S. A. 2015, 112, 6224.

DOI

(b) Liu, T.; Gou, Y.; Zhang, B.; Gao, R.; Dong, C.; Qi, M.; Jiang, L.; Ding, X.; Li, C.; Lian, J. Biotechnol. Bioeng. 2022, 119, 1314.

DOI

(c) Kulagina, N.; Guirimand, G.; Melin, C.; Lemos-Cruz, P.; Carqueijeiro, I.; De Craene, J. O.; Oudin, A.; Heredia, V.; Koudounas, K.; Unlubayir, M.; Lanoue, A.; Imbault, N.; St-Pierre, B.; Papon, N.; Clastre, M.; Giglioli-Guivarc'h, N.; Marc, J.; Besseau, S.; Courdavault, V. Microb. Biotechnol. 2021, 14, 2693.

DOI PMID

[13]
Gao, J.; Zuo, Y.; Xiao, F.; Wang, Y.; Li, D.; Xu, J.; Ye, C.; Feng, L.; Jiang, L.; Liu, T.; Gao, D.; Ma, B.; Huang, L.; Xu, Z.; Lian, J. Nat. Synth. 2023, 2, 231.

DOI

[14]
(a) Bally, J.; Jung, H.; Mortimer, C.; Naim, F.; Philips, J. G.; Hellens, R.; Bombarely, A.; Goodin, M. M.; Waterhouse, P. M. Annu. Rev. Phytopathol. 2018, 56, 405.

DOI

(b) Reed, J.; Osbourn, A. Plant Cell Rep. 2018, 37, 1431.

DOI

[15]
Zhang, Y.; Wiese, L.; Fang, H.; Alseekh, S.; Perez de Souza, L.; Scossa, F.; Molloy, J.; Christmann, M.; Fernie, A. R. Mol. Plant 2023, 16, 1951.

DOI

[16]
Mikkelsen, M. D.; Olsen, C. E.; Halkier, B. A. Mol. Plant 2010, 3, 751.

DOI PMID

[17]
Nett, R. S.; Lau, W.; Sattely, E. S. Nature 2020, 584, 148.

DOI

[18]
Grzech, D.; Hong, B.; Caputi, L.; Sonawane, P. D.; O'Connor, S. E. ACS Synth. Biol. 2023, 12, 27.

DOI

[19]
Büchi, G.; Kulsa, P.; Ogasawara, K.; Rosati, R. L. J. Am. Chem. Soc. 1969, 92, 999.

DOI

[20]
Kutney, J. P.; Bylsma, F. J. Am. Chem. Soc. 1970, 92, 6090.

PMID

[21]
(a) Kutney, J. P.; Brown, R. T.; Piers, E. J. Am. Chem. Soc. 1964, 86, 2287.

DOI

(b) Kutney, J. P.; Cretney, W. J.; Le Quesne, P.; McKague, B.; Piers, E. J. Am. Chem. Soc. 1966, 88, 4756.

DOI

(c) Kutney, J. P.; Cretney, W. J.; Le Quesne, P.; McKague, B.; Piers, E. J. Am. Chem. Soc. 1970, 92, 1712.

PMID

(d) James, P.; Kutney, R. T. B. E. J. Am. Chem. Soc. 1970, 92, 1708.

PMID

[22]
Trost, B. M.; Godleski, S. A.; Belletire, J. L. J. Org. Chem. 1979, 44, 2052.

DOI

[23]
Harley-Mason, J.; Atta Ur, R. Tetrahedron 1980, 36, 1063.

DOI

[24]
Krapcho, A. P.; Glynn, G. A.; Grenon, B. J. Tetrahedron Lett. 1967, 3, 215.

PMID

[25]
Kutney, J. P.; Piers, E. J. Am. Chem. Soc. 1964, 86, 953.

DOI

[26]
Tmanishi, T.; Shin, H.; Yagi, N.; Hanaoka, M. Tetrahedron Lett. 1980, 21, 3285.

[27]
Marazano, C.; Fourrey, J.-L.; Das, B. C. J. Chem. Soc., Chem. Commun. 1981, 8, 389.

[28]
Kutney, J. P.; Bylsma, F. Helv. Chim. Acta 1975, 58, 1672.

PMID

[29]
Raucher, S.; Bray, B. L. J. Org. Chem. 1985, 50, 3236.

DOI

[30]
(a) Kuehne, M. E.; Bornmann, W. G.; Earley, W. G.; Marko, I. J. Org. Chem. 1986, 51, 2913.

DOI

(b) Huang, N.; Jiang, T.; Wang, T. S.; Soukri, M.; Ganorkar, R.; Deker, B.; Léger, J. M.; Madalengoitia, J.; Kuehne, M. E. Tetrahedron 2008, 64, 9850.

DOI

[31]
Szántay, C.; Bölcskei, H.; Gács-Baitz, E. Tetrahedron 1990, 46, 1711.

DOI

[32]
(a) Reding, M. T.; Fukuyama, T. Org. Lett. 1999, 1, 973.

DOI

(b) Fukuyama, T.; T. Reding, M.; Kaburagi, Y.; Tokuyama, H. Heterocycles 2002, 56, 313.

DOI

[33]
Moisan, L.; Thuery, P.; Nicolas, M.; Doris, E.; Rousseau, B. Angew. Chem. Int. Ed. 2006, 45, 5334.

DOI

[34]
Mizoguchi, H.; Oikawa, H.; Oguri, H. Nat. Chem. 2014, 6, 57.

DOI PMID

[35]
Ishihara, K.; Yamada, H.; Akakura, M. Chem. Commun. 2014, 50, 6357.

DOI

[36]
Hatano, M.; Goto, Y.; Izumiseki, A.; Akakura, M.; Ishihara, K. J. Am. Chem. Soc. 2015, 137, 13472.

DOI

[37]
Zhang, Y.; Xue, Y.; Li, G.; Yuan, H.; Luo, T. Chem. Sci. 2016, 7, 5530.

DOI PMID

[38]
Raheem, I. T.; Thiara, P. S.; Peterson, E. A.; Jacobsen, E. N. J. Am. Chem. Soc. 2007, 129, 13404.

PMID

[39]
Kim, S. J.; Batey, R. A. Org. Chem. Front. 2018, 5, 2934.

DOI

[40]
Kono, M.; Harada, S.; Nozaki, T.; Hashimoto, Y.; Murata, S.; Gröger, H.; Kuroda, Y.; Yamada, K.; Takasu, K.; Hamada, Y.; Nemoto, T. Org. Lett. 2019, 21, 3750.

DOI

[41]
Raucher, S.; Bray, B. L.; Lawrence, R. F. J. Am. Chem. Soc. 1987, 109, 442.

DOI

[42]
Gabriel, P.; Almehmadi, Y. A.; Wong, Z. R.; Dixon, D. J. J. Am. Chem. Soc. 2021, 143, 10828.

DOI PMID

[43]
Ikeda, K.; Harada, S.; Hashimoto, Y.; Homma, H.; Kono, M.; Zumbrägel, N.; Gröger, H.; Nemoto, T. Synlett 2024, 35, 469.

DOI

文章导航

/