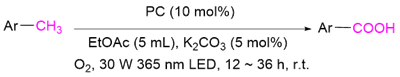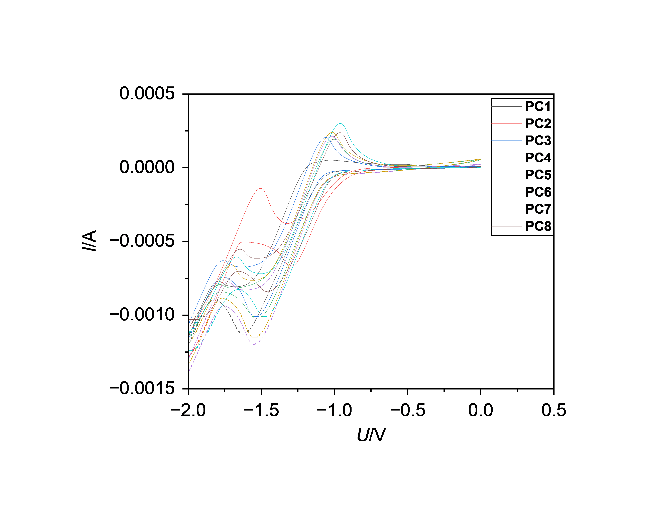
研究论文

蒽醌光敏剂设计合成与光催化C(sp3)—H氧化反应性能研究

  • 程熹 a ,
  • 李雅琳 a ,
  • 吴鹏 a ,
  • 苏敏 a ,
  • 张梓轩 a ,
  • 焦民均 a ,
  • 刘雪粉 b ,
  • 罗书平 , a, *
展开
  • a 浙江工业大学化学工程学院 杭州 310014
  • b 杭州师范大学材料与化学化工学院 杭州 311121

收稿日期: 2025-12-02

  修回日期: 2026-01-14

  网络出版日期: 2026-02-05

基金资助

国家自然科学基金(21376222)

Anthraquinone-Based Photosensitizers: Design, Synthesis and Application in Photocatalytic C(sp3)—H Oxidation

  • Xi Cheng a ,
  • Yalin Li a ,
  • Peng Wu a ,
  • Min Su a ,
  • Zixuan Zhang a ,
  • Minjun Jiao a ,
  • Xuefen Liu b ,
  • Shuping Luo , a, *
Expand
  • a College of Chemical Engineering, Zhejiang University of Technology, Hangzhou 310014
  • b College of Material, Chemistry and Chemical Engineering, Hangzhou Normal University, Hangzhou 311121

Received date: 2025-12-02

  Revised date: 2026-01-14

  Online published: 2026-02-05

Supported by

National Natural Science Foundation of China(21376222)

摘要

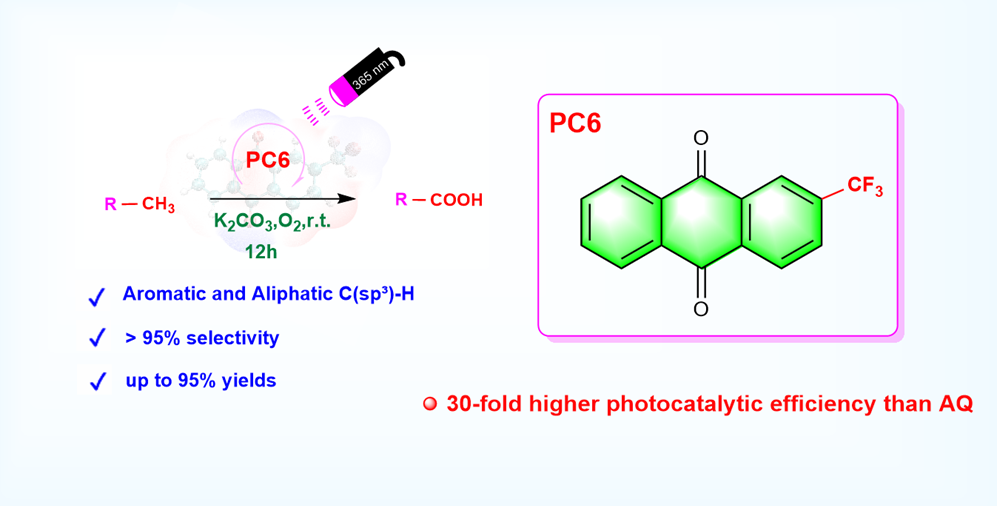
对蒽醌的αβ位进行结构编辑, 设计合成了7种新型蒽醌光敏剂, 并发现在甲基的光氧化反应中具有优异光催化性能. 研究结果表明, 在蒽醌母体β位点上引入强吸电子的三氟甲基取代基得到的2-三氟甲基蒽醌(PC6), 表现出最好的光氧化性能和选择性, 光催化速率是蒽醌的近30倍, 并具有良好底物普适性, 对大部分缺电子取代基和富电子取代基的芳杂环甲基衍生物实现良好以上的反应收率. 通过紫外-可见吸收光谱、荧光光谱、循环伏安及密度泛函理论(DFT)计算, 发现PC6的荧光量子产率达到蒽醌的2.5倍, 是其光催化效率提升的主要原因. 该反应体系具有简单高效、条件温和和官能团耐受性好的优点, 为后续的C(sp3)—H活化反应提供了高效催化剂和有效的光催化方法.

本文引用格式

程熹 , 李雅琳 , 吴鹏 , 苏敏 , 张梓轩 , 焦民均 , 刘雪粉 , 罗书平 . 蒽醌光敏剂设计合成与光催化C(sp3)—H氧化反应性能研究[J]. 有机化学, 2026 , 46(5) : 2104 -2111 . DOI: 10.6023/cjoc202510027

Abstract

Seven anthraquinone-based photosensitizers were synthesized via structural modification at the α- and β-positions of the anthraquinone core. These compounds exhibited excellent photocatalytic performance in the photooxidation of methyl groups. Specifically, 2-trifluoromethylanthraquinone (PC6) was identified as the most active and selective catalyst, with a photocatalytic rate nearly 30-fold higher than that of unmodified anthraquinone. Moreover, PC6 showed good substrate generality, affording favorable to excellent yields for most electron-deficient and electron-rich heteroaromatic methyl derivatives. Systematic characterizations, including UV-Vis absorption spectroscopy, fluorescence spectroscopy, cyclic voltammetry, and density functional theory (DFT) calculations, were conducted to elucidate the catalytic mechanism. The results revealed that the enhanced catalytic performance of PC6 is primarily attributed to its higher fluorescence quantum yield, which is 2.5 times that of anthraquinone. This photocatalytic system features simplicity, high efficiency, mild reaction conditions, and excellent functional group tolerance. Thus, it provides an efficient catalyst and a practical strategy for C(sp3)—H activation reactions.

光能作为自然界中最易接触和获得、丰度最高的可持续清洁能源, 备受新能源研究者的关注[1-2]. 早在19世纪末意大利科学家Ciamician[3]就开展了光催化醌还原为酚的光化学反应, 作为光化学的先驱, 在1912年已预见光化学将在未来发挥巨大的作用. 光催化是在光照条件下利用光催化剂吸收光能, 促进化学反应的进行, 催化剂吸收光能后, 其电子激发形成光电子, 与周围电子进行反应. 光催化剂是决定光反应成败的重要因素. 光催化剂主要分为两类: 一种是过渡金属配合物光催化剂, 一种是非金属有机光催化剂[4]. 过渡金属光催化剂主要以钌、铱、铜等过渡金属和有机小分子(N、P等多齿配体)相配位的络合物为主[5]. 有机光催化剂的研究蓬勃发展, 通过化学合成途径而得到的有机光催化剂, 具有价廉易得、结构丰富等优点, 如芳基酮类[6-7]、噻嗪类[8]、吖啶染料[9]、有机热活化延迟荧光(TADF)染料[10]等.
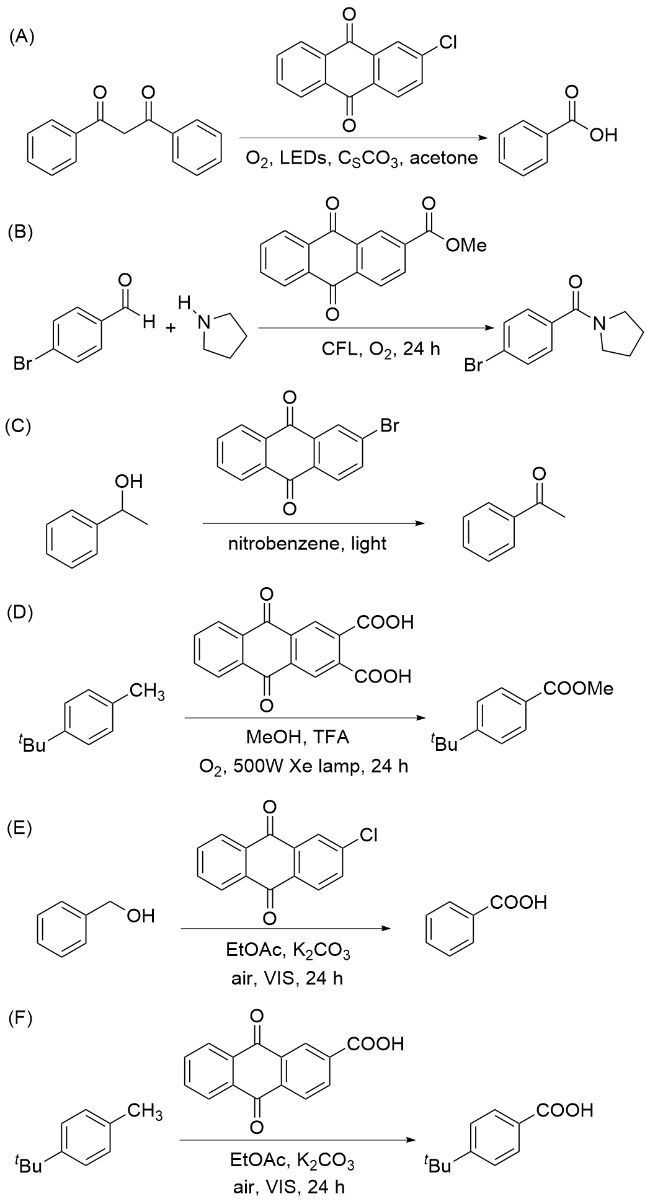
光催化是当前绿色化学中备受关注的前沿方向. 在此背景下, 有机小分子催化剂凭借其结构简单、催化高效、易于获取且成本较低等显著优势, 获得了广泛的应用. Zhao团队[11]使用N-羟基邻苯二甲酰亚胺(NHPI)作为分子助催化剂, CdS作为光吸收剂, 实现了不饱和烃中α位C—H键的光催化氧化. Lee团队[12]用Ru修饰TiO2反应体系光催化氧化甲苯, 表现出良好的苯甲醛选择性. Cui团队[13]报道了用可见光照射和2-氯蒽醌及碳酸铯将1,3-二酮直接光氧化为相应的羧酸(Scheme 1A), 该反应对底物有较大限制. Inagawa团队[14]报道了用蒽醌类有机光催化剂催化醛与胺的直接氧化酰胺化的方法(Scheme 1B). Yadav团队[15]报道了用四溴化碳(CBr4)在室温有氧环境下, 将甲基芳烃氧化为芳香醛, 是一种无金属、操作简单且有效的无金属光催化氧化C(sp3)—H键的方法. Liao团队[16]报道了在光照条件下, 2-溴蒽醌可以与α-芳香醇进行氢转移, 有效地将芳香醇氧化成苯乙酮(Scheme 1C). Itoh团队[17-19]报道了以2,3-二羧酸蒽醌为光催化剂, 通过有氧光氧化法, 从甲基芳烃合成芳香族甲基羧酸酯的方法(Scheme 1D); 之后报道了2-氯蒽醌作为有机催化剂, 可以将芳香醇直接氧化成相应的羧酸(Scheme 1E); 并且又再次发现, 2-羧酸蒽醌可介导叔丁基甲苯发生有氧光氧化反应, 将其转化为羧酸(Scheme 1F). 据文献报道[20], 蒽醌类光催化剂主要用于光氧化反应中, 因其在可见光区域的高吸收率与高激发态还原电位相结合, 使它们成为电子和氢原子的有效受体.
图式1 (A) 1,3-二酮的有氧光氧化反应; (B)蒽醌催化醛的 C—H键直接胺化反应; (C)光催化醇氧化; (D)叔丁基甲苯光氧化成甲酸甲酯; (E)芳基醇光氧化成芳基甲酸; (F)对叔丁基甲苯光氧化成羧酸

Scheme 1 (A) Aerobic photooxidation of 1,3-diketon; (B) Anthraquinone-catalyzed direct C—H amination of aldehyde; (C) Photocatalytic alcohol oxidation; (D) Photo-oxidation of tert- butyl toluene to methyl formate; (E) Photo-oxidation of aryl alcohols to aryl formic acids; (F) Photo-oxidation of p-tert-butyl toluene to carboxylic acids

从已发表的研究文献发现, 蒽醌类光敏剂在C—H氧化反应中仍存在明显局限性, 包括底物适用范围窄、光催化效率低、催化剂用量大以及易发生二聚导致失活等问题[21]. 这些因素导致该反应体系整体适用性有限, 且成本较高. 因此, 开发绿色、高效的新型光催化剂, 能够在可见光驱动下将惰性烷烃转化为高值功能化产物, 不仅具有重要的科学意义与工业意义, 也契合绿色与可持续化学的发展理念.

1 结果与讨论

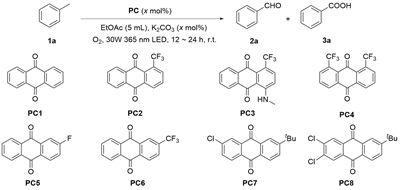
据已有文献报道, 应用在光催化氧化的蒽醌主要是卤代蒽醌和羧酸类蒽醌. 为阐明该反应催化剂的构效关系, 本文在设计合成新型蒽醌光敏剂时, 先考虑不对称取代策略和对卤素取代的蒽醌进一步衍生策略. 以邻苯二甲酸酐和苯基衍生物先进行傅-克酰基化, 再经浓硫酸脱水形成不对称取代的新型光敏剂和对卤代蒽醌进行三氟甲基化得到新型光敏剂. 本文合成了3种α位取代和4种β位取代的蒽醌类光敏剂: 1-三氟甲基蒽醌(PC2)、1-三氟甲基-4-甲氨基蒽醌(PC3)、1,8-双三氟甲基蒽醌(PC4)、2-氟蒽醌(PC5)、2-三氟甲基蒽醌(PC6)、2-叔丁基-7-氯蒽醌(PC7)、2-叔丁基-6, 7-二溴蒽醌(PC8).
首先, 在O2的条件下, 以蒽醌(PC1, 15 mol%)为光催化剂, 5 mo1%的碳酸钾为碱, 乙酸乙酯为溶剂, 甲苯为模型底物, 在30 W 365 nm LED光源照射下反应24 h, 得到了少量的光氧化产物2a3a(表1, Entry 1). 通过实验对照, 发现在没有光敏剂的条件下, 该反应几乎很难发生(收率<1%, 表1, Entry 2), 也进一步说明光敏剂对反应具有重要作用. 此外发现在空气氛围和无碱条件下, 检测到有微量产物, 证明氧气氛围和少量碱的参与对该光氧化体系是有益的(表1, Entries 3~4), 黑暗条件下无产物生成(表1, Entry 5). 催化剂的构效关系表明: 从蒽醌α位引入强吸电子基, 反应活性会明显提高(表1, Entries 6~8), 引入供电子基, 会降低反应活性. 在蒽醌的β位引入吸电子取代基的反应效果显著(表1, Entries 9~10), 其中PC6反应效果最佳. 在β位引入不对称的吸电子基和供电子基, 效果明显下降(表1, Entries 11~12). PC6展现出最优选择性和催化效率: 在15 mol%催化量下, 目标产物收率提升至98%(表1, Entry 10), 表明三氟甲基取代基更有利于增强蒽醌光敏剂的光吸收效率. 当催化剂的用量从15 mol%降低到10 mol%, 反应时间也从24 h减少到12 h, 发现反应收率仍稳定在98%(表1, Entries 13~14), 光催化速率是蒽醌的近30倍. 通过比较不同溶剂, 发现甲醇(MeOH)、乙腈(MeCN)、四氢呋喃(THF)的反应活性微乎其微, 乙酸乙酯(EtOAc)和二氯甲烷(DCM)为溶剂的反应产率都达到98%, 从低毒无害的角度, 最终将乙酸乙酯作为最佳反应溶剂(表1, Entries 15~18). 通过对碱的筛选, 发现钾盐普遍优于钠盐, 同时发现碱过多或过少对反应影响都较大, 最终选择K2CO3为反应体系最佳碱(表1, Entries 19~26).
表1 光催化甲苯C(sp3)—H氧化反应条件筛选a

Table 1 Reaction condition screening in photocatalytic C(sp3)—H oxidation of toluene

Entry Photocatalyst (mol%) Solvent Base (mol%) Time/h Yieldb/% of 2a Yieldb/% of 3a
1 PC1 (15) EtOAc K2CO3 (5) 24 3 10
2c EtOAc K2CO3 (5) 24 None None
3d PC1 (15) EtOAc K2CO3 (5) 24 Trace Trace
4e PC1 (15) EtOAc 24 Trace Trace
5 f PC1 (15) EtOAc K2CO3 (5) 24 None None
6 PC2 (15) EtOAc K2CO3 (5) 24 4 30
7 PC3 (15) EtOAc K2CO3 (5) 24 2 16
8 PC4 (15) EtOAc K2CO3 (5) 24 8 42
9 PC5 (15) EtOAc K2CO3 (5) 24 3 50
10 PC6 (15) EtOAc K2CO3 (5) 24 0 98
11 PC7 (15) EtOAc K2CO3 (5) 24 8 35
12 PC8 (15) EtOAc K2CO3 (5) 24 16 45
13 PC6 (10) EtOAc K2CO3 (5) 24 0 98
14 PC6 (10) EtOAc K2CO3 (5) 12 0 98
15 PC6 (10) MeOH K2CO3 (5) 12 7 20
16 PC6 (10) MeCN K2CO3 (5) 12 5 10
17 PC6 (10) THF K2CO3 (5) 12 0 0
18 PC6 (10) DCM K2CO3 (5) 12 0 98
19 PC6 (10) EtOAc Na2CO3 (5) 12 15 54
20 PC6 (10) EtOAc NaHCO3 (5) 12 7 47
21 PC6 (10) EtOAc NaOH (5) 12 19 22
22 PC6 (10) EtOAc KOH (5) 12 0 95
23 PC6 (10) EtOAc CH3ONa (5) 12 4 40
24 PC6 (10) EtOAc CH3OK (5) 12 1 70
25 PC6 (10) EtOAc K2CO3 (1) 12 10 60
26 PC6 (10) EtOAc K2CO3 (10) 12 5 80

a Reaction conditions: The mixture of 1a (1.5 mmo1), base (0.075 mmol, 5 mo1%), PC (10~15 mol%) and EtOAc (5 mL) was stirred at room temperature and oxygen atmosphere for 12~24 h under 30 W 365 nm LED lamp. b GC yield with hexadecane as internal standard. c No PC. d Under air. e Without base. f In the dark.

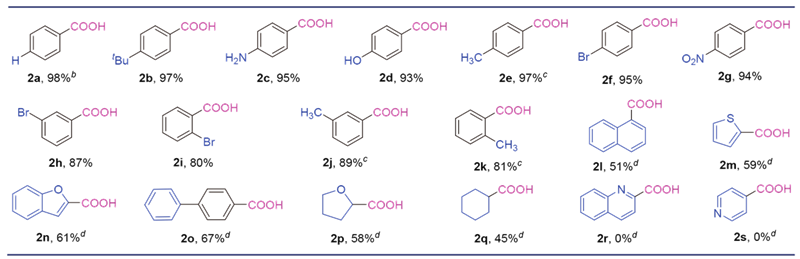
通过对反应体系各种条件的筛选, 选用最佳的反应条件对反应底物进行拓展. 选取不同的甲苯衍生物对反应体系的适用性进行探究(表2). 首先对甲苯底物进行后处理分离, 得到80%以上的分离收率(2a). 通过不同类型的取代基底物发现, 对位带富电子基团的甲苯底物(tBu、NH2、OH、CH3)、吸电子基团的甲苯底物(NO2、Br), 均能表现出良好的反应活性(2b~2i), 其中对于富电子能力最强的对叔丁基甲苯, 其氧化效果是所有底物中最好的(2b), 而对于吸电子能力较强的对硝基甲苯, 也表现出较高的光氧化收率(2g). 而对邻位或间位有取代基的甲苯底物的反应收率来看, 间位或邻位有取代基相比于对位, 由于空间位阻的原因, 其反应收率明显下降. 而对于邻间对三种二甲苯底物的光氧化反应中, 均未检测到二羧酸类产物的生成(2e2j2k), 可能是生成的羧基使苯环钝化, 导致第二个甲基的氧化需要更高的能力或更苛刻的条件.
表2 甲苯衍生物和芳香化合物的底物拓展

Table 2 Substrate expansion of toluene derivatives and aromatic compounds

a Reaction conditions: The mixture of toluene derivative (1.5 mmo1), K2CO3 (0.075 mmo1, 5 mo1%), PC6 (10 mol%) and EtOAc (5 mL) was stirred at room temperature and oxygen atmosphere for 12 h under 30 W 365 nm LED lamp. GC yield with hexadecane as internal standard or HPLC external standard yield. b Isolated yield is 85%. c No dicarboxylic acid products were detected. d Extended to 36 h.
为进一步扩大该光催化氧化体系的应用范围, 将更为复杂的芳香化合物和杂环化合物作为底物, 包括呋喃、联苯、萘、噻吩和哌啶等, 这些底物结构更加复杂, 增加其羧酸化的难度, 通过适当延长反应时间, 其他反应条件不变, 将光照时间延长至24~36 h, 其具体结果如图所示. 萘环、噻吩环底物依旧有着中等以上收率(2l~2n), 联苯可以看作对位带苯基的甲苯底物, 其反应收率也是其中最高的(2o). 同时也发现非芳香性的甲基环己烷、甲基呋喃, 也可以得到光氧化产物(2p~2q). 而对于吡啶和喹啉环底物, 可能由于其氮杂环易被氧化, 或因为其是有机碱的原因(2r~2s), 无法在光照下实现光氧化.
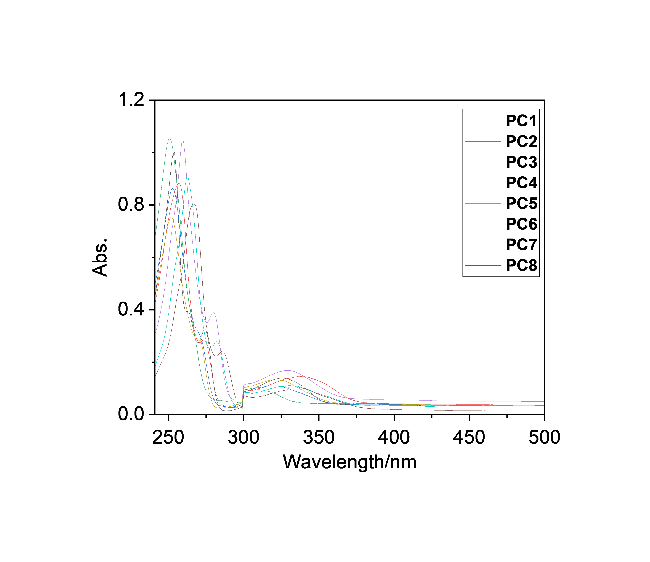
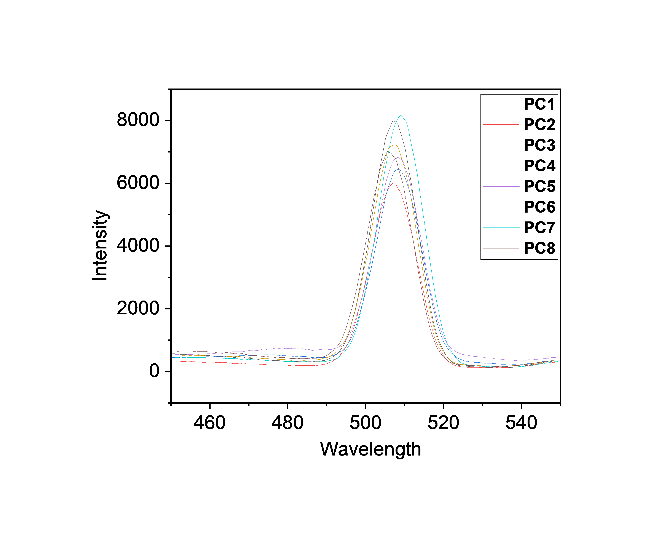
为进一步研究催化剂的催化性能, 通过紫外-可见吸收光谱、荧光光谱、循环伏安及密度泛函理论(DFT)计算, 揭示了其结构与光催化性能的内在关联. 从图1表3紫外吸收光谱数据中可以看出, 在大部分的蒽醌光敏剂的最大吸收波长范围在254 nm左右, 位于紫外吸收区域, 在310~365 nm的吸收带主要由n→π*电子的跃迁形成的. 从吸收波长来看, 引入三氟甲基电子基会使光敏剂的最大吸收波长发生红移, 从摩尔吸光系数来看, 引入三氟甲基电子基会增强其吸光能力, 且β位取代基的蒽醌光敏剂吸光系数大于α位取代基的蒽醌光敏剂. 从图2表3荧光发射图谱数据中, 其最大发射波长基本在505 nm左右, 未发现明显区别, 但在荧光量子产率上, β位三氟甲基取代的蒽醌光敏剂表现出较大优势, 其中PC6光敏剂的相对荧光量子产率是蒽醌的2.5倍.
图1 PC1~PC8的紫外吸收光谱图

Figure 1 UV absorption spectra of PC1~PC8

表3 PC1~PC8光物理性能研究数据

Table 3 Photophysical property data of PC1~PC8

Entry Photocatalyst Ultraviolet Fluorescence Reduction potential/V
Maximum absorption
wavelength/nm
εa/(L∙mol-1∙cm-1) Emission wavelength/nm Qub
1 PC1 254 4.2×10⁴ 505 0.08 -1.630
2 PC2 257 4.7×10⁴ 506 0.16 -1.505
3 PC3 253 4.6×10⁴ 507 0.13 -1.524
4 PC4 251 4.7×10⁴ 506 0.11 -1.537
5 PC5 259 6.9×10⁴ 510 0.17 -1.476
6 PC6 267 6.9×10⁴ 511 0.24 -1.450
7 PC7 263 6.0×10⁴ 510 0.14 -1.545
8 PC8 252 5.1×10⁴ 508 0.12 -1.542

a ε=A/(c×b). A: Absorbance, b: light length (b=1 cm), c: mole concentration (c=1×10⁻⁵ mol/L). b Qu=Qs×(Qs×Qs)/(Qs×Qs). Qu: fluorescence quantum yield of the substance to be measured; Qs: fluorescence quantum yield of the reference; Iu: integral fluorescence intensity of the substance to be measured; Is: integral fluorescence intensity of reference; As: absorbance of the reference substance; Au: absorbance of the substance to be measured. Quinine sulfate (0.1 mol/L H2SO4) was selected as the standard reference (Qs=0.546).

图2 PC1~PC8的荧光发射光谱图

Figure 2 Fluorescence emission spectra of PC1~PC8

循环伏安图(图3)和数据(表3)表明, 除蒽醌以外, 其他的蒽醌类光敏剂在电化学中都可以实现可逆反应. 通过负向扫描模式发现, 氧化峰出现在负电势区域, 且在正扫中并未检测到任何的氧化峰, 说明蒽醌光敏剂极易被还原, 主要原因可能是蒽醌母体容易被还原成类似激发态的蒽醇结构. 通过比较还原电势数据, 发现引入取代基后还原性电势增大, 其中PC6光敏剂的还原电势最正, 其越容易被还原.
图3 PC1~PC8的循环伏安图

Figure 3 Cyclic voltammograms of PC1~PC8

通过密度泛函理论(DFT)计算光敏剂在基态的理论势能差, 势能差越小意味着光敏剂达到激发态越容易, 其吸收的光能能量也越低. 通过对不同光敏剂的理论计算(表4)发现, 势能差值小的是引入三氟甲基的蒽醌光敏剂, 其中PC6的势能差最小, 说明理论上PC6光敏剂光照达到激发态需要的能量最少, 在相同光照条件下, 达到激发态的时间更短, 光催化效果更强.
表4 PC1~PC8的DFT计算

Table 4 Density functional theory (DFT) calculations of PC1~PC8

Entry Photocatalyst ELUMO/eV EHOMO/eV ΔE/eV
1 PC1 -3.176432 -7.362284 4.185853
2 PC2 -3.440219 -7.604373 4.164154
3 PC3 -3.420561 -7.618221 4.197660
4 PC4 -3.380845 -7.067312 3.886466
5 PC5 -3.356935 -7.325514 3.968580
6 PC6 -3.528997 -7.369484 3.840486
7 PC7 -3.525913 -7.507099 3.981186
8 PC8 -3.509838 -7.683236 4.173397
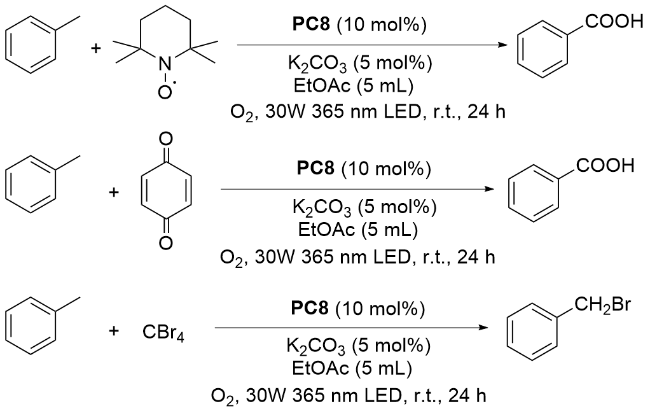
为了阐明反应机理, 进行了自由基捕获实验(Scheme 2). 在标准条件下, 向体系中加入自由基捕获剂2,2,6,6-四甲基哌啶氧化物(TEMPO), 没有检测到目标产物, 表明该反应涉及的是自由基过程. 其次, 向体系中加入过氧自由基捕获剂1,4-苯醌, 没有检测到目标产物, 表明该反应在反应过程中存在过氧自由基产生. 引入四溴化碳(CBr4)后, 检测到溴代副产物(溴苄)的生成, 进一步证实了苄基自由基的存在.
图式2 自由基捕获实验

Scheme 2 Free radical trapping experiment

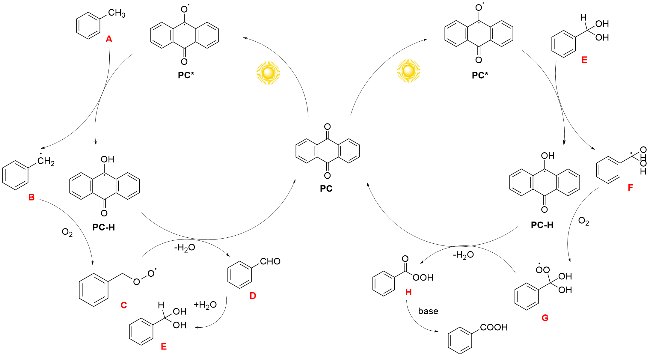
根据Itoh课题组[19]和上述提到的实验数据, 在此提出一个可能合理的机理(Scheme 3). 首先蒽醌(PC)在紫外光的照射下达到激发态, 处于激发态的光敏剂PC*会形成双自由基, 从底物A的苄基位置提取氢原子, 从而产生苄基自由基BPC-H, 苄基自由基可以捕获分子氧形成过氧自由基C, 过氧自由基从PC-H中得到氢质子形成氢过氧化物, 同时PC-H失去了氢质子和电子回到基态PC, 最后氢过氧化物失去一个水得到副产物苯甲醛D. 苯甲醛与水形成羟基苯甲醇中间体E, 处于激发态的光敏剂PC*再次攫取苄基上的氢原子形成苄基自由基F, 同时形成PC-H, 苄基自由基F捕获氧分子得到过氧自由基G, PC-H转移自己的氢质子和电子返回到基态PC, 过氧自由基获得氢质子形成过氧化氢中间体, 再消去一分子水得到过氧苯甲酸H. 接下来, 在催化量的碱存在下, 过氧苯甲酸H释放过氧化氢生成目标产物苯甲酸.
图式3 光氧化反应可能的机理

Scheme 3 Possible mechanism for the photo-oxidation

2 结论

本文深入研究了光催化C(sp3)—H氧化反应光敏剂的构效关系. 在蒽醌母体β位引入强吸电子三氟甲基的PC6表现出卓越的光催化性能, 其光催化速率是蒽醌的近30倍. 光谱分析与循环伏安测试表明, PC6的荧光量子产率为蒽醌的2.5倍, 且具有较高的还原电势, 更易于被还原. 理论计算进一步揭示, PC6的能隙最小, 光照后到达激发态所需能量最低、时间最短, 这共同促成了其显著增强的光催化活性. 新型光敏剂的设计合成, 为后续更多C—H键的活化反应提供了可行路径.

3 实验部分

3.1 仪器与试剂

1H NMR和13C NMR由Bruker VANCE III (400 MHz)核磁共振仪测定, 内标为四甲基硅烷(TMS), 溶剂为氘代氯仿或氘代二甲基亚砜. 高效液相色谱(HPLC)生产厂家为福立, 型号为LC5090; 气相色谱由岛津气相色谱仪GC-2018测定. 所有试剂均为市售的分析纯试剂, 未经纯化直接使用.

3.2 实验方法

3.2.1 光敏剂的合成

以1-三氟甲基蒽醌(PC2)为例, 将2.55 g 95%纯度的1-氯蒽醌固体和1.79 g六甲基磷酸三胺、0.95 g碘化亚铜溶解在60 mL的DMF溶液中. 温度为100 ℃反应1 h. 再升温到120 ℃, 缓慢滴加11.52 g氟磺酰基二氟乙酸甲酯, 滴加完毕继续反应24 h. 将反应体系冷却至0 ℃, 倒入冰水中析出固体, 静置后过滤固体并干燥, 得到黄色粗产品, 柱层析纯化[V(乙酸乙酯)∶V(石油 醚)=1∶30]得到的黄色固体为1-三氟甲基蒽醌(PC2).

3.2.2 C(sp3)—H光氧化

在配有磁力搅拌的干燥史莱克管中加入底物(1.5 mmol)、光催化剂(0.15 mmol, 10 mol%)、碱(0.075 mmol, 5 mol%), 氧气氛围下加入EtOAc (5 mL), 用30 W 365 nm紫外LED灯从边上照射, 并保持室温35 ℃, 空气氛围中搅拌12~36 h, 反应完毕后, 使用饱和食盐水/乙酸乙酯萃取三次, 无水硫酸钠干燥, 浓缩, 柱层析分离, 得到羧酸类目标产物.

3.3 化合物结构表征数据

所有化合物的表征数据与参考文献[16,22~32]一致.
苯甲酸(2a): 白色固体, 产率98%, m.p. 121~123 ℃ (lit.[22] 122 ℃); 1H NMR (400 MHz, DMSO-d6) δ: 7.93 (d, J=8.2 Hz, 2H), 7.61 (t, J=7.4 Hz, 1H), 7.49 (t, J=7.6 Hz, 2H).
4-叔丁基苯甲酸(2b): 白色固体, 产率97%, m.p. 162~168 ℃ (lit.[23] 164 ℃); 1H NMR (400 MHz, DMSO-d6) δ: 7.87 (d, J=8.2 Hz, 2H), 7.50 (d, J=8.2 Hz, 2H), 1.28 (s, 9H).
4-氨基苯甲酸(2c): 白色固体, 产率95%, m.p. 187~189 ℃ (lit.[24] 188 ℃); 1H NMR (400 MHz, DMSO-d6) δ: 11.97 (s, 1H), 7.63 (d, J=8.5 Hz, 2H), 6.55 (d, J=8.8 Hz, 2H), 5.87 (s, 1H).
4-羟基苯甲酸(2d): 白色固体, 产率93%, m.p. 213~219 ℃ (lit.[25] 214 ℃); 1H NMR (400 MHz, DMSO-d6) δ: 7.79 (d, J=8.7 Hz, 2H), 6.82 (d, J=8.6 Hz, 2H).
4-甲基苯甲酸(2e): 浅黄色固体, 产率97%, m.p. 179~182 ℃ (lit.[26] 179 ℃); 1H NMR (400 MHz, DMSO-d6) δ: 12.79 (s, 1H), 7.84 (d, J=7.9 Hz, 2H), 7.27 (d, J=7.9 Hz, 2H), 2.34 (s, 3H); 13C NMR (100 MHz, DMSO-d6) δ: 167.41, 143.07, 129.42, 129.17, 128.12, 21.17.
4-溴苯甲酸(2f): 白色固体, 产率95%, m.p. 252~254 ℃ (lit.[27] 253 ℃); 1H NMR (400 MHz, DMSO-d6) δ: 13.17 (s, 1H), 7.86 (d, J=8.8 Hz, 2H), 7.50 (d, J=8.2 Hz, 2H).
4-硝基苯甲酸(2g): 浅黄色固体, 产率94%, m.p. 237~240 ℃ (lit.[28] 240 ℃); 1H NMR (400 MHz, DMSO-d6) δ: 13.65 (s, 1H), 8.29 (d, J=8.8 Hz, 2H), 8.14 (d, J=8.8 Hz, 2H).
3-溴苯甲酸(2h): 白色固体, 产率87%, m.p. 155~158 ℃ (lit.[29] 156 ℃); 1H NMR (400 MHz, DMSO-d6) δ: 13.33 (s, 1H), 8.03 (s, 1H), 7.93 (d, J=7.7 Hz, 1H), 7.82 (d, J=7.9 Hz, 1H), 7.47 (t, J=7.6 Hz, 1H); 13C NMR (100 MHz, DMSO-d6) δ: 166.0, 135.6, 133.0, 131.7, 130.9, 128.3, 121.7.
2-溴苯甲酸(2i): 白色固体, 产率80%, m.p. 147~150 ℃ (lit.[30] 148 ℃); 1H NMR (400 MHz, DMSO-d6) δ: 13.41 (s, 1H), 7.72 (t, J=7.4 Hz, 2H), 7.48~7.41 (m, 2H); 13C NMR (100 MHz, DMSO-d6) δ: 167.4, 133.8, 133.7, 132.5, 130.6, 127.7, 119.9.
3-甲基苯甲酸(2j): 白色固体, 产率89%, m.p. 108~112 ℃ (lit.[16] 109 ℃); 1H NMR (400 MHz, DMSO-d6) δ: 12.88 (s, 1H), 7.75 (t, J=6.4 Hz, 2H), 7.43~7.35 (m, 2H), 2.35 (s, 3H); 13C NMR (100 MHz, DMSO-d6) δ: 167.4, 137.9, 133.4, 130.7, 129.7, 128.4, 126.5, 20.8.
2-甲基苯甲酸(2k): 白色固体, 产率81%, m.p. 103~105 ℃ (lit.[31] 103 ℃); 1H NMR (400 MHz, DMSO-d6) δ: 12.82 (s, 1H), 7.83 (d, J=7.7 Hz, 1H), 7.43 (t, J=7.4 Hz, 1H),7.28 (t, J=7.5 Hz, 2H), 2.52 (s, 3H); 13C NMR (100 MHz, DMSO-d6) δ: 168.7, 139.0, 131.7, 131.5, 130.4, 130.2, 125.8, 21.3.
1-萘甲酸(2l): 白色固体, 产率51%, m.p. 157~160 ℃ (lit.[32] 159 ℃); 1H NMR (400 MHz, DMSO-d6) δ: 8.88 (d, J=8.2 Hz, 1H), 8.15 (t, J=7.8 Hz, 2H), 8.00 (d, J=8.1 Hz, 1H), 7.65~7.56 (m, 3H); 13C NMR (100 MHz, DMSO-d6) δ: 168.7, 133.5, 132.9, 130.7, 129.9, 128.6, 127.7, 127.5, 126.2, 125.5, 124.9.
2-噻吩甲酸(2m): 白色固体, 产率59%, m.p. 125~127 ℃ (lit.[32] 126 ℃); 1H NMR (400 MHz, DMSO-d6) δ: 13.06 (s, 1H), 7.87 (d, J=4.9 Hz, 1H), 7.73 (d, J=2.3 Hz, 1H), 7.73 (t, J=4.8 Hz, 1H); 13C NMR (100 MHz, DMSO-d6) δ: 162.9, 134.6, 133.3, 133.2, 128.2.
苯并[b]呋喃-2-羧酸(2n): 白色固体, 产率61%, m.p. 193~196 ℃ (lit.[28] 195 ℃); 1H NMR (400 MHz, DMSO-d6) δ: 7.78 (d, J=7.8 Hz, 1H), 7.68 (t, J=8.4 Hz, 2H), 7.48 (t, J=7.1 Hz, 1H), 7.33 (t, J=7.6 Hz, 1H); 13C NMR (100 MHz, DMSO-d6) δ: 160.6, 155.4, 146.6, 128.0, 127.3, 124.2, 123.5, 113.9, 112.5.
4-苯基苯甲酸(2o): 白色固体, 产率67%, m.p. 220~225 ℃ (lit.[16] 225 ℃); 1H NMR (400 MHz, DMSO-d6) δ: 8.03 (d, J=8.4 Hz, 2H), 7.75 (dd, J=18.8, 8.3 Hz, 4H), 7.49 (d, J=7.3 Hz, 1H), 7.41 (t, J=7.4 Hz, 1H); 13C NMR (100 MHz, DMSO-d6) δ: 167.6, 144.7, 139.5, 130.4, 130.1, 129.5, 128.7, 127.4, 127.2.
2-四氢呋喃甲酸(2p): 浅黄色液体, 产率58%, m.p. 20~22 ℃ (lit.[32] 21 ℃); 1H NMR (400 MHz, DMSO- d6) δ: 4.30~4.27 (m, 1H), 3.81~3.74 (m, 2H), 2.18~2.11 (m, 1H), 1.89~1.78 (m, 3H); 13C NMR (100 MHz, DMSO-d6) δ: 174.5, 75.9, 68.3, 29.7, 24.8.
环己甲酸(2q): 白色固体, 产率45%, m.p. 28~30 ℃ (lit.[31] 30 ℃); 1H NMR (400 MHz, DMSO-d6) δ: 2.20~2.14 (m, 1H), 1.81~1.56 (m, 5H), 1.35~1.14 (m, 5H); 13C NMR (100 MHz, DMSO-d6) δ: 176.7, 42.2, 28.6, 25.4, 24.9.
辅助材料(Supporting Information) 化合物2a~2q的核磁共振氢谱、碳谱, 催化剂PC2~PC8的合成及其表征谱图. 这些材料可以免费从本刊网站(http://sioc-journal.cn/)上下载.
(Cheng, F.)
[1]
Akhtaruzzaman M.; Rahman M. R. Energy Economics 2024, 137, 107404.

[2]
Zhao L.; Qi Y.; Song L. Angew. Chem., Int. Ed. 2019, 58, 7708.

DOI

[3]
Ciamician G. Science 1912, 36, 385.

PMID

[4]
Hassaan M. A.; El-Nemr M. A.; Elkatory M. R. Top. Curr. Chem. 2023, 381, 31.

[5]
Day J. I.; Teegardin K.; Weaver J. Org. Process Res. Dev. 2016, 20, 1156.

DOI

[6]
Wang L.-N.; Liu X.-Q.; Lin G.; Jin H.-Y.; Jiao M.-J.; Liu X.-F.; Luo S.-P. Chin. J. Org. Chem. 2023, 43 2848 (in Chinese).

DOI

(王灵娜, 刘晓庆, 林钢, 金泓颖, 焦民均, 刘雪粉, 罗书平, 有机化学, 2023, 43, 2848.)

DOI

[7]
Zhu H.; Wu P.; Zhong C.-M.; Li S.-M.; Lin G.; Luo S.-P.; Liu X.-F. Chin. J. Org. Chem. 2025, 45, 3441 (in Chinese).

DOI

(祝辉, 吴鹏, 钟晨鸣, 李舒铭, 林钢, 罗书平, 刘雪粉, 有机化学, 2025, 45, 3441.)

DOI

[8]
Hölter N.; Rendel N. H.; Spierling L.; Kwiatkowski A.; Klein- mans R.; Daniliuc C. G.; Wenger O. S.; Glorius F. J. Am. Chem. Soc. 2025, 147, 12908.

DOI

[9]
Zhao H.-B.; Zhang W.-Y.; Gu Y.-Y.; Zhao Y.; Zou M.-Q.; Xu J.; Xu X.-L.; Chu W.-Y. ACS Sustainable Chem. Eng. 2025, 12, 8047.

[10]
Luo J.; Zhang J. ACS Catal. 2016, 6, 873.

DOI

[11]
Zhao G.-X.; Hu B.; Busser G. W. ChemSusChem 2019, 12, 2795.

DOI

[12]
Tripathy J.; Lee K. Angew. Chem., Int. Ed. 2014, 53, 12605.

DOI

[13]
Tachikawa Y.; Cui L.; Matsusaki Y. Tetrahedron Lett. 2013, 54, 6218.

DOI

[14]
Inagawa H.; Uchida S.; Yamaguchi E. Asian J. Org. Chem. 2019, 8, 1411.

DOI

[15]
Tripathi S.; Singh S. N.; Yadav L. D. S. RSC Adv. 2016, 18, 14547.

[16]
Liao S.; Liu J.; Yan L. RSC Adv. 2020, 10, 37014.

DOI

[17]
Tada N; Ikebata Y., Nobuta T.; Itoh A. Photochem. Photobiol. Sci. 2012, 11, 616.

DOI

[18]
Shimada Y.; Hattori K.; Tada N.; Miura T.; Itoh A. Synthesis 2013, 45, 2684.

DOI

[19]
Taguchi M.; Nagasawa Y.; Yamaguchi E.; Itoh A. Tetrahedron Lett. 2016, 57, 230.

DOI

[20]
Cervantes-González J.; Vosburg D. A.; Mora-Rodriguez S. E. ChemCatChem 2020, 12, 3811.

DOI

[21]
Chen L.; Tang J.; Song L.-N. Appl Catal B-Environ. 2019, 250, 379.

[22]
Andon R. J. L.; Connett P. H. J. Chem. Thermodyn. 1980, 12, 1013.

[23]
Itoh A.; Kodana T.; Inagaki S.; Masaki Y. Org. Lett. 2000, 2, 2455.

PMID

[24]
Zhang Y.; Li X.; Wang H. RSC Adv. 2019, 9, 26812.

[25]
Yang X.; Liu Y.; Zhang L. ChemCatChem 2020, 12, 4125.

[26]
Liu J.; Liao S.; Yan L. RSC Adv. 2021, 11, 15628.

[27]
Chen R.; Zhou Q.; Zheng R. Tetrahedron Lett. 2015, 56, 2189.

[28]
Shao Z. H.; Wang Y. J. Org. Chem. Front. 2019, 6, 1352.

[29]
Zhao K.; Sun Y.; Chen L. Tetrahedron 2017, 73, 6890.

[30]
Li M.; Zhang H.; Wu J. J. Org. Chem. 2018, 83, 12456.

[31]
Zheng R.; Zhou Q.; Chen R. Tetrahedron Lett. 2014, 55, 5671.

DOI

[32]
Yang P.-B.; Ma R.; Bian F.-L. ChemCatChem 2016, 8, 3746.

DOI

文章导航

/