综述与进展

光氧化还原催化炔烃的双碳官能团化反应进展

  • 叶富 a ,
  • 袁伟明 , b, *
展开
  • a 贵州工程应用技术学院化学工程学院 贵州毕节 551700
  • b 华中科技大学化学与化工学院 武汉 430074

收稿日期: 2025-12-16

  修回日期: 2026-01-24

  网络出版日期: 2026-02-05

基金资助

国家自然科学基金(22571104)

国家自然科学基金(22201087)

国家重点研发计划(2024YFA1510500)

贵州省基础研究计划[黔科合基础MS[2026]221]

Recent Advances in Dicarbofunctionalization of Alkynes via Photoredox Catalysis

  • Fu Ye a ,
  • Weiming Yuan , b, *
Expand
  • a College of Chemical Engineering, Guizhou University of Engineering Science, Bijie, Guizhou 551700
  • b School of Chemistry and Chemical Engineering, Huazhong University of Science & Technology, Wuhan 430074

Received date: 2025-12-16

  Revised date: 2026-01-24

  Online published: 2026-02-05

Supported by

National Natural Science Foundation of China(22571104)

National Natural Science Foundation of China(22201087)

National Key R&D Program of China(2024YFA1510500)

Guizhou Provincial Science and Technology Foundation (QKHJC-MS[2026]221)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

光氧化还原催化炔烃的双碳官能团化反应是有机合成领域的前沿研究方向之一. 该策略通过单电子转移、能量转移或质子耦合电子转移等机制活化底物, 实现炔烃的高效、高选择性双碳官能团化. 与传统方法相比, 可见光催化策略具有条件温和、底物适用范围广、官能团兼容性和反应选择性好等优势, 为多取代烯烃、环状骨架及生物活性分子的高效合成提供了新范式. 系统综述了可见光催化炔烃双碳官能团化的最新研究进展, 重点阐述了底物适用范围、反应机理、选择性调控策略以及合成应用, 并对未来发展趋势进行了展望.

本文引用格式

叶富 , 袁伟明 . 光氧化还原催化炔烃的双碳官能团化反应进展[J]. 有机化学, 2026 , 46(4) : 1146 -1165 . DOI: 10.6023/cjoc202512019

Abstract

Photoredox-catalyzed dicarbofunctionalization of alkynes has emerged as a cutting-edge research direction in organic synthesis. This strategy ingeniously integrates the mild activation capabilities of photochemistry with the efficient bond-forming characteristics of transition metal catalysis. Through mechanisms such as single-electron transfer, energy transfer, or proton-coupled electron transfer, highly selective dicarbofunctionalization of alkynes can be achieved under visible light conditions. Compared with traditional methods, this approach not only offers mild reaction conditions and excellent functional group tolerance, but also enables precise control over chemo-, regio-, and stereoselectivity, thereby providing a new paradigm for the efficient synthesis of polysubstituted alkenes, cyclic compounds, and bioactive molecules. This review systematically summarizes the latest advances in this field with a focus on the substrate scope, reaction mechanisms, strategies for selectivity control, and synthetic applications, while also offering perspectives on future development trends.

炔烃作为有机化学中一类非常基础且重要的不饱和碳氢化合物, 因其独特的线性分子结构与高度活化的π电子体系, 展现出丰富的反应多样性, 能够实现广泛的有机合成转化[1]. 传统炔烃的官能团化主要通过亲电加成、亲核加成、过渡金属催化的偶联反应等途径实现, 但这些方法往往在反应条件、官能团耐受性和立体选择性控制方面存在一定局限[2]. 近年来, 随着光催化的快速发展[3], 光氧化还原催化为炔烃的高效、高选择性转化开辟了全新路径[4]. 其中, 炔烃的双碳官能团化反应尤为引人关注, 该反应通过在炔烃两端碳原子上同时引入两个碳基团, 一步构建结构复杂、功能多样的多取代烯烃或环状骨架, 已成为合成化学领域研究热点之一. 这一策略不仅显著提升了合成效率, 符合原子经济性和步骤经济性的现代合成理念, 更为许多具有生物活性的天然产物、药物分子及功能材料的简洁合成提供了关键技术支持.
光氧化还原催化的核心优势在于其能够通过单电子转移(SET)过程, 在温和条件下产生高活性的自由基中间体[5], 并实现传统方法难以触及的化学键活化与重组. 当该策略应用于炔烃的双官能团化时, 光催化剂在可见光激发下产生激发态物种, 可促进烷基卤化物、羧酸衍生物、甚至惰性碳氢化合物等前体生成相应的碳自由基. 这些自由基可对炔烃进行选择性加成生成关键的烯基自由基中间体, 并通过自由基-极性交叉等途径进行后续转化. 另一方面, 烯基自由基中间体可被过渡金属催化剂捕获, 并通过后续氧化加成、还原消除等基元反应, 实现第二个C—C键的构筑. 这种光催化协同过渡金属催化的双催化模式, 不仅拓展了底物适用范围和反应类型, 而且在反应选择性控制方面表现优异[6].
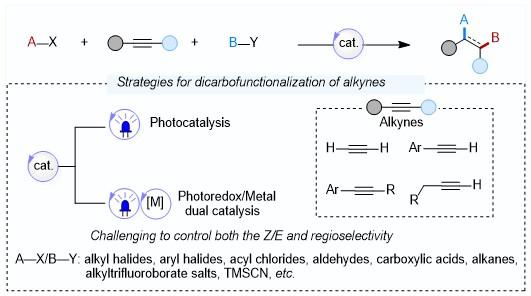
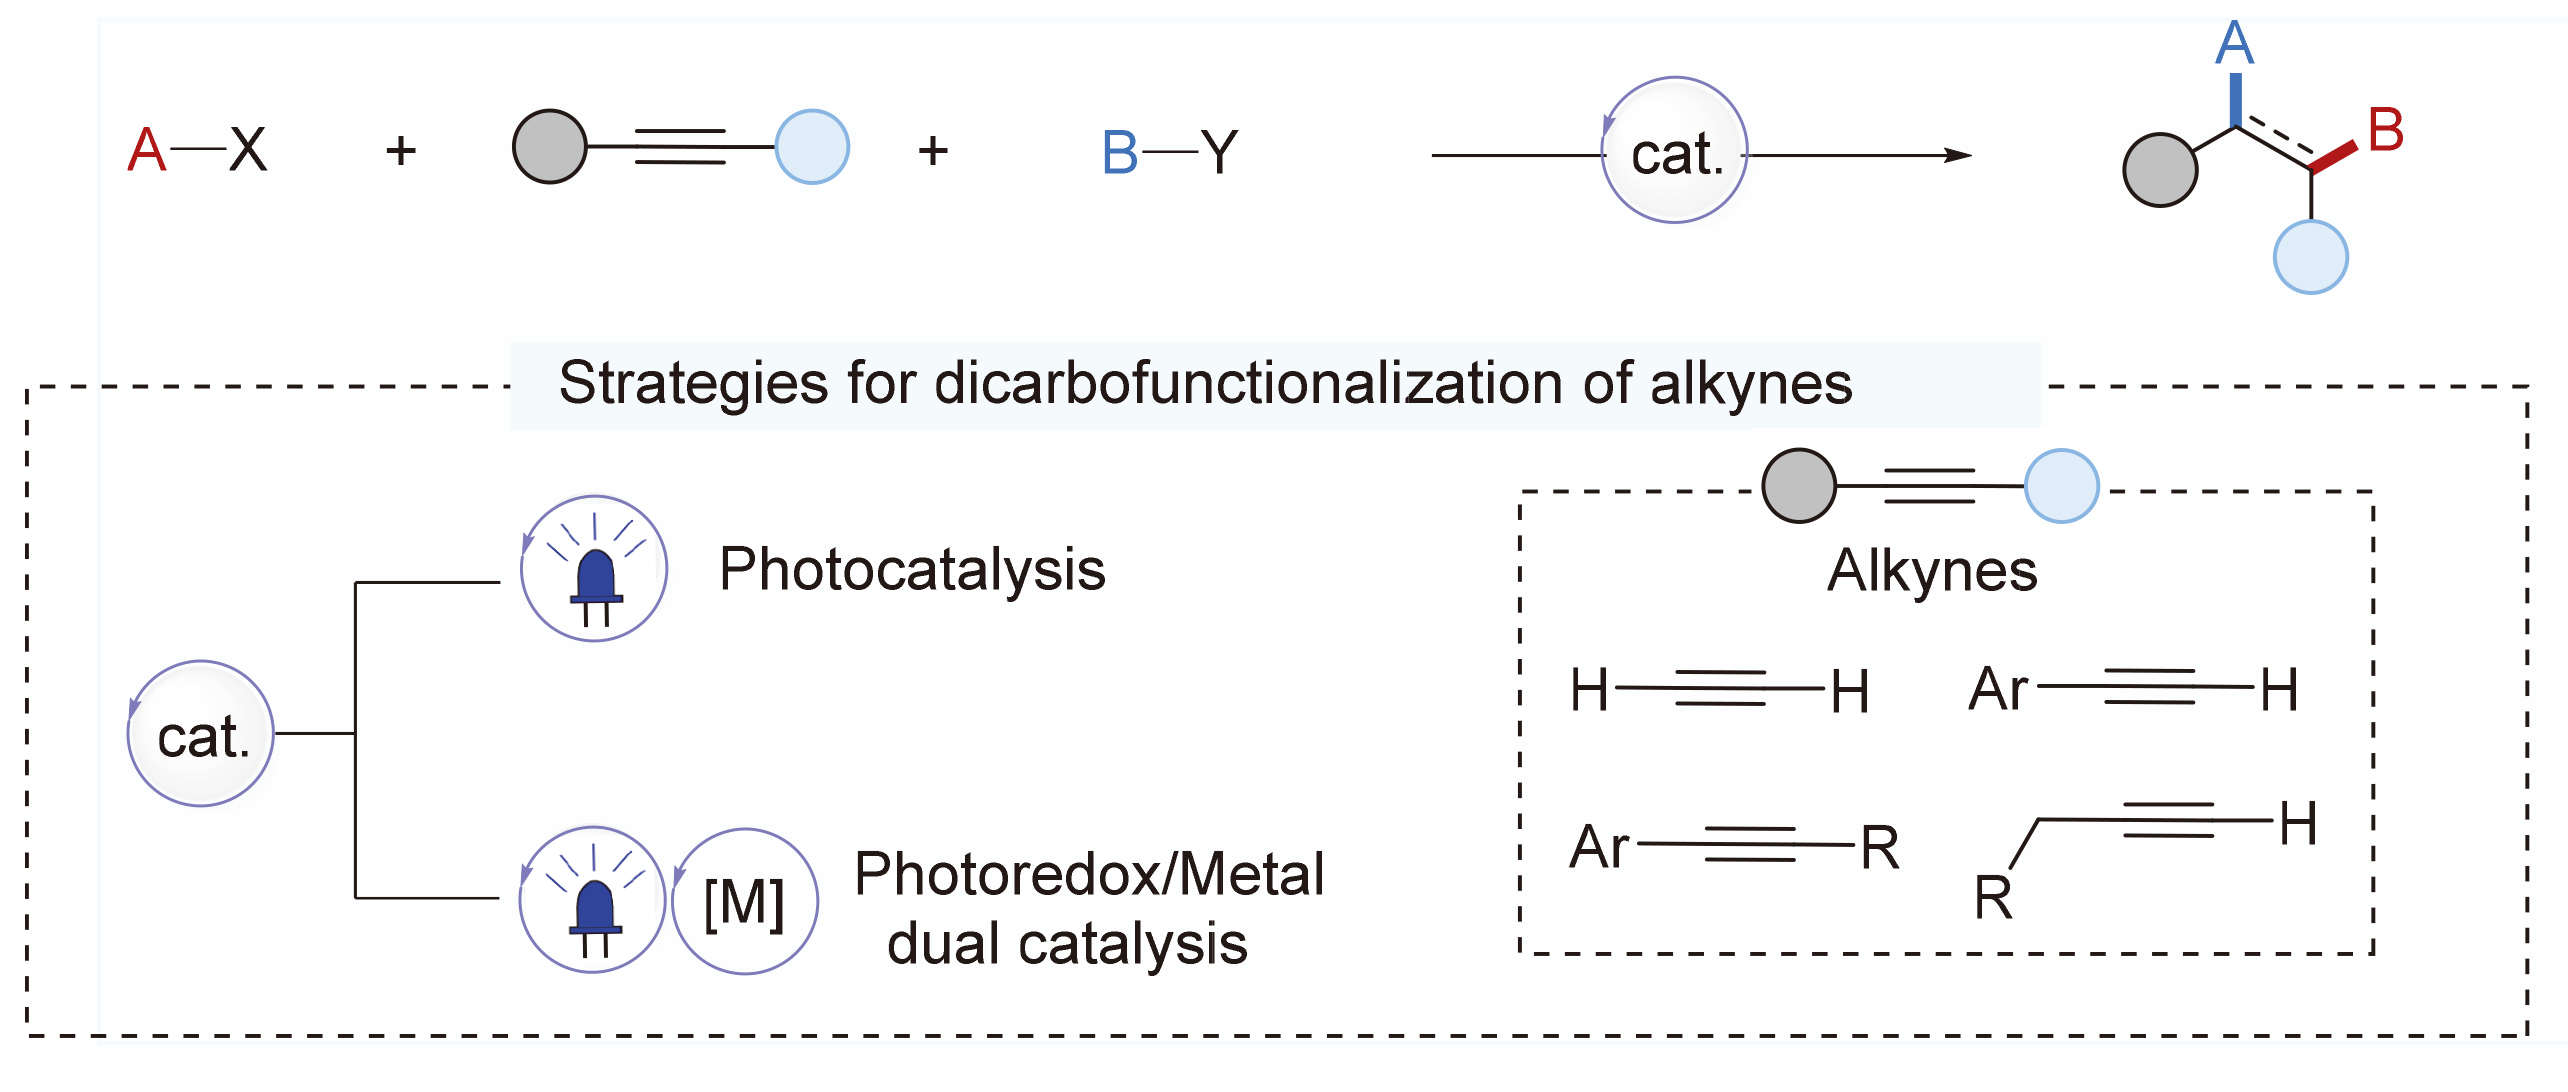
相比于烯烃的双碳官能团化反应综述[7], 针对炔烃同类转化的系统性综述尚显不足[8,4b]. 本文旨在系统梳理近年来光氧化还原催化炔烃双碳官能团化反应的研究进展, 以反应机制为主线, 围绕光氧化还原/无金属催化和光氧化还原/金属协同催化两大体系展开分类阐述, 重点综述该方法在多取代烯烃/杂环骨架构建、远程官能团化以及惰性化学键活化等方向的代表性成果, 并深入探讨其化学、区域与立体选择性调控的机制规律(Scheme 1). 最后, 总结该领域当前面临的挑战, 展望未来发展方向, 以期为相关研究提供理论参考与实践借鉴.
图式1 光氧化还原催化炔烃的双碳官能团化反应

Scheme 1 Dicarbofunctionalization of alkynes via photoredox catalysis

2 可见光介导炔烃的双碳官能团化反应

2.1 光氧化还原/无金属催化炔烃的双碳官能团化

近年来, C—C键的高效构筑一直是有机合成领域的研究核心[9]. 传统方法往往依赖过渡金属催化剂(如Pd、Rh、Ni等)实现偶联或环化反应, 虽然效率显著, 但也存在金属残留、成本较高及环境负担等问题[10]. 因此, 发展新颖的催化体系, 特别是能够一步构建多个C—C键的策略, 具有重要的合成意义与挑战性. 该类方法不仅能简化合成步骤、提高原子经济性, 也为药物及天然产物后期修饰提供了更洁净、可持续的合成路径.
2021年, 祝诗发课题组[11]报道了一种无过渡金属参与的光催化脱羧自由基环化反应(Scheme 2), 以2-氧代-2-芳基乙酸和炔烃为原料, 一步构筑了两个C—C键, 高效合成了茚满酮骨架衍生物. 该反应的机理研究表明, 光催化产生的酰基自由基B首先与炔烃加成, 形成烯基自由基中间体C, 随后发生分子内环化生成去芳构化自由基D. 随后, 该中间体在水分子作为“氢自由基梭(HRS)”介质的辅助下, 通过两分子水协同的低能垒过渡态, 实现了传统条件下极难进行的1,3-氢原子转移(HAT), 生成关键的苄位自由基中间体E. 该过程经氘代标记、自由基捕获实验和密度泛函理论计算(DFT)共同证实. 最后, 水不仅作为反应的质子源, 更作为氢自由基转移的桥梁, 协助完成了从去芳构化中间体到产物的转化.
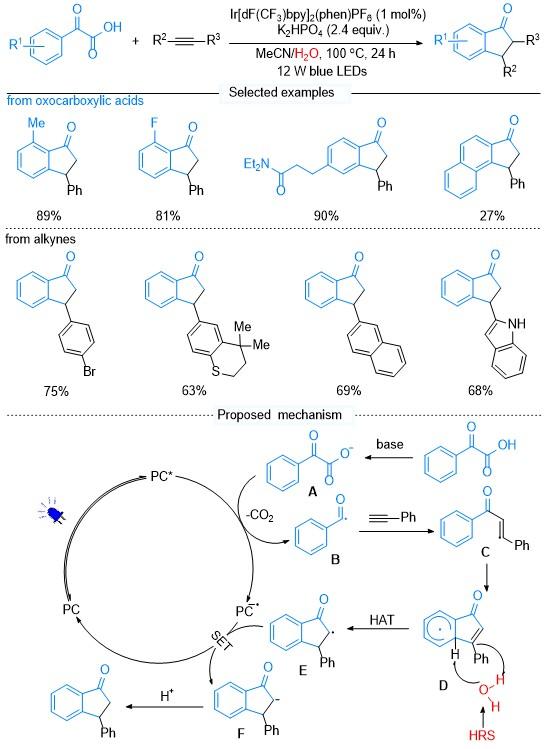
图式2 光氧化还原催化酮酸和炔烃的双碳官能团化反应

Scheme 2 Dicarbofunctionalization of ketone acids and alkynes via photoredox catalysis

乙炔作为基础C2原料, 在实际应用中面临诸多挑战, 如其易燃易爆的气态特性在操作上会带来安全与工艺难题. 且乙炔π键强度大、反应活化能高, 难以被温和催化体系活化, 同时乙炔易发生聚合等副反应, 这些因素制约了乙炔在现代合成化学中的高值化转化. 2022年, 祝诗发课题组[12]进一步发展了一种基于“分子胶”策略的光催化反应(Scheme 3A), 成功实现了以乙炔气体为C2连接单元, 一步构建多样化C2桥连功能分子的方法. 该工作利用可见光催化产生的酰基自由基对乙炔进行加成, 引发后续串联转化, 在温和条件下实现了乙炔的高效、安全利用. 此外, 该体系可通过改变反应条件, 将乙炔作为“碳胶”来连接酰基与各类杂环. 当使用四氢呋喃(THF)既作为溶剂又作为氢供体时, 酰基自由基与乙炔加成产生的烯基自由基可从THF中攫取氢原子, 生成相应的α-杂原子碳中心自由基; 该自由基随后与体系中同时产生的乙烯基酮中间体发生Giese型加成, 最终得到酰基与THF通过乙烷桥连接的产物(Scheme 3B). 该策略拓展至其他五元杂环以及不同环大小的醚类时, 也能顺利进行反应, 为快速构建含有饱和C2连接臂的杂环-羰基类化合物提供了便捷途径. 该工作的合成应用性通过后续衍生化得以验证. 例如, 产物可方便地转化为多种杂环(呋喃、噻吩、吡咯)及其他高附加值骨架, 并成功应用于抗丙肝药物Ombitasvir关键中间体的简洁合成中.
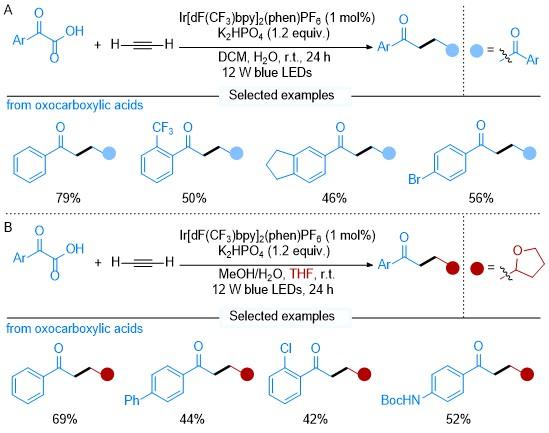
图式3 光氧化还原催化酮酸和乙炔的双碳官能团化反应

Scheme 3 Dicarbofunctionalization of ketone acids and acetylene via photoredox catalysis

糖苷是一类广泛存在于自然界中的重要生物分子,作为碳水化合物与各种基团(如醇、酚等)通过糖苷键连接而成, 在细胞识别、能量储存以及药物开发中扮演着关键角色[13]. 2025年, 俞寿云课题组[14]以芳基酮酸作为自由基前体, 与O-芳基炔基糖苷一起作为反应起始原料, 报道了一种通过光氧化还原催化实现苯并6,5-螺缩酮糖苷高效合成的新方法(Scheme 4). 该策略在可见光条件下, 通过自由基串联反应, 一步构建复杂的螺环骨架. 其反应机理始于激发态光催化剂对酮酸的氧化, 生成羧基自由基, 并脱除CO2得到酰基自由基. 该自由基对糖苷上的炔键进行加成, 形成乙烯基自由基中间体. 随后, 该中间体通过分子内1,5-HAT, 攫取糖苷异头碳上的氢, 生成关键的糖基自由基. 此糖基自由基继而发生分子内5-exo-trig环化, 形成新的C—O键, 最终经还原和质子化得到目标螺缩酮产物. 并成功进行了克级规模放大. 该工作为快速构建具有潜在药用价值的糖基螺环化合物库提供了有力工具, 丰富了糖类药物化学的空间.
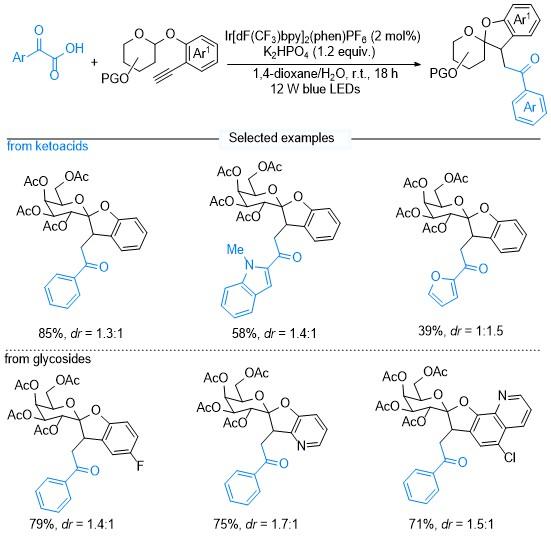
图式4 光氧化还原催化自由基加成/环化构筑苯并6,5-螺缩酮糖苷

Scheme 4 Synthesis of 6,5-benzospiroketal glycosides via photoredox-catalyzed radical addition/cyclization

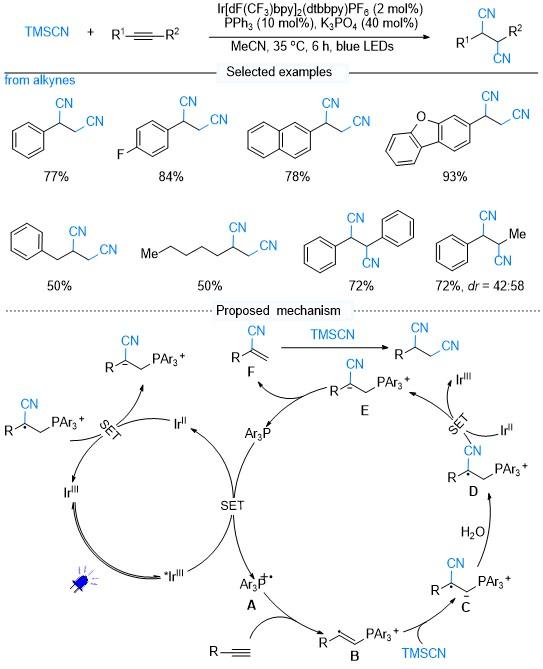
2022年, 储玲玲团队[15]发展了一种光催化/膦协同催化介导的炔烃多样性氰基化方法(Scheme 5). 该方法利用简单的三芳基膦作为助催化剂, 通过调节膦配体、光催化剂和反应条件, 从同一组底物出发, 高效、高选择性地实现炔烃的双氰基化、反马氏氢氰化还原反应, 分别得到结构多样的二腈、线性烯基腈和烷基腈.
图式5 光氧化还原催化炔烃的双氰基化反应

Scheme 5 Photoredox-catalyzed dicyanation of alkynes

机理研究表明, 该反应的关键在于膦自由基阳离子的独特作用. 荧光猝灭实验和自由基捕获实验证实了膦自由基阳离子的生成及其对炔烃的加成过程. 基于此, 作者提出了该反应可能的机理: 光激发态Ir(III)氧化膦生成膦自由基阳离子A, 后者与炔烃加成生成烯基磷正离子自由基中间体B; 随后发生TMSCN的亲核进攻及质子化, 生成的关键自由基中间体D被还原态Ir(II)还原, 经β-消除释放膦催化剂并生成烯基腈, 最后烯基腈继续与氰源反应生成二腈产物.
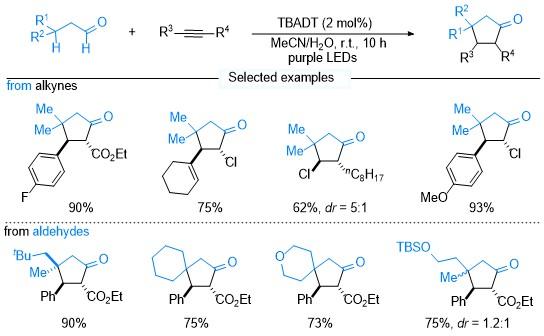
2022年, 朱钢国课题组[16]开发了一种光催化氢原子转移策略, 实现了烷基醛与内炔之间的[3+2]环加成反应(Scheme 6). 该工作以丰富的脂肪醛作为三碳合成子, 在四丁基铵十钨酸盐(TBADT)催化下, 通过光诱导氢原子转移过程, 高效地构建了多取代环戊酮类骨架. 反应在温和条件下进行, 具有100%的原子经济性, 以及优异的位点、区域和非对映选择性.
图式6 光氧化还原催化氢原子转移介导的醛与炔[3+2]环加成反应构建环戊酮

Scheme 6 Photoredox-catalyzed hydrogen atom transfer-enabled [3+2] cycloaddition of aldehydes and alkynes for the synthesis of cyclopentanones

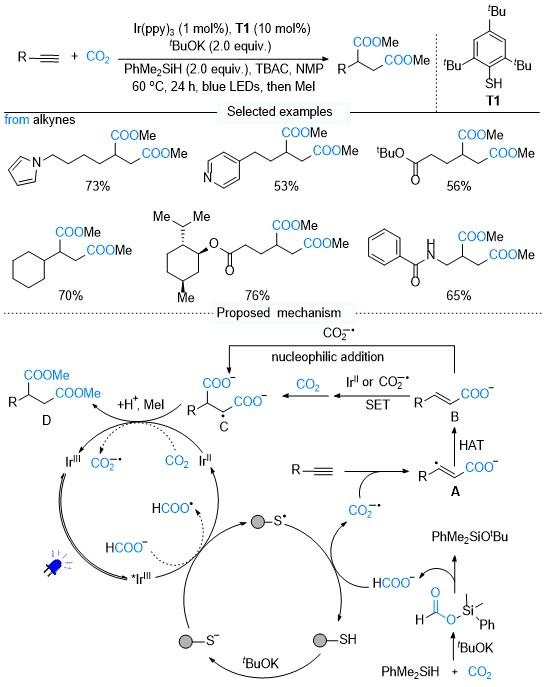
二氧化碳(CO2)作为一种无毒、经济且可再生的C1合成子, 在合成化学中具有重要的应用价值[17]. 2025年, 余达刚课题组[18]开发了一种光催化HAT策略, 实现了非活化炔烃与CO2的1,2-双羧基化反应(Scheme 7). 该工作以可见光驱动的光氧化还原催化体系为基础, 利用原位生成的二氧化碳自由基阴离子作为关键中间体, 成功将两个CO2分子依次引入炔烃, 高效地构建了结构多样的丁二酸衍生物.
图式7 光氧化还原催化未活化炔烃与CO2的1,2-双羧基化反应

Scheme 7 Photoredox-catalyzed 1,2-dicarboxylation of unactivated alkynes with CO2

其反应机理始于光激发态铱催化剂被硫醇盐还原淬灭, 产生硫醇自由基和还原态铱(II)物种. 硫醇自由基从原位生成的甲酸盐中攫取氢原子, 生成高活性的二氧化碳自由基阴离子. 该自由基对炔烃进行加成, 形成烯基自由基中间体A, 随后从溶剂或硅烷中攫取氢原子生成丙烯酸酯中间体B. 该中间体经单电子还原后, 与第二个CO2分子发生羧基化, 最终经质子化得到双羧酸产物D. 该策略条件温和(常压CO2、60 °C)、官能团兼容性好, 并成功应用于多种生物活性分子和天然产物衍生的炔烃底物.
自由基加成/迁移策略作为一种前沿的合成方法学, 能够在不依赖导向基团的情况下, 通过自由基中间体的远程迁移实现惰性C(sp3)—H键的高选择性官能化[19]. 2019年, 朱晨课题组[20]发展了一种碳中心自由基介导的光催化远程C(sp3)—H键烯基化新方法(Scheme 8). 该工作以炔丙醇为原料, 利用可见光驱动的光氧化还原催化体系, 通过外部引入的含氟烷基自由基对炔烃进行加成, 进而触发烯基自由基介导的1,5-氢原子转移和分子内烯烃迁移, 高效、高区域选择性地实现了多种含氟烯烃的合成. 该方法突破了传统上主要依赖氮/氧中心自由基的局限, 且反应条件温和、官能团兼容性好、产物多样性高, 并成功应用于复杂天然产物衍生物的后期修饰, 为酮类化合物等分子的远程官能化提供了新思路. 随后, 该课题组进一步将该自由基加成/迁移策略拓展至芳基炔烃的双官能团化领域, 发展了一种高效、高立体选择性合成Z-式多取代三芳基乙烯的新方法[21]. 该工作利用策略性设计的叔醇取代芳基重氮盐作为双功能试剂, 在廉价氯化亚铜催化下, 通过自由基加成/环化重排/1,5-杂芳基迁移的串联过程, 实现了芳基炔烃的立体选择性双芳基化.
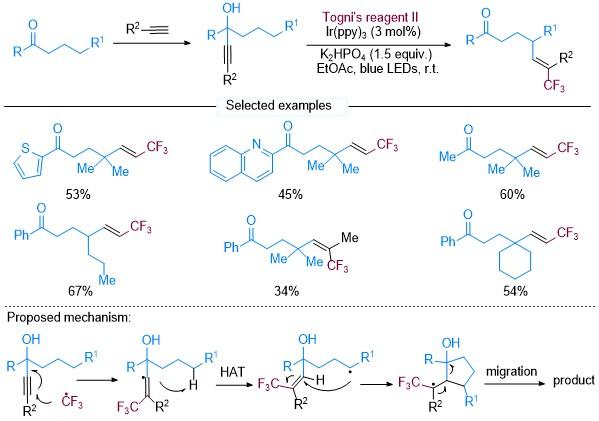
图式8 基于自由基加成/迁移策略的光催化远程C(sp3)—H键烯基化反应

Scheme 8 Photoredox-catalyzed remote C(sp3)—H vinylation via a radical addition/translocation strategy

2023年, 夏鹏举课题组[22]开发了一种光催化烯基自由基接力策略, 实现了炔烃与烯烃(或杂芳烃)之间的远程多组分碳胺化反应(Scheme 9). 该工作以烷基羧酸衍生的肟酯为自由基前体, 在光催化能量转移(EnT)条件下, 通过激发态光敏剂触发N—O键均裂, 同步产生亲核性烷基自由基和持久性氮中心自由基. 该烷基自由基优先选择性进攻缺电子炔烃, 而非竞争性的富电子烯烃, 生成关键的trans-构型烯基自由基中间体; 该烯基自由基随后与富电子烯烃(如1,1-二苯乙烯、吲哚等)发生分子间自由基加成, 形成新的C—C键; 最终, 该加成中间体与体系中稳定的氮中心自由基发生自由基-自由基偶联, 高效构建C(sp3)—N键, 从而一步完成炔烃、烯烃与肟酯的三组分串联, 实现1,4-或1,8-远程碳胺化. 机理研究表明, 反应的高选择性源于不同路径的动力学能垒差异: 烷基自由基对炔烃的加成能垒显著低于对烯烃的加成, 而生成的烯基自由基与烯烃结合的能垒又低于其与炔烃再结合或直接与氮自由基偶联的能垒. 该策略成功应用于多种复杂药物分子衍生的烯烃, 为立体化学明确的多取代烯烃及含氮杂环的高效合成提供了强有力的工具.
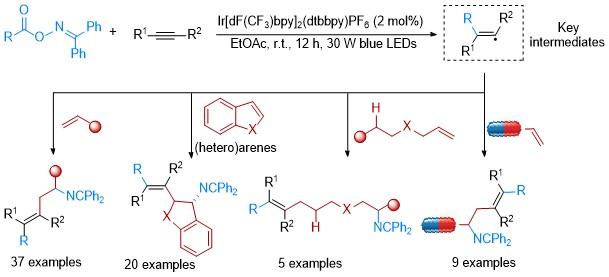
图式9 光氧化还原催化乙烯基自由基介导的炔烃与烯烃/芳烃远程碳胺化反应

Scheme 9 Photoredox-catalyzed remote carboamination via vinyl radicals generated from alkynes with olefins/arenes

随后, 该课题组又发展了能量转移结合卤原子转移过程实现烷基卤化物、肟酯、烯烃、炔烃的四组分1,4-碳亚胺化反应[23]以及肟酯、炔烃和异腈的三组分[4+1]环加成反应[24]. 反应具有优秀的底物适应性, 兼容一、二、三级烷基碘及含多种官能团(包括酯基、卤素、醚键、磺酰基及杂芳环等)取代的异腈. 上述进展不仅延伸了前期建立的“光诱导自由基接力”合成平台, 也为模块化构建结构复杂、功能多样的含氮杂环分子提供了通用、高效的途径.
尽管炔烃的自由基双官能团化反应已经取得了显著进展, 但现有研究主要集中于具有π-共轭稳定作用的炔烃. 相比之下, 缺乏π-共轭体系的脂肪族炔烃在该类转化中仍鲜有报道, 主要是由于其自由基转化面临以下关键挑战: 首先, 烷基自由基对炔烃的加成会生成高活性、难以稳定的烯基自由基中间体; 其次, 脂肪族底物分子内常含有可作为氢原子供体的活泼C—H键, 容易引发分子内HAT过程, 主要生成单一官能团化的氢化副产物[25]. 2024年, 朱晨课题组[26]发展了一种温和、高效的光催化自由基双官能团化策略, 成功解决了非活化脂肪族炔烃在转化中长期面临的选择性控制难题, 实现了高化学选择性、高立体选择性的E-构型多取代烯丙醇的一步高效合成(Scheme 10).
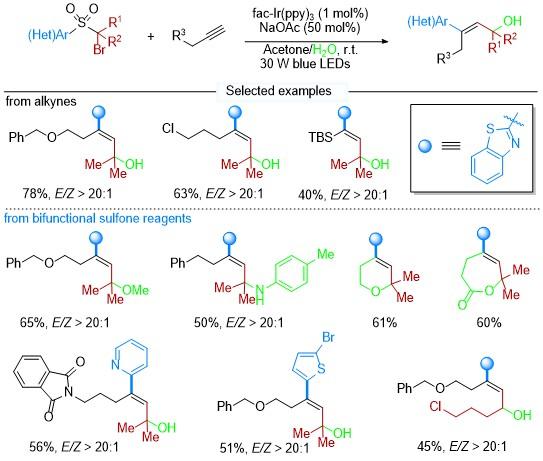
图式10 光氧化还原催化非活化炔烃的双碳官能团化反应

Scheme 10 Dicarbofunctionalization of unactivated alkynes via photoredox catalysis

该反应的机理设计亮点在于通过精巧的多步骤级联成功规避了副反应, 并实现了反应的立体控制. 其过程始于光催化剂对磺酰基溴化物的单电子还原, 生成烷基自由基A; 该自由基选择性地对炔烃进行加成, 形成关键的烯基自由基中间体B. 此时, 反应面临路径选择: 分子内存在的苄位C—H键可能诱发1,5-HAT副反应. DFT计算表明, 烯基自由基触发1,4-芳杂环迁移的能垒显著低于发生1,5-HAT的能垒, 从而通过快速的分子内自由基重排, 成功捕获了高活性的烯基自由基, 将其转化为更稳定的α-杂原子碳中心自由基C, 并释放SO2. 此设计从根源上抑制了分子内氢原子转移副反应, 是反应能够成功应用于含活泼氢供体底物的关键. 随后, 该自由基经历单电子氧化(自由基-极性交叉)形成碳正离子E, 并被水分子捕获, 初步生成Z-构型烯丙醇. 最后, 反应体系中的光催化剂通过EnT过程, 驱动Z-式异构体发生立体收敛性、不可逆的异构化, 最终高选择性地得到热力学更稳定的E-构型产物, 完成了从动态混合物到单一立体异构体的转化(Scheme 11).
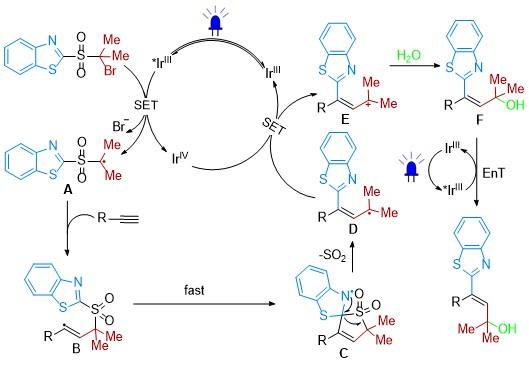
图式11 光氧化还原催化非活化炔烃的双碳官能团化反应机理

Scheme 11 Mechanism of dicarbofunctionalization of unactivated alkynes via photoredox catalysis

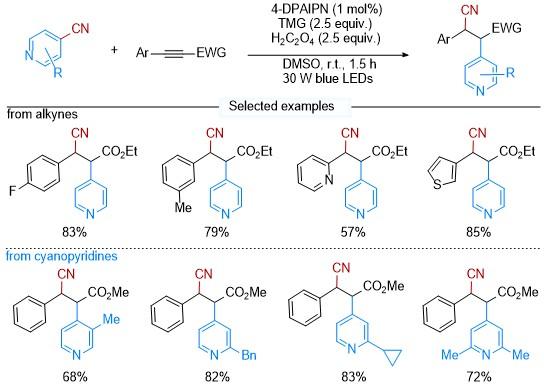
2025年, 吴杰与苏红梅课题组[27]合作, 报道了一种以氰基吡啶作为“流线型双官能团转移试剂”的光催化策略, 实现了内炔的区域选择性吡啶氰基化反应(Scheme 12). 该反应利用基于草酸盐的光催化体系, 在温和的可见光条件下, 实现了氰基吡啶中吡啶环与氰基的同步高效转移, 以100%的原子经济性一步构建两个相邻的C—C键. 凭借优异的区域选择性和官能团兼容性, 该反应能够实现多种高价值、结构多样的多取代烯烃的高效合成.
图式12 光氧化还原催化炔烃的吡啶氰基化反应

Scheme 12 Alkyne pyridylcyanation via photoredox catalysis

该反应机理起始于激发态光敏剂(4-DPAIPN*)被体系中的草酸根(C2O42⁻)猝灭, 生成强还原性的CO2•−自由基阴离子. 该物种作为实际的还原剂, 选择性还原4-氰基吡啶, 生成关键的持久性吡啶基自由基阴离子中间体A. 随后, 该吡啶基自由基阴离子对炔烃进行区域选择性的自由基加成. DFT计算表明, 加成优先发生在炔烃的α位, 生成更稳定的苄位型自由基中间体B, 而非β位加成. 此后, 该自由基中间体释放出氰基离子, 形成一个乙烯基自由基中间体C. 该乙烯基自由基被体系中的光催化剂还原态捕获, 发生自由基-极性交叉, 转化为烯基负离子中间体D. 最后, 该负离子中间体质子化后, 氰基离子作为亲核试剂对其发生迈克尔加成, 经质子化生成双官能团转移产物. 该机理通过动力学分析、氘代标记实验及理论计算得到了系统验证. 此方法无需过渡金属催化, 条件温和, 底物范围宽泛, 并成功应用于流动化学的克级规模合成, 为引入吡啶与氰基这两种重要的药效团提供了高效、绿色的新途径(Scheme 13).
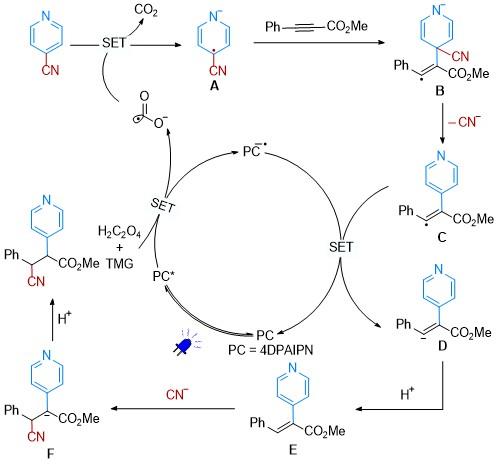
图式13 光氧化还原催化炔烃的吡啶氰基化反应机理

Scheme 13 Mechanism of alkyne pyridylcyanation via photoredox catalysis

2.2 光氧化还原/金属协同催化炔烃的双碳官能团化

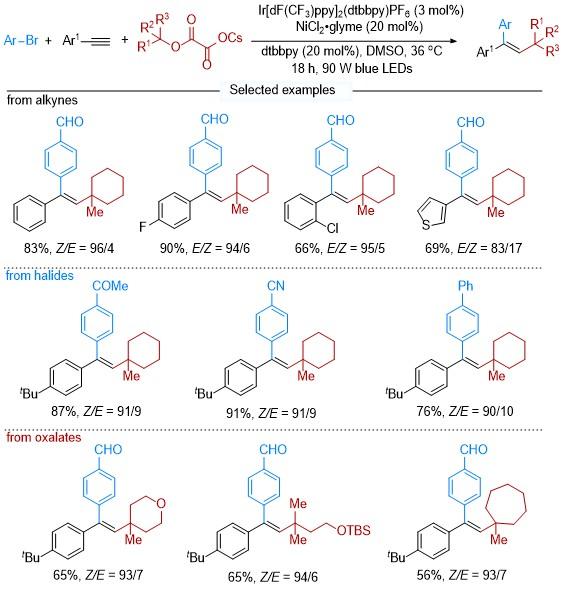
近年来, 光催化与过渡金属协同催化已成为有机合成领域重要研究方向[28], 其通过可见光驱动电子转移过程, 与过渡金属催化循环结合, 能够在温和条件下实现传统催化难以完成的化学键构筑与立体选择性控制. 2018年, 储玲玲课题组[29]报道了光/镍协同催化体系, 实现了末端炔烃的分子间顺式选择性芳基烷基化反应(Scheme 14). 该反应以廉价易得的三级醇衍生而来的草酸铯盐作为烷基自由基前体, 通过光催化与镍催化循环的协同作用, 在可见光照射下实现炔烃的双官能团化, 合成了一系列具有合成价值的三取代烯烃.
图式14 光/镍协同催化炔烃顺式选择性芳基烷基化反应

Scheme 14 Photoredox/nickel dual catalysis for cis-selective arylalkylation of alkynes

从反应机理来看, 该过程经历了三个关键阶段的串联(Scheme 15): 首先, 激发态的光催化剂氧化三级烷基草酸盐, 释放CO2生成烷基自由基A, 其对末端炔烃进行区域选择性加成, 形成线性烯基自由基B. 随后, 该自由基与Ni(0)物种发生加成, 经芳基溴的氧化加成与还原消除, 生成(E)-构型的三取代反式烯烃. 另一条路径中, Ni(0)物种也可与芳基溴氧化加成, 再与中间体B结合, 还原消除也能得到反式烯烃. 最后, 在可见光激发下, 通过EnT驱动的EZ异构化高效转化为热力学更不稳定的顺式(Z)产物. 机理研究证实光催化剂不参与异构化步骤, 反应中间体或产物自身可吸收蓝光并作为EnT介质, 实现高效的逆热力学构型翻转, 从而确保最终产物的高顺式选择性.
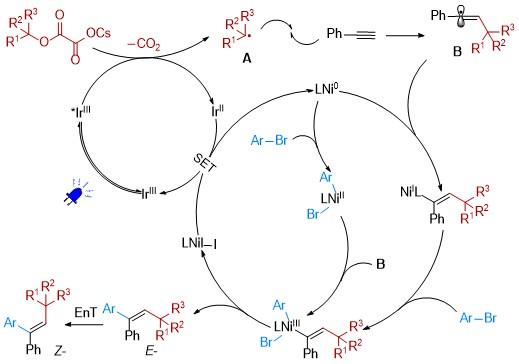
图式15 光/镍协同催化炔烃顺式选择性芳基烷基化反应机理

Scheme 15 Mechanism of photoredox/nickel dual catalysis for cis-selective arylalkylation of alkynes

2023年, 该课题组[30]进一步拓展了该策略的应用边界, 报道了一种光氧化还原/镍协同催化末端炔烃的三组分立体发散性1,2-碳烯丙基化反应(Scheme 16). 该方法采用商业易得的有机光催化剂4-CzIPN和镍催化剂, 以烷基三氟硼酸盐和烯丙基碳酸酯为偶联试剂, 在温和的可见光条件下, 通过自由基加成/烯基-烯丙基偶联串联过程, 高效、高选择性地构建了多取代的1,4-二烯骨架. 该反应的亮点在于实现了立体化学的精准可调: 仅通过简单添加或去除芘(pyrene)作为三重态EnT调节剂, 即可在不改变催化剂和原料的情况下, 分别高选择性地合成(E,Z)或(Z,Z)构型产物, 为复杂烯烃的模块化与立体发散性合成提供了简洁而强大的平台.
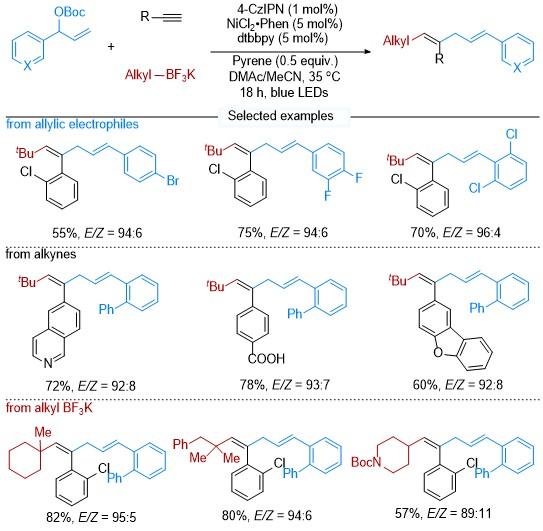
图式16 光/镍协同催化炔烃的1,2-碳烯丙基化反应

Scheme 16 Photoredox/nickel dual catalysis for 1,2-carboallylation of alkynes

该反应机理与之前报道的芳基烷基化反应[21]有相似之处, 整个催化循环过程包括光催化循环与镍催化循环(Scheme 17): 可见光激发4-CzIPN光催化剂, 单电子氧化烷基三氟硼酸盐产生烷基自由基A, 其对末端炔烃进行加成生成烯基自由基B. 与此同时, Ni(0)物种与烯丙基碳酸酯发生氧化加成形成烯丙基镍中间体C, 进而捕获烯基自由基, 经还原消除生成初始的(E,Z)-1,4-二烯. 立体发散性的关键控制步骤在于后续的光化学过程: 当体系中不添加化合物芘时, 激发态的光催化剂通过三重态EnT驱动EZ异构化, 得到热力学更不稳定的(Z,Z)-产物; 当体系中加入化合物芘时, 其作为有效的能量调节剂, 淬灭该异构化路径, 使(E,Z)-构型得以保留, 从而实现了从同一反应体系中调控地获得两种立体异构体.
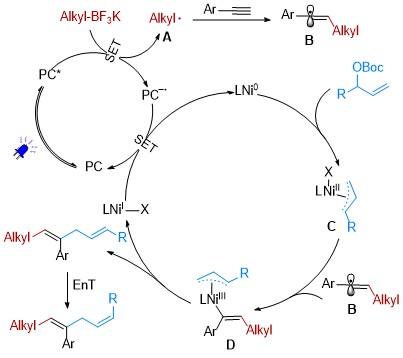
图式17 光/镍协同催化炔烃的1,2-碳烯丙基化反应机理

Scheme 17 Mechanism of photoredox/nickel dual catalysis for 1,2-carboallylation of alkynes

2024年, 郭磊课题组[31]发展了一种炔烃分子间反式选择性碳酰化反应(Scheme 18), 利用烷基三氟硼酸盐与酰氯在三组分体系中一步构建三取代的烯酮类化合物. 该反应在温和的可见光驱动下, 以高原子经济性、优异的区域选择性与反式(E)立体选择性实现了α-取代烯酮的高效合成, 且对芳基、杂芳基以及脂肪族酰氯均具有良好的兼容性, 为结构多样的烯酮类功能分子提供简洁实用的合成平台. 然而, 该反应目前仅适用于二级和三级烷基三氟硼酸盐, 一级烷基三氟硼酸盐未能有效转化生成相应的目标产物. 其反应机理过程与之前储玲玲课题组报道的碳烯丙基化反应类似[22], 均以烷基三氟硼酸盐作为烷基自由基源: 光催化剂单电子氧化烷基三氟硼酸盐产生烷基自由基, 其对炔烃进行加成生成烯基自由基; 随后, 该自由基被Ni(0)物种捕获, 并经酰氯的氧化加成与后续的还原消除, 最终以高立体选择性得到反式构型的三取代烯酮产物.
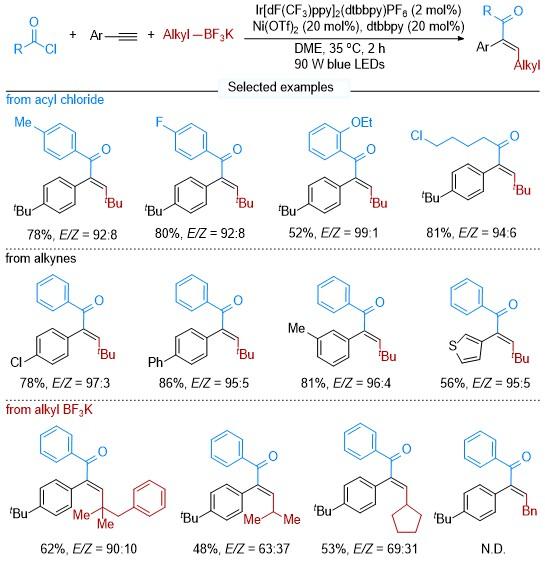
图式18 光/镍协同催化炔烃的酰基烷基化反应

Scheme 18 Photoredox/nickel dual catalysis for acyl-alkylation of Alkynes

异腈(RNC)是一类独特的有机化合物, 其结构特征是碳原子与氮原子通过叁键连接, 并与一个有机基团(R)相连. 凭借特殊的电子性质与高反应活性, 异腈在有机合成、配位化学及材料科学等领域均展现出重要的应用价值[32]. 2024年, 储玲玲课题组[33]报道了一种全新的C(sp³)—N键均裂活化策略, 用于实现烷基异腈的同步烷基化和氰基化反应. 与利用外源性自由基前体和氰基源不同, 该反应提出烷基异腈可作为双功能试剂, 在同一催化循环中同时提供烷基自由基和氰基, 实现了炔烃的分子间1,2-碳氰化反应(Scheme 19), 以优异的原子经济性、区域和立体选择性合成了三取代的烯基腈类化合物. 该反应机理核心在于绕过传统的两电子或单电子氧化加成路径, 提出了一种光诱导镍络合物内层电荷转移引发的远端C—N键均裂的全新活化模式: 原位生成的Ni-异腈络合物在可见光激发后, 被胺类还原剂淬灭生成低价镍物种B. 该激发态物种通过内层电荷转移过程, 触发远离金属中心的C(sp³)—N键发生均裂, 同步产生烷基自由基D和Ni(CN)物种C. 随后烷基自由基对炔烃进行加成生成烯基自由基E, 并被Ni(CN)物种F捕获, 最终经还原消除得到碳氰化产物. 这一机理通过分离关键镍络合物、紫外-可见光谱、荧光淬灭及原位电子顺磁共振(EPR)等多种实验手段得到了系统验证.
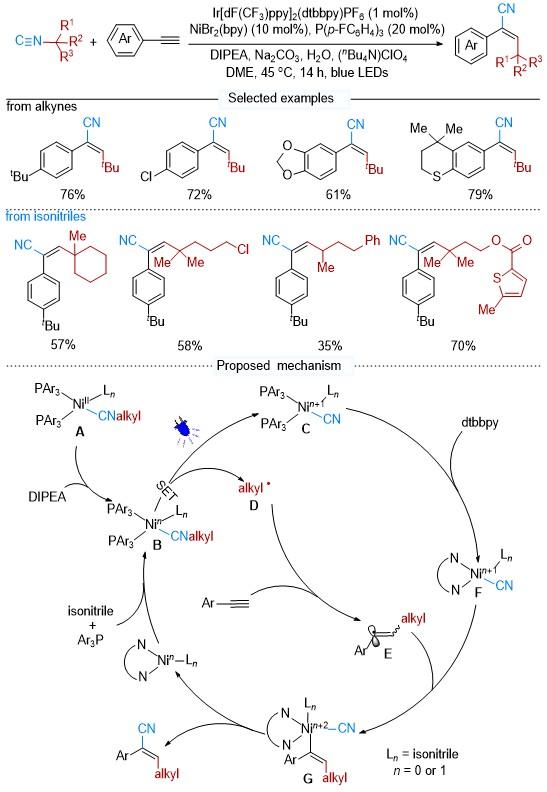
图式19 光/镍协同催化炔烃的分子间1,2-碳氰化反应

Scheme 19 Photoredox/nickel dual catalysis for intermolecular 1,2-carbocyanation of alkynes

烷基羧酸是一类结构多样、来源广泛的有机化合物,广泛存在于天然产物和合成分子中, 是理想的烷基化前体[34]. 传统方法利用烷基羧酸进行脱羧偶联反应, 通常需要高温、强氧化剂或预活化步骤, 条件较为苛刻. 近年来, 随着光氧化还原催化的发展, 烷基羧酸可以通过可见光诱导的SET过程实现温和条件下的脱羧, 生成相应的烷基自由基[35]. 然而, 如何将这类烷基自由基高效、选择性地应用于炔烃的氢烷基化或芳基烷基化反应,尤其是实现反马氏规则的区域控制, 仍具有很大挑战性. 2020年, Rueping课题组[36]通过光氧化还原与镍协同催化策略, 实现了末端炔烃的反马氏规则氢烷基化反应及三组分芳基烷基化反应. 该反应以简单易得的烷基羧酸作为烷基自由基前体, 在温和的可见光条件下, 高效、高区域选择性地将烷基引入炔烃末端, 克服了传统氢烷基化反应中马氏规则主导的限制. 该方法不仅为合成二取代及三取代烯烃提供了简洁实用的途径, 还成功将烷基羧酸与芳基溴化物共同应用于炔烃的双官能团化, 展现出优异的官能团兼容性(Scheme 20).
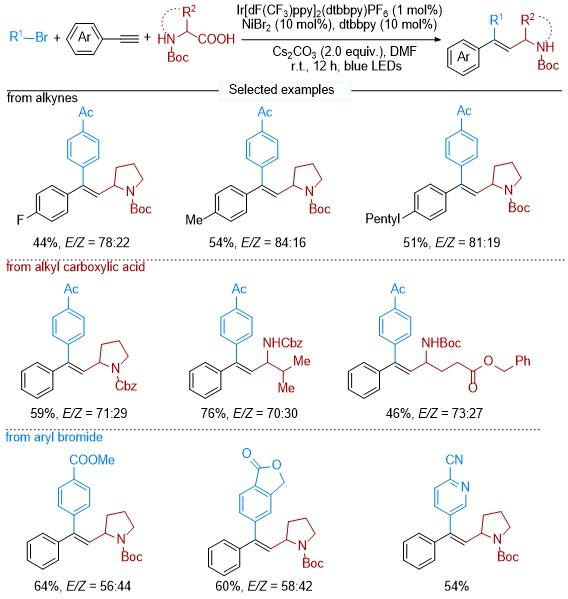
图式20 光/镍协同催化炔烃的芳基烷基化反应

Scheme 20 Photoredox/nickel dual catalysis for arylalkylation of alkynes

反应机理中, 光催化循环负责烷基羧酸的氧化脱羧产生烷基自由基A. 该自由基被Ni(I)物种捕获, 经历炔烃的迁移插入形成关键的烯基-镍中间体D. 在芳基烷基化路径中, 该中间体进一步与芳基溴发生氧化加成和还原消除, 最终完成三组分偶联. 机理研究通过荧光淬灭及DFT计算等手段, 证实了反应经历自由基过程, 且迁移插入步骤的高区域选择性源于炔烃两端碳原子的电荷分布差异(Scheme 21).
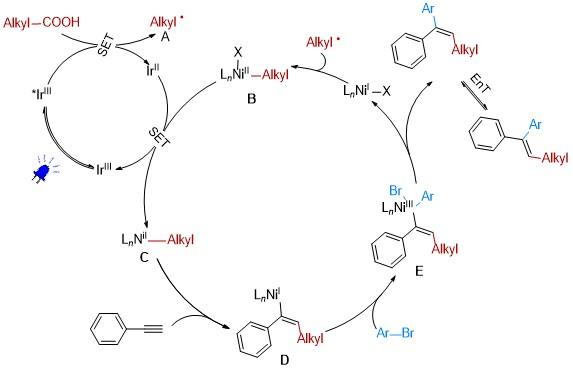
图式21 光/镍协同催化炔烃的芳基烷基化反应机理

Scheme 21 Mechanism of photoredox/nickel dual catalysis for arylalkylation of alkynes

2022年, 该课题组[37]报道了炔烃的三组分立体发散性合成反应(Scheme 22), 通过灵活切换电化学、光催化及光电协同三种催化模式, 实现了炔烃的芳基烷基化反应, 高选择性地分别得到E型或Z型三取代烯烃. 该工作的关键在于利用电化学还原途径避免了光催化中常见的EnT过程, 从而专一性地生成反式(E)加成产物. 而在光/镍双催化条件下, 则通过SET与EnT的协同实现顺式(Z)选择性合成. 此外, 进一步发展了无需外加光催化剂的光辅助电化学策略, 同样能高效、高选择性地获得顺式选择性烯烃, 体现了三种催化方式在立体控制上的互补性与灵活性. 该方法的底物适用范围广, 官能团兼容性好, 并可实现复杂生物活性分子的后期修饰与衍生化, 展现了良好的合成应用价值.
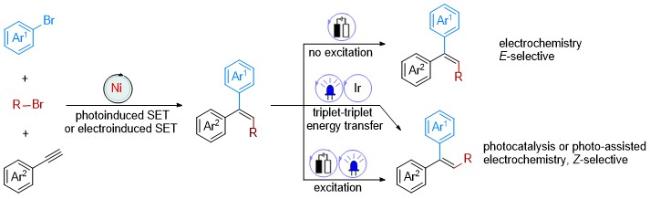
图式22 电/光/镍协同催化烯烃的立体发散合成反应

Scheme 22 Electrochemical/photochemical/nickel dual catalysis for stereodivergent synthesis of alkenes

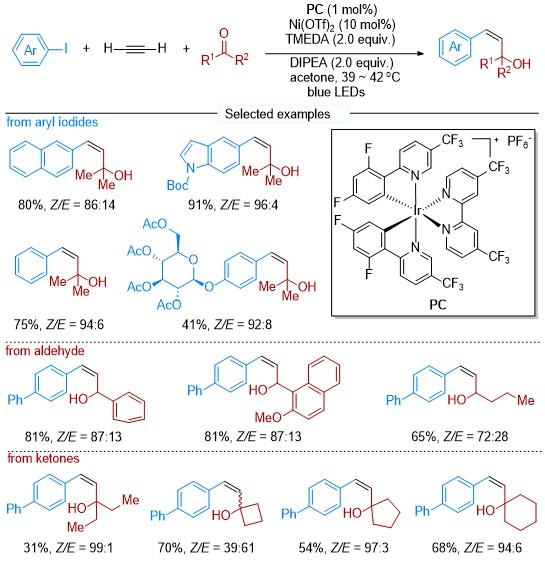
2023年, 祝诗发课题组[38]通过光氧化还原/镍双催化策略, 以乙炔为“双碳合成子”, 芳基卤化物和羰基化合物作为偶联试剂, 高效、模块化地合成Z-构型芳基烯丙醇(Scheme 23). 该工作利用廉价易得的乙炔气体作为C2连接单元, 将芳基卤化物和羰基化合物在温和条件下直接“缝合”, 一步构建两个新的C—C键. 此反应表现出优异的Z-选择性和广泛的底物适用性, 并可兼容多种敏感官能团. 此外, 该方法还可拓展至分子内环化反应, 高效合成具有重要生物活性的茚满酮和茚醇类化合物. 机理研究表明, 该反应经历了一个关键的烯基镍中间体, 类似于烯基格氏试剂, 但具有更好的官能团兼容性, 并通过SET过程实现镍催化循环. 这一策略成功应用于多种天然产物和药物分子的简洁合成, 展示了良好的合成应用潜力.
图式23 光/镍协同催化乙炔的芳基烷基化反应

Scheme 23 Photoredox/nickel dual catalysis for arylalkylation of acetylene

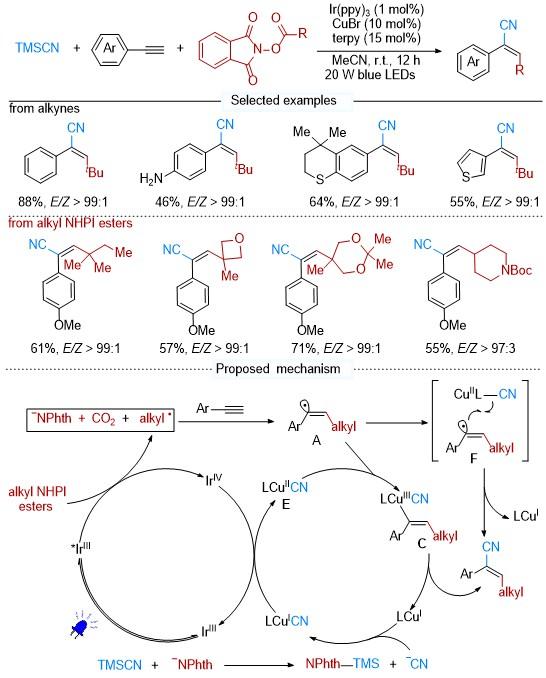
相较于研究较为广泛的可见光/镍协同催化体系, 可见光与其他金属协同催化炔烃的双碳官能团化报道较少. 2023年, 许华建课题组[39]发展了一种光/铜协同催化末端炔烃1,2-双官能化的新方法(Scheme 24). 该工作以N-羟基邻苯二甲酰亚胺(NHP)酯作为烷基自由基前体, 以廉价易得的TMSCN为官能化试剂, 在可见光与铜催化剂协同作用下, 实现了末端炔烃的高效、高反式选择性双官能化, 为构建结构多样的三取代烯基腈与烯基硫氰酸酯提供了简洁、实用的合成途径.
图式24 光/铜协同催化末端炔烃的反式选择性双碳官能化反应

Scheme 24 Photoredox/copper-cocatalyzed anti-selective dicarbofunctionalization of terminal alkynes

作者推测反应机理为: 光激发态铱催化剂还原NHP酯生成烷基自由基, 并脱除邻苯二甲酰亚胺阴离子, 生成的烷基自由基随后对末端炔烃进行加成, 形成烯基自由基中间体A. 与此同时, 硅基亲核试剂与邻苯二甲酰亚胺阴离子反应产生氰基阴离子, 并与Cu(I)催化剂配位形成关键的氰基铜中间体D. 随后, 烯基自由基被该Cu(II)中间体捕获, 形成高价的烯基-Cu(III)物种C, 最终经还原消除高效、高选择性地构建C—CN键, 释放出反式构型的三取代烯烃产物, 并再生Cu(I)催化剂, 完成循环. 该策略对一系列末端炔烃及各类伯、仲、叔烷基NHP酯, 均表现出良好的兼容性, 并成功应用于复杂药物分子(如雌酮衍生物)的后期修饰, 展示了其在合成具有潜在生物活性和材料功能的官能化烯烃方面的应用潜力.
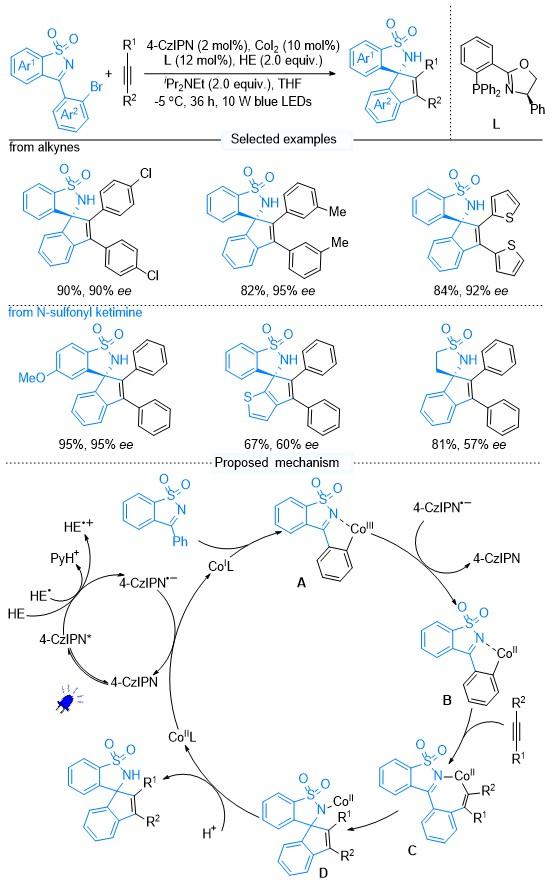
此外, 2025年肖文精课题组[40]报道了一例可见光/钴协同催化炔烃与N-磺酰酮亚胺的不对称[3+2]环化反应(Scheme 25), 实现了N-磺酰基酮亚胺与炔烃的高效、高对映选择性转化, 为合成具有重要生物活性的手性螺环磺酰胺类化合物提供了新策略. 底物适用性考察表明, 芳环上不同电性取代基及各类对称/非对称炔烃均可顺利参与反应, 展现出良好的官能团容忍性与区域选择性. 此外, 该策略成功实现克级规模反应, 并可通过后续衍生化, 如环氧化、脱硅基及交叉偶联等反应进一步拓展产物结构多样性, 显示出良好的合成应用潜力.
图式25 光/钴协同催化炔烃的选择性双碳官能化反应

Scheme 25 Photoredox/cobalt-cocatalyzed selective dicarbofunctionalization of alkynes

反应机理始于光催化剂4-CzIPN被蓝光激发, 从还原剂汉斯酯(HE)或二异丙基乙胺(DIPEA)处获得电子生成强还原性的自由基负离子, 进而将手性膦/钴(II)络合物还原为关键的Co(I)活性物种. 随后, 该Co(I)物种对底物中的C—Br键进行氧化加成(机理研究表明此为决速步骤), 生成手性芳基-Co(III)中间体A. 该中间体进一步被还原为Co(II)物种B, 炔烃插入Co—C键形成乙烯基-钴环中间体C. 此后发生分子内亲核加成, 钴配合物进攻亚胺的C=N键构筑螺环季碳手性中心D, 最终经质子化释放目标产物, 并再生Co(II)催化剂, 完成催化循环.

3 总结与展望

光氧化还原催化炔烃的双碳官能团化反应代表了现代合成化学的前沿研究方向之一, 该方法的核心优势在于, 通过可见光驱动的单电子转移过程, 能在温和条件下原位生成高活性自由基或激发态中间体, 并与炔烃发生选择性加成. 同时, 与之协同的过渡金属催化剂则能有效捕获这些瞬态物种, 并介导后续的C—C键形成步骤, 从而一步实现炔烃两端的高效、高选择性双官能团化. 本综述系统总结了近年来光氧化还原催化炔烃双碳官能团化反应的研究进展. 该领域已发展出多种转化模式, 涵盖1,2-双官能团化、远程官能团化以及涉及环化过程的反应体系, 成功应用于构建一系列具有重要价值的三取代烯烃、环状结构及天然产物核心骨架, 展现出优异的化学选择性、区域选择性和立体选择性.
展望未来, 光氧化还原催化炔烃双碳官能团化领域仍面临诸多机遇与挑战. 首先, 在催化体系方面, 亟待发展更廉价、高效且环境友好的光敏剂与金属催化剂. 例如利用丰产金属(如铁、钴、铜)或开发无需贵金属的有机光催化剂, 以降低反应成本并提升可持续性. 其次, 在机理探索层面, 尽管“能量转移”和“单电子转移”路径已被广泛认知, 但对于多组分反应中的精确动力学控制、Z/E立体调控过程以及金属中间体的精确价态调控等微观机制, 仍需借助计算化学与原位监测技术进行更深入的解析, 以指导更具预见性的反应设计. 再者, 在反应模式创新上, 现有策略多集中于极性匹配的“亲核-亲电”自由基加成, 未来可探索利用双自由基物种、或开发非经典氢原子转移、质子耦合电子转移等新活化模式, 以实现更具挑战性的惰性碳氢键直接官能团化. 最后, 在合成应用拓展方面, 亟需突破当前对末端炔烃和活化炔烃的依赖, 发展适用于内炔、具有复杂生物活性分子骨架炔烃的普适性方法, 并推动该技术向连续流、光化学工程等规模化、自动化合成方向发展, 最终实现其在药物后期修饰、材料分子精准构筑等领域的规模化应用.
(Li, L.)
[1]
(a) Yu, X.; Zhu, S. F. Chem. Soc. Rev. 2025, 54, 5586.

(b) Chen, L.; Chen, K.; Zhu, S. Chem 2018, 4, 1208.

(c) Patel, M.; Saunthwal, R. K.; Verma, A. K. Acc. Chem. Res. 2017, 50, 240.

(d) Alabugin, I. V.; Gonzalez-Rodriguez, E. Acc. Chem. Res. 2018, 51, 1206.

(e) Worch, J. C.; Stubbs, C. J.; Price, M. J.; Dove, A. P. Chem. Rev. 2021, 121, 6744.

[2]
(a) Zeni, G.; Larock, R. C. Chem. Rev. 2004, 104, 2285.

(b) Negishi, E.; Huang, Z.; Wang, G.; Mohan, S.; Wang, C.; Hattori, H. Acc. Chem. Res. 2008, 41, 1474.

(c) Dorel, R.; Echavarren, A. M. Chem. Rev. 2015, 115, 9028.

[3]
(a) Narayanam, J. M. R.; Stephenson, C. R. J. Chem. Soc. Rev. 2011, 40, 102.

(b) Prier, C. K.; Rankic, D. A.; MacMillan, D. W. C. Chem. Rev. 2013, 113, 5322.

(c) Chen, J.-R.; Hu, X.-Q.; Lu, L.-Q.; Xiao, W.-J. Chem. Soc. Rev. 2016, 45, 2044.

[4]
(a) Li, K.; Long, X.; Huang, Y.; Zhu, S. Acta Chim. Sinica 2024, 82, 658 (in Chinese).

(李康葵, 龙先扬, 黄岳, 祝诗发, 化学学报, 2024, 82, 658.)

(b) Zhu, S.; Zhao, X.; Li, H.; Chu, L. Chem. Soc. Rev. 2021, 50, 10836.

[5]
(a) Chan, A. Y.; Perry, I. B.; Bissonnette, N. B.; Buksh, B. F.; Edwards, G. A.; Frye, L. I.; Garry, O. L.; Lavagnino, M. N.; Li, B. X.; Liang, Y.; Mao, E.; Millet, A.; Oakley, J. V.; Reed, N. L.; Sakai, H. A.; Seath, C. P.; MacMillan, D. W. C. Chem. Rev. 2022, 122, 1485.

(b) Chang, L.; An, Q.; Duan, L.; Feng, K.; Zuo, Z. Chem. Rev. 2022, 122, 2429.

(c) S.; Xie, J. ACS Catal. 2025, 15, 7749.

(d) Xie, J.; Jin, H.; Hashmi, A. S. K. Chem. Soc. Rev. 2017, 46, 5193.

[6]
(a) Zhu, C.; Yue, H.; Chu, L.; Rueping, M. Chem. Sci. 2020, 11, 4051.

(b) Gupta, S.; Kundu, A.; Ghosh, S.; Chakraborty, A.; Hajra, A. Green Chem. 2023, 25, 8459.

(c) Xu, L.; Wang, F.; Chen, F.; Zhu, S.; Chu, L. Chin. J. Org. Chem. 2022, 42, 1 (in Chinese).

(徐磊, 王方, 陈凡, 朱圣卿, 储玲玲, 有机化学, 2022, 42, 1.)

[7]
(a) Wang, Y.; Bao, Z.-P.; Mao, X.-D.; Hou, M.; Wu, X.-F. Chem. Soc. Rev. 2025, 54, 9530.

(b) Qi, X.; Diao, T. ACS Catal. 2020, 10, 8542.

(c) Ping, Y.; Song, H.; Kong, W. Chin. J. Org. Chem. 2022, 42, 3302 (in Chinese).

(平媛媛, 宋海霞, 孔望清, 有机化学, 2022, 42, 3302.)

(d) Luo, Y.; Zhang, X. Chin. J. Chem. 2024, 42, 3499.

(e) Dhungana, R. K.; KC, S.; Basnet, P.; Giri, R. Chem. Rec. 2018, 18, 1314.

(f) Gao, P.; Niu, Y.-J.; Yang, F.; Guo, L.-N.; Duan, X.-H. Chem. Commun. 2022, 58, 730.

(g) Dong, Z.; Song, L.; Chen, L.-A. ChemCatChem 2023, 15, e202300803.

[8]
Guo, B.; Pu, Y.; Wang, S.; Gou, F.; Ju, H.; Chen, X.; Liu, Z.; Feng, Z. Chem. Commun. 2025, 61, 10668.

[9]
(a) Chen, Z.; Rong, M.-Y.; Nie, J.; Zhu, X.-F.; Shi, B.-F.; Ma, J.-A. Chem. Soc. Rev. 2019, 48, 4921.

(b) Choi, J.; Fu, G. C. Science 2017, 356, eaaf7230.

(c) Geist, E.; Kirschning, A.; Schmidt, T. Nat. Prod. Rep. 2014, 31, 441.

(d) Zeng, X. Chem. Rev. 2013, 113, 6864.

[10]
(a) Alonso, F.; Beletskaya, I. P.; Yus, M. Chem. Rev. 2004, 104, 3079.

(b) Severin, R.; Doye, S. Chem. Soc. Rev. 2007, 36, 1407.

(c) Wen, H.; Liu, G.; Huang, Z. Coord. Chem. Rev. 2019, 386, 138.

(d) Lu, H.; Yu, T.-Y.; Xu, P.-F.; Wei, H. Chem. Rev. 2021, 121, 365.

[11]
Yang, B.; Li, S.-J.; Wang, Y.; Lan, Y.; Zhu, S. Nat. Commun. 2021, 12, 5257.

[12]
Yang, B.; Lu, S.; Wang, Y.; Zhu, S. Nat. Commun. 2022, 13, 1858.

[13]
(a) Maddirala, A. R.; Tamadonfar, K.; Pinkner, J. S.; Sanick, D.; Hultgren, S. J.; Janetka, J. W. J. Med. Chem. 2024, 67, 3668.

(b) Poletti, L.; Massi, A.; Ragno, D.; Droghetti, F.; Natali, M.; De Risi, C.; Bortolini, O.; Carmine, G. Org. Lett. 2023, 25, 4862.

[14]
Li, C.; Yu, S. Org. Lett. 2025, 27, 1281.

[15]
Zhang, Y.; Han, Y.; Zhu, S.; Qing, F.-L.; Xue, X.-S.; Chu, L. Angew. Chem. Int. Ed. 2022, 61, e202210838.

[16]
Le, S.; Li, J.; Feng, J.; Zhang, Z.; Bai, Y.; Yuan, Z.; Zhu, G. Nat. Commun. 2022, 13, 4734.

[17]
(a) Sekine, K.; Yamada, T. Chem. Soc. Rev. 2016, 45, 4524.

(b) Grignard, B.; Gennen, S.; Jérôme, C.; Kleij, A. W.; Detrembleur, C. Chem. Soc. Rev. 2019, 48, 4466.

[18]
Wang, W.; Yan, S.-S.; Liu, Y.; Zhu, J.-S.; Yang, J.-W.; Xu, J.-C.; Tao, Y.-Y.; Li, J.-C.; Song, L.; Ye, J.-H.; Yu, D.-G. J. Am. Chem. Soc. 2025, 147, 23715.

[19]
(a) Chen, F.; Cao, Z.; Zhu, C. Chem. Commun. 2024, 60, 14912.

(b) Cao, Z.; Zhu, C. Nat. Chem. 2024, 16, 1576.

(c) Ma, Z.; Wu, X.; Zhu, C. Chem. Rec. 2023, 23, e202200221.

(d) Wei, Y.; Wu, X.; Zhu, C. Synlett 2022, 33, 1017.

(e) Yue, B.; Wu, X.; Zhu, C. Chin. J. Org. Chem. 2022, 42, 458 (in Chinese).

(乐柏佟, 吴新鑫, 朱晨, 有机化学, 2022, 42, 458.)

(f) Wu, X.; Ma, Z.; Feng, T.; Zhu, C. Chem. Soc. Rev. 2021, 50, 11577.

(g) Wu, X.; Zhu, C. Acc Chem. Res. 2020, 53, 1620.

(h) Wu, X.; Zhu, C. CCS Chem. 2020, 2, 813.

[20]
Wu, S.; Wu, X.; Wang, D.; Zhu, C. Angew. Chem. Int. Ed. 2019, 58, 1499.

[21]
Wang, X.; Wang, J.; Ji, M.; Wu, X.; Zhu, C. Chem. Commun. 2024, 60, 4894.

[22]
Li, S.-S.; Jiang, Y.-S.; Luo, X.-L.; Ran, X.; Li, Y.; Wu, D.; Pan, C.-X.; Xia, P.-J. Sci. China Chem. 2024, 64, 558.

[23]
Luo, X.-L.; Huang, M.-S.; Li, S.-S.; Jiang, Y.-S.; Chen, L.-N.; Li, S.-H.; Xia, P.-J. Org. Lett. 2023, 25, 6407.

[24]
Li, S.-S.; Yang, H.-Y.; Ye, Z.-P.; Luo, J.; Chen, D.-N.; Chen, L.-N.; Pan, C.-X.; Xia, P.-J. Org. Lett. 2025, 27, 10129.

[25]
(a) Wille, U. Chem. Rev. 2013, 113, 813.

(b) Chu, J. C. K.; Rovis, T. Nature 2016, 539, 272.

(c) Sarkar, S.; Cheung, K. P. S.; Gevorgyan, V. Chem. Sci. 2020, 11, 12974.

[26]
Wang, J.; Wu, X.; Cao, Z.; Zhang, X.; Wang, X.; Li, J.; Zhu, C. Adv. Sci. 2024, 11, 2309022.

[27]
Tong, X.; Jie, J.; Liu, Y.; Yu, H.; Yuan, M.; Ang, H. T.; Wang, G.; Tian, D.; Su, H.; Wu, J. Nat. Commun. 2025, 16, 8985.

[28]
(a) Levin, M. D.; Kim, S.; Toste, F. D. ACS Cent. Sci. 2016, 2, 293.

(b) Skubi, K. L.; Blum, T. R.; Yoon, T. P. Chem. Rev. 2016, 116, 10035.

(c) Hossain, A.; Bhattacharyya, A.; Reiser, O. Science 2019, 364, 450.

[29]
Guo, L.; Song, F.; Zhu, S.; Li, H.; Chu, L. Nat. Commun. 2018, 9, 4543.

[30]
Qin, J.; Zhang, Z.; Lu, Y.; Zhu, S.; Chu, L. Chem. Sci. 2023, 14, 12143.

[31]
Pan, X.-H.; Shi, C.-X.; Hou, Y.-P.; Wang, L.-F.; Niu, R.-Q.; Guo, L. Org. Lett. 2024, 26, 9498.

[32]
(a) Tennent, C. L.; Jones, W. D. Can. J. Chem. 2005, 83, 626.

(b) Quirós, I.; Martín, M.; Gomez-Mendoza, M.; Cabrera-Afonso, M. J.; Liras, M.; Fernández, I.; Nóvoa, L.; Tortosa, M. Angew. Chem. Int. Ed. 2024, 63, e202317683.

[33]
Qin, J.; Li, Y.; Hu, Y.; Huang, Z.; Miao, W.; Chu, L. J. Am. Chem. Soc. 2024, 146, 27583.

[34]
Raviola, C.; Protti, S.; Ravelli, D.; Fagnoni, M. Green Chem. 2019, 21, 748.

[35]
(a) Capaldo, L.; Ravelli, D.; Fagnoni, M. Chem. Rev. 2022, 122, 1875.

(b) Shaw, M. H.; Twilton, J.; MacMillan, D. W. C. J. Org. Chem. 2016, 81, 6898.

[36]
Yue, H.; Zhu, C.; Kancherla, R.; Liu, F.; Rueping, M. Angew. Chem. Int. Ed. 2020, 59, 5738.

[37]
Zhu, C.; Yue, H.; Rueping, M. Nat. Commun. 2022, 13, 3240.

[38]
Li, K.; Long, X.; Zhu, S. ACS Catal. 2023, 13, 2422.

[39]
Tang, F.; Feng, Y.-S.; Cheng, Z.-F.; Zhang, Q.; Xu, H.-J. Org. Lett. 2023, 25, 3916.

[40]
Xiong, W.; Zhao, R.-R.; Wang, H.-S.; Lu, L.-Q.; Gao, K.; Xiao, W.-J. CCS Chem. 2025, 7, 3616.

文章导航

/