综述与进展

具有光活性的铬、钴配合物的设计及其在有机合成中的应用进展

  • 孟令旭 a ,
  • 申霖 a ,
  • 罗祥玲 a ,
  • 林玉妹 , a, * ,
  • 龚磊 , a, b, *
展开
  • a 厦门大学化学化工学院 福建厦门 361005
  • b 福建省能源材料科学与技术创新实验室(IKKEM) 福建厦门 361005

收稿日期: 2025-12-22

  修回日期: 2026-02-02

  网络出版日期: 2026-03-10

基金资助

国家自然科学基金(22371237)

国家自然科学基金(22571265)

国家自然科学基金(22571263)

福建省自然科学基金(2024J010002)

及大学生创新创业训练计划(202510384058)

及大学生创新创业训练计划(2025X803)

Design of Photoactive Cr- and Co-Based Complexes and Their Applications in Organic Synthesis

  • Lingxu Meng a ,
  • Lin Shen a ,
  • Xiangling Luo a ,
  • Yumei Lin , a, * ,
  • Lei Gong , a, b, *
Expand
  • a College of Chemistry and Chemical Engineering, Xiamen University, Xiamen, Fujian 361005
  • b Innovation Laboratory for Sciences and Technologies of Energy Materials of Fujian Province (IKKEM), Xiamen, Fujian 361005
*E-mail: ;

Received date: 2025-12-22

  Revised date: 2026-02-02

  Online published: 2026-03-10

Supported by

National Natural Science Foundation of China(22371237)

National Natural Science Foundation of China(22571265)

National Natural Science Foundation of China(22571263)

Natural Science Foundation of Fujian Province(2024J010002)

College Students’ Innovative Entrepreneurial Training Plan(202510384058)

College Students’ Innovative Entrepreneurial Training Plan(2025X803)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

可见光催化是构建结构多样有机分子的重要方法. 目前, 金属光催化剂以铱、钌等贵金属配合物为主, 相比之下, 铬和钴具有地壳丰度高及价格便宜等优势, 其配合物通过可调控的配位环境和丰富的氧化还原性质, 在光催化有机合成中展现出广阔的应用前景. 系统综述了光活性铬、钴配合物的结构设计及其在各类有机转化中的应用进展, 并简要评述了当前面临的挑战与未来发展方向.

本文引用格式

孟令旭 , 申霖 , 罗祥玲 , 林玉妹 , 龚磊 . 具有光活性的铬、钴配合物的设计及其在有机合成中的应用进展[J]. 有机化学, 2026 , 46(4) : 1513 -1528 . DOI: 10.6023/cjoc202512031

Abstract

Visible-light photocatalysis has become a powerful method for constructing structurally diverse organic molecules. Currently, metal-based photocatalysts are predominantly rely on noble-metal complexes of iridium and ruthenium. In contrast, chromium and cobalt offer advantages of earth abundance and low cost, and their complexes, featuring tunable coordination environments and rich redox properties, have shown promising potential in photocatalytic organic synthesis. The structural design of photoactive Cr- and Co-based complexes and their applications in various organic transformations are systematically summarized, and the current challenges and future perspectives in this field are briefly discussed.

可见光是一种绿色安全、可再生且储量丰富的能源, 近年来, 利用可见光驱动的有机反应受到广泛关注[1-16]. 光化学反应通过光子能量激发电子跃迁, 能在温和的条件下实现一些热化学难以完成的转化[7,13]. 传统的金属配合物光催化剂主要由贵金属配合物(如钌、铱)组成, 它们具有较大的配体场分裂以及较强的自旋轨道耦合, 是一类很好的光氧化还原催化剂或者三重态光敏 剂[1-3,6,10,17-20]. 但贵金属资源稀缺、成本高昂的问题限制了其规模化应用. 随着人们对绿色可持续化学的追求, 化学家开始关注储量丰富、成本低廉且环境友好的第一过渡系的廉价金属配合物(如铬[21-31]、锰[32-37]、铁[38-48]、钴[49-51]、镍[52-56]和铜[57-63]等).
然而, 与光活性贵金属配合物相比, 第一过渡系金属配合物固有的电子结构特征使其在可见光催化化学领域的应用存在挑战[64-66]: 与4d/5d贵金属元素相比, 第一过渡系金属配合物的3d轨道的收缩制约了金属-配体轨道的有效重叠, 导致激发态易通过非辐射衰变途径快速失活[67-68]. 此外, 第一过渡金属体系的自旋轨道耦合常数相对较小, 系间窜越(ISC)过程效率偏低, 使得激发态寿命较短, 难以实现高效的光催化循环[69]. 为了克服这些局限, 可以通过设计、合成特定的配体结构改变配合物性质, 使其能应用于有机转化反应中.
近年来, 第一过渡系金属配合物光催化领域发展迅速, 锰、铁、镍和铜等金属配合物的光催化应用取得了一系列进展, 相关综述性报道已有不少. 值得关注的是, 铬与钴具有获取途径便捷及制备成本可控的优势. 同时, 铬、钴配合物具备多重适配光催化反应的特性, 尤其在氧化还原可调性方面: 铬的氧化态可实现+2至 +6价的宽范围覆盖[70], 钴则以+2、+3价为常见稳定价态[30,49-51], 同时可通过精准调控实现+1[71-72]、+4[73]等特殊价态的生成. 借助配体修饰策略, 还可灵活调控两类配合物的氧化还原电位, 从而精准匹配不同光催化反应体系的电子转移需求. 此外, 铬与钴均能形成配位数及几何构型丰富多样的配合物, 通过协同调控配体的电子效应与空间效应, 可实现具有特定光物理及光化学性质催化体系的精准构建. Wenger团队[13-14,30,74-77]在铬、钴配合物光物理性质研究方面积累了较为丰富的成果, 不过当前关于铬配合物的催化反应报道仍较零散, 钴配合物的相关研究更少. 同时, 针对二者的综述性研究也较为匮乏: 2025年Sinha团队[78]在对过渡金属红光驱动有机反应的总结中, 提到部分铬、钴配合物的催化反应; 2025年Srivastava团队[79]在聚焦钴光催化有机反应的综述中, 核心讨论集中于钴衍生物与光敏剂组成的双催化体系及原位生成光活性中间体的反应模式, 对钴配合物直接催化的反应类型涉及有限.
鉴于此, 本文综述了具有光活性的铬、钴配合物在可见光催化有机合成中的应用进展, 从配合物的设计思路、催化有机反应实例和未来展望等方面进行了概括. 需特别说明的是, 本文将重点论述具有明确结构的配合物在有机催化中的应用, 而对于金属配合物与其他光敏剂组成的双催化体系, 以及原位生成光活性中间体的反应体系, 均未进行深入讨论.

1 具有光活性铬、钴配合物的设计思路

传统铬、钴配合物的光谱响应范围较窄, 在紫外波段(300~400 nm)表现出较强吸收, 但对可见光的吸收较弱, 且激发态稳定性较差, 这种光谱响应局限性直接阻碍了铬、钴配合物在可见光催化体系中的应用[80]. 简单配体配位的钴配合物在催化过程中易发生结构降解, 且在对映选择性反应中难以实现高效的立体化学控 制[81]. 因此, 配体结构设计是提升性能的核心. 一般而言, 通过配体工程设计, 可以改善金属配合物的光物理性质与氧化还原特性[82](图1). 以下为具有光活性第一列过渡金属配合物的相关设计策略: (1)设计强σ给体配体和/或π受体配体: 配体向金属提供电子的能力或接受金属反馈电子的能力越强, 会让金属与配体间的相互作用更显著, 进而拉大金属d轨道的能级分裂程度, 增强配体场强度, 减少电子在不同d轨道间的非辐射跃迁, 有助于延长配合物的激发态寿命[6-7,30,36,46-47,65,83-99]. (2)引入刚性配体: 当配合物引入螯合配体或空间位阻大的配体后, 会限制分子振动/转动, 激发态的能量不易通过分子振动、构象变化等方式耗散, 使得配合物更高效地保留激发态的活性, 用于后续的催化进程[3,22,30,100-103]. (3)引入大共轭体系: 大共轭体系通过拓宽π电子离域范围, 可使得配合物的吸收红移并增强光吸收效率, 同时分散激发态电荷以延长寿命, 还能强化金属-配体π作用与结构刚性, 协同优化其光物理特性及氧化还原性 能[17,30,33,60,85]. (4)电子云扩展效应: 金属d轨道与配体轨道重叠程度越高, 电子云的离域范围越广, 使得金属-配体键的共价性显著增强, 进而优化配合物的电子分布与轨道相互作用, 降低非辐射跃迁概率, 同时调节氧化还原电位与光吸收特性, 提升配合物的光催化活性与稳定性[17,22,50,104-112]. 这些策略催生出新一代光活性配合物, 其性能甚至超越传统光活性贵金属配合物. 值得关注的是, 经精细设计的铬、钴配合物, 既具备大幅延长的激发态寿命, 又能在光稳定性与催化活性间维持平衡, 已被成功应用于多种有机转化反应.
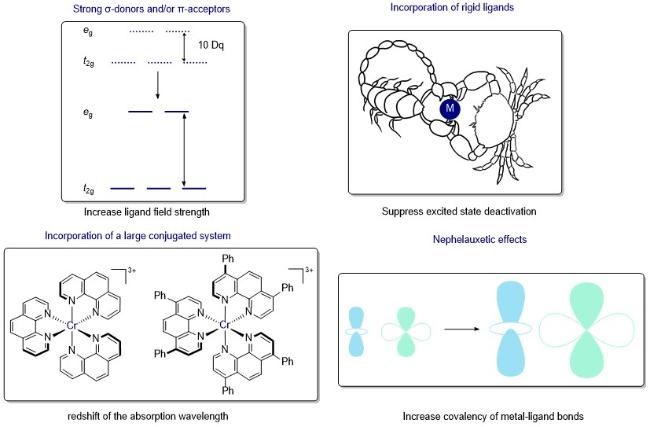
图1 调控光活性配合物性能的配体设计策略

Figure 1 Ligand design strategies for regulating the performance of photoactive complexes

2 具有光活性的铬配合物在有机合成中的应用

铬储量居地壳过渡金属前十[7], 天然丰度较高. 然而传统铬配合物对可见光以及近红外光的捕获能力较弱, 限制了其在可见光催化中的应用[80]. 随着配体分子设计理念的革新, 上述科学难题得到有效破解: 基于上述配体设计策略, 配合物的光物理和电化学性质也得到了改善. 像联吡啶及菲咯啉类配体, 通过多维度协同作用优化Cr配合物的光物理性质(图2)[113-114], 作为σ电子给体, 其N原子向金属中心d轨道供电子, 稳定高氧化态金属中心; 同时作为强π受体, 配体空π*轨道可接受Cr的d电子形成金属到配体(MLCT)激发态, 使电子定域于配体以减少金属中心的非辐射弛豫[6-7,30,36,46-47,65,85-90,92-99]; 而配体的共轭体系既通过电子云拓展效应降低MLCT激发能, 实现吸收红移与光吸收增强[17,30,33,60,85], 又结合自身刚性结构抑制了分子振动/转动导致的非辐射能量损失[3,22,30,100-103], 最终协同延长了MLCT激发态寿命同时提升了光吸收效率与激发态稳定性.
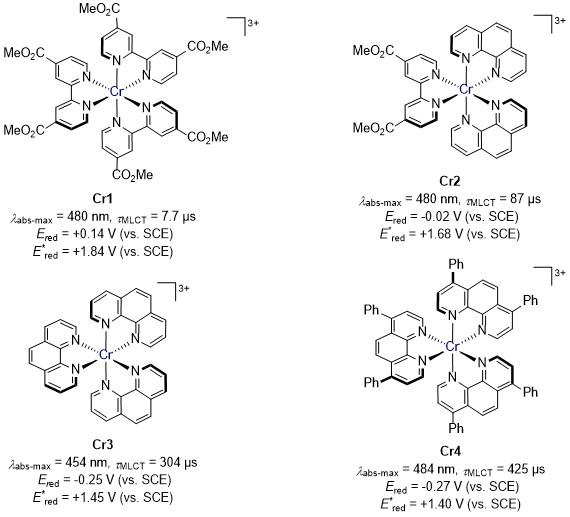
图2 联吡啶和菲咯啉类配体的Cr配合物的光物理和电化学性质

Figure 2 Photophysical and electrochemical properties of chromium complexes with bipyridine and phenanthroline ligands

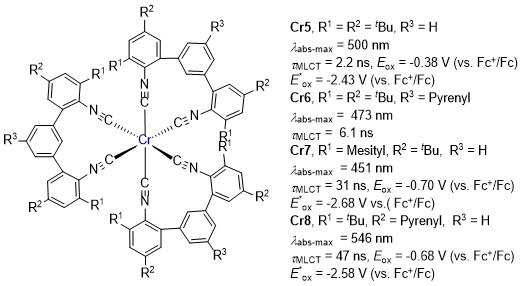
Wenger团队[30,41,115]先后报道了多种光活性Cr(0)配合物, 其中Cr中心与三个双齿异氰化物配体(CNtBu- Ar3NC)配位. 均配Cr(CNtBuAr3NC)3配合物在室温下的溶液中发荧光, 在20 ℃的脱气四氢呋喃中显示出2.2 ns的激发态寿命. 此外, 该Cr(0)配合物的激发态氧化电位为-2.43 V (vs. Fc⁺/Fc), 表现出较强的还原能力(图3)[41].
图3 异氰化物类配体的Cr配合物的光物理和电化学性质

Figure 3 Photophysical and electrochemical properties of chromium complexes with isocyanide ligands

三(1,10-菲啰啉)铬(III)已成为研究较为广泛的近紫外-可见光响应的铬催化剂之一[87], 能够驱动多种光化学反应的高效进行. 2015年, Shores等[114]首次报道了 铬(III)配合物用于近紫外-可见光光催化有机合成, 验证了第一过渡系金属光催化剂的实用可行性(Scheme 1). 在配合物[Cr(Ph2phen)3](BF4)3中, 配体4,7-二苯基- 1,10-菲啰啉(Ph2phen)兼具多重优势: 它作为刚性螯合配体, 可抑制分子振动与构象弛豫; 其大共轭π体系能实现吸收红移并稳定激发态电荷; 吡啶氮原子的强σ给体特性与芳香环的π受体能力协同增强配体场强度, 最终使该配合物展现出优异的光物理与催化性能, 其激发态寿命可达425 μs. 这一独特特性使其能高效氧化富电子烯烃, 生成自由基阳离子, 进而引发近紫外光驱动的双烯与富电子烯烃之间的[4+2]环加成反应. 反应产率范围为21%~98%, 其中在反式茴香醚与异戊二烯的交叉环加成反应中, 桥环产物的产率高达88%, 表现尤为突出. 同时, 在分子内的[4+2]环加成反应中, 针对单取代二烯的反应, 传统的Ru催化剂大多产率不高, 且会得到[2+2]与[4+2]环加成产物的混合物, 而在该Cr基催化剂的催化体系下, 单取代二烯成功发生了分子内 [4+2]环加成反应, 有良好的非对映选择性, 且未检测到[2+2]环加成副产物, 进一步体现了该催化体系的应用价值.
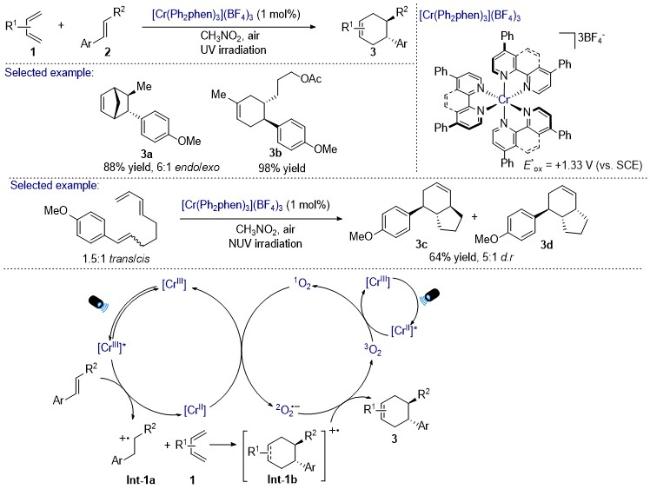
图式1 光氧化[Cr(Ph2phen)3](BF4)3促进自由基阳离子环加成反应

Scheme 1 Photooxidizing [Cr(Ph2phen)3](BF4)3 for promoting radical cation cycloadditions

机理研究揭示了铬光催化自由基阳离子的加成路径. 首先, [Cr(Ph2phen)3](BF4)3被光激发产生高氧化性的Cr*(III)物种, 该物种从烯烃2中夺取一个电子, 形成自由基阳离子中间体Int-1a. 随后与双烯1发生环化反应生成Int-1b, 接着通过超氧化物还原形成产物3. 重要的是, 该研究明确揭示了氧气在Cr(III)光催化体系中的关键作用: 淬灭Cr(III)激发态, 氧化Cr(II)再生Cr(III), 同时氧气的还原产物又能将自由基阳离子还原. 在这项工作中, Cr催化剂展现出独特的反应选择性, 且原料成本低、储量丰富, 为后续开发地球丰产金属光催化体系提供了思路; 同时, 该催化剂对于不同波长的兼容性也拓展了其在实际合成中的应用范围. 该研究确立了Cr(III)配合物作为光催化剂的重要地位, 同时凸显了其相较于传统铱、钌基光催化体系所具有的独特反应特性.
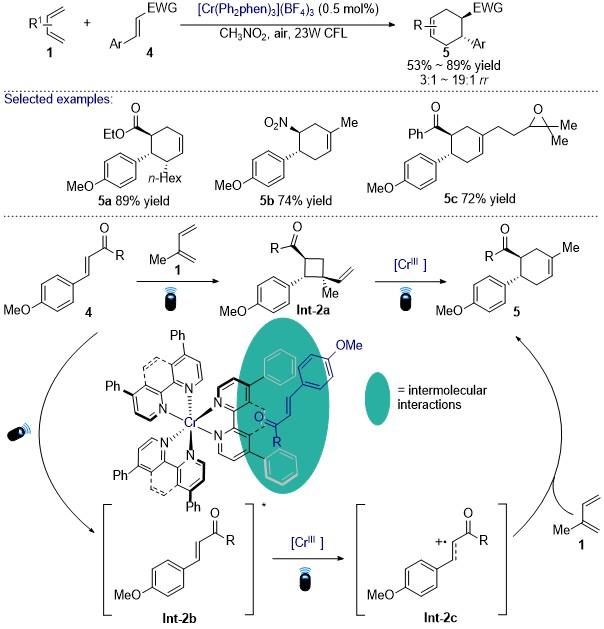
在上述关于铬配合物光催化的研究基础上, Shores、Ferreira团队[29]于2017年实现了该体系的关键突破, 拓展了其应用范围. 采用[Cr(Ph2phen)3](BF4)3作为光催化剂, 可使缺电子烯烃也能参与反应(Scheme 2). 通过实验与理论计算研究, 阐明了氧气在Cr(III)光激发后兼具可再生能量储存和电子穿梭体的双重作用. 该体系具有优异的官能团耐受性, 能够兼容空间位阻大的高张力底物, 例如含环氧丙烷的环加合物5c(产率72%), 甚至对光敏感的硝基取代的烯烃也能兼容.
图式2 光氧化[Cr(Ph2phen)3](BF4)3用于二烯烃与缺电子烯烃的[4+2]环加成反应

Scheme 2 Photooxidizing [Cr(Ph2phen)3](BF4)3 for [4+2] cycloaddition reactions of dienes with electron-deficient olefins

由于缺电子烯烃的氧化电位升高, 阻碍了光活化的Cr(III)的直接氧化, 使得该反应的机理与传统的反应机理不同. 他们通过实验与理论计算结合, 揭示了在缺电子烯烃与二烯的Diels-Alder反应中, [Cr(Ph2phen)3]3+凭借独特的能量转移路径, 实现了高区域选择性(产物异构体比>10∶1), 而其他Cr、Ru光敏剂(如[Cr(dmcb- py)3]3+、[Ru(bpz)3]2+)因倾向非选择性的外层电子路径, 导致选择性低下. 他们提出了两种截然不同但相互关联的反应过程来解释. (1)底物引发过程: 烯烃4吸收可见光产生激发态物质, 与二烯1发生[4+2]环加成, 形成环丁烷中间体Int-2a[在CH3NO2中, E1/2=1.68 V (vs. SCE)]. 随后, 光激发Cr(III)催化剂对Int-2a进行氧化活化, 促使其重排生成产物5. (2)能量转移过程: 光激发Cr(III)催化剂将能量传递给烯烃4, 使其跃迁至三线态Int-2b. 接着发生区域选择性电子转移, 产生自由基阳离子Int-2c, 该物种与二烯1反应得到产物5. 该能量转移路径中, [Cr(Ph2phen)3]3+通过与缺电子烯烃形成光敏剂-底物组装体, 诱导烯烃双键扭转, 使二烯单向进攻生成“间位”产物. 该反应中所观察到的区域选择性主要源于Cr(III)配合物, 具有诱导缺电子烯烃发生几何扭曲的能力, 从而引导双烯单向环化, 这是钌基催化剂以及其他铬催化剂体系无法实现的. 其他的铬基和钌基光敏剂则可能无法参与这条路径, 原因可能是存在能量更低的电子转移路径, 或者是无法形成合适的光敏剂-底物组装体.
根据上述讨论, 该反应的路径主要分为电子转移和能量转移两种. 决定两种路径选择的关键因素在于铬光催化剂与反应底物之间的氧化还原电位的匹配度. 光催化剂[Cr(Ph2phen)3](BF4)3在CH3NO2中的激发态氧化电位为E1/2=1.33 V (vs. SCE), 富电子烯烃氧化电位较低, 如反式茴香烯E1/2=1.11 V (vs. SCE), 而缺电子烯烃氧化电位较高, 如对甲氧基查尔酮E1/2=2.00 V (vs. SCE), 铬光催化剂与富电子烯烃的氧化电位更加匹配, 能直接通过电子转移将烯烃氧化; 而对于缺电子烯烃, 其氧化电位比铬光催化剂更高, 难以被其直接氧化, 从而通过能量转移的路径进行反应.
环丙烷的张力碳结构是合成化学中的重要结构之一, 既可用作生物活性分子骨架, 也可作为构建复杂环状体系的多功能前体. 利用铬独特的光氧化还原特性, Ferreira团队[26]在2017年报道了一种Cr(III)光催化环丙烷化策略, 该策略使用重氮试剂7对富电子烯烃6进行环丙烷化反应(Scheme 3). 以[Cr(Ph2phen)3](BF4)3为核心光催化剂, 在温和条件下实现环加成, 高效构建多取代环丙烷, 产率普遍较高, 且该反应与传统Rh、Cu催化的重氮环丙烷化反应存在显著差异: 能够避免β-H消除反应的发生, 具备独特的化学选择性(分子间加成产物单一), 无需通过缓慢滴加重氮试剂以抑制二聚副反应, 同时三取代烯烃也能顺利参与反应. 此外, 该方案还适用于分子内反应途径, 以53%的产率得到了桥连环丙烷8a, 凸显了其合成多功能性.
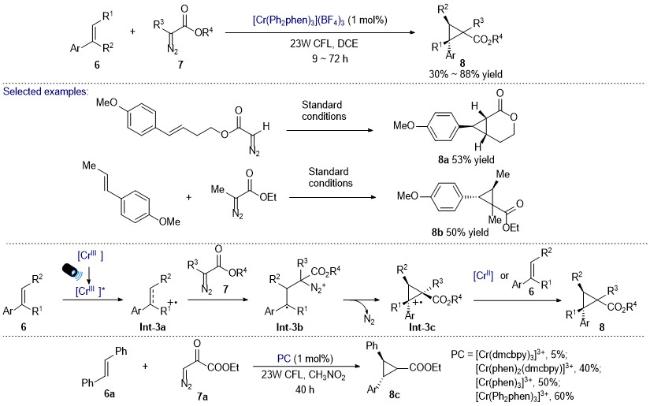
图式3 通过[Cr(Ph2phen)3](BF4)3进行的自由基阳离子环丙烷化反应

Scheme 3 Radical cation cyclopropanations via [Cr(Ph2phen)3](BF4)3

该反应始于光激发后的Cr(III)配合物氧化烯烃6, 生成自由基阳离子Int-3a. 随后, 重氮试剂7亲核进攻Int-3a形成Int-3b, Int-3b经脱除氮气生成环丙烷自由基阳离子Int-3c, 最后Cr(II)或烯烃6还原Int-3c生成产物8. 最后, Cr(II)被Int-3c氧化, 再次生成Cr(III), 实现了催化循环的闭合. 这种同时利用氧化还原和能量转移的机制, 与经典的Ru或Ir基光氧化还原体系, 在机理上形成了明显差别. 配体的演变也驱动了产率的提升, 配体共轭体系的扩大不仅增强了配合物对可见光的吸收能力, 延长了激发态寿命, 还优化了金属中心的电子云分布; 而苯基等给电子取代基的引入, 也进一步调控了铬中心的氧化还原电位. 最终, 配体的结构优化使目标反应的收率从5%逐步提升至60%, 清晰地体现了配体结构对铬配合物光物理性质与催化活性的关键作用.
此外, 该反应的化学选择性和立体化学源于Cr(III)配合物, 能够通过配体的π-接受能力稳定阳离子中间体, 同时该Cr(III)配合物具有在能量转移过程中调控自旋态转变的能力. 这种多功能性使铬光催化剂成为立体选择性环丙烷合成的关键工具, 尤其适用于构建传统方法难以实现、具有药理学意义的张力结构.
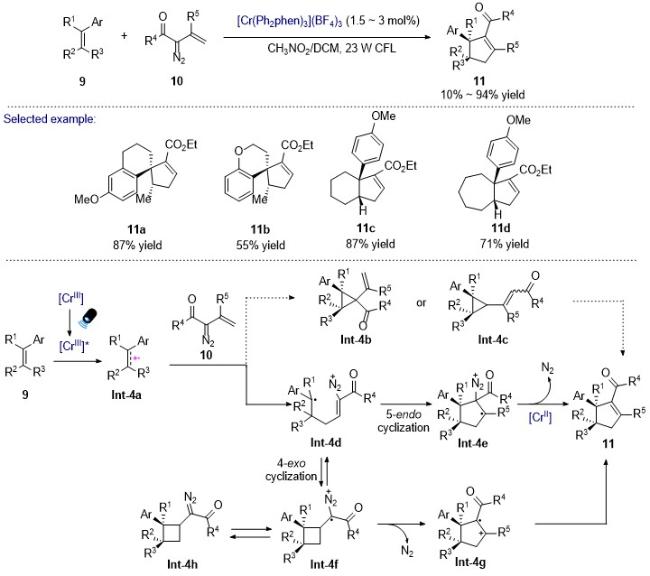
2018年, Ferreira等[27]揭示了[Cr(Ph2phen)3](BF4)3的光催化潜力, 其能够实现烯烃9与重氮试剂10之间的直接[3+2]环加成反应(Scheme 4), 将乙烯基重氮试剂从“亲电物种”转为“亲核物种”, 实现乙烯基重氮物种作为亲核试剂与烯烃自由基阳离子的反应, 从而高效构建多取代环戊烯.
图式4 通过[Cr(Ph2phen)3](BF4)3进行的自由基阳离子环丙烷化反应

Scheme 4 Radical cation cyclopropanations via [Cr(Ph2phen)3](BF4)3

该反应突破了传统乙烯基重氮试剂依赖金属卡宾/类卡宾的亲电反应模式, 拓展了新的反应路径: 通过激发态催化剂氧化烯烃生成自由基阳离子、乙烯基重氮试剂亲核进攻、5-endo自由基环化、脱除N2及还原得到最终产物. 该反应具有高非对映选择性, 并能以10%~94%的产率生成环戊烯衍生物. 该方法成功构建了合成化学上具有挑战性的结构, 包括螺环骨架11a、11b和中环介环11c, 这些都是生物活性化合物中的重要骨架, 且产物可通过环丙烷化、环氧化或Michael加成等反应进一步衍生化.
机理研究认为, 该反应始于光激发之后的Cr(III)配合物向烯烃9进行光诱导电子转移, 生成自由基阳离子Int-4a. 然后乙烯基重氮试剂10对Int-4a进行亲核进攻, 形成环加合物Int-4d, 其中区域选择性由中间体的热力学稳定性决定(苄基自由基的稳定作用). 最后, Int-4d发生5-endo环化生成Int-4e, 后者经脱氮反应得到产物11. 此外, 另一种可能的4-exo路径, 即假设Int-4d发生4-exo环化形成环丁烷中间体Int-4f(再通过扩环生成Int-4g)或Int-4h通过一系列实验被严格排除. 虽然在控制条件下Int-4h可定量转化为11, 但是在原位监测过程中未检测到此类中间体, 这也证明了直接[3+2]机理在其他扩环路径中的主导地位.
该团队[22]又于2022年报道了一种高效的去芳香化[3+2]环加成策略, 该策略通过在菲咯啉配体的苯基上引入p-OMe基团, 得到了[Cr(PMP2phen)3](BF4)3配合物(PMP=p-OMeC6H4), 强给电子基团通过p-π共轭效应, 不仅增强了配体的σ给体与π受体能力, 还进一步扩展了大共轭体系, 强化了电子云扩展效应, 从而协同优化了配合物的光吸收特性, 实现了吸收光谱的红移与吸光度的提升, 延长了激发态寿命, 且稳定性优于Ru催化剂如Ru(bpz)3. 该体系实现了吲哚12与乙烯基重氮试剂10之间的直接脱芳构化[3+2]环加成反应(Scheme 5), 具有高效和高选择性, 且该反应可在无碱条件下合成多种稠环吲哚啉, 包括C(2)/C(3)取代的复杂官能化体系. 产物可通过交叉偶联、烯丙基氧化及1,3-偶极环加成等反应进一步衍生化, 为天然产物及生物活性分子中吲哚啉骨架的构建提供了新策略.
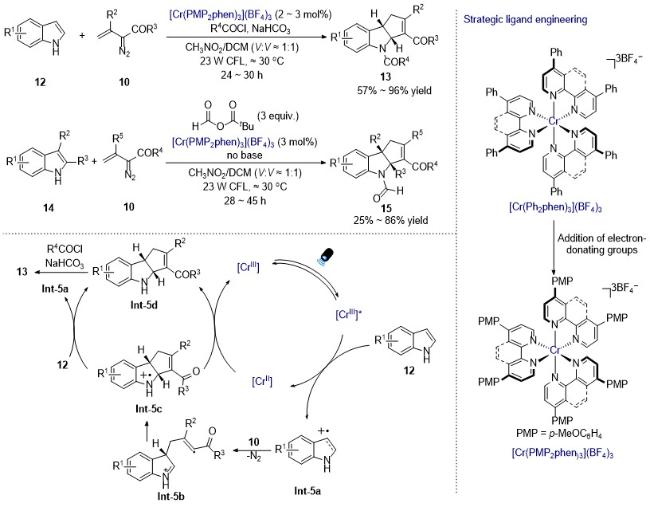
图式5 吲哚与乙烯基重氮物种之间的去芳构化[3+2]环加成反应

Scheme 5 Dearomative [3+2] cycloadditions between indoles and vinyldiazo species

机理研究揭示了一个自由基介导的反应历程: 首先, 光激发的Cr(III)介导吲哚氧化, 生成C(3)中心自由基阳离子Int-5a. 该活性物种与乙烯基重氮试剂10进行区域选择性偶联形成Int-5b, 随后经环化和Cr(II)介导还原生成Int-5d, 最终在优化条件下得到酰化产物13. 研究证实, 通过配体修饰进行光谱调节(特别是吸收红移, 同时增强激发态氧化还原电势), 能够实现此前无法达到的反应模式.
在该反应中, 铬配合物在稳定自由基阳离子方面具有独特的优势: 首先, 铬催化剂拥有较长的激发态寿命, [Cr(Ph2phen)3](BF4)3和[Cr(PMP2phen)3](BF4)3二者的激发态寿命达毫秒级, 长于常见的钌、铱催化剂(纳秒级), 长寿命激发态能通过持续的电子转移相互作用, 抑制自由基阳离子的快速猝灭(如二聚、重排或质子转移), 为后续环加成反应提供充足时间; 其次, 铬配合物的配体通过更大的π-共轭体系, 增强其与自由基之间π-π堆积等弱相互作用, 能够提升自由基阳离子的稳定性. 同时, 铬配合物的大位阻配体能够隔断自由基阳离子的活性位点, 减少分子间的二聚及溶剂分子的进攻等副反应.
因此, 配体结构的设计在推进光催化体系和发展新反应中发挥着关键作用. 2017年, Heinze及其同事[25]报道了一种铬配合物[Cr(ddpd)2](BF4)3 (ddpd=N,N'-二甲基-N,N'-二吡啶-2-基吡啶-2,6-二胺), 该配合物独特的激发态能级分布(4T2与2E态能隙极大)使其可选择性地通过能量转移路径(EnT)而非电子转移路径(PET), 将三线态氧敏化为单线态氧, 实现可见光诱导的叔胺α-C—H键氧化官能化, 生成α-氨基腈(Scheme 6, a). 通过飞秒瞬态吸收光谱证实, 该配合物的4T2态经3.5 ps超快系间窜跃(ISC)至长寿命2E态, 排除了PET路径的动力学可行性. 结合电化学、Stern-Volmer淬灭实验及密度泛函理论(DFT)计算, 证实单线态氧与叔胺形成电荷转移复合物, 经氢化物转移生成亚胺离子, 最终被氰根捕获, 生成α-氨基腈.
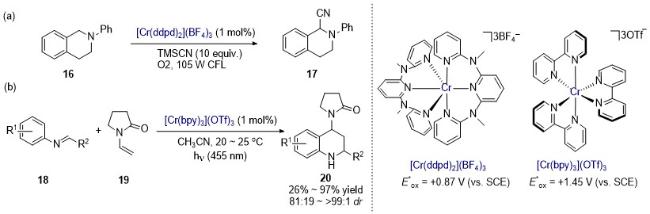
图式6 可见光诱导的氧化C—H键氰基化反应及光化学促进的aza-Diels-Alder反应

Scheme 6 Visible light-induced oxidative C—H bond cyanogenation and photochemically promoted aza-Diels-Alder-type reaction

2017年, Ohkuma团队[21]证明了Cr(III)联吡啶配合物[Cr(bpy)3](OTf)3 (bpy=2,2'-联吡啶)在455 nm蓝光照射下, 可高效催化N-芳基亚胺与官能化烯烃的aza-Diels-Alder型反应(Scheme 6, b), 生成1,2,3,4-四氢喹啉衍生物. 四氢喹啉是天然产物(如喹啉生物碱)与药物分子的核心骨架, 但传统合成方法存在缺陷, 如催化剂负载高、反应条件苛刻、兼容性差、部分体系非对映选择性低及副产物多等. 而该体系在合成四氢喹啉衍生物方面表现出较高的效率(产率26%~97%), 具有优异的非对映选择性(dr值81∶19至>99∶1), 且催化剂负载量低. 这种性能突显了铬配合物在实现原子经济性转化的同时, 保持精确立体化学结果的能力.
此外, 铬配合物在更复杂的光化学反应中也显示出其有效性, 如多组分转化反应. 2023年, Heinze团队[28]报道了[Cr(ddpd)2](BF4)3、[Cr(bpmp)2](OTf)3和[Cr(tpe)2]- (BF4)3 [bpmp=2,6-双(2-吡啶基甲基)吡啶, tpe=1,1,1-三(吡啶-2-基)乙烷]三种铬光敏剂. 这些配合物可在可见光(λmax=430 nm)的诱导下实现SO2的固定——向砜和磺酰胺的转化(Scheme 7). 通过电化学、荧光淬灭及激光闪光光解等实验证实, 反应经单电子转移启动, 同时还原态Cr(II)的稳定性([Cr(tpe)2]2+稳定, [Cr(ddpd)2]2+易分解)和笼逸产率是影响反应效率的关键, 且使用SO2/乙腈溶液替代1,4-二氮杂双环[2.2.2]辛烷双(二氧化硫)加合物(DABSO, SO2替代物)可提升产率, 为地球丰产金属催化SO2转化为药物、砜和磺酰胺类化合物提供新策略, 降低了反应成本, 提高了原子经济性.
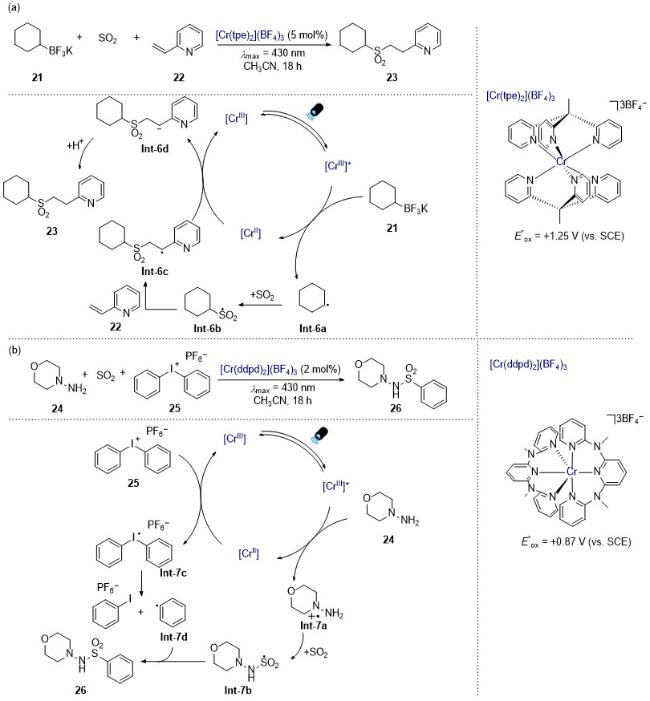
图式7 可见光诱导下Cr(III)光催化剂催化SO2固定合成砜或磺酰胺

Scheme 7 Visible-light mediated fixation of SO2 into sulfones or sulfonamides with Cr(III) photocatalysts

在光催化循环中, 激发态的[Cr(tpe)2](BF4)3通过单电子氧化环己基三氟硼酸酯21, 生成环己基自由基Int-6a, 其自身被还原为Cr(II). 该自由基随后被SO2捕获, 形成相应的磺酰基自由基Int-6b. 接着, 磺酰基自由基与自由基受体22反应, 生成最终的砜产物23. 最后, Cr(II)配合物被反应中间体Int-6c氧化为Cr(III), 该过程为该反应的决速步骤.
基于以上类似的反应机理, 在可见光照射下, [Cr(ddpd)2](BF4)3能够催化吗啉-4-胺24、SO2和二苯基碘鎓盐25之间的三组分反应. 该反应以43%~58%的产率生成磺酰胺产物26, 优于催化剂[Cr(tpe)2](BF4)3和[Cr(bpmp)2](OTf)3.
综上所述, 通过精准的配体工程策略可有效调控铬基配合物的光物理性质与氧化还原行为, 进而在不同的反应中实现不同的活化模式(包括能量转移与氧化还原循环两种核心路径).

3 具有光活性的钴配合物在有机合成中的应用

与铬配合物相比, 钴配合物的光活性研究起步相对较晚. 早期钴配合物因配体场分裂能调控不当, 存在激发态能量易耗散及电荷转移效率低等问题.
2018年, Hanan团队[51]报道了两种新型钴(III)配合物Co1和Co2, 其特征在于含有强σ给电子六元螯合配体hpp (hpp=1,3,4,6,7,8-六氢嘧啶并[1,2-a]嘧啶)(图4). 这些配合物在低能紫外区(λabs=360~400 nm)表现出强烈的配体到金属电荷转移(LMCT)和配体到配体电荷转移(LLCT)吸收带, 使3LMCT态、3LC态与非辐射3MC态实现能级分裂, 从而提高Co(III)配合物的发光特性, 显示出强烈的低能紫外吸收(λabs=360~400 nm), 以及由协同LMCT和LLCT产生的室温发光. 同时具有准可逆的还原电位[E1/2red=-0.58和-0.39 V (vs. SCE)]以及优异的激发态氧化能力[E(Co(III)*/Co(II))=2.26和2.75 V (vs. SCE)].
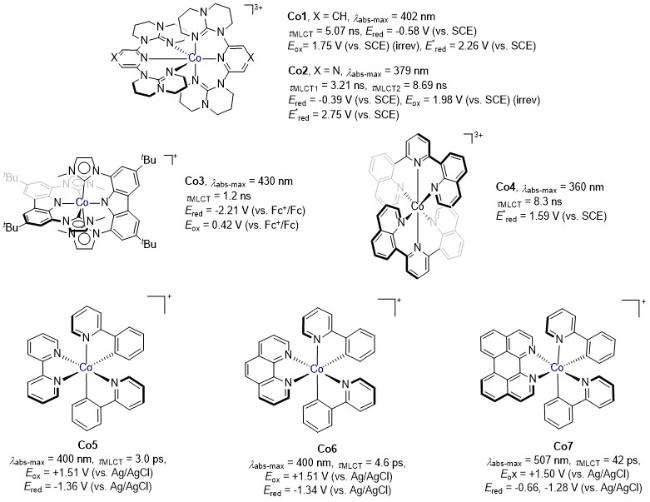
图4 Co配合物的光物理和电化学性质

Figure 4 Photophysical and electrochemical properties of cobalt complexes

2022年, Wenger团队[75]报道了一种新型的钴配合物Co3, 其刚性三齿配体兼具σ给体和π受体特性, 形成近理想八面体构型, 提升了金属-配体键的共价性与稳定性, 其激发态寿命达到了1.2 ns, 光稳定性也较好(图4).
2025年, Wenger团队[116]通过研究Co(III)多吡啶配合物的光物理性质Co4, 发现当多吡啶配体作为π给体时, 咬角越接近理想八面体, 其配合物的配体场就越弱; 并且配体的π共轭体系增大时, 分子内π-π相互作用增强, 配合物的刚性相应的增大, 使得配合物势能面力常数增大, 非辐射弛豫的活化能提高, 激发态寿命延长.
2025年, Turro团队[131]报道了三种新型异双核 钴(III)配合物Co5~Co7, 其核心特征在于以2-苯基吡啶(ppy)为环金属化配体, 分别与联吡啶(bpy)、邻菲啰啉(phen)和1,12-二氮杂苝(DAP)形成稳定配位结构(图4). 这些配合物通过环金属化作用, 实现强Co(dπ)/ppy(π)轨道相互作用, 构建出具有Co/ppy(π*)特性的最高占据分子轨道(HOMO)和定域于二亚胺配体的最低未占据分子轨道(LUMO), 使金属/配体到配体电荷转移态成为最低能量激发态. 其中Co7表现出优异的可见光吸收性能, 在乙腈溶液中呈现宽幅ML-LCT吸收带, 最大吸收峰达507 nm, 延伸至600 nm以上, 且激发态寿命长达42 ps, 远优于Co5 (3.0 ps)和Co6 (4.6 ps). 同时, 三者均具有相近的不可逆氧化电位[约+1.50 V (vs Ag/AgCl)], Co7还展现出两个可逆还原电位[-0.66和-1.28 V (vs Ag/ AgCl)], 以及出色的光诱导电子转移能力, 在505 nm绿光照射下可高效还原甲基紫精.
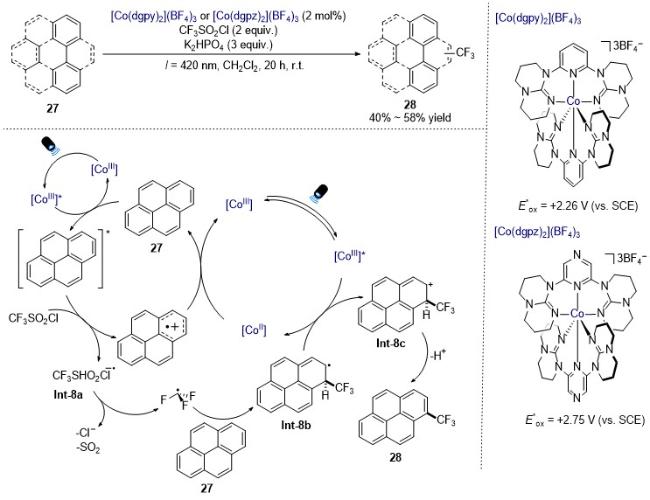
值得注意的是, Hanan等[51]报道的配合物[Co(dgpz)2]- (BF4)3表现出极高的激发态氧化电位[E*red(Co(III)*/ Co(II))=2.75 V (vs. SCE)], 在光照下能高效催化多环芳烃27的单三氟甲基化(Scheme 8).
图式8 光催化多环芳烃的三氟甲基化反应

Scheme 8 Photocatalytic trifluoromethylation of polycyclic aromatic hydrocarbons

机理研究认为, 在光照下, Co(III)催化剂的激发态通过能量转移将芘27激发到三重态, 三氟甲磺酰氯通过单电子转移, 断裂生成三氟甲基自由基, 同时生成芘自由基阳离子, 缺电子的三氟甲基自由基加成到芘的最富电子位点, 生成三氟甲基-芘自由基Int-8b. 接着, 该自由基与激发态光催化剂发生第二次单电子转移过程, 生成Co(II)与三氟甲基-芘阳离子Int-8c. 最后, 在K2HPO4的作用下, 该阳离子脱质子, 生成目标产物三氟甲基化芘28, 产率为40%~58%. 研究表明, 钴基配合物能够同时促进能量转移和单电子氧化还原催化, 彰显了其作为双功能光催化剂的潜力.
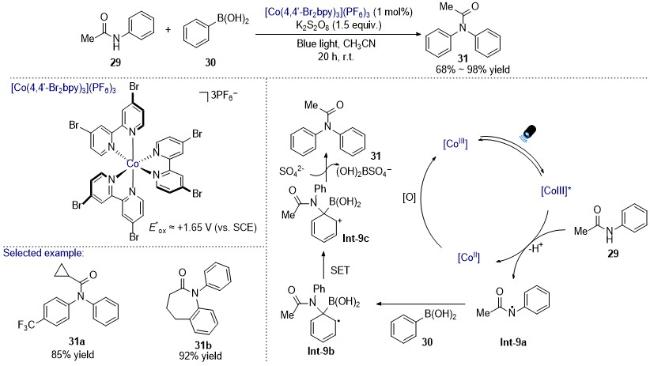
传统观点认为, 配合物激发态能量越高寿命越短. 但MacMillan团队[117]发现一些钴配合物可同时具有较高的激发态能量和较长的激发态寿命, 并通过Marcus反转区动力学理论成功解释了这一现象. 这类Co(III)配合物凭借强氧化还原电位和足够长的激发态寿命, 可参与双分子反应, 催化空间位阻较大的芳基硼酸与芳酰胺进行氧化C(sp2)—N偶联反应, 并取得了优异的产率(Scheme 9).
图式9 钴光催化芳基酰胺与芳基硼酸的C(sp2)—N交叉偶联反应

Scheme 9 Cobalt photocatalyzed C(sp2)—N cross-coupling of aryl amides and aryl boronic acids

机理研究认为, Co(III)配合物在光照下被激发, 可将N-苯基乙酰胺转化为相应的酰胺自由基Int-9a, 该自由基与苯基硼酸发生本位取代反应, 形成中间体Int-9b, 随后, 该中间体经氧化和再芳构化得到偶联产物31. 值得注意的是, Marcus反转区原理可用于设计其他第一过渡金属光催化剂, 这将为地球丰产金属配合物用于光氧化还原催化开辟巨大可能, 助力解锁此前未知的反应机制与转化路径, 为可持续化学的发展提供支撑.
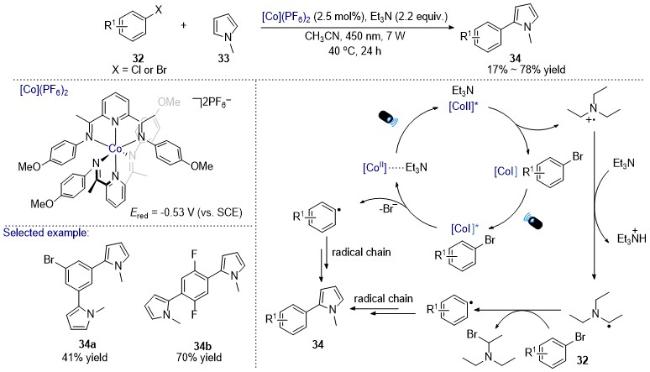
最近, Wolf团队[50]报道了一类双(二亚胺吡啶)钴配合物, 其激发态寿命短暂, 但在可见光驱动体系中, 能高效介导芳基卤化物32与吡咯33的偶联反应. 反应机制为, 首先Co(II)配合物与反应物的预组装触发单电子转移过程, 促使三乙胺分子转化为自由基阳离子; 随后, 再生的Co(I)配合物与芳基卤化物进行二次预组装, 芳基溴化物在光激发条件下, 被还原生成芳基自由基, 最终通过自由基链式反应路径, 生成偶联产物34 (Scheme 10). 此外, 三乙胺自由基与芳基溴化物的溴原子转移过程, 也可能在反应中发挥作用.
图式10 钴光催化芳基卤代物与吡咯的偶联反应

Scheme 10 Cobalt photocatalyzed coupling reaction of aryl halides with pyrroles

这些研究从钴配合物激发态特性与催化机制切入, 重塑了钴在光氧化还原催化中的角色, 通过精准配体设计, 结合对反应机理的深度解析, 实现长/短寿命激发态的差异化和策略性利用. 同时, 钴配合物克服金属中心失活路径的固有限制, 为光氧化还原催化领域的应用拓展与范式创新提供了可能.

4 总结

本文综述了光活性铬、钴配合物在有机合成中的研究进展. 针对传统铬、钴配合物普遍存在光谱响应范围窄和激发态寿命短等局限, 重点总结了通过配体设计调控其光物理与电化学性质的基本策略. 在此基础上, 系统梳理了此类配合物在多种有机转化中的应用, 包括 [4+2]环加成、环丙烷化、多环芳烃三氟甲基化以及C(sp2)—N交叉偶联等反应. 研究表明, 合理设计配体结构可有效提升反应的效率与选择性, 并通过激发态调控实现不同于传统催化路径的反应机制.
尽管该领域已取得一定进展, 但仍面临若干关键挑战. 首先, 目前报道的光活性铬、钴配合物种类仍较为有限, 远少于已成熟的贵金属体系. 其次, 在光催化条件下, 这些配合物常因激发态快速衰减、氧化/还原应力诱导的结构分解以及振动耦合导致的非辐射跃迁等问题, 影响其整体催化效率和稳定性. 另外, 目前性能优异的配合物多依赖结构复杂的配体(如含大共轭体系的菲咯啉衍生物和刚性三齿螯合配体等), 这类配体的合成往往需要多步有机反应, 涉及精准的官能团修饰与立体结构调控, 反应条件苛刻, 分离纯化难度较大, 增加了配合物的制备成本. 针对上述困难, 未来的研究将聚焦于催化剂设计与机理认知的协同推进. 在分子层面, 发展模块化配体平台, 通过精准调控配体骨架及功能位点, 有望同步优化配合物的光化学稳定性和催化活性. 在机理研究方面, 结合量子化学计算与超快光谱技术(如飞秒瞬态吸收光谱和二维电子光谱等), 引入机器学习辅助筛选, 将有助于阐明配体-金属间的电荷转移过程, 为高效铬、钴光催化剂的理性设计提供理论支撑. 随着催化剂结构-性能关系的深入理解, 基于铬、钴的光催化体系有望在反应效率、底物普适性和功能多样性等方面, 逐步接近甚至超越传统贵金属体系, 为可持续有机合成提供更具实用价值的替代方案.
(Zhao, C.)
[1]
Arias-Rotondo, D. M. Nat. Chem. 2022, 14, 716.

[2]
Beatty, J.; Stephenson, C. Acc. Chem. Res. 2015, 48, 1474.

[3]
Corrigan, N.; Shanmugam, S.; Xu, J.; Boyer, C. Chem. Soc. Rev. 2016, 45, 6165.

[4]
DiLuzio, S.; Connell, T.; Mdluli, V.; Kowalewski, J.; Bernhard, S. J. Am. Chem. Soc. 2022, 144, 1431.

[5]
Fu, X.; Liang, H.; Wei, Z.; Liu, G.; Hong, C.; Qiu, H.; Kang, Z.; Hu, W. Green Synth. Catal. 2025, https:/doi.org/10.1016/j.gresc.2025.11.005.

[6]
Koike, T.; Akita, M. Inorg. Chem. Front. 2014, 1, 562.

[7]
Larsen, C.; Wenger, O. S. Chem.-Eur. J. 2018, 24, 2039.

[8]
Ma, X.; Zhang, Y.; Cai, X.; Xu, H.; Huang, L.; Huo, H.; Shu, C. Green Synth. Catal. 2025, https:/doi.org/10.1016/j.gresc.2025.07.005.

[9]
Mi, X.; Wang, C.; Zhang, J.; Chauvin, R.; Cui, X. Chin. Chem. Lett. 2025, 36, 111485.

[10]
Narayanam, J.; Stephenson, C. Chem. Soc. Rev. 2011, 40, 102.

[11]
Wang, Q.; Wang, Y.; Liu, M.; Chu, G.; Qiu, Y. Chin. J. Chem. 2024, 42, 2249.

[12]
Wang, T.; Cao, J.; Li, J.; Li, D.; Ao, Z. Chin. Chem. Lett. 2025, 36, 110078.

[13]
Wenger, O. S. J. Am. Chem. Soc. 2018, 140, 13522.

[14]
Wenger, O. S. Nat. Chem. 2020, 12, 323.

[15]
Xie, J.; Jin, H.; Xu, P.; Zhu, C. Tetrahedron Lett. 2014, 55, 36.

[16]
Zimmerman, J.; Anastas, P.; Erythropel, H.; Leitner, W. Science 2020, 367, 397.

[17]
Holmberg-Douglas, N.; Nicewicz, D. A. Chem. Rev. 2022, 122, 1925.

[18]
Li, J.; Zhao, J.; Loh, T. Synlett 2024, 35, 840.

[19]
Prier, C.; Rankic, D.; MacMillan, D. Chem. Rev. 2013, 113, 5322.

[20]
Ramani, A.; Desai, B.; Dholakiya, B.; Naveen, T. Chem. Commun. 2022, 58, 7850.

[21]
Arai, N.; Ohkuma, T. J Org. Chem. 2017, 82, 7628.

[22]
Gall, B. K.; Smith, A. K.; Ferreira, E. M. Angew. Chem., Int. Ed. 2022, 61, e202212187.

[23]
Higgins, R. F.; Fatur, S. M.; Damrauer, N. H.; Ferreira, E. M.; Rappé A. K.; Shores, M. P. ACS Catal. 2018, 8, 9216.

[24]
Higgins, R. F.; Fatur, S. M.; Shepard, S. G.; Stevenson, S. M.; Boston, D. J.; Ferreira, E. M.; Damrauer, N. H.; Rappé A. K.; Shores, M. P. J. Am. Chem. Soc. 2016, 138, 5451.

[25]
Otto, S.; Nauth, A. M.; Ermilov, E.; Scholz, N.; Friedrich, A.; Resch-Genger, U.; Lochbrunner, S.; Opatz, T.; Heinze, K. Chem- PhotoChem 2017, 1, 344.

[26]
Sarabia, F. J.; Ferreira, E. M. Org. Lett. 2017, 19, 2865.

[27]
Sarabia, F. J.; Li, Q.; Ferreira, E. M. Angew. Chem., Int. Ed. 2018, 57, 11015.

[28]
Sittel, S.; Sell, A. C.; Hofmann, K.; Wiedemann, C.; Nau, J. P.; Kerzig, C.; Manolikakes, G.; Heinze, K. ChemCatChem 2023, 15, e202201562.

[29]
Stevenson, S. M.; Higgins, R. F.; Shores, M. P.; Ferreira, E. M. Chem. Sci. 2017, 8, 654.

[30]
Wegeberg, C.; Häussinger, D.; Wenger, O. S. J. Am. Chem. Soc. 2021, 143, 15800.

[31]
Yang, Y.; Liu, Q.; Zhang, L.; Yu, H.; Dang, Z. Organometallics 2017, 36, 687.

[32]
Britton, L.; Skrodzki, M.; Nichol, G. S.; Dominey, A. P.; Pawluć P.; Docherty, J. H.; Thomas, S. P. ACS Catal. 2021, 11, 6857.

[33]
Huang, T.; Du, P.; Cheng, X.; Lin, Y.-M. J. Am. Chem. Soc. 2024, 146, 24515.

[34]
Jamatia, R.; Mondal, A.; Srimani, D. Adv. Synth. Catal. 2021, 363, 2969.

[35]
Laru, S.; Bhattacharjee, S.; Hajra, A. Chem. Commun. 2022, 58, 13604.

[36]
Liu, R.-Z.; Li, J.; Sun, J.; Liu, X.-G.; Qu, S.; Li, P.; Zhang, B. Angew. Chem.,Int. Ed. 2020, 59, 4428.

[37]
Nuhant, P.; Oderinde, M. S.; Genovino, J.; Juneau, A.; Gagné Y.; Allais, C.; Chinigo, G. M.; Choi, C.; Sach, N. W.; Bernier, L.; Fobian, Y. M.; Bundesmann, M. W.; Khunte, B.; Frenette, M.; Fadeyi, O. O. Angew. Chem.,Int. Ed. 2017, 56, 15309.

[38]
Auböck, G.; Chergui, M. Nat. Chem. 2015, 7, 629.

[39]
Aydogan, A.; Bangle, R. E.; De Kreijger, S.; Dickenson, J. C.; Singleton, M. L.; Cauët, E.; Cadranel, A.; Meyer, G. J.; Elias, B.; Sampaio, R. N.; Troian-Gautier, L. Catal. Sci. Technol. 2021, 11, 8037.

[40]
Bansal, A.; Kumar, P.; Sharma, C. D.; Ray, S. S.; Jain, S. L. J. Polym. Sci., Part A: Polym. Chem. 2015, 53, 2739.

[41]
Büldt, L. A.; Guo, X.; Vogel, R.; Prescimone, A.; Wenger, O. S. J. Am. Chem. Soc. 2017, 139, 985.

[42]
de Groot, L. H. M.; García-Mateos, C.; Johnson, C. E.; Freyr Hlynsson, V.; Sharma, A. K.; Lomoth, R.; Wärnmark, K. Chem.- Eur. J. 2025, 31, e202500409.

[43]
Ilic, A.; Schwarz, J.; Johnson, C.; de Groot, L. H. M.; Kaufhold, S.; Lomoth, R.; Wärnmark, K. Chem. Sci. 2022, 13, 9165.

[44]
Ilic, A.; Strücker, B. R.; Johnson, C. E.; Hainz, S.; Lomoth, R.; Wärnmark, K. Chem. Sci. 2024, 15, 12077.

[45]
Jang, Y. J.; An, H.; Choi, S.; Hong, J.; Lee, S. H.; Ahn, K.-H.; You, Y.; Kang, E. J. Org. Lett. 2022, 24, 4479.

[46]
Lindroth, R.; Ondrejková A.; Wallentin, C.-J. Org. Lett. 2022, 24, 1662.

[47]
Liu, H.; Lei, Y.; Tian, P.; Wang, H.; Zhao, X.; Li, Z.; Zhang, D. J. Mater. Chem. A 2021, 9, 6361.

[48]
Parisien-Collette, S.; Hernandez-Perez, A. C.; Collins, S. K. Org. Lett. 2016, 18, 4994.

[49]
Chi, Z.; Liao, J.; Cheng, X.; Ye, Z.; Yuan, W.; Lin, Y.; Gong, L. J. Am. Chem. Soc. 2024, 146, 10857.

[50]
Märsch, J.; Reiter, S.; Rittner, T.; Rodriguez-Lugo, R.; Whitfield, M.; Scott, D.; Kutta, R.; Nuernberger, P.; de Vivie-Riedle, R.; Wolf, R. Angew. Chem., Int. Ed. 2024, 63, e202405780.

[51]
Pal, A.; Li, C.; Hanan, G.; Zysman-Colman, E. Angew. Chem., Int. Ed. 2018, 57, 8027.

[52]
Chavda, H.; Liang, K.; Megna, T.; Taylor, O.; Kim, G.; López, A.; Bahamonde, A. ACS Catal. 2025, 15, 10760.

[53]
Dai, L.; Shen, C.; Wang, J.; Li, Y.; Dong, K. Angew. Chem., Int. Ed. 2025, 64, e202505719.

[54]
Li, J.; Wang, P.; Bai, B.; Xiao, Y.; Wan, Y.; Yan, Y.; Li, F.; Song, G.; Li, G.; Wang, C.; Zhang, X.; Dong, J.; Kang, T.; Xue, D. J. Am. Chem. Soc. 2025, 147, 5851.

[55]
Ni, S.; Halder, R.; Ahmadli, D.; Reijerse, E.; Cornella, J.; Ritter, T. Nat. Catal. 2024, 7, 733.

[56]
Cui, M.; Wang, D.; Guo, J.; Dai, M.; Sun, M. Y.; Li, Z.; Wun, C. K. T.; Bachmann, S.; Chow, W. Y.; Lo, T. W. B.; Zhou, M.; Xu, W. W.; He, J. J. Am. Chem. Soc. 2025, 147, 32982.

[57]
Cai, Y.; Dawor, M.; Gaurav, G.; Ritter, T. J Am Chem Soc. 2025, 147, 18438.

[58]
Caron, A.; Morin, É.; Collins, S. K. ACS Catal. 2019, 9, 9458.

[59]
Hossain, A.; Bhattacharyya, A.; Reiser, O. Science 2019, eaav9713.

[60]
Li, S.; Li, J.; Zhang, H.; Zhang, G.; Guo, R. Org. Lett. 2025, 27, 5057.

[61]
Sardana, S.; Pattanaik, A.; Rehbein, J.; Reiser, O Angew. Chem., Int. Ed. 2025, 64, e202509658.

[62]
Shen, X.; Chen, X.; Xiao, Y.; Brown, J. B.; Zhang, J. G.; Ji, X.; Rui, J.; Garcia-Borràs, M.; Rao, Y.; Yang, Y.; Huang, X. Science 2025, 389, 741.

[63]
Zhong, F.; Anderson, R. L.; Oyala, P. H.; Fu, G. C. J. Am. Chem. Soc. 2025, 147, 32963.

[64]
Dierks, P.; Vukadinovic, Y.; Bauer, M. Inorg. Chem. Front. 2022, 9, 206.

[65]
Kitzmann, W.; Heinze, K. Angew. Chem., Int. Ed. 2023, 62, e202213207.

[66]
Wenger, O. S. Chem.-Eur. J. 2019, 25, 6043.

[67]
Sinha, N.; Wenger, O. S. J. Am. Chem. Soc. 2023, 145, 4903.

[68]
Wegeberg, C.; Wenger, O. S. JACS Au 2021, 1, 1860.

[69]
Gong, Z.; Zhang, H.; Cheng, Y.; Liu, J.; Ai, Y.; Li, Y.; Feng, Z.; Zhang, Q.; Gong, S.; Chen, Y.; Yao, C.; Zhu, Y.; Xu, L.; Zhong, Y. Sci. China: Chem. 2025, 68, 46.

[70]
Zhou, W.; Thompson, J. R.; Leznoff, C. C.; Leznoff, D. B. Chem.- Eur. J. 2016, 23, 2323.

[71]
Bories, C. C.; Sodreau, A.; Barbazanges, M.; Petit, M. Organometallics 2024, 43, 895.

[72]
Planes, O. M.; Scopelliti, R.; Fadaei‐Tirani, F.; Severin, K. Z. Anorg. Chem. 2021, 647, 1065.

[73]
Wang, B.; Lee, Y.-M.; Tcho, W.-Y.; Tussupbayev, S.; Kim, S.-T.; Kim, Y.; Seo, M. S.; Cho, K.-B.; Dede, Y.; Keegan, B. C.; Ogura, T.; Kim, S. H.; Ohta, T.; Baik, M.-H.; Ray, K.; Shearer, J.; Nam, W. Nat. Commun. 2017, 8, 14839.

[74]
Morselli, G.; Reber, C.; Wenger, O. S. J. Am. Chem. Soc. 2025, 147, 11608.

[75]
Sinha, N.; Pfund, B.; Wegeberg, C.; Prescimone, A.; Wenger, O. S. J. Am. Chem. Soc. 2022, 144, 9859.

[76]
Sinha, N.; Yaltseva, P.; Wenger, O. S. Angew. Chem., Int. Ed. 2023, 62, e202303864.

[77]
Yaltseva, P.; Maisuradze, T.; Prescimone, A.; Kupfer, S.; Wenger, O. S. J. Am. Chem. Soc. 2025, 147, 29444.

[78]
Kumar, N.; Sharma, T.; Thakur, N.; Jain, R.; Sinha, N. Chem.-Eur. J. 2025, 31, e202500365.

[79]
Singh, P. P.; Sinha, S.; Singh, J.; Singh, P. K.; Srivastava, V. ChemistrySelect 2025, 10, e03155.

[80]
Serpone, N.; Jamieson, M. A.; Henry, M. S.; Hoffman, M. Z.; Bolletta, F.; Maestri, M. J. Am. Chem. Soc. 1979, 101, 2907.

[81]
Wang, Z.; Li, M.; Zuo, W. J. Am. Chem. Soc. 2024, 146, 26416.

[82]
Huang, T.; Du, P.; Lin, Y. Chin. J. Chem. 2025, 43, 2566.

[83]
Cebrián, C.; Pastore, M.; Monari, A.; Assfeld, X.; Gros, P.; Haacke, S. ChemPhysChem 2022, 23, e202100659.

[84]
Chábera, P.; Kjaer, K.; Prakash, O.; Honarfar, A.; Liu, Y.; Fredin, L.; Harlang, T.; Lidin, S.; Uhlig, J.; Sundström, V.; Lomoth, R.; Persson, P.; Warnmark, K. J. Phys. Chem. Lett. 2018, 9, 459.

[85]
de Groot, L.; Ilic, A.; Schwarz, J.; Waernmark, K. J. Am. Chem. Soc. 2023, 145, 9369.

[86]
Dierks, P.; Kruse, A.; Bokareva, O.; Al-Marri, M.; Kalmbach, J.; Baltrun, M.; Neuba, A.; Schoch, R.; Hohloch, S.; Heinze, K.; Seitz, M.; Kühn, O.; Lochbrunner, S.; Bauer, M. Chem. Commun. 2021, 57, 6640.

[87]
Forster, L. Coord. Chem. Rev. 2006, 250, 2023.

[88]
Harlang, T.; Liu, Y.; Gordivska, O.; Fredin, L.; Ponseca, C.; Huang, P.; Chábera, P.; Kjaer, K.; Mateos, H.; Uhlig, J.; Lomoth, R.; Wallenberg, R.; Styring, S.; Persson, P.; Sundström, V.; Wärnmark, K. Nat. Chem. 2015, 7, 883.

[89]
Heinze, K. Nat. Chem. 2021, 13, 926.

[90]
Heinze, K.; Reinhart, A. Dalton Trans. 2008, 469.

[91]
Kaufhold, S.; Rosemann, N.; Chábera, P.; Lindh, L.; Losada, I.; Uhlig, J.; Pascher, T.; Strand, D.; Wärnmark, K.; Yartsev, A.; Persson, P. J. Am. Chem. Soc. 2021, 143, 1307.

[92]
Kaul, N.; Asempa, E.; Valdez-Moreira, J.; Smith, J.; Jakubikova, E.; Hammarström, L. J. Am. Chem. Soc. 2024, 146, 24619.

[93]
Kenney, J.; Boone, D.; Striplin, D.; Chen, Y.; Hamar, K. Organometallics 1993, 12, 3671.

[94]
Kjmer, K.; Kaul, N.; Prakash, O.; Chábera, P.; Rosemann, N.; Honarfar, A.; Gordivska, O.; Fredin, L.; Bergquist, K.; Häggstrom, L.; Ericsson, T.; Lindh, L.; Yartsev, A.; Styring, S.; Huang, P.; Uhlug, J.; Bendix, J.; Strand, D.; Sundstrom, V.; Persson, P.; Lomoth, R.; Wärnmark, K. Science 2019, 363, 249.

[95]
Larsen, C.; Braun, J.; Lozada, I.; Kunnus, K.; Biasin, E.; Kolodziej, C.; Burda, C.; Cordones, A.; Gaffney, K.; Herbert, D. J. Am. Chem. Soc. 2021, 143, 20645.

[96]
Leis, W.; Cordero, M.; Lochbrunner, S.; Schubert, H.; Berkefeld, A. J. Am. Chem. Soc. 2022, 144, 1169.

[97]
Liang, Y.; Steinbock, R.; Yang, L.; Ackermann, L. Angew. Chem., Int. Ed. 2018, 57, 10625.

[98]
Lindh, L.; Gordivska, O.; Persson, S.; Michaels, H.; Fan, H.; Chábera, P.; Rosemann, N.; Gupta, A.; Benesperi, I.; Uhlig, J.; Prakash, O.; Sheibani, E.; Kjaer, K.; Boschloo, G.; Yartsev, A.; Freitag, M.; Lomoth, R.; Persson, P.; Wärnmark, K. Chem. Sci. 2021, 12, 16035.

[99]
Liu, L.; Duchanois, T.; Etienne, T.; Monari, A.; Beley, M.; Assfeld, X.; Haacke, S.; Gros, P. Phys. Chem. Chem. Phys. 2016, 18, 12550.

[100]
Liu, Y.; Harlang, T.; Canton, S.; Chábera, P.; Suárez-Alcántara, K.; Fleckhaus, A.; Vithanage, D.; Göransson, E.; Corani, A.; Lomoth, R.; Sundström, V.; Wärnmark, K. Chem. Commun. 2013, 49, 6412.

[101]
Liu, Y.; Kjær, K.; Fredin, L.; Chábera, P.; Harlang, T.; Canton, S.; Lidin, S.; Zhang, J.; Lomoth, R.; Bergquist, K.; Persson, P.; Wärnmark, K.; Sundström, V. Chem.-Eur. J. 2015, 21, 3628.

[102]
London, H.; Whittemore, T.; Gale, A.; McMillen, C.; Pritchett, D.; Myers, A.; Thomas, H.; Shields, G.; Wagenknecht, P. Inorg. Chem. 2021, 60, 14399.

[103]
Long, W.; Lian, P.; Li, J.; Wan, X. Org. Biomol. Chem. 2020, 18, 6483.

[104]
Duchanois, T.; Etienne, T.; Beley, M.; Assfeld, X.; Perpète, E.; Monari, A.; Gros, P. Eur. J. Inorg. Chem. 2014, 2014, 3747.

[105]
Fatur, S.; Shepard, S.; Higgins, R.; Shores, M.; Damrauer, N. J. Am. Chem. Soc. 2017, 139, 4493.

[106]
Förster, C.; Heinze, K. Chem. Soc. Rev. 2020, 49, 1057.

[107]
Hockin, B.; Li, C.; Robertson, N.; Zysman-Colman, E. Catal. Sci. Technol. 2019, 9, 889.

[108]
Marri, A.; Marekha, B.; Penfold, T.; Haacke, S.; Gros, P. Inorg. Chem. Front. 2022, 10, 118.

[109]
McCusker, J. Science 2019, 363, 484.

[110]
McCusker, J.; Walda, K.; Dunn, R.; Simon, J.; Magde, D.; Hendrickson, D. J. Am. Chem. Soc. 1993, 115, 298.

[111]
Monat, J.; McCusker, J. J. Am. Chem. Soc. 2000, 122, 4092.

[112]
Mourao, H.; Gomes, C.; Realista, S.; Royo, B. Appl. Organomet. Chem. 2024, 38, e6846.

[113]
McDaniel, A. M.; Tseng, H.-W.; Damrauer, N. H.; Shores, M. P. Inorg. Chem. 2010, 49, 7981.

[114]
Stevenson, S. M.; Shores, M. P.; Ferreira, E. M. Angew. Chem., Int. Ed. 2015, 54, 6506.

[115]
Sinha, N.; Wegeberg, C.; Häussinger, D.; Prescimone, A.; Wenger, O. S. Nat. Chem. 2023, 15, 1730.

[116]
Burton, S. T.; Lee, G.; Moore, C. E.; Sevov, C. S.; Turro, C. J. Am. Chem. Soc. 2025, 147, 13315.

[117]
Chan, A.; Ghosh, A.; Yarranton, J.; Twilton, J.; Jin, J.; Arias-Rotondo, D.; Sakai, H.; McCusker, J.; MacMillan, D. Science 2023, 382, 191.

文章导航

/

〈 〉