综述与进展

单质硫(S8)参与的光化学反应研究进展

  • 苏雯鑫 ,
  • 崔浩 , * ,
  • 张霄 , *
展开
  • 福建师范大学化学与材料学院 福建省高分子材料重点实验室 福建省先进材料化工基础重点实验室 福州 350117

收稿日期: 2026-01-13

  修回日期: 2026-02-13

  网络出版日期: 2026-03-13

基金资助

国家自然科学基金(22571042)

福建省自然科学基金(2025J02015)

Recent Advances in Photochemical Reactions Involving Elemental Sulfur (S8)

  • Wenxin Su ,
  • Hao Cui , * ,
  • Xiao Zhang , *
Expand
  • Fujian Provincial Key Laboratory of Advanced Materials Oriented Chemical Engineering, Fujian Key Laboratory of Polymer Materials, College of Chemistry and Materials Science, Fujian Normal University, Fuzhou 350117

Received date: 2026-01-13

  Revised date: 2026-02-13

  Online published: 2026-03-13

Supported by

National Natural Science Foundation of China(22571042)

Natural Science Foundation of Fujian Province(2025J02015)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

单质硫(S8)作为大宗工业副产物, 其高值化利用具有重要意义. 基于此, 总结了单质硫(S8)参与的光化学反应, 依据其在反应体系中的角色分为三方面内容展开: (1)单质硫(S8)作为光催化剂, 阐述了其在光催化有机污染物降解中的应用; (2)单质硫(S8)作为反应底物, 探讨了光反应条件下单质硫(S8)参与的多种有机反应, 实现从简单原料到含硫化合物(如硫酯和硫代酰胺)的构建; (3)单质硫(S8)作为聚合单体, 介绍了光促进室温逆硫化技术, 该技术不仅实现温和条件下富硫聚合物的制备, 还拓宽了交联剂的范围.

本文引用格式

苏雯鑫 , 崔浩 , 张霄 . 单质硫(S8)参与的光化学反应研究进展[J]. 有机化学, 2026 , 46(4) : 1360 -1375 . DOI: 10.6023/cjoc202512003

Abstract

As elemental sulfur (S8) is a large-scale industrial byproduct, its conversion into value-added sulfur-containing compounds is of significant importance. Recent advances in photochemical reactions involving S8 are summarized, categorized by its distinct roles: (1) as a photocatalyst for degrading organic pollutants; (2) as a substrate in light-driven synthesis of sulfur-containing compounds (e.g., thioesters/thioamides) from simple precursors; and (3) as a monomer in photoinduced room-temperature inverse vulcanization, enabling the preparation of sulfur-rich polymers under mild conditions with expanded crosslinker scope.

单质硫因其独特的物理化学性质, 被长期应用于黑火药制造、橡胶硫化、硫酸生产以及含硫化合物的合 成[1]. 近年来, 随着对其性质的深入认识, 单质硫在有机合成、催化和含硫功能材料领域的应用得到了进一步拓展. 单质硫具有丰富的同素异形体[2], 硫原子既可以相互连接形成链状分子, 也能够构成多种环状分子Sn[3], 例如S6、S7、S8、S9、S10、S11、S12、S18和S20等. 常见的硫分子大多是以八原子环状结构(S8)的形式存在[4], 相较于其他同素异形体, S8结构展现出显著的稳定性, 在常温条件下多数同素异形体能够转化为该优势形 态[5]. 例如, S7在可见光激发下发生环系重构, 生成更为稳定的S8.
作为石油精炼与天然气处理等过程的副产物, 全球单质硫(主要为S8)的年产量已超过八千万吨[6], 远远大于其在硫酸生产和橡胶工业等传统领域的需求量, 由此导致单质硫(S8)大量囤积[7]. 单质硫(S8)过剩不仅造成了资源浪费, 也对环境造成了潜在威胁[8]. 因此, 开发绿色温和、高选择性及低成本的单质硫(S8)利用策略, 对缓解硫资源过剩问题具有重要意义. 另一方面, 光化学反应通常在温和条件下进行, 能够直接将光能转化为化学能, 在能量利用形式上区别于传统热过程, 往往具备较好的官能团兼容性与反应选择性, 有利于减少副产物的生成, 符合绿色化学与可持续发展理念[9].
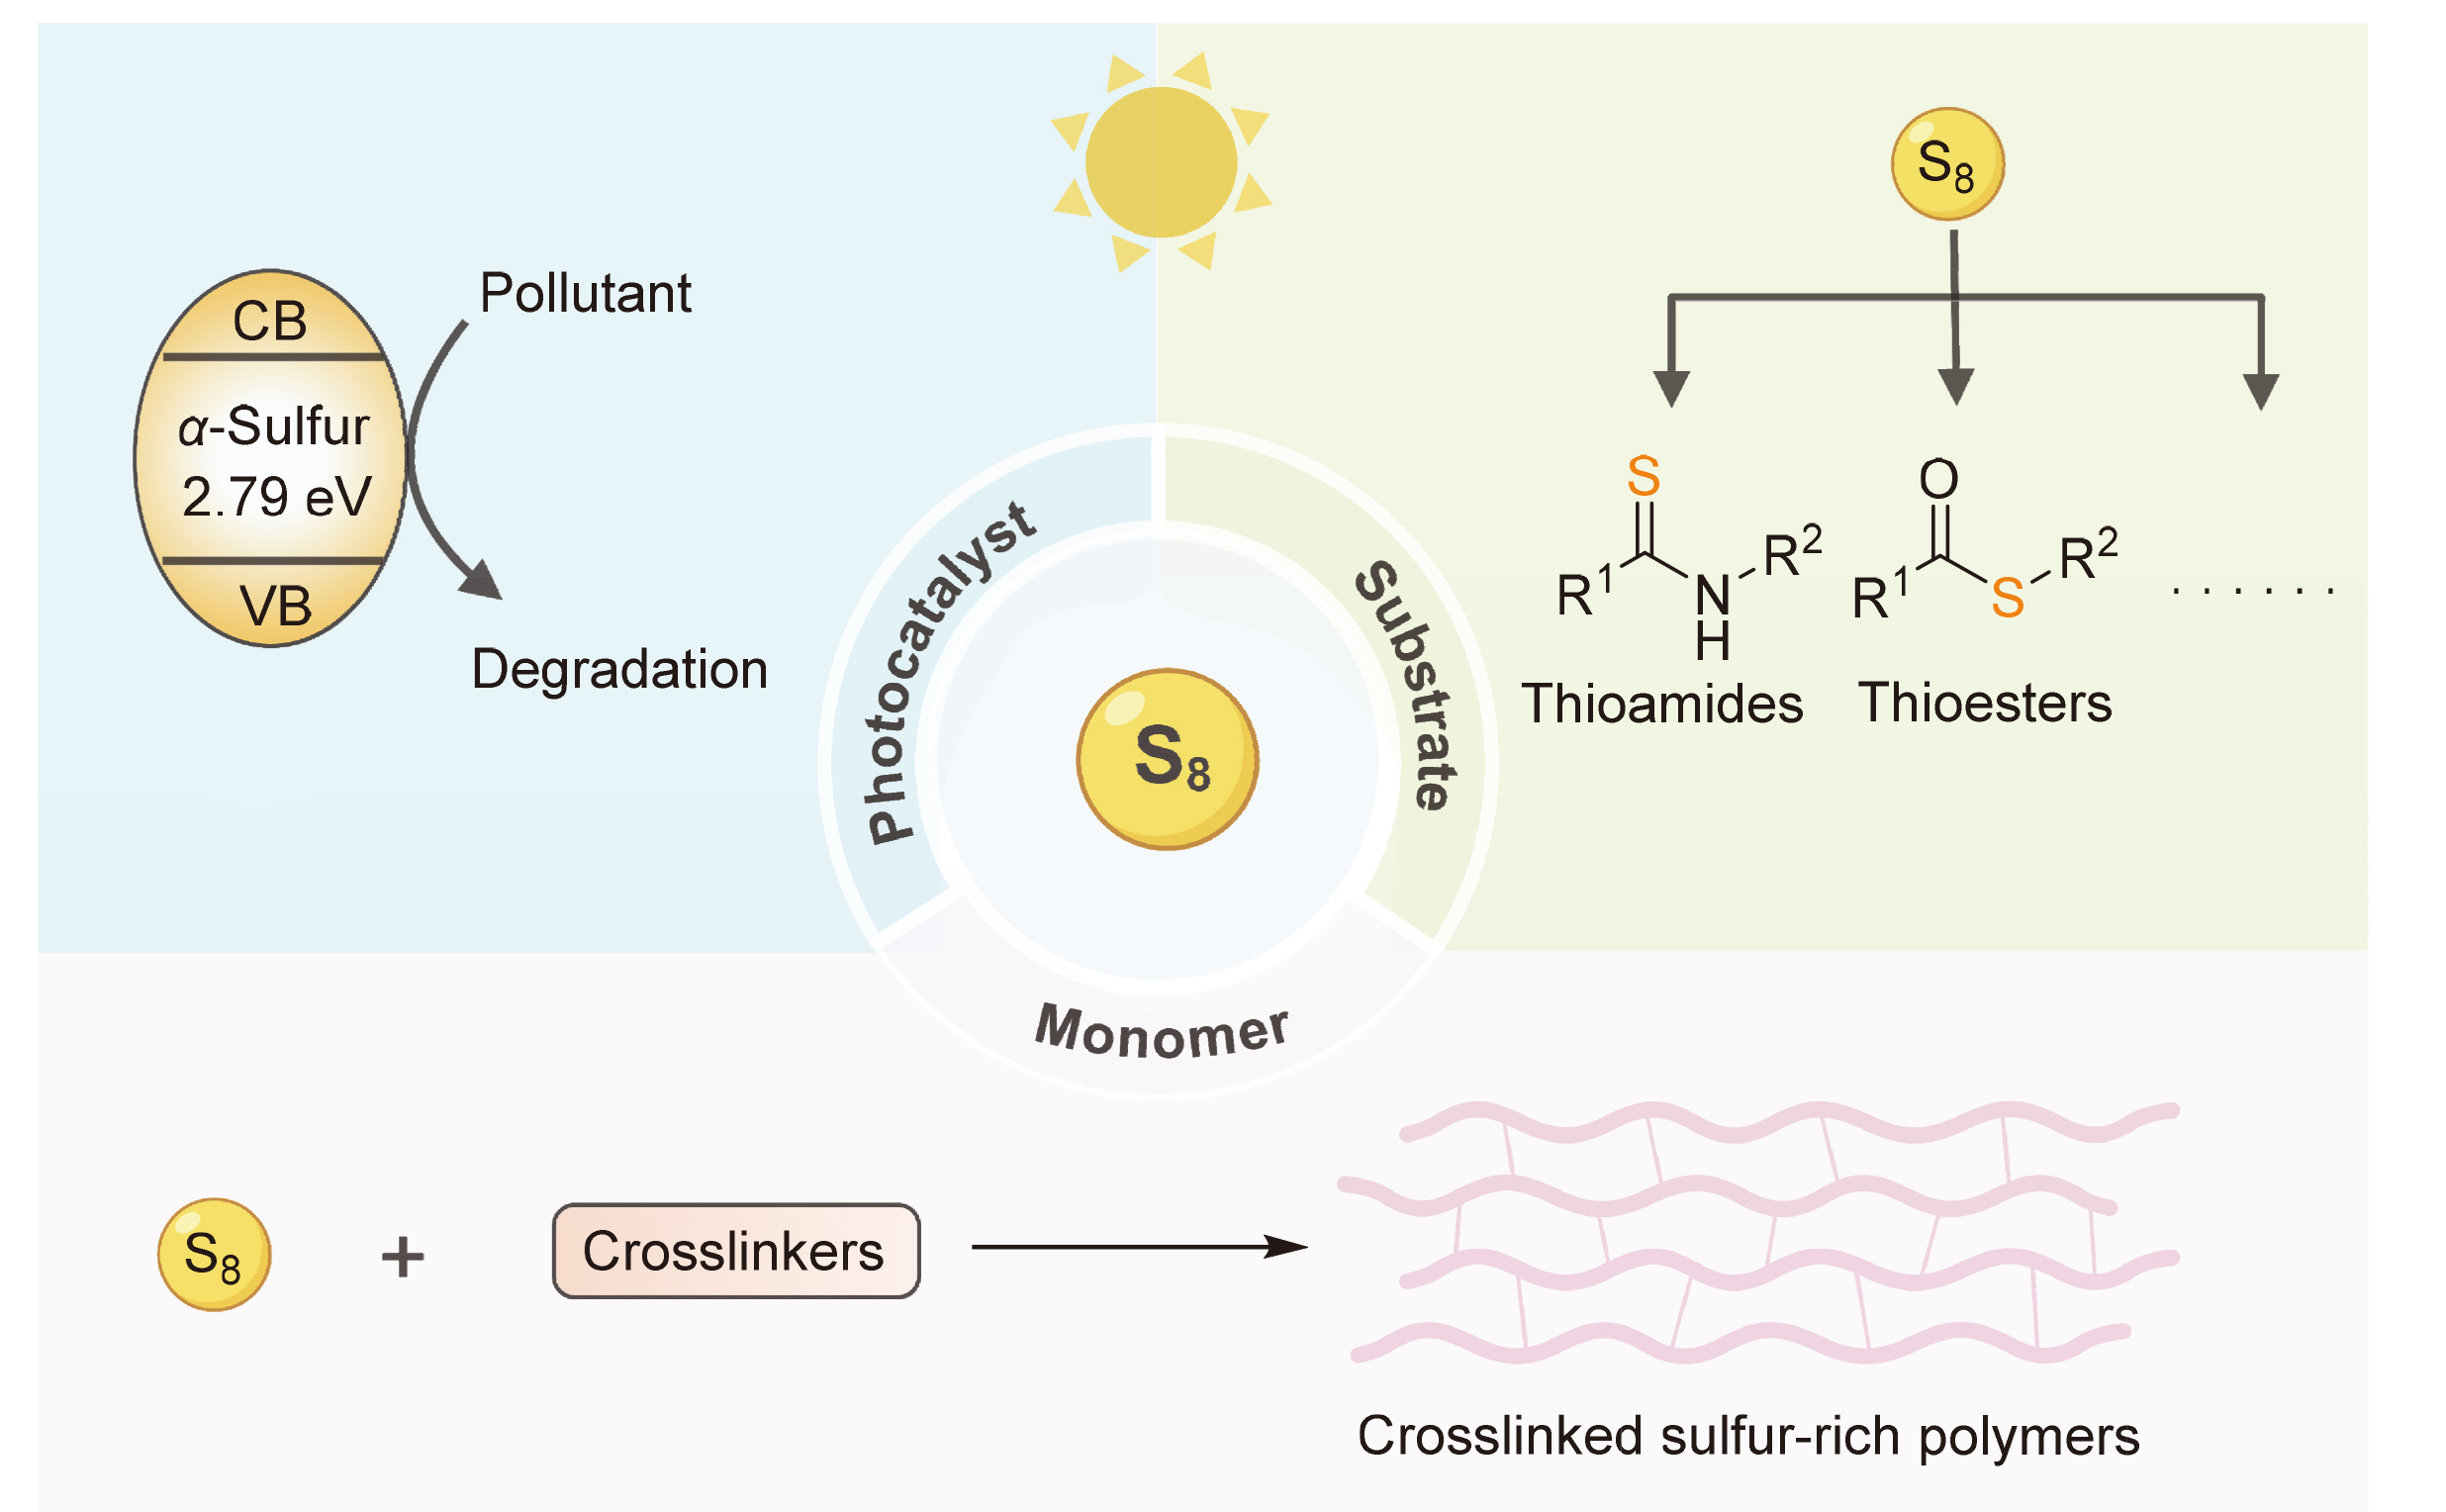
基于此, 本综述总结了单质硫(S8)在光化学反应中的研究进展, 依据其在反应体系中的主要功能分为三部分内容展开. 首先, 单质硫(S8)作为光催化剂, 阐述了其在光催化有机污染物降解中的应用; 其次, 单质硫(S8)作为反应底物, 探讨了单质硫(S8)参与的多种光反应, 实现从简单原料到含硫化合物的构建; 最后, 单质硫(S8)作为聚合单体, 介绍了光诱导逆硫化技术, 该技术不仅实现温和条件下含硫聚合物的制备, 还拓宽了交联剂的范围.

1 单质硫(S8)作为光催化剂

光催化技术被广泛应用在有机污染物降解及光催化分解水制氢等领域[10]. 因此, 发展高效的光催化剂具有重要意义[11]. 目前, 大多数研究主要集中于TiO2g- C3N4等化合物半导体[12], 对元素半导体的关注相对较少[13]. 2012年, 成会明课题组[14]报道了α-S8(即S8的稳定正交晶型)作为可见光催化剂的研究成果. 在光催化反应中, 价带顶(VBM)和导带底(CBM)的能级位置决定了光生空穴和电子的氧化还原能力. α-S8的VBM能级位置表明, 其光生空穴具有足够的氧化电位, 可将OH氧化为•OH(图1). 为评估α-S8的光催化活性, 作者采用对苯二甲酸(TA)荧光探针法进行检测: 在碱性条件下, α-S8光催化产生的•OH与TA反应生成2-羟基对苯二甲酸(TAOH), 在426 nm处呈现特征荧光信号峰, 证实了α-S8具有光催化产生•OH的活性. 进一步观察到该荧光信号强度随光照时间近似线性增强, 表明•OH能够持续稳定生成, 也初步验证了其稳定性. 随后, 研究通过X射线衍射(XRD)、拉曼光谱和X射线光电子能谱(XPS)等对反应后的α-S8进行表征, 证实其晶体结构与化学状态未发生明显变化. 此外, 对反应液中硫物种分析显示: 仅检测到痕量$\mathrm{SO}_{4}^{2-} / \mathrm{SO}_{3}^{2-}$, 且其浓度不随光照时间增加, 同时未检出$\mathrm{S}_{2} \mathrm{O}_{8}^{2-}$或S2-. 这些结果共同证实, α-S8在反应过程中具有优异的光稳定性. 与相同条件下CdS催化剂相比, CdS反应体系中$\mathrm{SO}_{4}^{2-} / \mathrm{SO}_{3}^{2-}$浓度从6.08mg/L上升至90.89 mg/L (60 min), 其光腐蚀产物生成量达到α-S8的181倍.
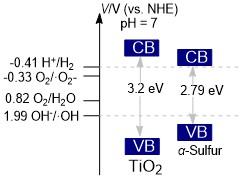
图1 α-S8与TiO2的能带位置

Figure 1 Band structure diagrams of α-S8 and TiO2

尽管从能带结构分析可知, α-S8具备光催化分解水的理论潜力, 但受限于较大的颗粒尺寸和较低的亲水性, 其实际光催化分解水活性较低. 研究通过球磨法减小颗粒尺寸, 使硫粉光吸收边缘发生约25 nm的红移, 并使带隙增加了0.16 eV, 进而增强了光生载流子的氧化还原能力. α-S8对罗丹明B的光催化降解活性显著提升, 归因于颗粒尺寸减小与载流子氧化还原能力增强的协同效应.
除直接利用光生载流子降解污染物外, α-S8在活化过氧化单硫酸盐(PMS)产生强氧化性自由基方面具有显著优势. PMS是产生硫酸根自由基($\mathrm{SO}_{4}^{-}$)的重要前体, 通常需经过还原活化才能有效利用[15]. 2016年, 林坤儀课题组[16]实现了在可见光照射下, 利用α-S8活化PMS产生$\mathrm{SO}_{4}^{-}$, 并通过光催化降解罗丹明B (RhB)评估其催化性能(Scheme 1). 该研究系统考察了α-S8用量、PMS浓度、pH、盐及抑制剂等因素对RhB降解效率的影响. 结果表明, 仅加入PMS时RhB降解缓慢(k=0.008 min¹), 而引入α-S8后反应速率显著提升(k=0.064 min¹). 进一步研究发现, 适当增加α-S8用量可促进PMS活化, 但过量时会在溶液中产生光屏蔽效应, 阻碍光的吸收与催化过程. 另外, 反应介质酸碱度对降解效率影响显著, 在酸性条件中RhB降解效率较高, 碱性条件则不利于PMS活化. 高浓度NaCl对该体系的影响则较小.
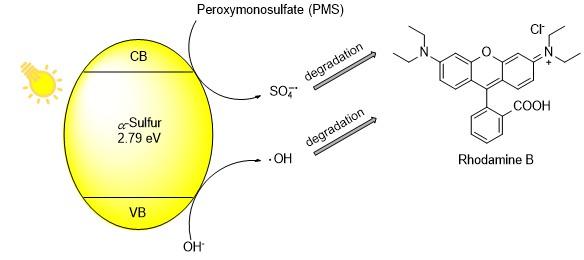
图式1 α-S8光催化降解罗丹明B

Scheme 1 α-S8 for photocatalytic degradation of Rhodamine B

为阐明反应机制, 该研究采用电子顺磁共振(EPR)技术对反应过程中的活性物种进行分析. 实验以5,5-二甲基-1-吡咯啉-N-氧化物(DMPO)为自由基捕获剂, 分别对比了α-S8与DMPO体系, 以及α-S8、PMS和DMPO体系在黑暗和可见光照射下的EPR信号. 结果显示, 黑暗条件下两组体系均未检测到明显的自由基信号; 在可见光照射下, α-S8与DMPO体系仅检测到•OH的特征信号, 然而在α-S8、PMS和DMPO体系中同时检测到$\mathrm{SO}_{4}^{-}$与•OH的特征信号, 表明在可见光照射下α-S8能有效活化PMS. 基于以上结果, 作者提出了α-S8活化PMS降解RhB的反应机制: α-S8在光照下生成光生电子-空穴对, 其有效活化PMS并产生$\mathrm{SO}_{4}^{-}$和•OH等高活性自由基, 最终实现目标污染物的降解.
聚合硫作为单质硫的一种同素异形体, 具有长链结构, 且链末端带有未成对电子使其具备半导体特性. 2017年, 罗根祥等[17]在250 ℃、氮气氛围下加热升华硫制备聚合硫, 并系统研究了其光催化性能. 光学性能测试结果表明, 聚合硫的禁带宽度为2.60 eV, 其光吸收边相较于α-S8发生红移, 表明其具有更好的可见光吸收能力. 此外, 与α-S8相比, 聚合硫表现出更高的吸附能力和更弱的光致发光(PL)强度, 反映出其光生电子-空穴对分离效率更高, 表明其具有更优的光催化活性. 这一优势在RhB降解实验中得到验证: 聚合硫在6 h内可实现93.12%的RhB降解率, 而α-S8在相同条件下的降解率仅为60.48%.
2020年, Peyman和Azizian课题组[18]以单质硫(S8)为光催化剂, 在可见光或阳光照射下, 实现了水中甲基紫(MV)的降解. 实验结果表明, MV在300 min内降解率达到75%, 而不含单质硫(S8)的对照组仅为20%, 且降解速率随催化剂用量的增加而提升. 溶液pH变化对降解速率影响显著, 在碱性条件(pH=10.6)下的降解速率约为酸性条件(pH=2.9)下的5倍. 反应动力学研究表明, 该降解过程主要涉及单质硫(S8)价带空穴直接氧化OH生成•OH, 所产生的高活性物种•OH进一步氧化降解MV.

2 单质硫(S8)作为反应底物

单质硫(S8)具有稳定性高、挥发性低、疏水性强且成本低廉等特点, 在有机合成中常被用作固体反应原料. 然而, 单质硫(S8)固有反应活性较低, 通常需要借助外部试剂进行活化, 例如在酸碱介质中通过质子转移调节硫的电子云密度[19]; 借助过渡金属催化剂的配位作用降低硫链断裂能垒[20]; 通过自由基引发硫的链式开环反应[21]等. 本部分将基于反应体系是否依赖外加光催化剂, 将单质硫(S8)作为反应底物的光化学转化划分为两大类, 并依据其反应机理进行梳理.

2.1 无外加光催化剂体系

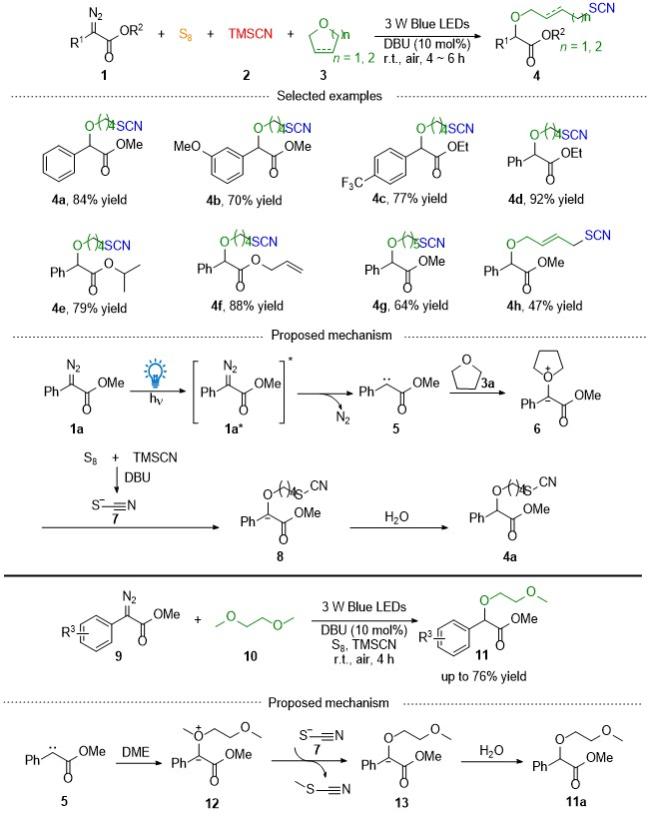
2022年, 魏伟课题组[22]报道了一种无需外加光催化剂的可见光诱导四组分反应(Scheme 2). 该反应体系以α-重氮酯、单质硫(S8)、环醚和三甲基氰硅烷(TMSCN)作为原料, 合成了一系列有机硫氰酸酯. 该方法可在室温下高效进行, 无需使用金属试剂和强氧化剂, 并有效抑制H2S等副产物的生成. 当以乙二醇二甲醚(DME)替代环醚时, 该反应还可高效制备α-烷氧基酯.
图式2 可见光诱导单质硫(S8)参与的四组分反应合成硫氰酸酯

Scheme 2 Visible-light-induced, elemental sulfur (S8)-participated four-component reaction for the synthesis of thiocyanates

机理研究表明, 当四氢呋喃(THF)同时作为溶剂和反应物参与反应时, 可见光激发α-重氮酯1a产生激发态1a*, 其分解释放氮气并生成卡宾中间体5. 随后, THF中的氧原子对5进行亲核进攻, 形成氧叶立德中间体6. 同时, 单质硫(S8)与TMSCN反应生成硫氰酸根阴离子(SCN, 7). SCN进一步亲核进攻氧叶立德中间体6, 生成碳负离子中间体8, 最终经水(H2O)质子化得到硫氰酸酯产物4a. 当DME同时作为溶剂和反应物时, 卡宾5和DME反应生成氧叶立德中间体12, 随后硫氰酸根阴离子7亲核进攻12, 得到碳负离子中间体13, 进一步经质子化生成α-烷氧基酯产物11a.
2022年, 魏伟课题组[23]报道了一种在室温与可见光条件下, 通过单质硫(S8)参与的多组分反应合成烷基硫代磷酸酯的方法. 该方法可通过改变反应溶剂实现对反应路径与产物选择性的调控(Scheme 3). 当使用1,4-二氧六环为溶剂时, α-重氮酯、单质硫(S8)与亚磷酸酯发生三组分偶联, 生成烷基硫代磷酸酯14. 当以四氢呋喃(THF)为溶剂时, THF不仅作为溶剂, 还作为反应物参与转化. 该体系进而实现了α-重氮酯、单质硫(S8)、亚磷酸酯与THF的四组分偶联, 最终得到结构不同的烷基硫代磷酸酯15. 该策略能够以中等到良好的收率构建目标分子, 为这类重要的有机磷化合物提供了一种条件温和、环境友好的合成途径.
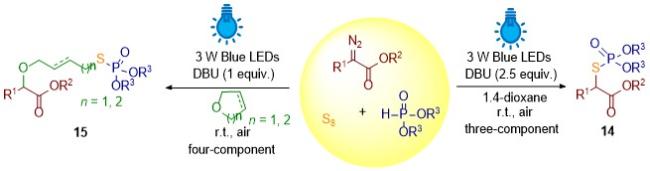
图式3 可见光驱动单质硫(S8)参与多组分反应合成烷基硫代磷酸酯

Scheme 3 Visible-light-driven, elemental sulfur (S8)-participated multicomponent reaction for the synthesis of alkyl thiophosphates

2024年, 该课题组[24]进一步发展了一种可见光诱导的三组分反应, 高效合成了2-氨基萘并噻唑(萘并[2,1-d]噻唑-2-胺)类化合物(Scheme 4). 该反应以2-异氰基萘、单质硫(S8)和烷基胺为起始原料, 利用空气作为绿色氧化剂, 以中等至优异产率获得多种目标产物. 机理研究表明: 首先, 1,8-二氮杂双环[5.4.0]十一碳-7-烯(DBU)和单质硫(S8)作用生成中间体19, 其与2-异氰基萘16a反应生成2-异硫氰基萘20; 随后, 20和胺(如吗啉17a)反应生成硫脲中间体21. 21与DBU结合形成复合物22, 其在可见光照射下产生激发态物种22a. 22a被O2单电子氧化, 生成硫自由基阳离子中间体23, 进而经过去质子化, 形成硫自由基中间体24和氢过氧自由基(HOO•). 随后, 24通过区域选择性分子内自由基环化得到碳自由基中间体25, 最后在HOO•作用下经氧化芳构化, 得到目标产物18a.
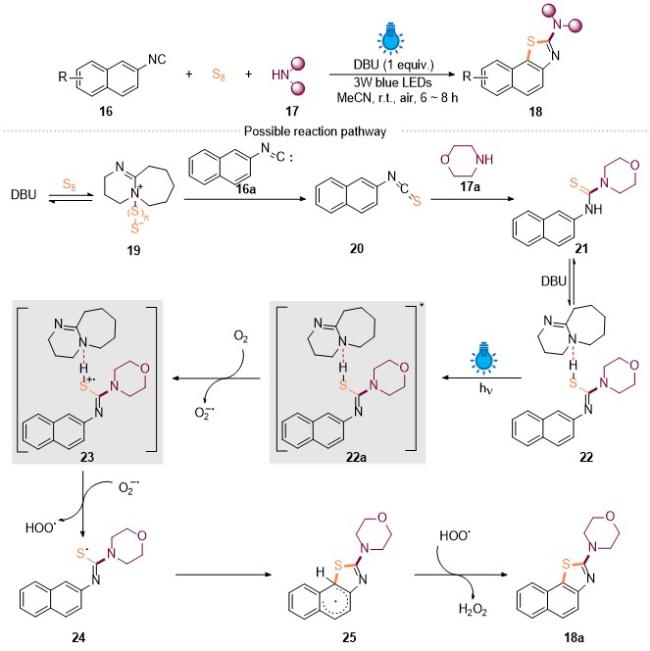
图式4 可见光诱导单质硫(S8)参与的三组分反应合成2-氨基萘并噻唑

Scheme 4 Visible-light-induced, elemental sulfur (S8)-participated three-component reaction for the synthesis of 2-aminonaphthothia- zoles

2024年, 朱丛军团队[25]报道了一种可见光驱动的色酮环化硫代策略(Scheme 5). 该体系在可见光和铜物种的协同作用下, 实现了烯胺酮、卤代物与单质硫(S8)的三组分反应, 在温和条件下高效合成了一系列3-硫取代色酮衍生物. 机理研究表明: 首先, 在CuI/KIO3/KOH作用下, 卤代物发生氧化偶联生成二硫化物29; 随后, 在可见光与铜物种协同作用下, 二硫键发生均裂产生高活性苯硫自由基30, 该自由基与烯胺酮26反应产生自由基中间体31; 自由基中间体31经快速氧化转化为亚胺阳离子32, 再经去质子化后得到中间体33; 最终, 中间体33经二甲胺消除过程, 高效生成目标产物28.
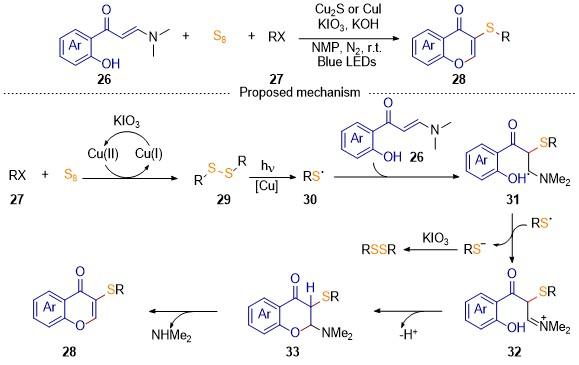
图式5 可见光诱导级联反应合成3-硫取代色酮

Scheme 5 Visible-light-induced cascade for the synthesis of 3-substituted thiochromones

2.2 外加光催化剂体系

2018年, Savateev等[26]报道了一系列基于聚七嗪酰亚胺钾(K-PHI)的光催化体系. K-PHI是一种以七嗪为结构单元的离子型聚合氮化碳材料, 具有一定的氧化性. 在相关研究中, 他们利用K-PHI作为光催化剂, 在单质硫(S8)存在下, 成功实现了多种有机合成转化. 例如, 在可见光驱动下, 该体系以单质硫(S8)作为高效电子受体, 成功实现了苯甲醇34的高选择性氧化(Scheme 6, a), 以超过90%的产率制备得到苯甲醛35[27]. 该催化策略还可拓展至乙醇36的氧化转化, 乙醇经光催化转化为乙醛后, 与3-氨基巴豆酸乙酯发生缩合, 通过一锅法串联反应, 合成了具有生物活性的Hantzsch酯衍生物38[27] (Scheme 6, b). 在氮杂环芳构化方面, 该体系通过光催化氧化脱氢反应, 将1,4-二氢吡啶类化合物39转化为吡啶结构, 产率高达95%(Scheme 6, c). 此外, 该团队[28]利用光氧化还原介导的环化反应, 以腙类化合物41为前体, 在K-PHI/单质硫(S8)协同作用下, 合成了一系列官能团化的1,3,4-噁二唑杂环化合物42 (Scheme 6, d). 相较于以氧气为氧化剂的体系, 单质硫(S8)作为电子受体, 表现出独特的选择性, 能够有效抑制副反应发生, 目标产物42的产率提升至82%.
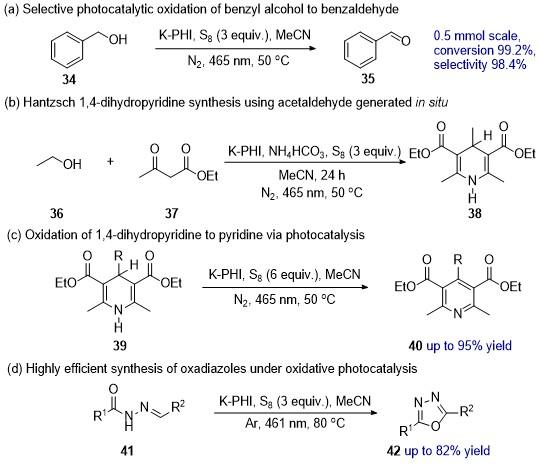
图式6 K-PHI/S8协同光催化氧化转化

Scheme 6 Photocatalytic oxidative transformations by K-PHI/S8 system

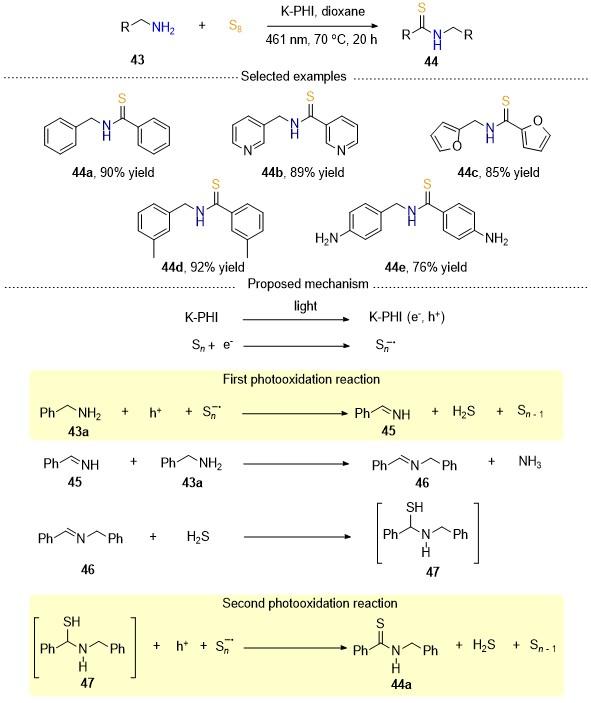
同年, Savateev等[29]进一步拓展了该体系的应用范围, 报道了一种在K-PHI可见光催化下, 以胺类化合物和单质硫(S8)为起始原料, 高效合成各种硫代酰胺的方法(Scheme 7). 与传统方法依赖高温或化学计量氧化剂不同, 该策略在温和条件下通过光诱导电子转移机制直接构建C—S键. 反应中, 单质硫(S8)同时扮演了氧化剂与硫源的双重角色, 从而实现了硫代酰胺的高效、选择性合成. 结果表明, 该催化体系对各类伯胺及仲胺均表现出良好的官能团兼容性. 此外, 该催化体系还可进一步应用于不对称硫代酰胺及短链硫肽的合成, 展现了其在复杂含硫分子构建方面的应用潜力.
图式7 氮化碳光催化Kindler反应制备硫代酰胺

Scheme 7 Carbon nitride-photocatalyzed synthesis of thioamides via the Kindler reaction

机理研究表明, K-PHI在可见光照射下产生电子-空穴对(e⁻/h⁺), 光生电子将单质硫(S8)单电子还原生成多硫自由基阴离子. 在多硫自由基阴离子存在下, 光生空穴氧化苄胺43a产生亚胺中间体45, 同时释放出H2S. 苄胺43a和亚胺中间体45反应形成亚胺中间体46. 随后, H2S对亚胺46进行亲核加成, 生成关键中间体α-氨基硫醇47. 机理验证实验显示, 单独合成的亚胺中间体46在标准反应条件下无法转化为硫代酰胺44a; 而中间体47在光催化条件下则能够顺利生成目标产物44a, 这有力地证实了47是反应过程中不可或缺的关键中间体. 47在光生空穴的作用下进一步发生氧化生成最终产物硫代酰胺44a. 综上所述, 该反应涉及K-PHI光催化剂作用下的连续两次光氧化过程: 第一步光生空穴氧化胺至亚胺中间体; 第二步光生空穴氧化α-氨基硫醇47至最终硫代酰胺产物. 这一光驱动的串联氧化策略, 为温和条件下从简单胺和单质硫(S8)选择性合成硫代酰胺提供了新途径.
此外, Hosseini-Sarvari课题组[30]也发展了一种光催化合成硫代酰胺的方法. 他们于2024年报道了一种基于二茂铁亚胺键修饰的氧化石墨烯(GO—N=Fe)催化剂, 在室温、可见光条件下实现了苄基氯、苯胺与单质硫(S8)的三组分反应, 以良好至优异的产率获得多种硫代酰胺产物(Scheme 8). 反应机理如下: 可见光激发 GO—N=Fe催化剂产生光生电子(e⁻)与空穴(h⁺)对. 光生电子还原苄基氯, 生成苄基自由基52; 同时, 光生空穴氧化苯胺形成胺基自由基阳离子54. 另一方面, 单质硫(S8)在光作用下发生开环裂解, 生成链状活性硫自由基. 随后, 胺基自由基阳离子54与硫自由基结合形成关并在三乙胺作用下脱质子, 生成硫自由基56. 56与苄基自由基52发生偶联反应生成中间产物57. GO—N=Fe催化剂可进一步攫取57分子结构中苄位氢原子生成新型苄基自由基58, 进而与链状活性硫自由基进行偶联生成硫自由基59. 然后, 三乙胺攫取中间体59苄位质子, 触发β-消除反应生成60. 最终, 中间体60经历分子内胺基亲核进攻、环化, 生成目标产物61.
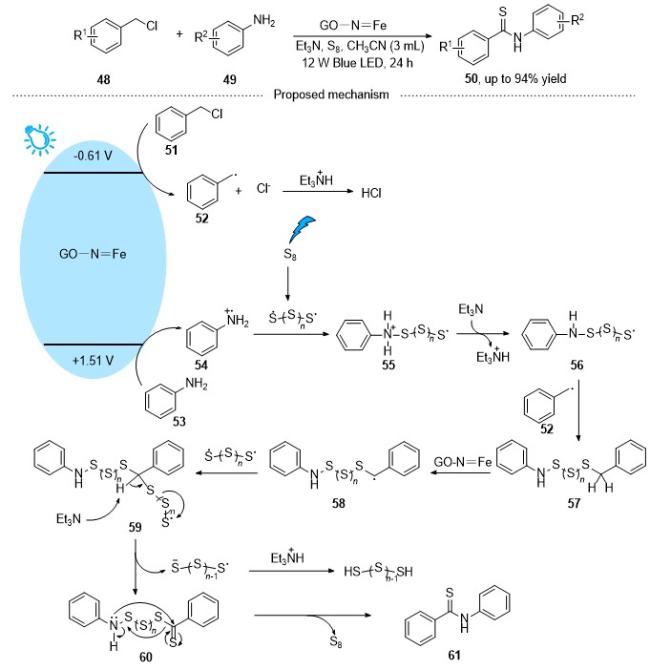
图式8 GO—N=Fe光催化硫代酰胺合成

Scheme 8 Synthesis of thioamides by GO—N=Fe photocatalyst

除了合成硫代酰胺, 基于单质硫(S8)和可见光催化的合成策略也被成功应用于构建其他类型含硫分子. 2024年, 段文贵课题组[31]发展了一种以有机染料曙红Y (Eosin Y)为光催化剂, 反式-β-硝基苯乙烯、亚磷酸酯与单质硫(S8)共同参与的三组分偶联反应, 合成了一系列结构新颖的硫代磷酸酯化合物(Scheme 9). 基于实验结果, 作者提出了以下反应机理: 在碱性条件下, 单质硫(S8)与亚磷酸酯63a反应生成硫代磷酸酯中间体65, 随后65进一步与DBU作用形成中间体66. Eosin Y在可见光照射下到达激发态Eosin Y*, 并对中间体66进行单电子氧化, 产生硫自由基67和还原态Eosin Y•−. 硫自由基67与反式-β-硝基苯乙烯62a发生自由基加成, 生成自由基中间体68, 进而被Eosin Y•−单电子还原生成碳负离子中间体, 随后发生β-消除并释放$\mathrm{NO}_{2}^{-}$, 最终得到硫代磷酸酯产物64a及其异构体64a'.
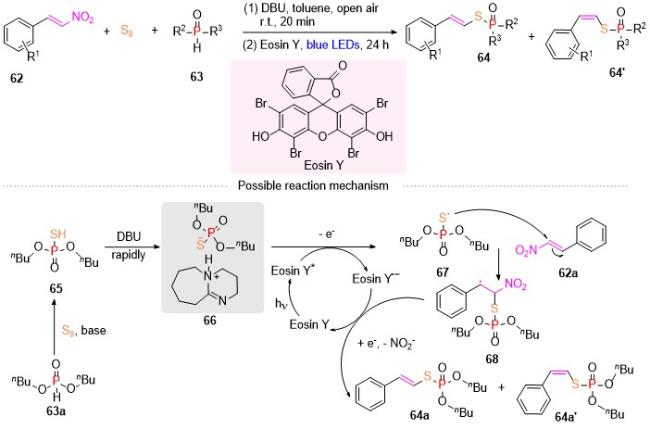
图式9 可见光介导的三组分脱硝基交叉偶联反应合成硫代磷酸酯

Scheme 9 Visible-light-mediated three-component denitrative cross-coupling reaction for the synthesis of thiophosphates

另外, 利用光催化技术产生关键自由基中间体, 进而与单质硫(S8)反应, 已成为构建多样化含硫分子的有效策略. 该策略的核心在于利用光催化生成碳中心自由基, 进而引发后续反应. 2018年, Savateev等[32]在K-PHI可见光催化、常压及加热条件下, 以单质硫(S8)作为硫源, 实现了甲苯衍生物苄位C—H键的直接二硫化反应, 合成了二硫化物(Scheme 10). 实验与密度泛函理论(DFT)计算表明, 该反应涉及还原淬灭机制, 即甲苯衍生物氧化优先于单质硫(S8)还原. K-PHI在可见光照射下到达激发态K-PHI*, 随后和烷基芳烃69发生单电子转移生成相应的自由基阳离子71及还原态K-PHI•-. K-PHI•-进一步还原单质硫(S8), 再生K-PHI催化剂并产生多硫自由基阴离子. 另一方面, 多硫自由基阴离子能够从71中夺取质子, 生成多硫氢自由基与苄基自由基. 随后多硫氢自由基与苄基自由基偶联形成C—S键, 产生氢多硫化合物72. 两分子72经偶联反应生成多硫中间体73, 并释放H2S, 最终分离得到二硫化合物70, 其结构经核磁共振氢谱(1H NMR)、碳谱(13C NMR)及质谱表征确认.
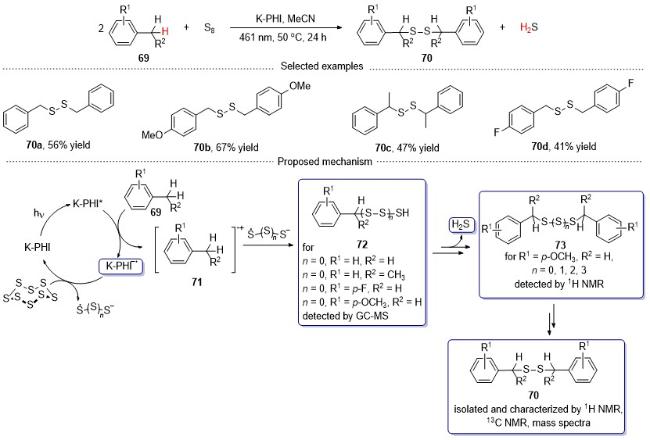
图式10 K-PHI/S8光催化甲苯衍生物苄位C—H键直接二硫化

Scheme 10 Photocatalytic benzylic C—H disulfidation of toluene derivatives by K-PHI/S8 system

相较于构建二硫化合物, 将二硫键进一步还原, 可将其转化为高附加值的硫醇. 2024年, Larionov课题 组[33]发展了一种基于质子偶合电子转移(PCET)与氢原子转移(HAT)协同机制的硫醇合成新途径(Scheme 11). 该工作利用吖啶类有机光催化剂, 在可见光照射下实现了羧酸与单质硫(S8)向硫醇的高效转化. 该策略的创新之处在于利用吖啶光催化剂的双重催化功能: 一方面, 通过质子偶合电子转移过程促进羧酸脱羧生成烷基自由基76, 进而与单质硫(S8)反应构筑C—S键; 另一方面, 借助三重态吖啶光催化剂引发的光诱导氢原子转移过程, 促进多硫中间体77中S—S键的选择性还原断裂, 最终高效生成硫醇产物. 该方法无需对羧酸底物进行预活化, 充分利用羧酸类底物的结构多样性, 为硫醇合成提供了一条原子经济性高、步骤简洁的新途径, 并且所得硫醇产物可进一步衍生化, 以拓展其应用价值.
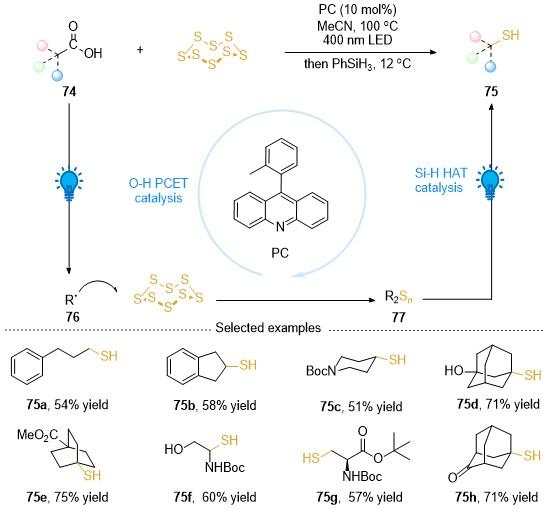
图式11 吖啶光催化直接脱羧构建硫醇

Scheme 11 Acridine-photocatalyzed decarboxylative synthesis of thiols

此外, 通过引入第三组分作为自由基受体, 可以构建结构多样的含硫分子骨架. 2021年, Takemoto课题 组[34]报道了一种可见光催化作用下的三组分硫代酯化反应(Scheme 12). 该反应以烯烃和α-酮酸与单质硫(S8)为起始原料, 在温和条件下高效合成硫酯类化合物, 并表现出良好的官能团兼容性, 适用于类固醇、多肽及未保护糖苷等复杂分子的后期修饰. 该反应使用环金属铱配合物[如Ir[dF(CF3)ppy]2(dtbpy)(PF6)]作为光催化剂. 机理研究表明: 在可见光激发下, 金属铱(Ir)光催化剂到达激发态, 随后对单质硫(S8)进行单电子还原, 产生多硫自由基阴离子以及氧化态催化剂IrIV物种, IrIV进一步促进α-酮酸79发生氧化脱羧, 生成关键酰基自由基81. 该酰基自由基与硫自由基物种发生偶联反应, 生成酰硫基自由基83, 然后对烯烃进行自由基加成, 形成烷基自由基中间体84. 最后, 中间体84经历氢原子转移过程, 生成目标硫酯产物80. 值得注意的是, 单质硫(S8)在该转化过程中发挥着多重作用, 包括作为硫源、终端氧化剂以及氢原子转移试剂.
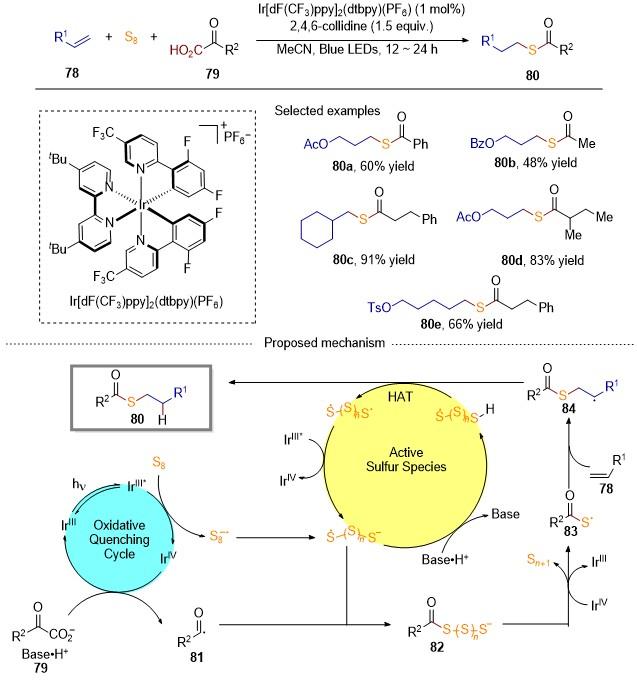
图式12 光驱动单质硫(S8)参与的化学选择性三组分硫酯化反应

Scheme 12 Photoinduced elemental sulfur (S8)-participated three-component thioesterification reaction

2023年, 吴杰团队[35]实现了在氢原子转移光催化剂作用下, 以烯/炔烃、醛与单质硫(S8)为起始原料, 高效合成硫酯化合物(Scheme 13). 该方法产率中等至良好, 底物适用性广泛. 值得注意的是, 该体系实现了常压下乙烯气体的高效转化, 能够以优异产率获得乙基硫酯(87a~87c), 为乙烯的直接、原子经济性转化提供了简便途径. 此外, 该体系还对反应活性通常受限的叔醛展现出良好的底物兼容性. 研究还进一步利用酰硫自由基的分子内环化反应, 实现了多种环状硫酯(87d~87g)的合成. 该方法还能用来合成硫酯聚合物, 所得聚合物可通过水解、氨解、硫醇解及氧化等多种路径实现高效降解.
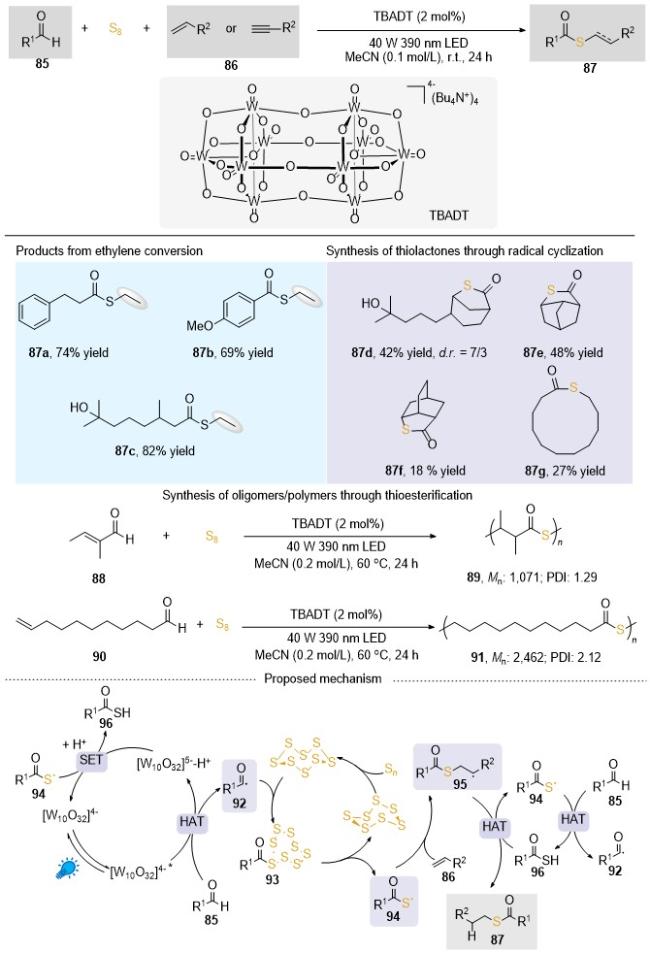
图式13 光催化氢原子转移策略促进的醛、烯/炔烃与单质硫(S8)偶联反应合成硫酯

Scheme 13 Photocatalyzed hydrogen atom transfer strategy for the synthesis of thioesters from aldehydes, alkenes or alkynes and elemental sulfur (S8)

作者提出了以下可能的反应机理: 以廉价的多金属氧酸盐四丁基十钨酸铵(TBADT, 即(Bu4N)4[W10O32])为光催化剂, 在光照条件下, TBADT中的[W10O32]4-阴离子被光激发生成激发态[W10O32]4-*, 然后对醛85进行氢原子转移(HAT), 生成酰基自由基92和还原态[W10O32]5-- H. 随后, 酰基自由基92与单质硫(S8)反应, 生成硫自由基中间体93, 经分子内环化并脱硫, 转化为酰硫基自由基94. 94对烯烃双键进行自由基加成, 生成碳自由基中间体95. 此外, 94还可充当氧化剂, 实现光催化剂TBADT的再生, 以及作为氢原子转移试剂攫取醛85的氢原子, 从而产生酰基自由基92. 最终, 碳自由基中间体95和硫代羧酸96之间发生极性匹配的氢原子转移(HAT)过程, 生成目标硫酯产物87.
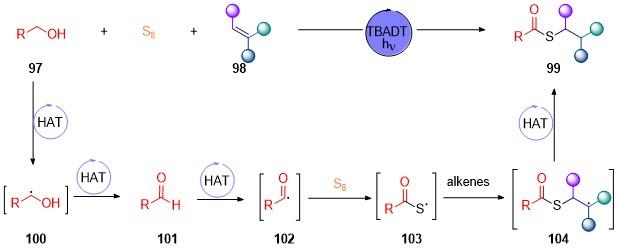
2025年, 张敬团队[36]报道了一种基于光催化氢原子转移机制的新型硫酯合成策略(Scheme 14). 区别于吴杰团队报道中采用醛作为氢原子转移前体化合物, 该方法以醇类化合物为起始原料, 经过连续两次HAT过程实现醇类化合物的氧化, 生成醛化合物101; 随后, 激发态光催化剂进一步攫取醛氢, 生成高活性酰基自由基102. 该酰基自由基与单质硫(S8)发生硫原子插入反应, 形成关键的酰硫基自由基中间体103, 进而与烯烃发生区域选择性加成, 最终实现硫酯骨架的高效构建.
图式14 光催化氢原子转移驱动的伯醇、单质硫(S8)与烯烃自由基级联反应直接合成硫酯

Scheme 14 Photocatalyzed hydrogen atom transfer strategy for the synthesis of thioesters from primary alcohols, elemental sulfur (S8), and alkenes

单质硫(S8)作为价格低廉、储量丰富的硫源, 被广泛应用于多种C—S键构建反应中. 但是, 目前单质硫(S8)作为反应底物参与的光化学转化仍存在若干问题. 一方面, 部分反应过程中常伴随恶臭硫化氢(H₂S)气体的生成; 另一方面, 硫原子的实际利用率往往偏低, 影响反应的原子经济性. 因此, 未来仍需发展能够在温和条件下实现单质硫(S8)高效、可控活化的新方法.

3 单质硫(S8)作为聚合单体

单质硫(S8)作为聚合单体用于合成含硫功能材料已经成为当前研究的焦点, 其中逆硫化反应及多组分聚合策略为新型含硫高分子的制备提供了途径[37]. 2013年, Pyun等[38]报道了通过单质硫(S8)与烯烃小分子直接聚合制备高硫含量稳定聚合物的“逆硫化”方法. 此类聚合物保留了单质硫(S8)性能上的诸多优点, 具备高折射率、优良红外光透射能力[39]及重金属离子吸附性能[40], 并在锂硫电池[41]、抗菌材料[42]以及形状记忆材料[43]等领域展现出广泛的应用前景. 例如, 含硫聚合物因其结构中引入硫醚、亚砜等高摩尔折射率基团, 能显著提升材料的折射率(RI), 同时常兼具良好的光学性能, 因而被广泛用于纳米压印光刻、有机发光二极管、图像传感器和抗反射涂层等领域, 为光电子器件的开发提供了重要材料基础[44]. 此外, 硫聚合物纳米粒子通过靶向细菌巯基, 有效抑制耐药菌株生长及生物膜形成, 展现出良好的抗菌活性, 适用于伤口敷料、抗菌涂层及环境修复等领域[45]. 然而, 传统逆硫化反应通常需要在高温条件下(160~200 ℃)进行. 2019年, 吴晓锋与Hasell等[46]通过引入二乙基二硫代氨基甲酸锌作为催化剂, 将聚合反应温度降至100~135 ℃, 但仍难以兼容低沸点或气态烯烃类交联剂. 因此, 进一步发展更低温度、甚至室温条件下的逆硫化聚合方法, 仍是该领域面临的关键挑战.
针对低温(尤其是室温)条件下实现逆硫化聚合这一领域难题, 权正军团队[47]于2022年取得了突破性进展. 他们开发了一种光诱导合成逆硫化聚合物的新方法, 在室温条件下实现了逆硫化聚合, 显著拓展了交联剂的适用范围(Scheme 15). 该方法可兼容工业副产物、天然产物、胺类化合物及低沸点单体等多种非常规烯烃, 甚至能够有效利用乙烯、乙炔、丙烯和丙炔等气态烯/炔烃单体, 成功制备出高分子量、窄分布(低多分散指数)的逆硫化聚合物[48]. 该光诱导合成方法操作简便, 易于规模化, 有效克服了传统热催化过程的诸多缺陷, 例如避免了有毒副产物H2S的生成, 同时抑制了因自由基链增长失控导致的剧烈聚合反应. 机理研究表明: 在紫外光照射下, 单质硫(S8)发生开环裂解, S—S键均裂生成高活性硫自由基. 随后, 这些硫自由基进攻交联剂中C=C双键, 高效形成C—S键, 驱动聚合反应进行.
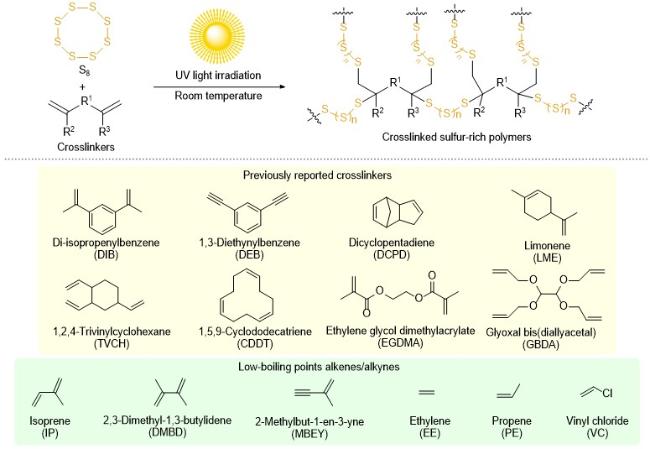
图式15 光诱导逆硫化反应与交联剂/单体范围

Scheme 15 Photoinduced inverse vulcanization and the range of crosslinkers/co-monomers

基于上述光诱导室温逆硫化方法, Godman等[49]于2023年在含硫聚合物的微加工应用方面取得了重要进展(Scheme 16). 研究团队首先通过热促进单质硫(S8)与乙烯基苯胺105的共聚, 制备出含伯胺基团的含硫聚合物106; 随后利用炔丙基溴107106进行后期官能化, 成功引入炔丙基官能团. 在光引发剂苯基双(2,4,6-三甲基苯甲酰)氧化膦(I-819)作用下, 经365 nm紫外光照射, 可在10 min内实现快速光交联, 所得薄膜展现出优异的光刻胶性能, 适用于高分辨率的微图案化加工. 该光诱导后交联策略, 有效克服了传统含硫聚合物加工过程中依赖高温或长时间热固化的问题, 为其在光刻胶等需要快速、低温、精密图案化加工的先进领域开辟了切实可行的应用路径.
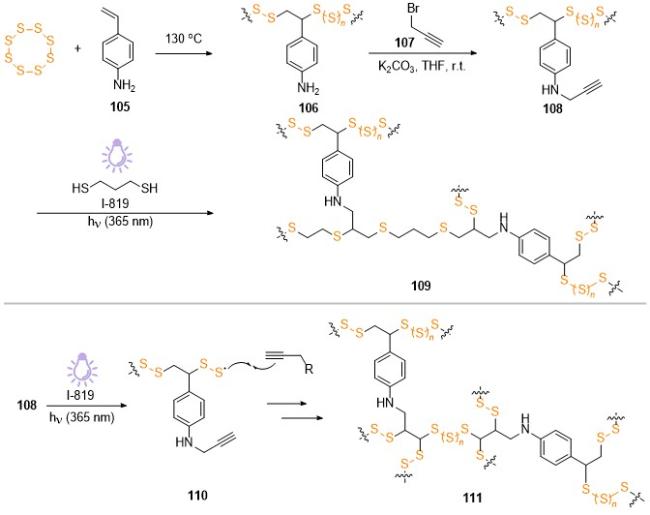
图式16 光交联含硫聚合物的合成

Scheme 16 Synthesis of photo-crosslinkable sulfur-containing polymer

2024年, 王喜存等[50]在逆硫化的反应介质方面实现了重要突破. 他们发展了一种溶液相光诱导逆硫化新策略, 在室温条件及有机溶剂介质中, 成功实现了单质硫(S8)与多种烯烃/炔烃的高效聚合(图2). 该策略将光诱导逆硫化过程引入溶液相体系. 这一转变带来多方面显著优势: 有效克服了传统方法对单体物态的限制, 拓宽了交联剂的适用范围, 涵盖气态(如丙烯)、低沸点、高沸点及固态单体等传统上难以处理的交联剂. 同时, 该策略避免了高温操作可能引发的爆炸风险和有毒H2S副产物的生成, 展现出良好的工业应用前景. 尽管部分有机溶剂存在光反射、折射及吸收强度较低等潜在的不利因素, 该体系仍能保持优异的聚合效率和产物性能, 显示出其在功能聚合物合成中具备较好的适用性.
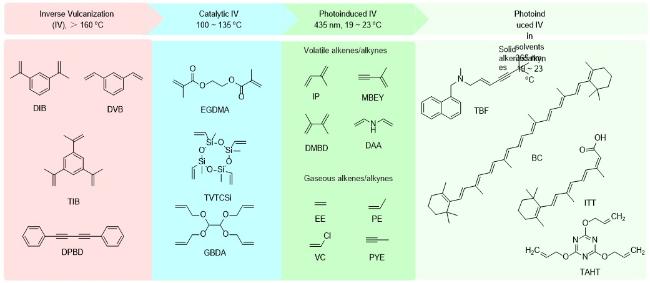
图2 不同反应条件下逆硫化聚合的交联剂的代表性范围

Figure 2 Representative scope of crosslinking agents in inverse vulcanization polymerization under varied reaction conditions

4 总结与展望

综上所述, 本文总结了近年来单质硫(S8)参与的光化学反应, 依据单质硫(S8)在反应中的角色将相关内容分为以下三类: (1)单质硫(S8)作为光催化剂, 其具有优异的光响应特性, 在有机污染物的光降解领域展现出良好的应用前景. (2)单质硫(S8)作为反应底物, 光化学策略可促进碳-硫键的构建, 为含硫小分子及复杂结构化合物的合成提供了新方法. (3)单质硫(S8)作为聚合单体, 光诱导逆硫化技术突破了传统热驱动反应的限制, 可在室温或溶液相中实现功能硫化聚合物的合成, 并拓展了交联剂的适用范围. 未来, 光化学策略的引入不仅有望进一步促进单质硫(S8)的高值化利用, 也为含硫化合物与功能材料的构建提供了新的途径.
(Zhao, C.)
[1]
(a) Meng, J.; Jiang, X. Sci. Sin. Chim. 2025, 55, 1113 (in Chinese).

(孟娇龙, 姜雪峰, 中国科学: 化学, 2025, 55, 1113.)

(b) Nguyen, T. B. Adv. Synth. Catal. 2017, 359, 1066.

[2]
(a) Meyer, B. Chem. Rev. 1976, 76, 367.

(b) Meyer, B. Chem. Rev. 1964, 64, 429.

[3]
Abraha, A.; Williams, D. E. Inorg. Chem. 1999, 38, 4224.

[4]
(a) Bartlett, P. D.; Colter, A. K.; Davis, R. E.; Roderick, W. R. J. Am. Chem. Soc. 1961, 83, 109.

(b) Bartlett, P. D.; Lohaus, G.; Weis, C. D. J. Am. Chem. Soc. 1958, 80, 5064.

[5]
(a) Abu-Yousef, I. A. J. Sulfur Chem. 2006, 27, 87.

(b) Pauling, L. Proc. Natl. Acad. Sci. U. S. A. 1949, 35, 495.

[6]
Cao, W.; Dai, F.; Hu, R.; Tang, B. Z. J. Am. Chem. Soc. 2020, 142, 978.

[7]
Wagenfeld, J.-G.; Al-Ali, K.; Almheiri, S.; Slavens, A. F.; Calvet, N. Waste Manage. 2019, 95, 78.

[8]
(a) Yadav, D.; Rangabhashiyam, S.; Verma, P.; Singh, P.; Devi, P.; Kumar, P.; Hussain, C. M.; Gaurav, G. K.; Kumar, K. S. Chemosphere 2021, 272, 129492.

(b) Conen, P.; Meier, M. A. R. Tetrahedron Chem. 2024, 11, 100086.

[9]
(a) Ding, K.; Xiao, W.; Wu, L.-Z. Acta Chim. Sinica 2017, 75, 5 (in Chinese).

(丁奎岭, 肖文精, 吴骊珠, 化学学报, 2017, 75, 5.)

(b) Schultz, D. M.; Yoon, T. P. Science 2014, 343, 1239176.

(c) Zhang, P.; Cao, Z. Chin. J. Org. Chem. 2025, 45, 1421 (in Chinese).

(张鹏飞, 曹中艳, 有机化学, 2025, 45, 1421.)

[10]
(a) Chen, X.; Shen, S.; Guo, L.; Mao, S. S. Chem. Rev. 2010, 110, 6503.

(b) Maeda, K.; Teramura, K.; Lu, D.; Takata, T.; Saito, N.; Inoue, Y.; Domen, K. Nature 2006, 440, 295.

(c) Zou, Z.; Ye, J.; Sayama, K.; Arakawa, H. Nature 2001, 414, 625.

[11]
Wu, L.; Cui, H.; Zhang, X. Chin. J. Org. Chem. 2025, 45, 1097 (in Chinese).

(吴凌苇, 崔浩, 张霄, 有机化学, 2025, 45, 1097.)

[12]
Zheng, Y.; Liu, Y.; Guo, X.; Chen, Z.; Zhang, W.; Wang, Y.; Tang, X.; Zhang, Y.; Zhao, Y. J. Mater. Sci. Technol. 2020, 41, 117.

[13]
Liu, D.; Ma, J.; Long, R.; Gao, C.; Xiong, Y. Nano Today 2017, 17, 96.

[14]
Liu, G.; Niu, P.; Yin, L.; Cheng, H.-M. J. Am. Chem. Soc. 2012, 134, 9070.

[15]
He, C.; Xia, W.; Zhou, C.; Huang, D.; Zhang, C.; Song, B.; Yang, Y.; Li, J.; Xu, X.; Shang, Y.; Du, L. Chem. Eng. J. 2022, 430, 132751.

[16]
Lin, K.-Y.; Zhang, Z.-Y. RSC Adv. 2016, 6, 15027.

[17]
Qian, Z.; Lai, X.; Wu, L.; Huang, W.; Luo, G. Mater. Res. Innovations 2019, 23, 9.

[18]
Peyman, V. A.; Azizian, S. Photochem. Photobiol. 2020, 96, 1191.

[19]
(a) Olah, G. A.; Wang, Q.; Prakash, G. K. S. J. Am. Chem. Soc. 1990, 112, 3697.

(b) Hojo, M.; Sawyer, D. T. Inorg. Chem. 1989, 28, 1201.

[20]
(a) Li, Y.; Pi, C.; Zhang, J.; Zhou, X.; Chen, Z.; Weng, L. Organometallics 2005, 24, 1982.

(b) Sugimoto, H.; Tajima, R.; Toyota, K.; Miyake, H.; Itoh, S. Chem. Lett. 2011, 40, 1146.

[21]
Steudel, R.; Steudel, Y.; Mak, A. M.; Wong, M. W. J. Org. Chem. 2006, 71, 9302.

[22]
Wang, Z.; Liu, R.; Qu, C.; Zhao, X.-E.; Lv, Y.; Yue, H.; Wei, W. Org. Chem. Front. 2022, 9, 3565.

[23]
Qu, C.; Liu, R.; Wang, Z.; Lv, Y.; Yue, H.; Wei, W. Green Chem. 2022, 24, 4915.

[24]
Ding, H.; Shi, S.; Hou, Y.; Cui, W.; Sun, R.; Lv, Y.; Yue, H.; Wei, W.; Yi, D. Chem.-Eur. J. 2024, 30, e202400719.

[25]
Guo, T.; Gao, C.; Li, Z.; Hu, P.; Chen, H.; Han, S.; Zhao, Y.; Zhu, C. Chem. Commun. 2024, 60, 14866.

[26]
Savateev, A.; Ghosh, I.; König, B.; Antonietti, M. Angew. Chem., Int. Ed. 2018, 57, 15936.

[27]
Savateev, A.; Dontsova, D.; Kurpil, B.; Antonietti, M. J. Catal. 2017, 350, 203.

[28]
Kurpil, B.; Otte, K.; Antonietti, M.; Savateev, A. Appl. Catal., B 2018, 228, 97.

[29]
Kurpil, B.; Kumru, B.; Heil, T.; Antonietti, M.; Savateev, A. Green Chem. 2018, 20, 838.

[30]
Bashiri, M.; Hosseini-Sarvari, M. Catal. Sci. Technol. 2024, 14, 4655.

[31]
Huang, X.-Y.; Zhu, Y.; Ding, Z.-C.; Tang, H.-T.; Pan, Y.-M.; Duan, W.-G.; Cui, F.-H. Adv. Synth. Catal. 2024, 366, 5015.

[32]
Savateev, A.; Kurpil, B.; Mishchenko, A.; Zhang, G.; Antonietti, M. Chem. Sci. 2018, 9, 3584.

[33]
Porey, A.; Fremin, S. O.; Nand, S.; Trevino, R.; Hughes, W. B.; Dhakal, S. K.; Nguyen, V. D.; Greco, S. G.; Arman, H. D.; Larionov, O. V. ACS Catal. 2024, 14, 6973.

[34]
Murakami, S.; Nanjo, T.; Takemoto, Y. Org. Lett. 2021, 23, 7650.

[35]
Tang, H.; Zhang, M.; Zhang, Y.; Luo, P.; Ravelli, D.; Wu, J. J. Am. Chem. Soc. 2023, 145, 5846.

[36]
Zhang, T.; Zhang, J. Chin. Chem. Lett. 2026, 37, 111131.

[37]
Gao, L.; Zhou, C.; Wang, R.; Lan, F.; An, B.; Huang, X.; Zhang, X. Chin. Chem. Lett. 2024, 35, 108832.

[38]
Chung, W. J.; Griebel, J. J.; Kim, E. T.; Yoon, H.; Simmonds, A. G.; Ji, H. J.; Dirlam, P. T.; Glass, R. S.; Wie, J. J.; Nguyen, N. A.; Guralnick, B. W.; Park, J.; Somogyi, Á.; Theato, P.; Mackay, M. E.; Sung, Y.-E.; Char, K.; Pyun, J. Nat. Chem. 2013, 5, 518.

[39]
Griebel, J. J.; Namnabat, S.; Kim, E. T.; Himmelhuber, R.; Moronta, D. H.; Chung, W. J.; Simmonds, A. G.; Kim, K.-J.; Van der Laan, J.; Nguyen, N. A.; Dereniak, E. L.; Mackay, M. E.; Char, K.; Glass, R. S.; Norwood, R. A.; Pyun, J. Adv. Mater. 2014, 26, 3014.

[40]
Rezania, H.; Vatanpour, V.; Salehi, E.; Gavari, N.; Shockravi, A.; Ehsani, M. J. Polym. Environ. 2019, 27, 1790.

[41]
(a) Zhang, Y.; Peng, Y.; Wang, Y.; Li, J.; Li, H.; Zeng, J.; Wang, J.; Hwang, B. J.; Zhao, J. Sci. Rep. 2017, 7, 11386.

(b) Yeşilot, S.; Küçükköylü S.; Mutlu, T.; Demir, E.; Demir-Cakan, R. Mater. Chem. Phys. 2022, 285, 126168.

(c) Zhao, L.; Qiu, F.; Deng, X.; Huang, Y.; Li, Y.; Zhao, C.; Ren, W.; Zou, C.; Li, X.; Wang, M.; Lin, Y. ACS Appl. Energy Mater. 2022, 5, 7617.

[42]
Dop, R. A.; Neill, D. R.; Hasell, T. Biomacromolecules 2021, 22, 5223.

[43]
Yan, P.; Zhao, W.; Zhang, B.; Jiang, L.; Petcher, S.; Smith, J. A.; Parker, D. J.; Cooper, A. I.; Lei, J.; Hasell, T. Angew. Chem., Int. Ed. 2020, 59, 13371.

[44]
Mazumder, K.; Voit, B.; Banerjee, S. ACS Omega 2024, 9, 6253.

[45]
(a) Dop, R. A.; Neill, D. R.; Hasell, T. ACS Appl. Mater. Interfaces 2023, 15, 20822.

(b) Deng, Z.; Hoefling, A.; Théato, P.; Lienkamp, K. Macromol. Chem. Phys. 2018, 219, 1700497.

[46]
Wu, X.; Smith, J. A.; Petcher, S.; Zhang, B.; Parker, D. J.; Griffin, J. M.; Hasell, T. Nat. Commun. 2019, 10, 647.

[47]
Jia, J.; Liu, J.; Wang, Z.-Q.; Liu, T.; Yan, P.; Gong, X.-Q.; Zhao, C.; Chen, L.; Miao, C.; Zhao, W.; Cai, S.; Wang, X.-C.; Cooper, A. I.; Wu, X.; Hasell, T.; Quan, Z.-J. Nat. Chem. 2022, 14, 1249.

[48]
Dunn, J.; Jenkins, C. L. Nat. Synth. 2022, 1, 835.

[49]
Ambulo, C. P.; Carothers, K. J.; Hollis, A. T.; Limburg, H. N.; Sun, L.; Thrasher, C. J.; McConney, M. E.; Godman, N. P. Macromol. Rapid Commun. 2023, 44, 2200798.

[50]
Jia, J.; Yan, P.; Cai, S.; Cui, Y.; Xun, X.; Liu, J.; Wang, H.; Dodd, L.; Hu, X.; Lester, D.; Wang, X.-C.; Wu, X.; Hasell, T.; Quan, Z.-J. Eur. Polym. J. 2024, 207, 112815.

文章导航

/