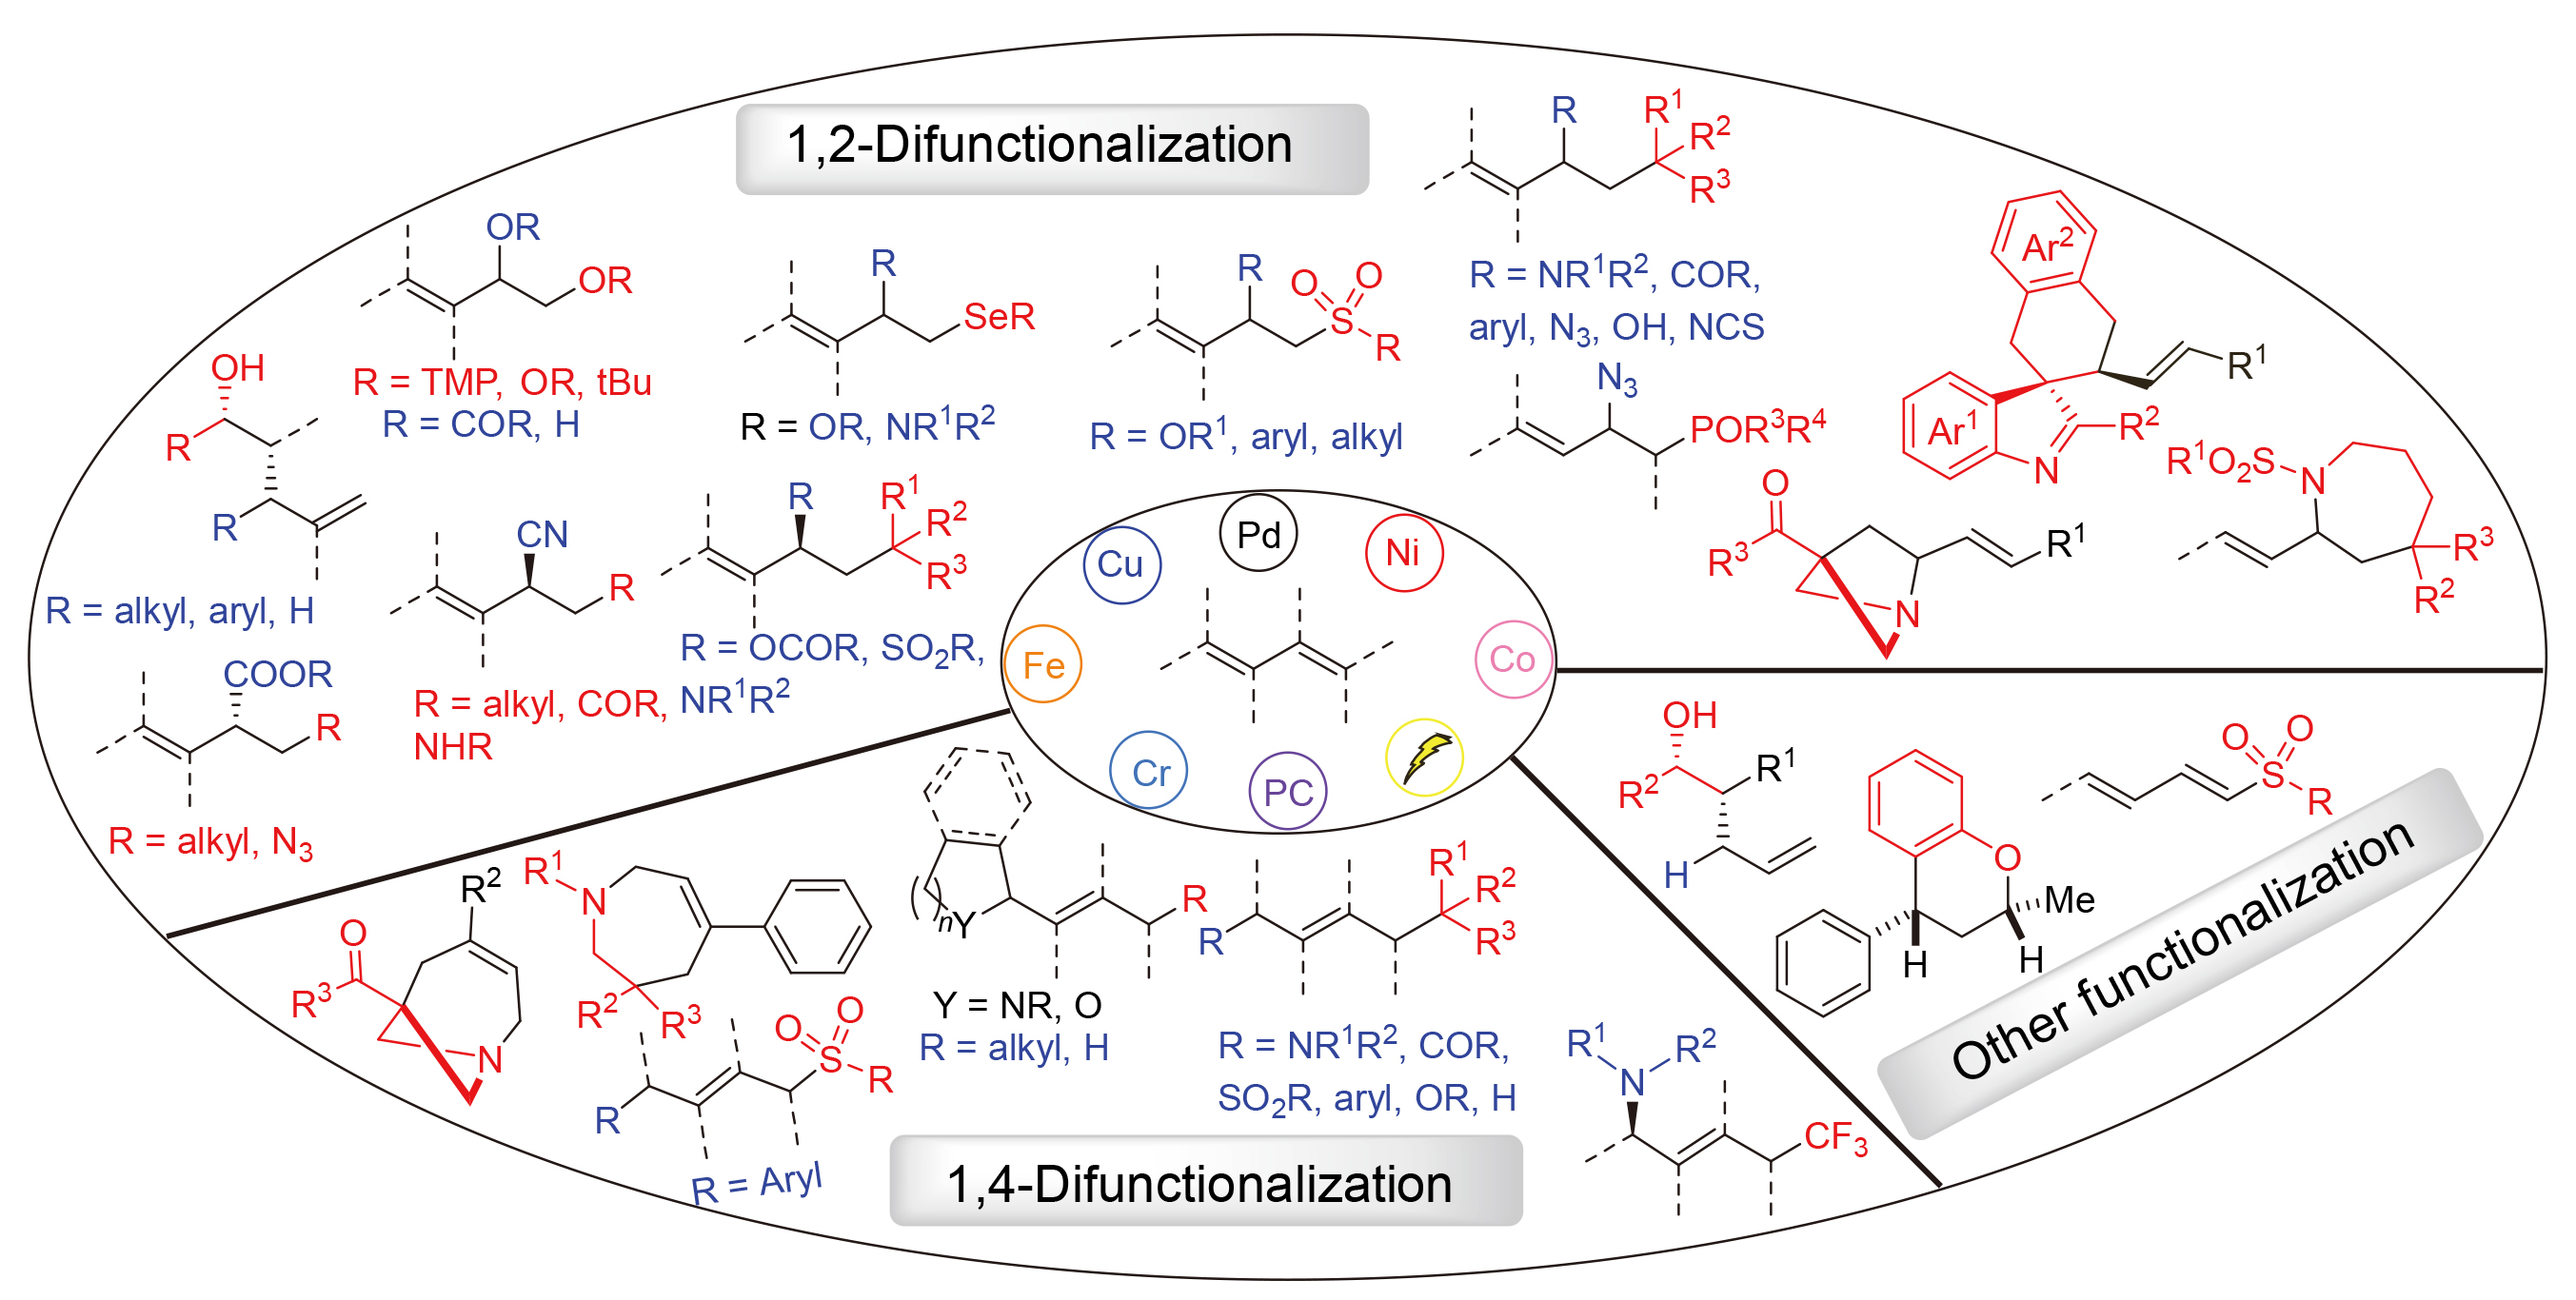
综述与进展

过渡金属催化自由基介导1,3-二烯的选择性双官能团化研究进展

  • 刘水林 a ,
  • 陈镤 , a, * ,
  • 贺晶 a ,
  • 刘宁 , a, * ,
  • 黄华文 , b, c, *
展开
  • a 湖南工学院化学与环境工程学院 湖南衡阳 421200
  • b 湘潭大学化学学院 湖南湘潭 411100
  • c 河南师范大学化学化工学院 河南新乡 453007

收稿日期: 2025-12-29

  修回日期: 2026-01-26

  网络出版日期: 2026-03-20

基金资助

国家自然科学基金(22071211)

湖南省教育厅重点项目(22A0631)

湖南省教育厅重点项目(22A0628)

湖南省自然科学基金区域联合项目(2025JJ70140)

及湖南省大学生创新创业训练计划(S202511528219S)

Recent Advances in Transition Metal-Catalyzed Radical-Mediated Selective Difunctionalization of 1,3-Dienes

  • Shuilin Liu a ,
  • Pu Chen , a, * ,
  • Jing He a ,
  • Ning Liu , a, * ,
  • Huawen Huang , b, c, *
Expand
  • a College of Chemistry and Environmental Engineering, Hunan Institute of Technology, Hengyang, Hunan 421200
  • b College of Chemistry, Xiangtan University, Xiangtan, Hunan 411100
  • c School of Chemistry and Chemical Engineering, Henan Normal University, Xinxiang, Henan 453007

Received date: 2025-12-29

  Revised date: 2026-01-26

  Online published: 2026-03-20

Supported by

National Natural Science Foundation of China(22071211)

Key Projects of Hunan Provincial Department of Education(22A0631)

Key Projects of Hunan Provincial Department of Education(22A0628)

Regional Joint Project of Hunan Provincial Natural Science Foundation(2025JJ70140)

Hunan Provincial College Students’ Innovative Entrepreneurship Training Program Project(S202511528219S)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

近年来, 自由基化学的蓬勃发展与过渡金属催化策略的深度融合, 为有机合成提供了高效构筑复杂分子的新范式. 与传统离子型反应相比, 自由基反应具有条件温和、官能团兼容性好以及能够快速构建复杂分子等独特优势, 因而受到合成化学家的持续关注. 1,3-二烯作为一类来源广泛、结构丰富的基础化工原料, 广泛存在于天然产物及功能分子骨架中, 其选择性双官能团化一直是有机合成的重要挑战与研究热点. 借助自由基途径, 特别是结合过渡金属催化的协同作用, 不仅能够突破传统极性反应的局限, 拓展新颖的化学空间, 还可实现一锅法高效引入两个不同官能团, 精准构建高附加值的烯丙基类化合物. 系统总结了近三年来的研究进展, 重点聚焦于不同过渡金属催化、自由基前体开发、反应机制演变以及代表性催化体系构建, 并结合典型实例深入探讨其合成应用与前景, 旨在为该领域的持续创新提供理论参考与方法启示.

本文引用格式

刘水林 , 陈镤 , 贺晶 , 刘宁 , 黄华文 . 过渡金属催化自由基介导1,3-二烯的选择性双官能团化研究进展[J]. 有机化学, 2026 , 46(4) : 1330 -1359 . DOI: 10.6023/cjoc202512029

Abstract

In recent years, the rapid advancement of radical chemistry and its deep integration with transition metal catalysis have established a powerful new paradigm for the efficient construction of complex molecules in organic synthesis. Compared with traditional ionic reactions, radical reactions offer unique advantages such as mild reaction conditions, good functional group compatibility, and the ability to rapidly build molecular complexity, which have garnered sustained attention from synthetic chemists. 1,3-Dienes, as a class of readily available and structurally diverse building blocks, are widely embedded in natural products and functional molecules, and their selective difunctionalization remains a significant challenge and an active area of research. Radical-based strategies, particularly when synergized with transition metal catalysis, not only overcome the limitations of conventional polar reactivity, but also unlock novel chemical space, enabling the one-pot, simultaneous incorporation of two distinct functional groups to afford high-value allylic compounds with precision. A systematic overview of key advances over the past three years is provided. Emphasis is placed on the development of diverse transition metal catalysts, innovative radical precursors, evolving mechanistic understanding, and representative catalytic systems. Through illustrative examples, their synthetic applications and future potential are further discussed, aiming to offer both conceptual insights and practical guidance to inspire continued innovation in this dynamic field.

有机自由基化学历经百余年的发展, 已从早期被视为“难以预测”、“杂乱无章”的反应类型, 逐渐演变为现代合成化学中不可或缺的强大工具[1-9]. 近年来, 自由基化学的蓬勃发展与过渡金属催化策略的深度融合, 为有机合成提供了高效构筑复杂分子的新范式. 与传统离子型反应路径相比, 自由基反应通常在温和、中性的条件下即可进行, 其独特的高反应活性与独特的化学键选择性, 为快速构建复杂分子和实现传统离子化学难以企及的转化提供了广阔空间[1-3,10-21]. 这一领域的复兴与蓬勃发展, 得益于新型催化体系的建立, 以及多样化自由基前体的开发, 使得自由基物种的产生能够实现精准、可控的调控.
在众多可参与自由基反应的底物中, 1,3-二烯作为一类易于获取、年产量巨大的大宗化学品, 以及众多天然产物(如萜类)的核心结构单元(图1, a), 其在合成化学中的地位举足轻重[22-27]. 对1,3-二烯进行选择性官能团化, 高效地将这些简单原料转化为结构丰富、功能多样的高价值烯丙基化合物, 是化学家们长期以来致力攻克的重点与难点[23,28-31]. 相较于单烯烃, 1,3-二烯共轭体系的双键结构赋予了其更为丰富的反应模式: 能作为自由基受体, 通过1,2-或1,4-加成路径实现双官能团化, 一步引入两个不同的官能团(图1, b); 其产物中保留的双键也为后续进一步衍生化提供了宝贵的合成手柄, 从而实现了分子复杂性的阶梯式提升.
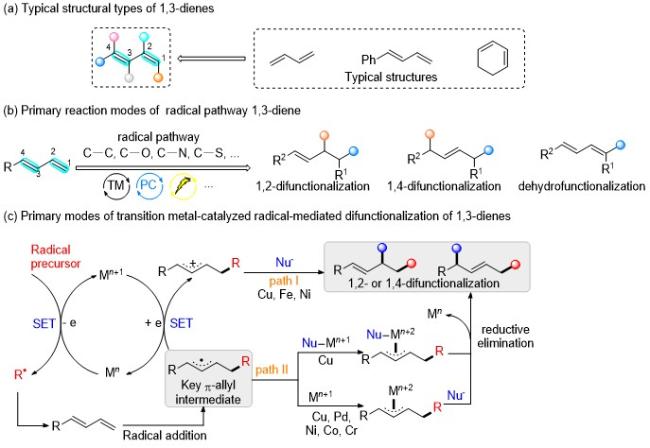
图1 自由基介导1,3-二烯反应相关总结

Figure 1 Summary of radical-mediated 1,3-diene reactions

近年来, 过渡金属催化自由基介导的1,3-二烯选择性双官能团化研究取得了突破性进展, 并逐步发展出两类主要的催化反应体系: 过渡金属介导的双电子催化体系和过渡金属参与的氧化加成-还原消除体系[23]. 在双电子催化体系(图1, c, Path I)中, 反应通常始于金属催化剂(Mn)与自由基前体之间的单电子转移(SET), 生成自由基; 该自由基对1,3-二烯加成形成烯丙基自由基中间体, 随后被高价金属物种(Mn+1)氧化为烯丙基阳离子, 进而与亲核试剂结合, 完成双官能团化. 而在氧化加 成-还原消除体系(Scheme 1, c, Path II)中, 在获得烯丙基自由中间体以后, 金属物种(Mn+1)与π-烯丙基自由基中间体氧化加成, 形成更高价态的π-M⁺²-烯丙基配合物; 该中间体在被亲核试剂进攻发生还原消除, 或直接进行还原消除, 从而高效实现1,3-二烯的双官能团化. 得益于上述两类催化模式的建立与优化, 过渡金属催化与自由基化学的深度融合, 显著拓展了1,3-二烯的转化范畴, 成功实现了包括烷基化、胺化、酯化、硫醚化以及碳-杂键构筑在内的多种自由基双官能团化反应. 尤为令人鼓舞的是, 该策略在对映选择性控制方面也已取得初步但极具前景的成果, 为手性烯丙基结构单元的精准合成提供了新思路[23,32-37].
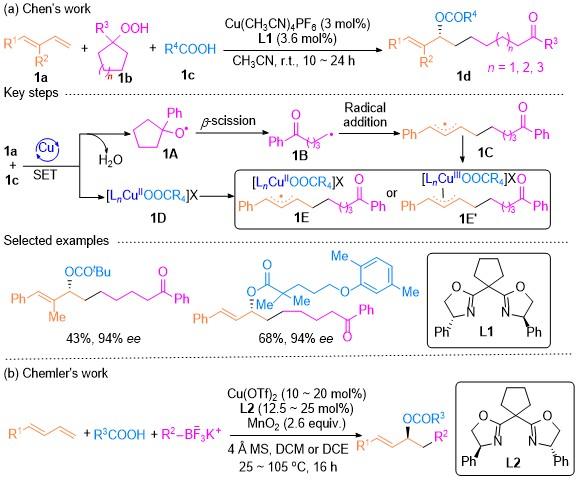
图式1 铜催化1,3-二烯的不对称1,2-烷基酯化反应

Scheme 1 Copper-catalyzed asymmetric 1,2-alkylesterification of 1,3-dienes

鉴于该领域此前已有相关综述报道[23], 本综述旨在系统梳理2023~2025年间1,3-二烯参与的自由基介导的转化反应所取得的重要研究进展. 文章将依据催化作用模式进行分类总结, 主要包括过渡金属催化、光氧化还原与金属协同催化, 以及其他催化类型, 重点剖析代表性反应的机理、底物普适性与立体选择性控制策略, 并展望该领域当前面临的挑战与未来的发展方向, 以期为相关研究提供有益参考, 并激发开发更多高效、实用的合成新方法.

1 自由基介导过渡金属催化1,3-二烯的选择性双官能团化反应

1.1 铜催化1,3-二烯的选择性双官能团化反应

2023年, 石德清和陈加荣课题组[38]报道了一种温和的铜催化1,3-二烯选择性不对称烷基酯化策略(Scheme 1, a), 该策略以环烷基过氧氢化物1b作为烷基自由基源, 多种烷基或芳基羧酸1c作为亲核试剂, 为多种远端酮官能化的烯丙基酯1d提供了实用的合成途径. 作者根据实验结果及相关文献提出了这种三组分1,2-烷基酯化反应的可能机制. 首先, 铜(I)络合物作为还原剂, 与环烷基过氧化物1b发生单电子转移(SET)过程, 生成环烷氧自由基1A和氢氧根离子. 同时, 羧酸1c与氢氧根离子生成的羧酸根阴离子($\mathrm{R}^{4} \mathrm{CO}_{2}^{-}$)与铜(II)物种配位, 形成铜(II)-亲核试剂络合物1D. 环烷氧自由基1A经历β-碳-碳键断裂开环, 生成远端羰基取代的烷基自由基1B, 该自由基被1,3-二烯1a捕获, 形成相对稳定的烯丙基自由基1C. 此阶段, 自由基1C与铜(II)-亲核试剂络合物1D结合, 形成π-铜(III)-烯丙基络合物1E'. 需要注意的是, 铜(III)络合物1E'也可能以铜(II)络合物与烯丙基自由基的杂化形式1E存在. 最后, 经过烯丙基位的立体选择性sp3碳-氧键还原消除, 生成手性烯丙基酯产物1d, 并再生铜(I)催化剂.
2024年, Chemler课题组[39]也发展了一种铜催化1,3-二烯、羧酸和烷基三氟硼酸钾盐的三组分对映选择性1,2-烷基化酯化反应, 为一系列对映体富集的烯丙基酯类衍生物的构建提供了一条有效的途径(Scheme 1, b). 其中, 伯、仲烷基三氟硼酸钾以及多种苄基三氟硼酸盐、叔丁基三氟硼酸盐和苯基三氟硼酸盐均可良好地适应于该催化体系. 但是, 反应底物的改变对该策略的区域选择性和对映选择性有显著影响, 说明C—O键形成的还原消除步骤易被影响, 从而导致ee值不稳定.
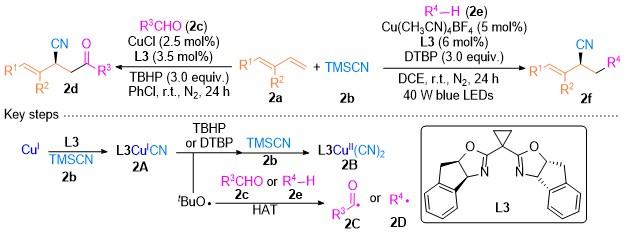
2015年, 邢栋课题组[40]报道了一种铜催化的不对称自由基碳氰化反应, 该反应以易得的醛和烷烃作为碳自由基前体, 实现了对1,3-二烯的不对称转化(Scheme 2). 该策略利用有机过氧化物作为自由基引发剂, 结合手性双噁唑啉铜催化剂, 为合成结构多样的手性烯丙基腈和苄基腈类化合物提供了一条简便温和的途径. 研究发现, 有机过氧化物的选择对控制反应活性至关重要: 叔丁基过氧化氢(TBHP)能高效实现醛衍生物2c的1,2-酰基氰化反应, 而烷烃衍生烷物2e则需要在光诱导条件下, 以二叔丁基过氧化物(DTBP)作为氢原子转移(HAT)试剂.
图式2 铜催化1,3-二烯的不对称1,2-碳氰基化反应

Scheme 2 Copper-catalyzed asymmetric 1,2-carbocyanation of 1,3-dienes

2023年, 关威课题组[41]开创性地发展了一种铜催化的1,3-二烯3aN-溴代二烷基胺3b和氟化银3c的分子间1,2-胺氟化反应(Scheme 3). 该反应以N-溴代二烷基胺3b为烷基胺源, 市售氟化银3c为氧化剂和亲核氟源, 高效合成了一系列具有叔烷基胺结构的烯丙基氟化物3d. 该方法表现出优异的区域选择性、位点选择性和立体选择性, 对烷基及芳基1,3-二烯与多种环状/非环状N-溴代二烷基胺均具有良好的底物普适性. 机理研究表明, 反应经历了胺鎓自由基阳离子3A生成、氮杂环丙鎓中间体3C形成以及亲核氟化等过程. 该策略高效循环的关键在于协同金属配合物的使用: 银配合物通过单电子转移(SET)过程启动循环, 产生亲电性胺鎓自由基阳离子3A; 而铜配合物则通过形成η³-π-烯丙基Cu(III)物种3B, 促进氮杂环丙鎓中间体3C的生成, 从而显著提高1,2-区域选择性.
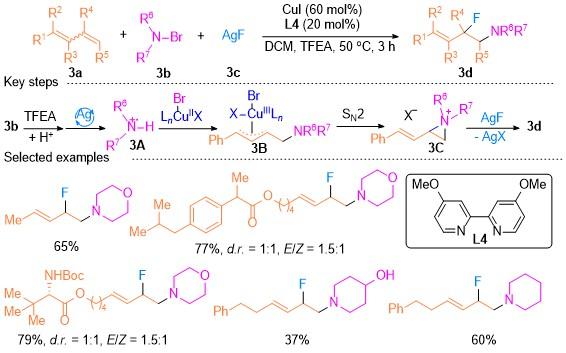
图式3 铜/银协同催化1,3-二烯的1,2-胺氟化反应

Scheme 3 Copper/silver co-catalyzed 1,2-aminofluorination of 1,3-dienes

郝二军和石磊课题组[42]发展了一种新颖的胺酯化反应, 成功实现了烷基1,3-二烯4a的1,2-胺酯化(Scheme 4). 该策略利用N-氨基吡啶盐4b作为氮自由基前体, 羧酸4c作为酯基源, Cu(CH3CN)4PF6作为催化剂, L5作为双氮配体, 在可见光条件下, 以良好的区域选择性, 为多种含季碳中心的烯丙基羧酸酯和叔醚类衍生物4d的构建提供了一条实用途径. 机理研究表明, 首先, 铜(I)催化剂在蓝光照射下变为激发态, 再与N-氨基吡啶盐4b发生单电子转移(SET), 生成胺基自由基4A、吡啶4B和Cu(II)物种. 胺基自由基4A与烷基1,3-二烯4a进行自由基加成, 获得烯丙基自由基中间体4C. 随后烯丙基自由基中间体4C被Cu(II)物种氧化, 得到烯丙基阳离子中间体4D, 同时实现Cu(I)催化剂的循环.
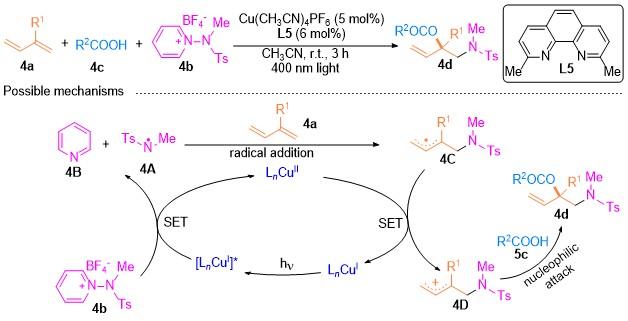
图式4 光诱导铜催化1,3-二烯的1,2-胺酯化反应

Scheme 4 Photo-induced copper-catalyzed 1,2-aminoesterification of 1,3-dienes

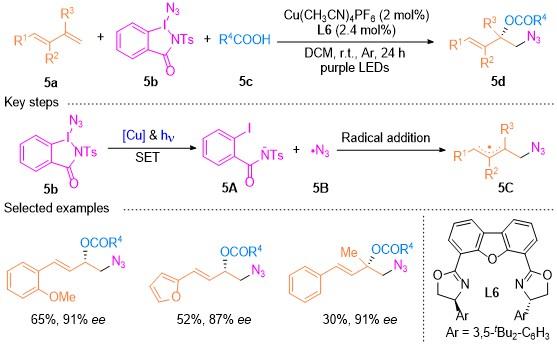
2024年, 陈加荣课题组[43]延续以往的铜催化反应体系, 利用手性双噁唑配体L6调控, 成功实现了1,3-二烯的不对称1,2-叠氮酯化反应(Scheme 5). 该策略使用易得的叠氮苯并碘唑酮试剂5b和羧酸5c作为双官能团化试剂, 在光诱导铜催化的作用下对1,3-二烯5a的化学选择性、区域选择性和对映选择性进行优异控制, 为多种有价值的叠氮化手性烯丙基酯提供了实用的合成途径. 机理研究表明, 手性铜配合物在光氧化还原催化叠氮自由基生成和对映选择性自由基C—O交叉偶联中发挥双重作用.
图式5 光诱导铜催化1,3-二烯的1,2-叠氮酯化反应

Scheme 5 Photo-induced copper-catalyzed 1,2-azidoesterification of 1,3-dienes

我们课题组[44]也报道了一种室温下铜催化1,3-二烯的1,2-双氧官能团化的方法(Scheme 6). 该策略使用过氧化苯甲酸叔丁酯类化合物6b作为双氧源, 反应条件温和、原子经济性高、化学选择性和区域选择性出色, 各种取代的芳基1,3-二烯, 1,2-、1,3-和1,4-双取代的丁二烯底物, 杂环1,3-二烯, 三联烯和烷基的异戊二烯, 都能在该体系下直接转化为目标1,2-双氧化产物6c. 值得一提的是, 这种自由基双C—O键形成过程可以在水相中进行, 并且在水相中的克级放大反应也不受影响. 机理研究表明, Cu(I)配合物6A与过氧化苯甲酸叔丁酯(TBPB)发生单电子转移, 生成配体-Cu(II)-苯甲酸配合物6C和叔丁氧自由基6B. 叔丁氧自由基6B与1,3-二烯6a发生自由基加成, 生成自由基中间体6D, 该中间体与Cu(II)-苯甲酸配合物6C交叉偶联, 形成π-烯丙基- Cu(III)-苯甲酸物种6E. 最终, 中间体6E经过金属还原消除反应, 生成预期的烯丙基1,2-氧官能团化产物6c, 并再生Cu(I)配合物6A. 有意思的是, 当将双氮配体L7更换为手性双噁唑啉配体L2时, 成功合成了手性的烯丙基酯, 最高ee值可达90%.
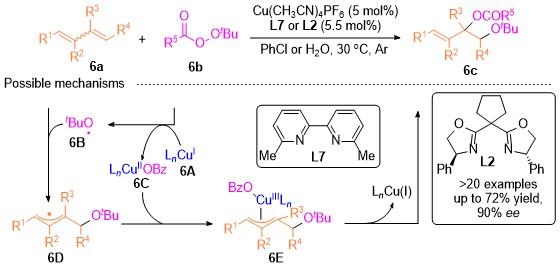
图式6 铜催化1,3-二烯的1,2-双氧化反应

Scheme 6 Copper-catalyzed 1,2-dioxygenation of 1,3-dienes

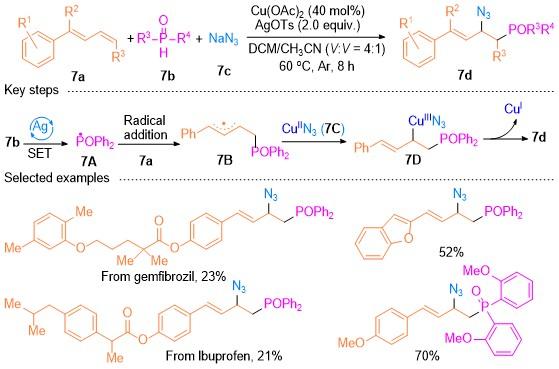
梁永民和刘雪原课题组[45]报道了一种以铜为催化剂, AgOTs为氧化剂, 通过氧化二芳基膦氧化物生成膦酰自由基, 实现1,3-二烯1,2-膦叠氮化的策略(Scheme 7). 该策略以易得的P(O)-H化合物和稳定的NaN3为原料, 实现了1,3-二烯体系的磷自由基选择性双官能团化反应, 并高化学选择性和区域选择性专一地生成1,2-磷酰叠氮化产物. 1,2-磷酰叠氮化产物中的叠氮基团还可以轻松转化为多种化合物, 例如胺类(通过还原)、酰胺类(通过Schmidt重排)和三唑类.
图式7 铜催化1,3-二烯的1,2-膦酰叠氮化反应

Scheme 7 Copper-catalyzed 1,2-phosphonoazidation of 1,3-dienes

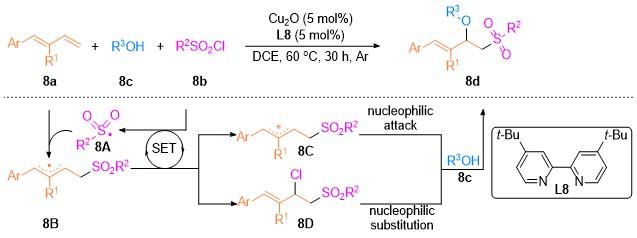
2025年, 我们课题组[46]在铜催化条件下, 选取1,3-二烯8a、磺酰氯8b和醇类化合物8c作为起始原料, 运用“一锅法”直接实现了C—S和C—O键的构建, 将芳基1,3-二烯转化为具有生物活性的烯丙基砜醚衍生物8d (Scheme 8). 该策略条件简单、温和且无需碱试剂, 具有广泛的官能团耐受性, 以及优异的化学选择性和区域选择性. 机理研究表明, 1,3-二烯的芳基取代以及共轭双烯结构共同影响着这种选择性双官能团化, 同时, 最终产物的生成经历了醇类8c对烯丙基阳离子中间体8C的直接亲核进攻, 以及对卤素中间体8D的亲核取代两种不同途径.
图式8 铜催化1,3-二烯的1,2-砜醚化反应

Scheme 8 Copper-catalyzed 1,2-sulfone etherification of 1,3-dienes

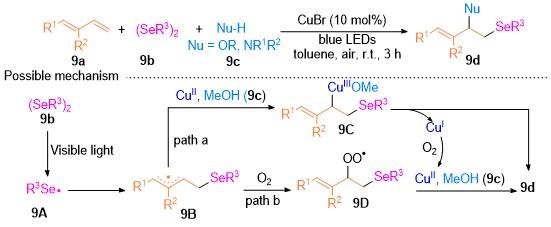
朱绍群课题组[47]报道了一种光诱导铜催化的1,3-二烯选择性1,2-硒官能化反应(Scheme 9). 该反应利用可见光照射二硒化物9b产生硒自由基9A, 进而与1,3-二烯9a发生自由基加成, 形成烯丙基自由基中间体9B. 在铜催化剂作用下, 该烯丙基自由基中间体9B与亲核试剂甲醇9c通过金属有机途径(路径a)或亲核取代过程(路径b)发生官能化反应.
图式9 铜催化1,3-二烯的1,2-硒醚化/胺化反应

Scheme 9 Copper-catalyzed 1,2-selenide etherification/amination of 1,3-dienes

2025年, Hull课题组[48]报道了一种1,3-二烯10a、活化烷基卤化物10b和胺类10c的三组分烷基化胺化反应(Scheme 10), 该反应能够以模块化的方式高效合成多种烯丙胺类化合物10d. 该工作拓展了70个反应实例, 收率最高可达99%, 充分体现了该策略优异的底物适用性. 同时, 无论是对于1,2-还是1,4-碳胺化过程, 取代与未取代的二烯衍生物均表现出优秀的区域选择性(≥12∶1). 机理研究表明, 反应经由原子转移自由基加成(ATRA)途径进行, 生成了可分离的烯丙基卤中间体10C. 同时, 烯丙基卤10C可以在碱的作用下, 通过“一锅两步”的方法与氧、硫、磷或碳等亲核试剂实现多样化转化.
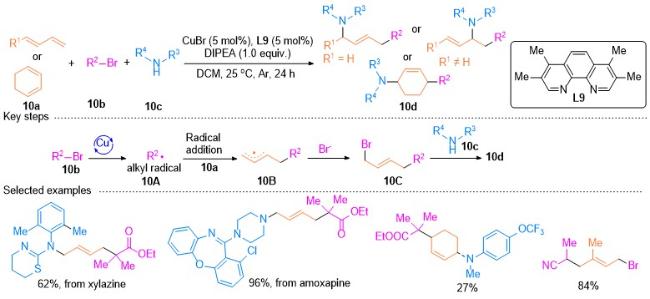
图式10 铜催化1,3-二烯选择性1,4-或1,2-碳胺化反应

Scheme 10 Copper-catalyzed selective 1,4- or 1,2-carboamination of 1,3-dienes

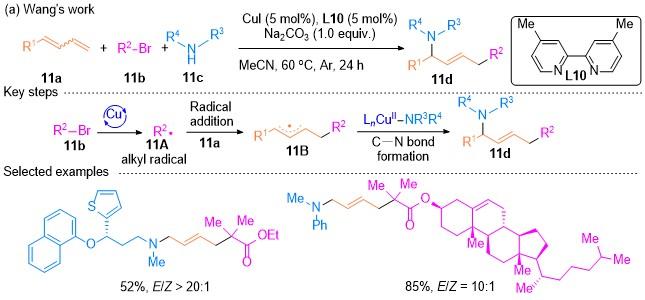
王辉课题组[49]也报道了一种高选择性的铜催化三组分1,4-烷基化胺化策略, 该反应同样以1,3-二烯11a、活化烷基溴化物11b与胺类化合物11c为原料, 选择性地合成了1,4-功能化烯丙胺衍生物11d (Scheme 11). 该策略操作简便, 底物范围广泛, 并且具有良好的官能团耐受性和较高的E/Z选择性. 通过对多种生物活性分子进行后期官能化修饰进一步证明了该方法的合成实用性.
图式11 铜催化1,3-二烯的1,4-碳胺化反应

Scheme 11 Copper-catalyzed 1,4-carboamination of 1,3-dienes

李艳和张前课题组[50]发展了一种铜催化1,3-二烯12a、全氟烷基试剂(12b12c)与苯胺衍生物12d参与的对映选择性三组分自由基1,4-全氟烷基胺化反应(Scheme 12). 该策略以六氟磷酸四乙腈亚铜为催化剂, 手性双噁唑啉L11为配体, 高效合成了一系列具有重要价值且含全氟烷基的手性烯丙胺类化合物12e, 并表现出优异的对映选择性. 作者通过控制实验与密度泛函理论(DFT)计算, 对关键的C—N键形成步骤所表现出的优异区域选择性和对映选择性进行了合理解释, 并揭示了该C—N键的不对称形成过程涉及烯丙基自由基与铜稳定的氮中心自由基之间独特的对映选择性交叉偶联. 首先, 铜(I)催化剂与Togni试剂12b之间进行单电子转移, 产生三氟甲基自由基12A和手性铜(II)-氧配合物12B. 12A与1,3-二烯12a加成生成烯丙基自由基中间体12D. 同时, 手性铜(II)-氧配合物12B与苯胺衍生物12d发生作用, 形成手性CuI-NR2Ar自由基配合物12E. 随后, 配合物12E对映选择性地与12D偶联, 最终生成三氟甲基化手性烯丙胺12e, 同时实现铜(I)物种的循环.
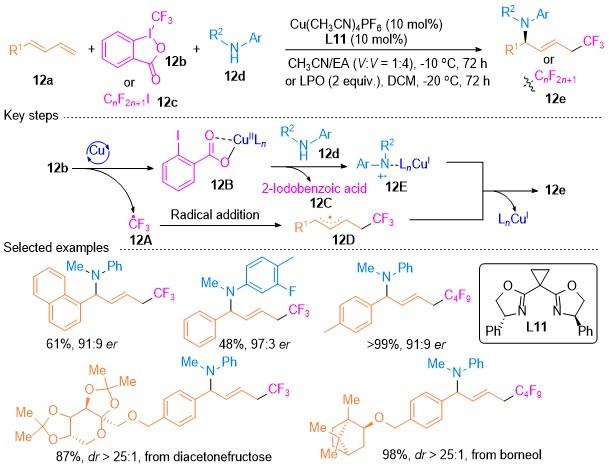
图式12 铜催化1,3-二烯的不对称1,4-全氟烷基化胺化反应

Scheme 12 Copper-catalyzed asymmetric 1,4-perfluoroalkylamination of 1,3-dienes

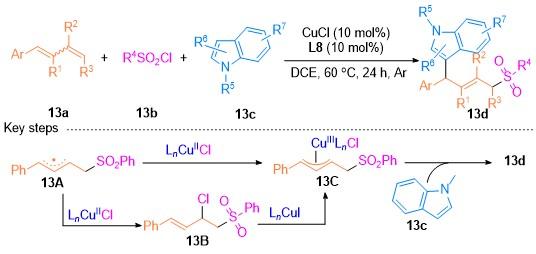
我们课题组[51]通过调整催化剂类型和亲核试剂种类, 又发展了一种铜催化1,3-二烯的选择性1,4-砜吲哚化策略(Scheme 13). 不同于以往的直接亲核过程, 该策略中吲哚的亲核加成需要铜催化的参与. 反应生成的烯丙基自由基中间体13A直接与Cu(II)物种络合, 得到Cu(III)-烯丙基中间体13C, 随后与吲哚13c亲核加成获得最终产物13d; 此外, 1,2-砜氯化产物13B也是该反应的一个重要中间体, 它能与Cu(I)物种配合得到Cu(III)-烯丙基中间体13C, 再经历后续步骤.
图式13 铜催化1,3-二烯的1,4-砜吲哚化反应

Scheme 13 Copper-catalyzed 1,4-sulfonyl indolylation of 1,3-dienes

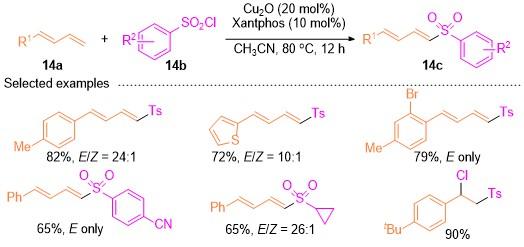
2025年, Fernandes课题组[52]开发了一种1,3-二烯与磺酰氯的Heck型官能团化策略(Scheme 14). 该策略同样以易得的芳基磺酰氯14b作为砜基源, 在铜催化剂和膦配体的条件下, 在乙腈溶剂中于80 ℃反应12 h, 以优秀的收率获得一系列烯基芳基砜类化物14c. 此外, 当苯乙烯类型的单烯参与反应时, 主要获得的是1,2-砜氯化产物, 仅有个别强供电子取代的芳基乙烯生成了烯基砜产物.
图式14 铜催化1,3-二烯与磺酰氯的Heck官能团化反应

Scheme 14 Copper-catalyzed Heck functionalization of 1,3-dienes with sulfonyl chloride

1.2 钯催化1,3-二烯的选择性双官能团化反应

2020年, Glorius课题组[53]与Gevorgyan课题组[54]分别独立将可见光激发与钯催化相结合, 成功开发了光诱导钯催化体系, 并通过自由基途径实现了1,3-二烯的选择性双官能团化. 这一开创性工作不仅为自由基参与的1,3-二烯双官能团化反应提供了全新范式, 也显著推动了光-钯协同催化领域的发展. 在此基础上, 该研究方向得到迅速拓展, 相关策略在反应类型、催化模式及选择性控制等方面不断取得重要突破. 2024年, 龚流柱课题组[55]开发了一种光诱导钯催化的1,3-二烯、脂肪族C(sp3)—H化合物和胺类化合物的对映选择性烷基化胺化反应(Scheme 15). 该反应直接利用脂肪族C(sp3)—H化合物(如甲苯类、醚、胺、酯和酮等)作为反应组分, 无需预先官能团化, 成功合成了多种具有合成价值的手性烯丙胺, 其对映选择性高达99%. 该方法对胺类底物也展现出广泛的普适性, 脂肪胺、芳香胺、伯胺和仲胺均能良好兼容. 作者提出, 首先激发态的Pd(0)催化剂通过单电子转移还原芳基溴化物Br-1, 生成芳基自由基15A和Pd(I)物种. 随后芳基自由基15A与C(sp3)—H化合物发生氢原子转移(HAT), 产生烷基自由基15C; 该自由基选择性地与二烯15a加成, 形成烯丙基自由基中间体15D. 反应中, 过量的C(sp3)—H化合物15b对HAT过程至关重要. 中间体15D与Pd(I)物种经自由基偶联形成π-烯丙基-Pd(II)配合物15E, 最终经胺15c亲核进攻, 得到烯丙基取代产物15d.
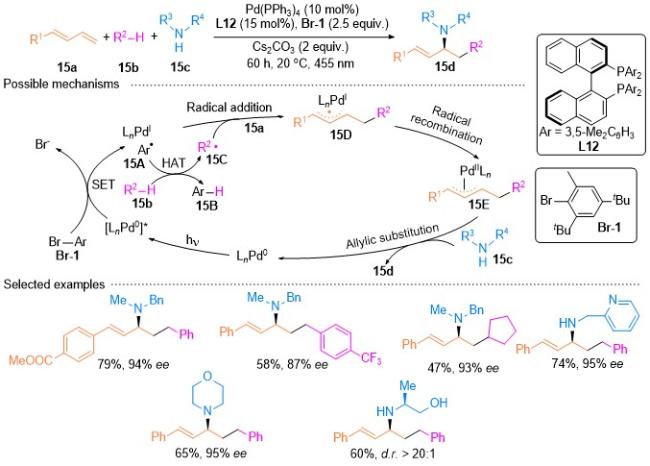
图式15 光诱导钯催化1,3-二烯的不对称1,2-碳胺化反应

Scheme 15 Photo-induced palladium-catalyzed asymmetric 1,2-carboamination of 1,3-dienes

2024年, 阳华课题组[56]报道了一种可见光诱导、钯催化的三组分对映选择性1,2-烷基磺酰化策略(Scheme 16). 该策略利用易得的烷基溴化物16b、1,3-二烯16a和亚磺酸钠盐16c作为原料, 在Pd(PPh3)4作为催化剂和商品化的(S)-tol-BINAP作为手性配体的条件下, 高效偶合生成了一系列具有高对映选择性的手性烯丙基砜衍生物16d. 该方法对多种脂肪族与芳基亚磺酸盐、烷基溴及二烯底物具有广泛兼容性. 该反应模式的建立为手性砜类化合物的合成提供了温和的路径, 也为激发态钯催化不对称转化研究提供了新思路, 并且其应用潜力在药物分子类似物的合成中得到验证. 该策略的关键过程在于激发态的钯(0)催化剂物种与烷基溴化物16b进行单电子转移(SET)产生烷基自由基16A和钯(I)催化剂物种, 随后烷基自由基16A对1,3-二烯16a进行自由基加成, 再结合钯(I)物种, 获得π-钯(II)烯丙基自由基中间体16C, 最后被芳基亚磺酸钠亲核加成, 获得最终的手性砜类化合物.
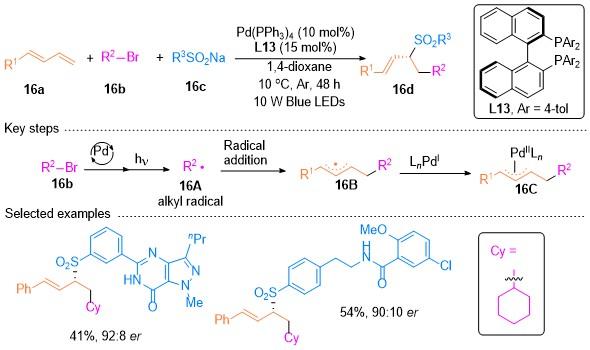
图式16 光诱导钯催化1,3-二烯的不对称1,2-烷基磺酰化反应

Scheme 16 Photo-induced palladium-catalyzed asymmetric 1,2-alkylsulfonylation of 1,3-dienes

同年, 该课题组[57]在上述光诱导、钯催化体系下, 以N-羟基邻苯二甲酰亚胺烷基酯17b作为自由基前体和亲核试剂, 成功实现了共轭1,3-二烯17a的直接1,2-烷基化胺化反应(Scheme 17). 该策略更换(R)-BINAP作为手性配体, 通过区域选择性的C—C键形成和对映选择性的C—N键形成进行顺序组装, 构建了一系列高价值的手性烯丙胺类化合物17c. 该策略的关键过程在于, 激发态的钯(0)催化剂与N-烷酰氧基邻苯二甲酰亚胺 (NHP) 17b发生单电子转移(SET), 获得烷基自由基17A和钯(I)催化剂, 同时生成的NHP酯部分脱去二氧化碳, 获得邻苯二甲酰亚胺离子17B作为后续的亲核试剂; 随后烷基自由基17A对1,3-二烯17a进行加成, 再结合钯(I)催化剂, 获得π-钯(II)烯丙基自由基中间体17D, 最后与邻苯二甲酰亚胺离子17B亲核加成, 获得最终的目标产物. 但是, 该策略也存在一定的缺陷. 其对映选择性多数维持在80%~90%, 仅有少数能达到90%以上.
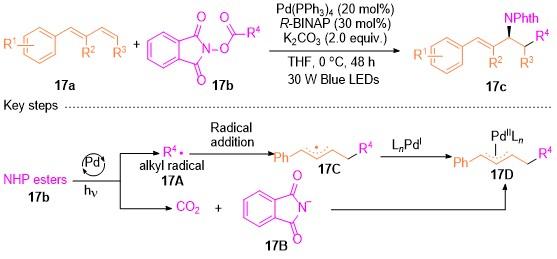
图式17 光诱导钯催化1,3-二烯与NHP酯的不对称1,2-碳胺化反应

Scheme 17 Photo-induced palladium-catalyzed asymmetric 1,2-carboamination of 1,3-dienes with NHP esters

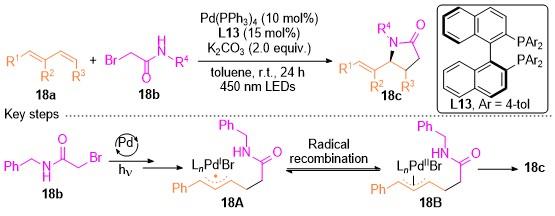
后续, 该课题组[58]在已有的光诱导、钯催化反应体系下, 拓展了2-溴酰胺类化合物18b作为双官能团化试剂, 通过自由基加成以后的分子内环化, 成功合成了结构多样的手性γ-内酰胺类衍生物18c (Scheme 18). 2-溴酰胺18b产生的烷基自由基与1,3-二烯18a进行选择性自由基加成, 获得烯丙基自由基中间体18A以后, 结合钯(I)催化剂物种进行自由基重组, 获得钯(II)烯丙基中间体18B. 最后进行分子内的亲核环化, 获得最终产物18c. 该策略虽然为手性γ-内酰胺结构骨架的合成发展了一条有效的途径, 但同样在对映选择性方面存在较大的提升空间.
图式18 光诱导钯催化1,3-二烯与溴酰胺的不对称1,2-碳胺化反应

Scheme 18 Photo-induced palladium-catalyzed asymmetric 1,2-carboamination of 1,3-dienes with bromoamides

黄焕明课题组[59]开发了一种新颖的可见光驱动钯催化氮杂双环[1.1.0]丁烷19a与1,3-二烯(19b19c)偶合, 选择性合成1-氮杂双环[2.1.1]己烷19d和1-氮杂双环[4.1.1]辛烯19e的策略(Scheme 19). 该策略通过调控1,3-二烯的取代基团位置以及膦配体结构, 实现了两类不同含氮双环化合物的合成, 具有广泛的底物适用范围, 优异的官能团耐受性及组装复杂架构的能力, 凸显了其在获取有价值氮杂生物电子等排体方面的实用性. 通过自由基捕获实验、电子顺磁共振(EPR)光谱和计算研究, 作者证实该反应遵循一条开壳层途径, 并对产物形成具有优异的区域选择性控制. 首先, 卤素离子与氮杂双环[1.1.0]丁烷19a原位生成卤离子中间体19A, 随后, 在可见光驱动和钯(0)催化剂作用下进行单电子转移(SET), 实现脱卤并获得α-羰基自由基阴离子19B. 紧接着α-羰基自由基离子19B与1,3-二烯(19b19c)进行自由基加成, 获得烯丙基自由基中间体, 再结合钯(I)物种获得钯(II)烯丙基中间体. 最后通过调节1,3-二烯的取代基团位置以及膦配体结构, 分别对不同种类的1,3-二烯实现1,2和1,4加成, 成功获得1-氮杂双环[2.1.1]己烷19d和1-氮杂双环[4.1.1]辛烯类化合物19e. 该方法不仅推进了富含sp3碳的氮杂环的合成, 更为未来在选择性自由基化学和生物电子等排体设计领域的发展建立了有效的途径.
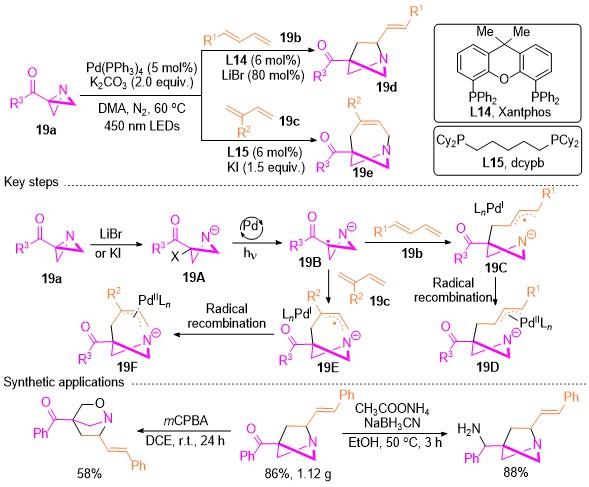
图式19 光诱导钯催化1,3-二烯与氮杂双环[1.1.0]丁烷选择性环化反应

Scheme 19 Photo-induced palladium-catalyzed selective cyclization of 1,3-dienes with azabicyclo[1.1.0]butane

2025年, 叶松课题组[60]也发展了一种光诱导钯和N-杂环卡宾(NHC)协同的双催化体系, 实现了1,3-二烯与烷基卤化物20a和醛20b的1,2-或1,4-烷基酰基化反应(Scheme 20). 该反应表现出优异的区域选择性、良好的官能团耐受性和广泛的底物适用范围, 以中等至良好收率合成了一系列β,γ-不饱和酮类化合物. 机理研究表明, 反应经历的是自由基偶联路径. 首先, 烷基卤代物20a在光照和钯(0)催化剂作用下产生烷基自由基20A; 随后烷基自由基20A与1,3-二烯选择性加成获, 得烯丙基自由基中间体20B. 另一方面, N-杂环卡宾(NHC)与醛类化合物结合, 获得离子中间体20C; 离子中间体20C被钯(I)催化剂氧化, 生成自由基离子中间体20D. 紧接着烯丙基自由基中间体20B与自由基离子中间体20D偶联, 随后裂解释放N-杂环卡宾(NHC)催化剂, 并获得最终产物.
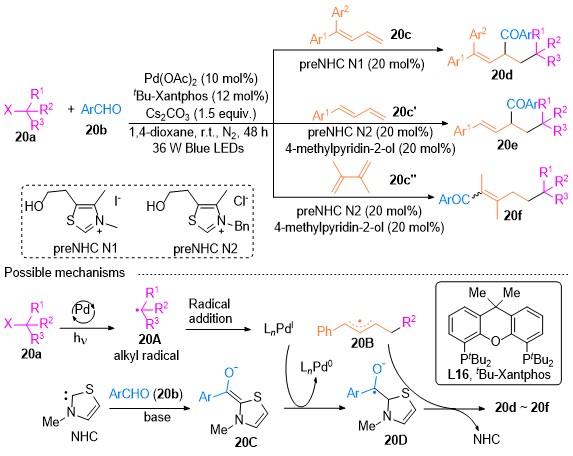
图式20 光诱导钯催化1,3-二烯的选择性烷基酰化反应

Scheme 20 Photo-induced palladium-catalyzed selective alkylacylation of 1,3-dienes

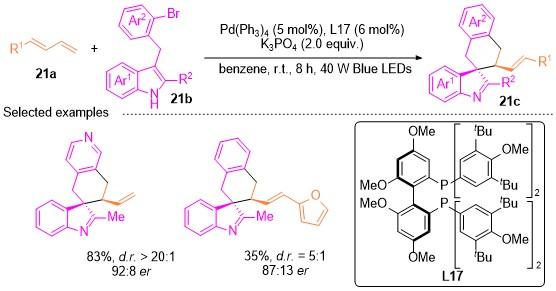
2024年, 殷勤和成贵娟课题组[61]报道了一种通过光激发钯催化的1,3-丁二烯1,2-双碳官能团化实现的吲哚的级联不对称去芳构化反应(Scheme 21). 这是首次丁二烯在光诱导双官能团化中实现了对亲核试剂和亲电试剂部分的不对称控制. 该方法能够合成结构新颖的手性螺吲哚啉类化合物21c, 其具有两个连续的手性中心, 并展现出高非对映选择性(高达>20∶1 dr)和良好至优异的立体选择性(高达97∶3 er). 实验和计算机理研究证实了该反应涉及激发态钯催化的自由基途径, 且底物与催化剂之间的排列和非共价相互作用是立体控制的关键.
图式21 光诱导钯催化1,3-二烯与吲哚的不对称去芳构化反应

Scheme 21 Photo-induced palladium-catalyzed asymmetric dearomatization of 1,3-dienes with indoles

张祖骁课题组[62]报道一种光诱导钯催化的共轭二烯分子间的偕二氟烷基化环化反应, 为合成多种功能化吡咯烷提供了通用策略(Scheme 22). 该方法反应条件温和且官能团耐受性优异, 烷基碘化物也同样适用于该钯催化体系. 作者通过对照控制实验验证, 该策略是通过钯催化自由基-极性交叉途径进行的. 同年, 该课题组[63]还报道另一种可见光驱动的钯催化共轭二烯的1,4-二氟甲基化功能化反应. 同样使用烷基卤化物22b作为自由基源. 首先, 激发态钯(0)催化剂还原C—Cl键, 生成二氟甲基自由基22A. 随后, 二氟甲基自由基22A与1,3-二烯22a选择性加成, 获得烯丙基自由基中间体22B, 再与钯(I)物种之间进行自由基重组, 生成钯(II)烯丙基中间体22C. 最后通过区域选择性的SN2'取代反应生成1,4-双功能化产物22e. 这种多功能、氧化还原中性的方法适用于多种亲核试剂, 表现出广泛的官能团兼容性, 也适用于药物发现中的后期功能化, 为二氟甲基化分子提供了一条直接合成途径.
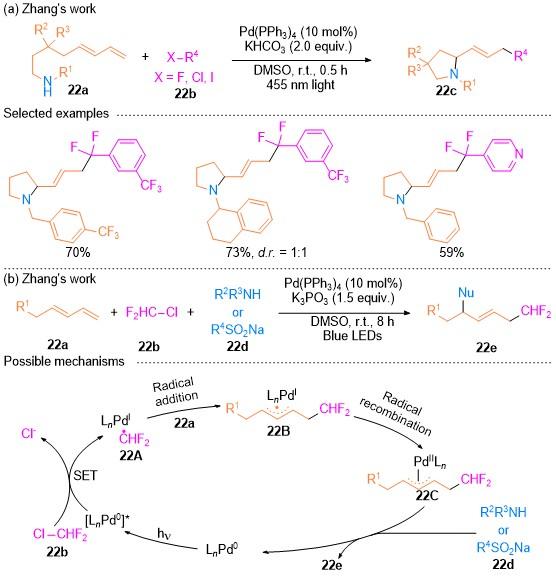
图式22 光诱导钯催化1,3-二烯的1,4-碳官能团化反应

Scheme 22 Photo-induced palladium-catalyzed 1,4-carbon functionalization of 1,3-dienes

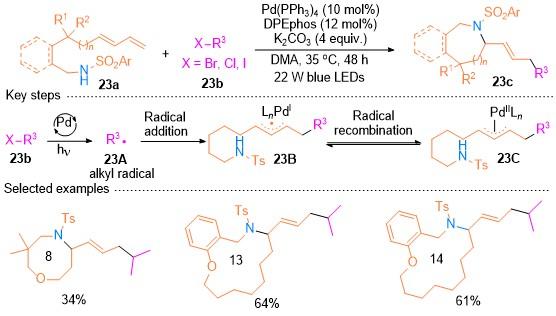
刘峰课题组[64]也报道了一种1,3-二烯与亲核基团一体的1,4-烷基胺化策略(Scheme 23). 在可见光驱动钯催化条件下, 以碳酸钾为碱, 烷基卤化物23b为自由基前体, 成功实现了中环及大环乙烯基氮杂环23c的合成. 该策略主要包括激发态Pd(0)催化剂与烷基溴化物23b的单电子还原产生烷基自由基23A、烷基自由基23A对1,3-二烯烃的加成生成π-烯丙基钯中间体23C和最终的亲核环化过程. 该策略能够快速构建多种5至14元乙烯基氮杂环, 为直接环化实现中环化合物在药物化学中应用提供了可能的途径, 为构建中大型乙烯基氮杂环提供了通用路径.
图式23 光诱导钯催化1,3-二烯与烷基卤代物的1,4-碳胺化/环化反应

Scheme 23 Photo-induced palladium-catalyzed 1,4-carboamination/cyclization of 1,3-dienes with alkyl halides

2024年, 胡文浩课题组[65]报道了一种可见光介导的钯催化1,3-二烯24a与重氮化合物24b和胺类化合物24c的三组分自由基-极性交叉碳胺化反应, 构建了大量结构多样的不饱和γ-氨基酸衍生物24d (Scheme 24). 在该方法中, 重氮化合物24b和钯(0)催化剂在光照的条件下转化为α-酯烷基自由基24A和钯(I)物种, 并释放出氮气. α-酯烷基自由基24A选择性地加成到1,3-二烯的双键上, 随后通过烯丙基钯自由基-极性交叉路径与胺底物进行选择性烯丙基取代, 从而生成单一的不饱和γ-氨基酸衍生物24d. 此外, 当用联烯代替1,3-二烯时, 该反应同样能顺利进行, 并获得ε-氨基酸衍生物.
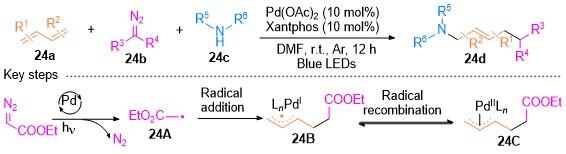
图式24 光诱导钯催化1,3-二烯的1,4-碳胺化反应

Scheme 24 Photo-induced palladium-catalyzed 1,4-carboamination of 1,3-dienes

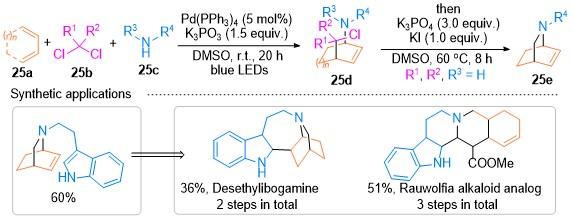
张祖骁课题组[66]成功开发了一种可见光诱导的钯催化环状1,3-二烯25a、二氯烷基化合物25b和胺类化合物25c的多组分1,4-双官能团化反应, 实现了异喹啉环类化合物25e的高效高选择性合成(Scheme 25). 该方法具有优异的非对映选择性、广泛的底物适用性和良好放大潜力, 能够精准构建复杂双环骨架. 相较于现有方法, 利用该策略合成脱乙基伊波加明碱和萝芙木生物碱类似物等活性分子时, 可显著减少合成步骤并提高产率. 机理研究证实, 反应通过选择性脱氯的自由基途径进行. 该工作为获取多样化药理学相关骨架提供了实用且可放大的合成平台, 在有机合成与药物研发领域具有重要应用价值.
图式25 光诱导钯催化1,3-二烯的碳胺化反应

Scheme 25 Photo-induced palladium-catalyzed carboamination of 1,3-dienes

1.3 钴催化1,3-二烯的选择性双官能团化反应

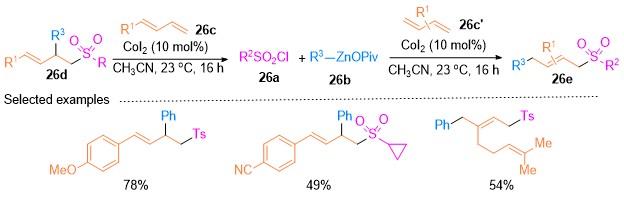
2023年, 李杰、雷爱文和蓝宇课题组[67]共同开发了一种钴催化烯烃的双官能团化反应, 实现了包括芳基烯烃和共轭二烯的多组分砜官能团化反应(Scheme 26). 该策略使用磺酰氯26a和新戊酸酯(OPiv)的有机锌试剂26b作为双官能团化试剂, 其中阴离子配位对有机锌试剂的化学性质修饰起着关键作用. 机理研究表明, OPiv配位导致芳基锌戊酸盐的还原性降低, 从而使得活性催化剂Co(I)物种能够原位形成. 虽然该策略选择性实现了1,3-二烯的1,2-和1,4-双官能团化, 但是其主要研究对象是芳基乙烯.
图式26 钴催化1,3-二烯的选择性砜芳基化反应

Scheme 26 Cobalt-catalyzed selective sulfonylarylation of 1,3-dienes

次年, 李杰课题组[68]基于上述钴催化和新戊酸酯(OPiv)有机锌试剂27c作为官能团试剂的基础, 结合烷基溴化物27b和配体的使用, 成功实现了硅基化1,3-二烯27a的1,2-双碳官能团化反应, 以区域选择性的方式生成烷基芳基化和双烷基化的烯丙基硅烷产物27d (Scheme 27). 机理研究表明, 有机锌戊酸酯27c对钴(II)进行还原, 原位形成具有催化活性的钴(I)物种; 紧接着, 该钴(I)物种催化剂与烷基溴化物27b之间进行卤原子转移, 形成烷基自由基27A和钴(II)卤物种. 随后, 自由基27A与硅化1,3-二烯27a自由基加成, 生成烯丙基自由基27B作为优选中间体. 钴(II)卤物种易与有机锌戊酸酯27c进行金属转移生成的中间体27C, 紧接着其与烯丙基自由基27B发生自由基型加成反应, 获得关键的烯丙基-钴(III)中间体27D. 最后发生钴金属的还原消除得到最终产物, 并实现钴催化剂的循环.
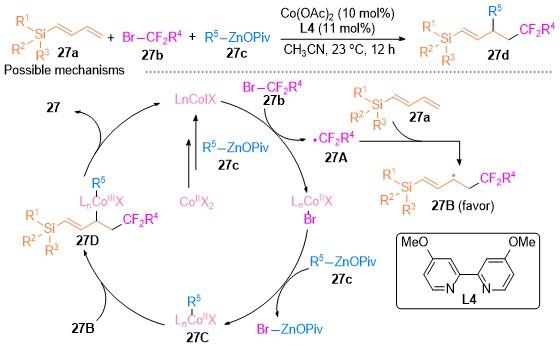
图式27 钴催化硅基1,3-二烯的选择性1,2-双碳官能化反应

Scheme 27 Cobalt-catalyzed selective 1,2-dicarbofunctionalization of silyl 1,3-dienes

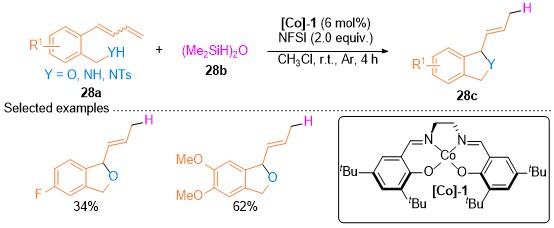
徐华栋课题组[69]也发展了一种新型钴催化金属氢原子转移(MHAT)策略, 成功实现了1,3-二烯28a的1,4-氢环化反应(Scheme 28). 该策略适用于N-和O-亲核试剂, 构建了多种不同的烯基杂环化合物, 如二氢异苯并呋喃、异色满、四氢呋喃、吗啉、内酯和异吲哚啉等. 通过实验研究, 他们对该反应的不同机理路径进行了探讨, 并对该策略的区域和对映选择性进行了合理化解释.
图式28 钴催化1,3-二烯的分子内环化反应

Scheme 28 Cobalt-catalyzed intramolecular cyclization of 1,3-dienes

孟繁柯、张之涵和崇庆雷课题组[70]联合报道了一种手性膦-钴配合物促进的区域选择性和对映选择性氧化环化反应, 成功实现了1,3-二烯29a与醛类化合物29b的区域、非对映和对映选择性还原偶联(Scheme 29). 该策略展现了一种全新的钴催化反应模式, 能够选择性转化1,3-二烯中取代较多的烯烃, 生成多种高烯丙醇类化合物29c, 收率高达98%, 区域选择性>98∶2, 非对映选择性>98∶2, 对映选择性98∶2. 此外, 该方法在构建轴向手性和氘代手性中心方面得到了应用, 提供了多种多功能手性构建模块. 作者通过DFT计算揭示了这种区域选择性和立体选择性的原因, 以及钴催化的独特氧化环化机制. 首先, 钴(II)前体经还原原位生成钴(I)配合物, 紧接着钴(I)配合物与1,3-二烯29a及醛29b配位, 发生区域选择性与对映选择性氧化环化, 生成五元金属环29D. 最后, 在保持立体选择性的基础上实现 C—Co键的质子化. 此外, 也不能完全排除钴(III)金属环29D先被还原为钴(II)中间体, 再发生立体选择性质子化的路径.
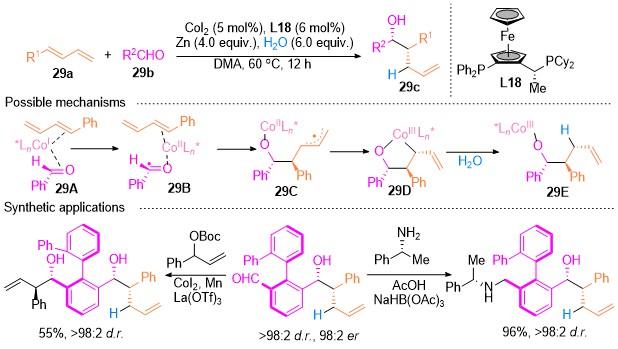
图式29 钴催化1,3-二烯与醛的3,4-氢烷基化反应

Scheme 29 Cobalt-catalyzed 3,4-hydroalkylation of 1,3-dienes with aldehydes

1.4 镍催化1,3-二烯的选择性双官能团化反应

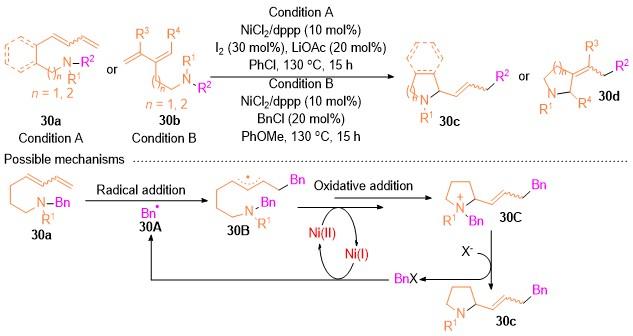
2024年, 黄汉民课题组[71]开发了一种独特的I2/Ni或苄基卤化物/Ni催化体系(Scheme 30). 该体系通过自由基加成引发1,3-二烯的分子内环化和C—N键断裂过程, 实现了二烯对惰性C—N键的构建. 该策略原子经济性优异, 能够快速实现胺基二烯的环化碳胺化, 为多种吡咯烷、哌啶和四氢异喹啉类化合物的合成提供了简便高效的途径. 机理研究表明, 反应由苄基自由基30A的生成启动, 而季铵盐30C的形成是C—N键断裂的关键.
图式30 镍催化1,3-二烯的分子内1,4-碳胺化反应

Scheme 30 Nickel-catalyzed intramolecular 1,4-carboamination of 1,3-dienes

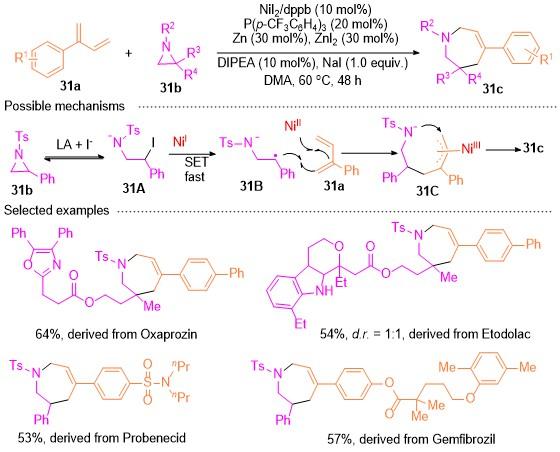
王刚伟课题组[72]也报道了一种动态动力学控制镍催化氮丙啶活化策略(Scheme 31). 作者发现, 各种类型的氮丙啶31b, 包括2-苯基、2-羰基、2-烷基和二取代氮丙啶, 均能一致地断裂其空间位阻较大的C—N键, 生成1,3-自由基阴离子中间体31A. 中间体31A与芳香支链1,3-二烯31a发生高度区域选择性的1,4-Heck/烯丙基取代串联反应, 通过自由基-极性交叉的[4+3]环加成, 生成七元氮杂环庚烷类化合物31c. 该方法不仅补充了传统的偶极环加成反应, 还为1,3-二烯发展了一种特殊的环加成模式.
图式31 镍催化1,3-二烯与氮丙啶的[4+3]环加成反应

Scheme 31 Nickel-catalyzed [4+3] cycloaddition of 1,3-dienes with aziridines

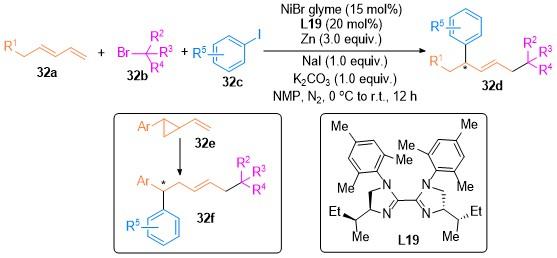
王传课题组[73]实现了1,3-二烯烃的不对称还原性1,4-双碳官能化反应, 以及乙烯基环丙烷的1,5-双碳官能化反应(Scheme 32). 该反应在手性镍/双咪唑啉配合物催化下进行, 以烷基卤化物32b和芳基碘化物32c作为亲电偶联试剂. 该策略通过自由基接力机制进行, 其中C(sp3)型和C(sp2)型碳基团以高E-选择性分别偶联于末端和内部位置, 同时过程中形成新的烯烃单元. 比较遗憾的是, 该策略底物相对受限, 而且在对映选择性方面还有待优化.
图式32 镍催化1,3-二烯的1,4-烷基芳基化反应

Scheme 32 Nickel-catalyzed 1,4-alkylarylation of 1,3-dienes

1.5 铁催化1,3-二烯的选择性双官能团化反应

2024年, Schomaker课题组[74]报道了一种简便温和的铁催化1,3-二烯1,2-酰胺叠氮化策略. 该反应具有优异的官能团兼容性, 能够以高区域和立体选择性提供多样化的1,2-双氮化产物(Scheme 33). 基于该1,2-双氮化策略, 作者提出两种不同的途径. 在路径1中, 该过程由铁(II)配合物与TMSN3发生配体交换形成铁(II)叠氮配合物30D, 从而启动反应. 随后, 铁(II)叠氮配合物30DN-氟代双苯磺酰胺(NFSI, 33b)发生单电子转移(SET)生成铁(III)叠氮物种33E和胺基自由基33A. 在路径2中, NFSI直接被铁(II)配合物还原生成胺基自由基33A和氧化铁物种33C. 随后, 中间体33C与TMSN3反应生成与路径1相同的铁(III)叠氮物种33E. 在这两条路径中, 自由基33A选择性地加成到1,3-二烯的末端碳原子上, 生成烯丙基自由基中间体33B.
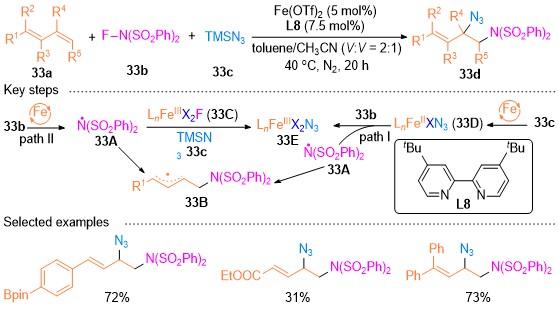
图式33 铁催化1,3-二烯的1,2-双氮化反应

Scheme 33 Iron-catalyzed 1,2-dinitrogenation of 1,3-dienes

次年, 该课题组[75]又开发了一种铁催化1,3-二烯选择性叠氮化策略(Scheme 34). 在温和的条件下, 作者选用含C(sp3)—H化合物34b为烷基自由基来源, TMSN3为叠氮化偶联试剂, 在Fe(OTf)2的催化下, 以高区域选择性实现了1,3-二烯的1,2-烷基叠氮化. 该策略借助氢原子转移(HAT)与铁催化的协同作用, 直接功能化C(sp3)—H键. 机理研究表明, 该反应通过自由基途径进行, 根据二烯的电子特性, 烯丙基自由基中间体可能通过基团转移或单电子氧化两种不同的过程参与反应. 重要的是, 叠氮作为一类用途广泛的官能团, 作者对其进行了包括酰胺化、环化和水解等在内的多种转化应用.
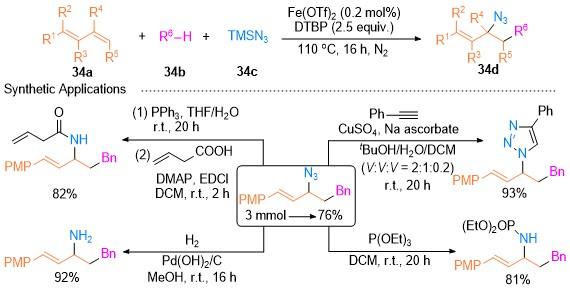
图式34 铁催化1,3-二烯的1,2-烷基叠氮化反应

Scheme 34 Iron-catalyzed 1,2-alkylazidation of 1,3-dienes

2 自由基介导光氧化还原/过渡金属协同催化1,3-二烯的选择性双官能团化反应

近年来, 自由基介导光催化与过渡金属催化相结合的协同策略已成为合成化学的前沿方向. 该策略巧妙地融合了光催化在温和条件下产生自由基物种的独特能力, 以及过渡金属催化精准调控化学键形成的高选择性优势, 通过可见光激发光催化剂产生的活性中间体, 能够高效引发传统方法难以实现的自由基转化; 而过渡金属(如铜、镍、钴等)则通过氧化还原循环或金属络合作用, 实现对自由基路径的精准引导与立体化学控制. 这种“光-金属”协同模式极大地拓展了反应设计空间, 为惰性键活化、复杂分子骨架的模块化构筑及高附加值手性化合物的绿色合成提供了强大工具, 展现出卓越的步骤与原子经济性潜力.

2.1 光/铜协同催化1,3-二烯的选择性双官能团化反应

2023年, 祝介平课题组[76]通过光氧化还原与铜催化剂的协同作用, 实现了一种1,3-二烯35a与胺基吡啶盐35b和三甲基硅氰(TMSCN, 35c)的三组分不对称1,2-胺基氰基化反应(Scheme 35). 在蓝光照射下, 以1 mol%的fac-Ir(ppy)3为光催化剂, Cu(OTf)2xH2O为金属催化剂, 氯仿为溶剂的条件下, 在室温下反应3 h, 即可以中等至优秀的收率获得具有高区域选择性和对映选择性的烯丙基氰基胺类化合物35d. 作者通过X射线晶体学分析验证, LCuCN配合物是按照内球氰化物转移机制催化该转化的. 首先, 胺基吡啶盐35b与激发态光敏剂Ir(III)*发生单电子转移, 产生胺基自由基35A, 随后与1,3-二烯35a选择性加成, 得到烯丙基自由基中间体35B. 烯丙基自由基中间体35B与铜(II)氰基络合物35D结合, 生成氰基-铜(III)-烯丙基中间体35E. 中间体35E最后经历金属还原消除, 生成最终产物, 同时实现铜催化剂的循环.
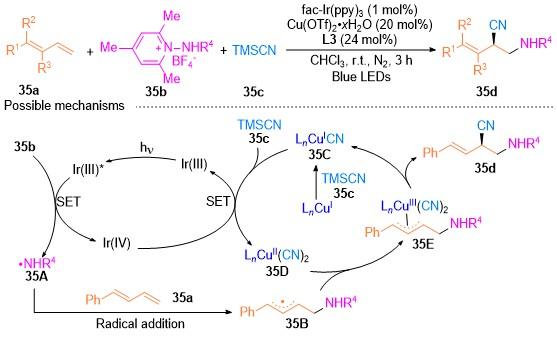
图式35 光/铜协同催化1,3-二烯的不对称1,2-胺氰化反应

Scheme 35 Photo-/copper co-catalyzed asymmetric 1,2-aminocyanation of 1,3-dienes

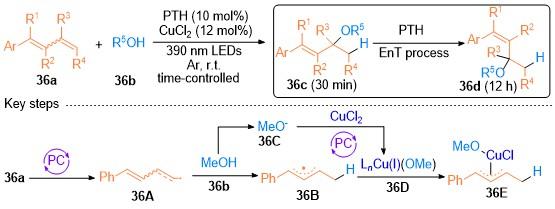
陈建辉课题组[77]报道了一种反应时间控制的选择性制备E-或Z-烯丙基醚类化合物的方法(Scheme 36). 在光催化和铜催化协同作用下, 1,3-二烯36a与醇类化合物36b选择性1,2-氢醚化, 立体选择性高达20∶1以上. 机理研究表明, 该策略主要包括初始SET还原生成关键的二烯自由基阴离子中间体36A、光氧化还原/铜催化协同作用主导E-选择性36c的形成以及长时间光照诱导能量转移(EnT)介导的光异构化生成Z-产物36d. 该方法采用廉价、环境友好的催化剂, 实现100%原子经济性, 且反应条件温和, 为制备立体规整的烯丙基醚提供了实用且可控的途径.
图式36 光/铜协同催化1,3-二烯的1,2-氢烷氧基化反应

Scheme 36 Photo-/copper co-catalyzed 1,2-hydroalkoxylation of 1,3-dienes

2.2 光/钯协同催化1,3-二烯的选择性双官能团化反应

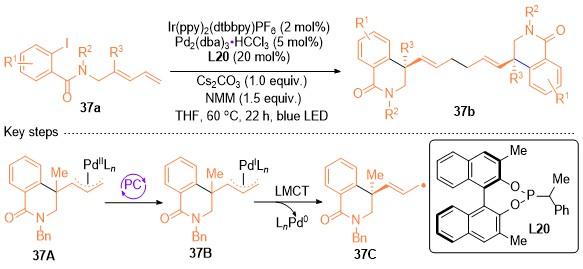
Zi课题组[78]将钯催化的Tsuji-Trost反应与光化学自由基反应相结合, 开发了一种光/钯催化1,3-二烯的对映选择性Heck/还原烯丙基自偶联反应(Scheme 37). 通过钯/光氧化还原协同催化体系, 以叔胺为还原剂, 实现了共轭二烯的高区域、非对映和对映选择性还原偶联反应. 该转化反应为构建具有1,8-立体中心的光学纯手性1,5-二烯提供了高效合成平台. 初步机理研究表明, 反应经历Heck型加成、光氧化还原/配体金属电荷转移(LMCT)途径生成烯丙基自由基以及烯丙基自偶联等关键步骤.
图式37 光/钯协同催化1,3-二烯的不对称环化/Heck自偶联反应

Scheme 37 Photo-/palladium co-catalyzed asymmetric cyclization/Heck self-coupling of 1,3-dienes

2.3 光/镍协同催化1,3-二烯的选择性双官能团化反应

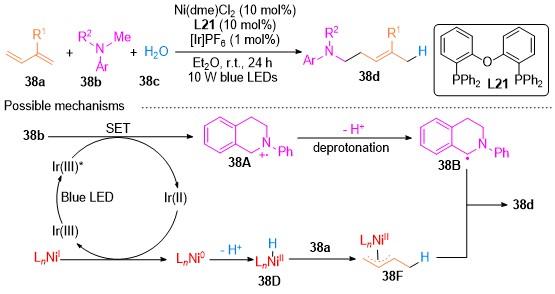
石磊课题组[79]开发了光氧化还原与镍催化协同实现异戊二烯38a与胺类衍生物38b偶联制备烯丙基胺类化合物的有效方法(Scheme 38). 该策略起始于胺类衍生物38b与光氧化还原生成的α-氨基烷基自由基38A, 同时镍(I)物种被还原为镍(0)物种, 后续经历氢化镍物种参与二烯插入反应、形成镍-烯丙基中间体38F以及镍烯丙基中间体38Fα-氨基烷基自由基38B高效偶联, 获得最终产物. 动力学同位素(KIE)实验测得KIE值(kH/kD)为2.13, 表明C—H键的断裂可能是反应速率的决定步骤.
图式38 光/镍协同催化1,3-二烯的1,4-氢烷基化反应

Scheme 38 Photo-/nickel co-catalyzed 1,4-hydroalkylation of 1,3-dienes

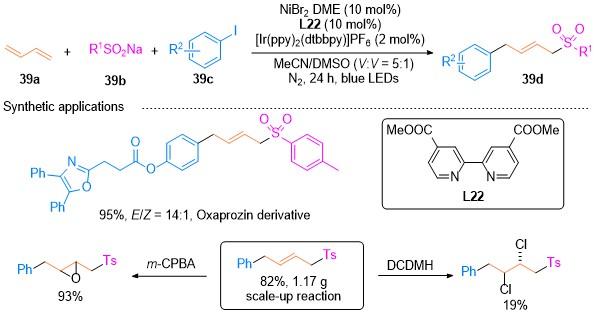
陈庆安课题组[80]也开发了一种光/镍协同作用体系, 实现了丁二烯立体选择性1,4-砜芳基化, 构建了一系列结构多样的烯丙基砜类化合物39d (Scheme 39). 该方案对多种芳基碘化物39c和亚磺酸钠39b具有良好的兼容性, 多种天然产物衍生物及药用活性分子衍生物也均能够很好地参与反应. 通过放大反应、迭代合成及后期修饰等步骤, 进一步验证了该体系在合成领域的实用价值.
图式39 光/镍协同催化1,3-二烯的1,4-砜芳基化反应

Scheme 39 Photo-/nickel co-catalyzed 1,4-sulfonylarylation of 1,3-dienes

2.4 光/钴协同催化1,3-二烯的选择性双官能团化反应

张前和张鸽课题组[81]结合光氧化还原催化与钴催化, 实现了简单1,3-二烯40a与酚类化合物40b的高度选择性、发散性单氢和双氢功能化, 依次经历钴(III)-H介导的MHAT反应和亲核试剂对关键烷基-钴(IV)中间体的SN2取代, 以优异的立体选择性高效获得了多种烯丙基芳基醚40c及高附加值的色原酮衍生物40d (Scheme 40, a). 该策略避免了额外氢硅烷和化学计量氧化剂的使用, 实现了仅用亲核试剂催化烯烃的连续双氢功能化反应. 基于已有文献报道和控制实验, 作者提出了该光/钴双催化策略的可能催化循环. 首先, 在可见光照射下, Ir(III)催化剂转变为具有高还原能力的激发态Ir(III)*, 随后与钴(II)物种发生单电子转移(SET), 形成钴(I)物种和Ir(IV)物种. 低价钴(I)物种随后与HX-1发生质子化, 形成关键的钴(III)-H物种40C. 随后, 钴(III)-H物种介导的MHAT反应, 生成金属钴(II)物种和烯丙基自由基40D, 这些物种与烯丙基钴(III)物种40E处于快速平衡状态. 随后, 烯丙基钴(III)物种40E通过Ir(IV)的单电子转移氧化, 生成关键的烯丙基钴(IV)物种40F. 后者与苯酚亲核试剂发生分子间SN2取代反应, 生成预期的烯丙基芳基醚40c, 并再生钴(II)物种, 从而完成催化循环. 此后, 烯丙基芳基醚40c可能通过类似的钴(III)-介导的MHAT过程, 参与苯甲基钴(IV)物种40I与苯酚作为碳基亲核试剂的分子内亲核取代反应, 构建 C—C键以生成色满烷40d. 鉴于Co-H的MHAT催化涉及阳离子稳定基团(如苄基或叔碳正离子)的烯烃底物时, 作者提出了碳正离子-钴(II)离子对与钴(IV)-烷基物种共存的机制, 因此不能排除在第二次亲核环化过程中通过碳正离子直接环化的可能性.
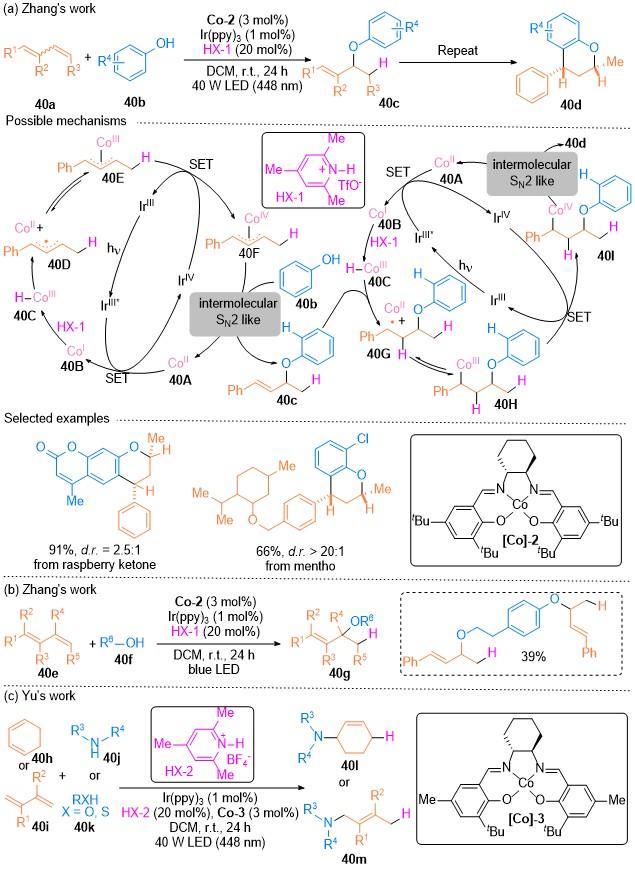
图式40 光/钴协同催化1,3-二烯的选择性氢官能团化反应

Scheme 40 Photo-/cobalt co-catalyzed selective hydrofunctionalization of 1,3-dienes

随后, 该课题组[82]又对该策略进行了进一步拓展, 用醇类化合物代替苯酚底物, 成功实现了1,3-二烯40e的1,2-氢醚化, 为(E)-烯丙基醚类化合物40g的合成提供了一条简便温和的途径(Scheme 40, b). 实验表明, 该方法兼容不同取代模式的共轭二烯及多种醇类(包括伯醇、仲醇、空间位阻的叔脂肪醇以及具有生物活性的复杂脂肪醇), 同时适用于复杂天然产物和生物活性分子后期功能化.
于炜课题组[83]也针对1,3-二烯的氢官能团化, 开发了一种光/钴协同催化体系(Scheme 40, c). 该策略同样采用fac-Ir(ppy)3作为光敏剂, 三甲基吡啶盐作为质子化试剂, 在[Co]-2的作用下成功实现了支链或环状二烯与芳胺、酚及醇等在内的多种亲核试剂的1,4-氢胺化反应. 机理研究表明, 钴(III)-H作为关键物种参与反应, 与通过氢原子转移(HAT)形成的烯丙基自由基中间体结合调控区域选择性.

2.5 光/铬协同催化1,3-二烯的选择性双官能团化反应

2025年, 黄焕明课题组[84]报道了一种光氧化还原/铬催化的1,3-二烯对映选择性三组分(杂)芳基烷基化反应(Scheme 41). 这种不对称自由基-极性交叉转化可以同时构建两个手性中心, 并表现出广泛的底物耐受性, 适用于各种药物衍生的醛、(杂)芳烃和1,3-二烯衍生物, 以中等至优秀的收率构建了多种手性高烯丙醇类化合物. 作者也提出了可能的反应机理. 首先, 噻吩底物41b被有机光催化剂氧化为自由基阳离子41A, 随后被1,3-二烯41a捕获并去质子化, 形成烯丙基自由基中间体41C; 紧接着, 手性铬(II)物种与中间体41C反应生成手性烯丙基铬(III)中间体41D, 随后该中间体通过Zimmerman-Traxler过渡态与醛41c反应, 以优异的收率和对映选择性生成手性同烯丙基醇41d. 同时, 手性铬催化循环与光氧化还原催化循环均可在电子转移条件下实现.
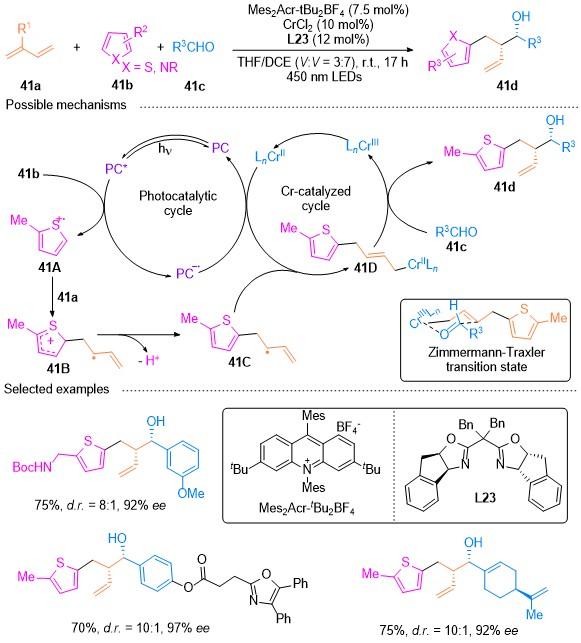
图式41 光/铬协同催化1,3-二烯的不对称1,2-芳基烷基化反应

Scheme 41 Photo-/chromium co-catalyzed asymmetric 1,2-arylalkylation of 1,3-dienes

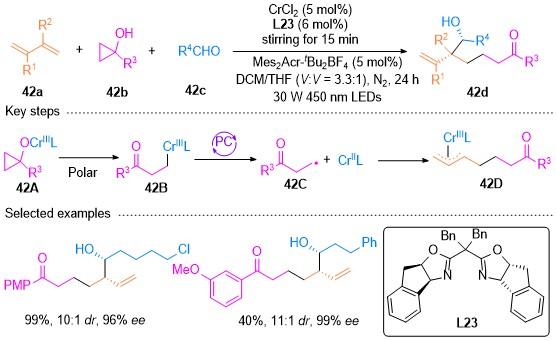
随后, 该课题组[85]又利用这一可见光激活的手性选择性自由基-极性交叉铬催化策略, 成功实现了环丙醇42b、1,3-二烯42a和醛42c的三组分偶联(Scheme 42). 通过自由基捕获、探针实验、光依赖性反应性研究以及理论计算, 揭示了这种极性机制形成铬同烯醇盐和可见光诱导碳-铬键断裂生成β-氧羰基自由基的过程. 这项工作不仅提供了一种实用且可扩展的方法来获取有价值的手性同烯丙基构建单元, 还深入揭示了铬基不对称催化的机理.
图式42 光/铬协同催化1,3-二烯的不对称1,2-双烷基化反应

Scheme 42 Photo-/chromium co-catalyzed asymmetric 1,2-dialkylation of 1,3-dienes

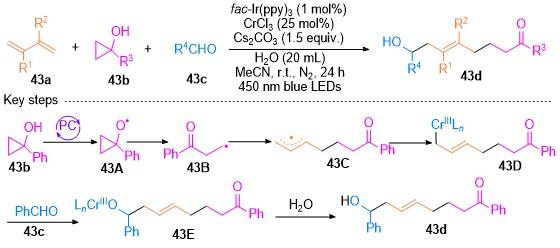
段金电课题组[86]也发展了一种光/铬协同催化, 实现1,3-二烯43a、环丙醇43b和芳基醛43c的多组分1,4-双烷基化策略(Scheme 43). 不同于黄焕明小组的报道, 该策略选择性地实现了1,3-二烯的1,4-双烷基化, 以中等至优秀的收率构建了一系列1,4-二取代同烯丙醇类化合物. 机理研究表明, 催化循环过程涉及环丙醇的光诱导顺序开环、自由基加成以及醛的亲核加成.
图式43 光/铬协同催化1,3-二烯的1,4-双烷基化反应

Scheme 43 Photo-/chromium co-catalyzed 1,4-dialkylation of 1,3-dienes

3 自由基介导1,3-二烯的选择性双官能团化的其他催化模式

3.1 光催化1,3-二烯的选择性双官能团化反应
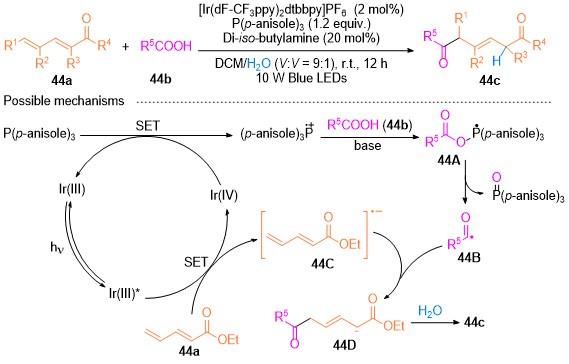
2023年, 朱成建课题组[87]开发了一种光氧化还原催化缺电子1,3-二烯44a、羧酸44b和水合成烯丙基1,6-二羰基化合物44c的策略(Scheme 44). 该羧酸的脱氧烯丙基化反应以[Ir(dF-CF3ppy)2dtbbpy]PF6作为光催化剂, 在三(4-甲氧基苯基)膦存在的条件下, 直接将羧酸44b脱氧形成酰基自由基44B. 更重要的是, 由于酰基自由基44B与自由基阴离子中间体44C快速偶联, 有效抑制了自由基聚合反应. 此外, 该合成方案具有反应条件温和、底物适用范围广和官能团兼容性好的特点.
图式44 光催化1,3-二烯的1,4-氢酰基化反应

Scheme 44 Photocatalytic 1,4-hydroacylation of 1,3-dienes

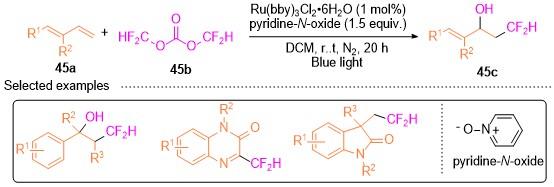
2024年, 雷爱文和管志鹏课题组[88]联合发展了一种简单且通用的光催化1,3-二烯45a的自由基二氟甲基化羟化反应, 利用廉价易得的二氟乙酸酐45b作为CF2H试剂(Scheme 45). 此外, 该策略不仅适用于1,3-二烯, 芳基乙烯、喹喔啉酮以及芳基丙烯酰胺等其他多种底物也能很好地适用于该催化体系, 合成了超过90例含CF2H基团的高价值化合物.
图式45 光催化1,3-二烯的1,2-二氟甲基羟化反应

Scheme 45 Photocatalytic 1,2-difluoromethyl hydroxylation of 1,3-dienes

3.2 电催化1,3-二烯的选择性双官能团化反应

2023年, 潘英明和Terent'ev课题组[89]联合开发了一种电催化1,3-二烯高效区域选择性1,2-硒胺化反应, 将1,3-二烯46a、唑类46c及二硒化物衍生物46b转化为含硒烯丙基唑骨架46d (Scheme 46). 作者针对该硒胺化策略提出了两种不同的可能反应途径: 首先, 二苯基二硒化物46b在阳极被氧化, 生成硒阳离子自由基46A, 随后该自由基46A被活化为苯基硒化物自由基46B和苯基硒化物阳离子46C. 46B与1-苯基-1,3-丁二烯46a结合形成碳中心自由基46D, 该自由基46D在阳极进一步氧化生成碳正离子中间体46E. 最终, 苯并三唑46c对中间体46E进行亲核攻击, 通过质子转移得到目标产物45d(路径a). 另一方面, 苯基硒阳离子46C46a结合形成苯基硒鎓阳离子46F, 随后46c对硒鎓阳离子46F进行亲核进攻, 最终获得目标产物46d.
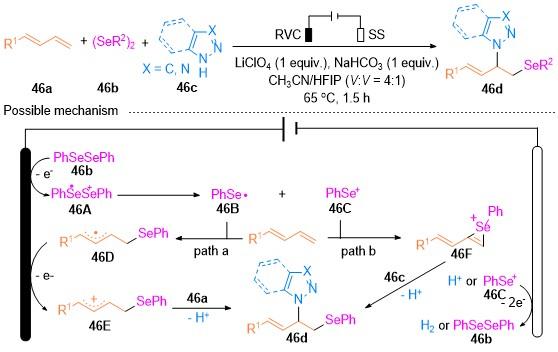
图式46 电催化1,3-二烯的1,2-硒胺化反应

Scheme 46 Electrocatalytic 1,2-selenamination of 1,3-dienes

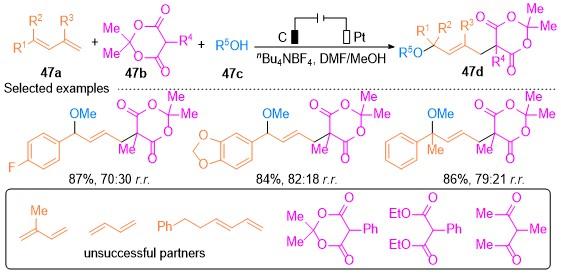
2024年, Schneider、Brière和Beucher课题组[90]报道了一种电催化1,3-二烯47a、Meldrum酸衍生物47b和醇类化合物47c的区域、立体选择性构建烯丙基醚类化合物47d的策略(Scheme 47). 该策略反应条件温和, 无需任何金属催化剂, 即可高效实现1,3-二烯的1,4-烷基醚化. 但是该策略在区域选择性方面仍有提升空间,同时, 对于一些烷基取代的共轭二烯底物和Meldrum酸衍生物也体现出很差的兼容性.
图式47 电催化1,3-二烯的1,4-烷基醚化反应

Scheme 47 Electrocatalytic 1,4-alkyletherification of 1,3-dienes

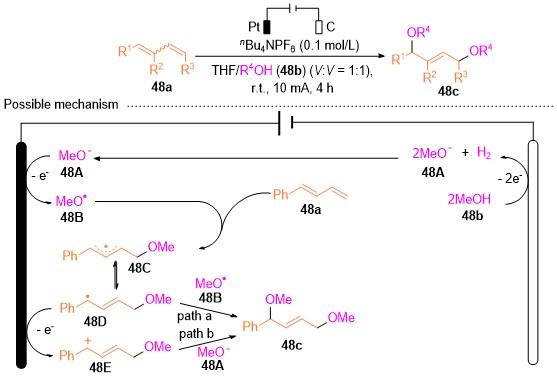
2025年, 尤扬恩课题组[91]通过直接电解醇类化合物48b, 实现了1,3-二烯的1,4-双醚化(Scheme 48). 该策略以市售醇类48b作为烷氧基源, 多种Z/E混合的1,3-二烯烃48a经二烷氧基化反应, 可高效制备具有高E选择性的1,4-二醚烯烃. 机理研究表明, 反应首先通过甲氧基阴离子的电化学氧化生成甲氧基自由基48B, 随后自由基48B加成到二烯48a双键, 经异构化及后续氧化偶联完成转化. 同时, 计算实验进一步证实, 这种异构化过程形成的稳定中间体是实现高E选择性和1,4-选择性的关键.
图式48 电催化1,3-二烯与醇的1,4-双氧基化反应

Scheme 48 Electrocatalytic 1,4-dioxygenation of 1,3-dienes with alcohols

3.3 其他催化模式的1,3-二烯的选择性双官能团化反应

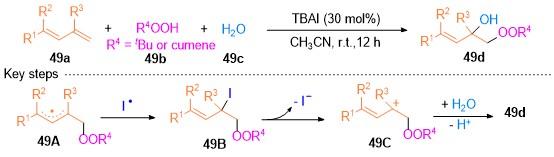
2023年, Fernandes课题组[92]报道了一种四丁基碘化铵(TBAI)催化1-取代-1,3-丁二烯49a、过氧氢化物49b和水49c的区域选择性合成4-芳基/烷基-1-过氧-3-丁烯- 2-醇类化合物49d的方法(Scheme 49). 该策略通过碘自由基与烯丙基自由基中间体49A偶联, 生成不稳定的碘代中间体49B, 再发生碘阴离子消除, 生成烯丙基碳正离子49C. 最终, 该烯丙基碳正离子49C与水作用, 获得目标产物49d. 该方法操作简单, 无需干燥条件, 对多种底物具有良好的耐受性, 能够以良好的收率获得相应的羟基过氧化物.
图式49 TBAI催化1,3-二烯的1,2-双氧基化反应

Scheme 49 TBAI-catalyzed 1,2-dioxygenation of 1,3-dienes

刘卫兵课题组[93]也发展了一例碱控制的1,3-二烯50a、TBHP (50b)和三氯甲烷50c双/三组分1,2-双官能化策略(Scheme 50, a). 当以NEt3作为碱时, 叔丁氧自由基50A与三乙胺产生关键的α-氨基自由基50C, 促进二氯甲基自由基50D的生成, 从而获得了1,2-二氯甲基化羟基化产物50d. 当使用碳酸钠作为碱时, 关键α-氨基自由基中间体50C无法形成, 从而获得1,2-过氧羟基化产物50e. 该方案为二烯1,2-双官能化提供了一种高效且官能团耐受优异的策略, 在分子的进一步功能化和修饰具有巨大潜力. 次年, 该课题组[94]在上述策略基础上进行了进一步拓展, 引入全氟碘化物50g作为官能团化试剂, 构建了一系列烯丙基醇类化合物50h (Scheme 50, b). 此外, 作者还将单烯烃和1,3-炔烃底物引入该反应体系, 同样顺利获得预期的双官能团化产物. 对照实验结果表明, 产物中的羟基OH同样来源于TBHP.
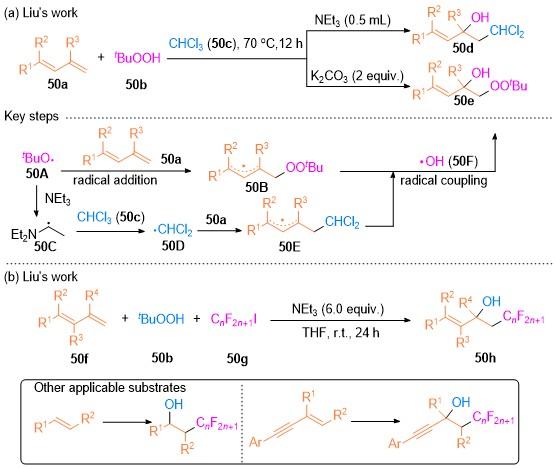
图式50 过氧化物介导1,3-二烯的1,2-羟基官能团化反应

Scheme 50 Peroxides mediate 1,2-hydroxylated functionalization of 1,3-dienes

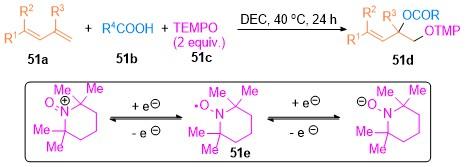
Wilson和Hemric课题组[95]报道了2,2,6,6-四甲基哌啶-1-氧基(TEMPO, 51c)歧化反应驱动羧酸51b实现1,3-二烯51a的1,2-双氧反应的策略(Scheme 51). 该策略除溶剂和反应物外, 无需任何外加添加物, 反应条件简便温和, 可兼容多种1,3-二烯类化合物以及脂肪族和芳香族羧酸底物.
图式51 TEMPO歧化驱动1,3-二烯的1,2-双氧基化反应

Scheme 51 TEMPO disproportionation drives the 1,2-dioxygenation of 1,3-dienes

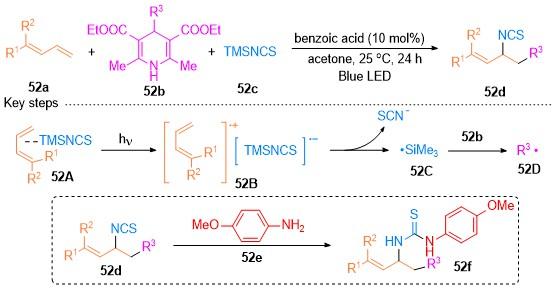
Tripathi课题组[96]开发了一种Brønsted酸催化的光诱导1,3-二烯分子间1,2-烷基化异硫氰酸化策略(Scheme 52). 该方法无需外源光催化剂或添加剂, 通过二烯52a、烷基汉斯酯52a和三甲基硅基异硫氰酸酯(TMSNCS, 52c)的偶联, 实现了高区域选择性和高效的1,2-碳异硫氰化反应. 机理控制实验表明, 该反应是通过二烯与TMSNCS 52c之间的电子给体-受体(EDA)络合作用进行.
图式52 光诱导Brønsted酸催化1,3-二烯的1,2-烷基异硫氰化反应

Scheme 52 Photo-induced brønsted acid-catalyzed 1,2-alkylisothiocyanation of 1,3-dienes

4 结论与展望

近年来, 过渡金属催化与自由基化学的深度融合, 推动了1,3-二烯选择性双官能团化领域的快速发展. 作为一类来源广泛、结构多样的基础化工原料, 1,3-二烯通过自由基途径实现高效1,2-或1,4-双官能团化, 一步构建结构复杂的烯丙基化合物, 已成为现代有机合成中快速提升分子复杂性的关键策略之一. 该领域的重要突破主要体现在以下三个方面: 首先, 催化模式持续革新. 从早期依赖单一过渡金属催化的体系, 发展到可见光驱动的光氧化还原催化, 并进一步演变为光-过渡金属协同催化模式. 此类协同策略有效整合了光催化在温和生成自由基方面的优势与过渡金属在键形成及立体控制中的能力, 显著提升了反应的区域和对映选择性. 其次, 反应类型极大丰富. 借助烷基卤化物、氧化还原活性酯、肟酯以及N-/S-中心自由基前体等多种试剂, 研究者已成功实现了C—C、C—N、C—O及C—S等多种化学键的高效构筑, 显著拓展了产物的结构多样性和功能可调性. 再者, 选择性控制能力显著提升. 通过精心设计手性配体与金属催化剂(如Cu、Pd、Co等), 部分体系已能高效构建含全碳季碳中心的高价值手性烯丙基化合物, 标志着该领域在不对称合成方向迈出关键一步. 尽管成果斐然, 当前仍面临若干挑战: 高效、普适的不对称催化体系依然稀缺, 高活性自由基中间体的手性诱导仍是公认难题; 区域选择性的精准调控机制尚不清晰, 缺乏普适性预测模型; 此外, 自由基前体的种类与模块化程度仍有待拓展, 以满足复杂分子合成的需求.
未来, 该领域的发展将集中于以下几个方向: 机理研究的深化, 借助计算化学与原位表征技术, 揭示选择性决定步骤, 为理性设计催化剂和反应条件提供指导; 多催化模式的融合, 将自由基化学与电催化、有机小分子催化和路易斯酸催化等结合, 开发全新的活化与手性诱导模式; 合成应用的拓展, 将已发展的方法学更广泛地应用于具有生物活性的天然产物、药物分子及其类似物的后期修饰与高效合成中, 充分体现出实际应用价值. 总之, 自由基介导的1,3-二烯双官能团化是一个充满活力且具有巨大潜力的研究领域. 通过持续的策略创新与基础研究的深化, 有望实现更高效、更精准、更实用的合成转化, 推动有机合成化学的边界不断向前拓展.
(Zhao, C.)
[1]
Pratsch, G.; Heinrich, M. R. Modern Developments in Aryl Radical Chemistry, In Radicals in Synthesis III, Eds.: Heinrich,M.; GansäuerA., Springer BerlinHeidelberg,Berlin, Heidelberg, 2012, p. 33.

[2]
Péter, Á.; Agasti, S.; Knowles, O.; Pye, E.; Procter, D. J. Chem. Soc. Rev. 2021, 50, 5349.

[3]
Liang, M.; Ma, H.; Song, X.-R.; Xiao, Q. Adv. Synth. Catal. 2024, 366, 2659.

[4]
Wang, F.; Chen, P.; Liu, G. Acc. Chem. Res. 2018, 51, 2036.

[5]
Gong, L. Nat. Synth. 2022, 1, 915.

[6]
Wu, Y.; Xia, J. B. Chin. J. Org. Chem. 2024, 44, 1377 (in Chinese).

(吴洋, 夏纪宝, 有机化学, 2024, 44, 1377.)

[7]
Hu, Z.; Cheng, Z.; Jiao, N. Chin. J. Chem. 2024, 42, 1157.

[8]
Zhang, J.; Wang, J.; Cheng, Q. Chin. J. Chem. 2024, 42, 1009.

[9]
McWhinnie, I. M.; Martin, R. T.; Xie, J.; Chen, R.; Prieto Kullmer, C. N.; MacMillan, D. W. C. J. Am. Chem. Soc. 2025, 147, 23351.

[10]
Sun, J.; Wang, L.; Zheng, G.; Zhang, Q. Org. Chem. Front. 2023, 10, 4488.

[11]
Bhunia, A.; Studer, A. Chem 2021, 7, 2060.

[12]
Gao, Y.; Yang, S.; Xiao, W.; Nie, J.; Hu, X.-Q. Chem. Commun. 2020, 56, 13719.

[13]
Wu, Y.-C.; Xiao, Y.-T.; Yang, Y.-Z.; Song, R.-J.; Li, J.-H. ChemCatChem 2020, 12, 5312.

[14]
Hou, J.-C.; Jiang, J.; Dai, H.; Wang, J.-S.; Li, T.; Chen, X.; He, W.-M. Sci. China: Chem. 2025, 68, 1945.

[15]
Zhang, S.-P.; Lan, J.-X.; Yang, M.-L.; Cao, J.-Y.; Zhang, Y.; Yang, W.-C. Org. Lett. 2024, 26, 9990.

[16]
Ji, H.-T.; Peng, Q.-H.; Wang, J.-S.; Lu, Y.-H.; Dai, H.; Luo, Q.-X.; He, W.-M. Green Chem. 2024, 26, 12084.

[17]
Zeng, Y.-Y.; Jiang, J.; Wen, Y.-C.; Zhuang, C.-L.; Ou, L.-J.; Yang, Z.; Zhu, H.-T.; Wang, Z.-L.; He, W.-M. Chin. Chem. Lett. 2025, 111776.

[18]
Wang, K.-L.; Ji, H.-T.; Peng, Q.-H.; Jiang, J.; Ou, L.-J.; He, W.-M. Green Synth. Catal. 2025, 6, 106.

[19]
Wang, B.; Han, W. C.; Dai, L.-L.; Zhang, Y.-H.; Xia, Y.; Jin, W. W.; Liu, C. J. Chin. J. Org. Chem. 2024, 44, 1998 (in Chinese).

(王斌, 韩万仓, 代林林, 张永红, 夏昱, 金伟伟, 刘晨江, 有机化学, 2024, 44, 1998.)

[20]
Jiang, Y. F.; Yin, Y. L.; Jiang, Z. Y. Chin. J. Org. Chem. 2024, 44, 1733 (in Chinese).

(蒋译锋, 尹艳丽, 江智勇, 有机化学, 2024, 44, 1733.)

[21]
Liu, X. Y.; Wang, S. Y. Chin. J. Org. Chem. 2024, 44, 1382 (in Chinese).

(刘新宇, 汪顺义, 有机化学, 2024, 44, 1382.)

[22]
Hubert, P.; Seibel, E.; Beemelmanns, C.; Campagne, J.-M.; de Figueiredo, R. M. Adv. Synth. Catal. 2020, 362, 5532.

[23]
Wang, P.-Z.; Xiao, W.-J.; Chen, J.-R. Chin. J. Catal. 2022, 43, 548.

[24]
Reymond, S.; Cossy, J. Chem. Rev. 2008, 108, 5359.

[25]
Prier, C. K.; Rankic, D. A.; MacMillan, D. W. C. Chem. Rev. 2013, 113, 5322.

[26]
Dumonteil, G.; Berteina-Raboin, S. Catalysts, 2022, 12, 86.

[27]
Xu, Y. K.; Wang, Z. S.; He, W. M.; Ye, L. W. Chin. J. Org. Chem. 2024, 44, 2049 (in Chinese).

(徐毅栲, 王泽树, 何卫民, 叶龙武, 有机化学, 2024, 44, 2049.)

[28]
Welsch, M. E.; Snyder, S. A.; Stockwell, B. R. Curr. Opin. Chem. Biol. 2010, 14, 347.

[29]
Wen, L.; Zhang, H.; Wang, J.; Meng, F. Chem. Commun. 2018, 54, 12832.

[30]
Cheng, R.; Zhong, K.; Chu, X.; Lan, Y.; Li, C.-J. ACS Catal. 2024, 14, 17310.

[31]
Werth, J.; Berger, K.; Uyeda, C. Adv. Synth. Catal. 2020, 362, 348.

[32]
Mizutani, K.; Shinokubo, H.; Oshima, K. Org. Lett. 2003, 5, 3959.

[33]
Du, H.; Zhao, B.; Yuan, W.; Shi, Y. Org. Lett. 2008, 10, 4231.

[34]
Hemric, B. N.; Chen, A. W.; Wang, Q. ACS Catal. 2019, 9, 10070.

[35]
Zhu, X.; Jian, W.; Huang, M.; Li, D.; Li, Y.; Zhang, X.; Bao, H. Nat. Commun. 2021, 12, 6670.

[36]
Zhu, R.; Buchwald, S. L. Angew. Chem., Int. Ed. 2013, 52, 12655.

[37]
Feng, G.; Ku, C. K.; Zhao, J.; Wang, Q. J. Am. Chem. Soc. 2022, 144, 20463.

[38]
Li, T.-T.; Cheng, Y.; Xiao, W.-J.; Shi, D.-Q.; Chen, J.-R. ChemCatChem 2023, 15, e202301068.

[39]
Kennedy-Ellis, J. J.; Kelleher, A. D.; Sayeed, J. A.; Burde, A. S.; Chemler, S. R. J. Org. Chem. 2024, 89, 1256.

[40]
Wang, S.; Zhu, X.; Chen, S.-C.; Xing, D. ACS Catal. 2025, 15, 15475.

[41]
Li, Y.; Dong, Y.; Wang, X.; Li, G.; Xue, H.; Xin, W.; Zhang, Q.; Guan, W.; Fu, J. ACS Catal. 2023, 13, 2410.

[42]
Liu, Y.; Yan, H.; Chen, Y.; Hao, E.; Shi, L. Chem. Commun. 2023, 59, 10388.

[43]
Li, G.-Q.; Li, Z.-Q.; Jiang, M.; Zhang, Z.; Qian, Y.; Xiao, W.-J.; Chen, J.-R. Angew. Chem., Int. Ed. 2024, 63, e202405560.

[44]
Chen, P.; Tian, L.; Xiao, L.; Ji, X.; Deng, G.-J.; Huang, H. Green Chem. 2025, 27, 2302.

[45]
Jiao, R.-Q.; Li, M.; Chen, X.; Zhang, Z.; Gong, X.-P.; Yue, H.; Liu, X.-Y.; Liang, Y.-M. Org. Lett. 2024, 26, 1387.

[46]
Chen, P.; Tian, L.; Ji, X.; Deng, G.-J.; Huang, H. Org. Lett. 2024, 26, 2939.

[47]
Guo, S.; Shen, X.; Chen, X.; Yu, H.; Han, Y.; Yan, C.; Shi, Y.; Hou, H.; Zhu, S. J. Org. Chem. 2023, 88, 15969.

[48]
Viviani, V. R.; Buchanan, T. L.; Ho, A. T.; Little, J. A.; Popov, A. G.; Barnett, M.; McMahon, K. Q.; Gockel, S. N.; Hull, K. L. ACS Catal. 2025, 15, 17407.

[49]
Shi, S.; Guo, Z.; Li, Y.; Wang, C.; Wang, H. Org. Lett. 2025, 27, 12124.

[50]
Shangguan, X.; Zhu, L.; Zhang, Y.; Li, Y.; Zhang, Q. Nat. Commun. 2025, 16, 4939.

[51]
Chen, P.; Tian, L.; Ji, X.; Deng, G.-J.; Huang, H. Org. Lett. 2025, 27, 2163.

[52]
Choudhary, P.; Ranjan, R. S.; Fernandes, R. A. Eur. J. Org. Chem. 2025, 28, e202401077.

[53]
Huang, H.-M.; Koy, M.; Serrano, E.; Pflüger, P. M.; Schwarz, J. L.; Glorius, F. Nat. Catal. 2020, 3, 393.

[54]
Cheung, K. P. S.; Kurandina, D.; Yata, T.; Gevorgyan, V. J. Am. Chem. Soc. 2020, 142, 9932.

[55]
Ruan, X.-Y.; Wu, D.-X.; Li, W.-A.; Lin, Z.; Sayed, M.; Han, Z.-Y.; Gong, L.-Z. J. Am. Chem. Soc. 2024, 146, 12053.

[56]
Liu, Z.-L.; Ye, Z.-P.; Liao, Z.-H.; Lu, W.-D.; Guan, J.-P.; Gao, Z.-Y.; Chen, K.; Chen, X.-Q.; Xiang, H.-Y.; Yang, H. ACS Catal. 2024, 14, 3725.

[57]
Liu, Z.-L.; Yan, J.-L.; Chen, K.; Xiang, H.-Y.; Yang, H. Org. Lett. 2024, 26, 8762.

[58]
Liu, Z.-L.; Yan, J.-L.; Chen, K.; Yang, H. Org. Lett. 2025, 27, 8359.

[59]
Zhang, Y.; Li, K.-D.; Yu, S.; Pan, K.; Xu, H.; Huang, H.-M. J. Am. Chem. Soc. 2025, 147, 33700.

[60]
Huang, Y.; Han, Y.-F.; Zhang, C.-L.; Ye, S. Org. Lett. 2025, 27, 415.

[61]
Zhan, X.; Nie, Z.; Li, N.; Zhou, A.; Lv, H.; Liang, M.; Wu, K.; Cheng, G.-J.; Yin, Q. Angew. Chem., Int. Ed. 2024, 63, e202404388.

[62]
Zhang, F.; Zhang, G.; Zhou, Q.; Bian, T.; Zhou, L.; Zhang, Z. J. Org. Chem. 2024, 89, 7790.

[63]
Zhou, Q.; Wang, J.; Bian, T.; Liang, Y.; Yan, W.; Zhou, L.; Zhang, Z. Org. Lett. 2024, 26, 9091.

[64]
Tan, G.-Q.; Zhou, Q.-L.; Qin, H.-T.; Liu, F. Org. Lett. 2025, 27, 2936.

[65]
Liu, G.-X.; Jie, X.-T.; Niu, G.-J.; Yang, L.-S.; Li, X.-L.; Luo, J.; Hu, W.-H. Beilstein J. Org. Chem. 2024, 20, 661.

[66]
66., Zhou,Q.; Zhang, G.; Lan, Y.; Long, T.; Du, L.; Bian, T.; Zhou, L.; Zhang, Z. Org. Lett. 2025, 27, 10670.

[67]
Liu, X.; Chen, H.; Yang, D.; Hu, B.; Hu, Y.; Wang, S.; Lan, Y.; Lei, A.; Li, J. ACS Catal. 2023, 13, 9254.

[68]
Zhou, F.; Ge, S.; Tang, H.; Li, J. Adv. Synth. Catal. 2024, 366, 450.

[69]
Zhu, C.-F.; Tian, Y.; Mai, J.-J.; Shi, M.; Dong, X.; Shen, D.; Shen, M.-H.; Xu, H.-D. Org. Lett. 2024, 26, 8260.

[70]
Wang, Y.; Wang, D.; Wang, S.; Chong, Q.; Zhang, Z.; Meng, F. Angew. Chem., Int. Ed. 2025, 64, e202413313.

[71]
Yan, X.; Yu, B.; Liu, H.; Huang, H. Angew. Chem., Int. Ed. 2024, 63, e202316563.

[72]
Wang, L.; Zhou, P.-P.; Xie, D.; Yue, Q.; Sun, H.-Z.; Yang, S.-D.; Wang, G.-W. J. Am. Chem. Soc. 2025, 147, 2675.

[73]
Xiang, Y.; Zhang, C.; Wang, C. Chin. J. Chem. 2025, 43, 1271.

[74]
Dai, Z.-Y.; Guzei, I. A.; Schomaker, J. M. Org. Lett. 2024, 26, 269.

[75]
Dai, Z.-Y.; Lin, C.; Hu, D. B.; Schomaker, J. M. Chem. Sci. 2025, 16, 6336.

[76]
Forster, D.; Guo, W.; Wang, Q.; Zhu, J. ACS Catal. 2023, 13, 7523.

[77]
Jin, Y.; Li, Y.; Tang, J.; Wang, Z.; Chen, J.; Zhang, Z.; Cheng, B. Org. Lett. 2025, 27, 10000.

[78]
Zhang, R.; Wang, H.; Zi, W. Chem.-Eur. J. 2025, 31, e202501131.

[79]
Jin, F.; Chen, Y.; Xu, H.; Zhou, E.; Qiu, L.; Shan, J.-R.; Shi, L. Chem. Commun. 2025, 61, 13723.

[80]
Liu, Y.; Zhang, X.-X.; Li, X.-T.; Xu, S.-Y.; Ji, D.-W.; Chen, Q.-A. Org. Biomol. Chem. 2025, 23, 3619.

[81]
Wang, Y.; Miao, J.; Dong, H.; Zhang, D.; Chen, B.; Guan, M.; Zhang, G.; Zhang, Q. Chem. Sci. 2025, 16, 5640.

[82]
Chen, B.; Song, Z.; Chen, Y.; Yan, X.; Zhang, G.; Zhang, Q. Org. Chem. Front. 2025, 12, 6052.

[83]
Li, P.-T.; Mou, Q.; Yu, W. Org. Lett. 2025, 27, 1973.

[84]
Tang, S.-Y.; Wang, Z.-J.; Ao, Y.; Wang, N.; Huang, H.-M. Nat Commun. 2025, 16, 1354.

[85]
Ao, Y.; Xu, M.; Zheng, C.-P.; Qi, X.; Huang, H.-M. ACS Catal. 2025, 15, 14966.

[86]
Xu, G.; Guan, P.; Deng, L.; Wang, C.; Ma, D.; Meng, Y.; Fang, Z.; Duan, J.; Guo, K. Org. Lett. 2025, 27, 4682.

[87]
Zhang, L.; Li, Y.; Guo, Z.; Li, Y.; Li, N.; Li, W.; Zhu, C.; Xie, J. Chin. J. Catal. 2023, 50, 215.

[88]
He, M.; Yang, Y.; Zhang, H.; Guan, Z.; Dong, Z.-B.; Yi, H.; Lei, A. Sci. China: Chem. 2024, 67, 2637.

[89]
Ren, S.-Y.; Zhou, Q.; Zhou, H.-Y.; Wang, L.-W.; Mulina, O. M.; Paveliev, S. A.; Tang, H.-T.; Terentʼev, A. O.; Pan, Y.-M.; Meng, X.-J. J. Org. Chem. 2023, 88, 5760.

[90]
Montiège, O.; Siccardi, M.; Sanselme, M.; Schneider, C.; Brière, J.-F.; Beucher, H. Org. Lett. 2024, 26, 11105.

[91]
Ji, C.; Cheng, Y.; Jiang, Z.; You, Y. E. Green Chem. 2025, 27, 11000.

[92]
Kumar, A.; Khatun, G. N.; Fernandes, R. A. Org. Lett. 2023, 25, 4313.

[93]
Zhang, J.; Zhu, W.; Zhou, P.; Chen, C.; Liu, W. Chem. Commun. 2023, 59, 9481.

[94]
Zhang, J.; Zhu, W.; Su, R.; Xiao, D.; Zhou, P.; Chen, K.; Zhang, M.; Chen, C.; Liu, W. Adv. Synth. Catal. 2024, 366, 3572.

[95]
Baldassarre, S. M.; Sato, H. S.; Louise, A. P.; Summer, L. L.; Wilson, B. P.; Hemric, B. N. J. Org. Chem. 2024, 89, 16865.

[96]
Yadav, A.; Sandha, S.; Tripathi, C. B. Chem. Commun. 2023, 59, 5579.

文章导航

/