综述与进展

配体-金属电荷转移驱动的光促金属催化芳基羧酸脱羧转化

  • 吉伟文 ,
  • 金健 , *
展开
  • 中国科学院上海有机化学研究所 生命过程小分子调控全国重点实验室 生命过程小分子调控全国重点实验室 上海 200032

收稿日期: 2026-01-09

  修回日期: 2026-02-08

  网络出版日期: 2026-03-20

基金资助

国家重点研发计划(2023YFA0914500)

Ligand-to-Metal Charge Transfer-Driven Photoinduced Metal-Catalyzed Decarboxylative Transformation of Aryl Carboxylic Acids

  • Weiwen Ji ,
  • Jian Jin , *
Expand
  • State Key Laboratory of Chemical Biology, Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences, Shanghai 200032
*E-mail:

Received date: 2026-01-09

  Revised date: 2026-02-08

  Online published: 2026-03-20

Supported by

National Key Research and Development Program of China(2023YFA0914500)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

羧酸是一类来源丰富、结构多样、性质稳定、价格友好的化学物质, 是仅次于胺的第二大类商业可得有机分子砌块. 发展光催化自由基脱羧反应, 将羧酸转化为各类高附加值化合物, 是过去十余年有机化学的热门研究领域之一. 到目前为止, 光催化烷基羧酸的脱羧转化研究已经取得较大进展, 而芳基羧酸相关研究的进展较为迟缓, 主要原因是芳基羧基自由基脱羧较慢, 后续的芳基自由基活性很高, 存在诸多竞争反应. 在过去五年, 配体-金属电荷转移(LMCT)驱动的光促金属催化/介导的芳基羧酸(盐)脱羧转化研究已取得一些进展, 包括光促铜催化/介导的卤化、羟化、磺酰亚胺化、硼化、卤磺酰化、噻蒽化、烯丙基化、硫醚化和氢化, 以及光促铁催化的硫醚化和溴化, 但是仍需要通过巧妙设计、调控反应参数, 发展更多的脱羧反应类型, 比如将配体-金属电荷转移与过渡金属催化相结合, 实现芳基羧酸的脱羧交叉偶联反应.

本文引用格式

吉伟文 , 金健 . 配体-金属电荷转移驱动的光促金属催化芳基羧酸脱羧转化[J]. 有机化学, 2026 , 46(4) : 1320 -1329 . DOI: 10.6023/cjoc202601011

Abstract

Carboxylic acids are a class of chemicals with abundant sources, structural diversity, stability, and cost- effectiveness, representing the second largest class of commercially available organic building blocks after amines. The past decade has witnessed the rapid development of photoinduced radical decarboxylative transformation of alkyl carboxylic acids. However, the progress in the decarboxylative transformation of aryl carboxylic acids is slow, mianly due to the relatively reluctant decarboxylation of O-centered aryl carboxylate radicals and the subsequent very reactive aryl radicals, suffering severe competitive pathways. In the latest five years, ligand-to-metal charge transfer (LMCT)-driven photoinduced metal- catalyzed/mediated decarboxylative transformation of aryl carboxylic acids (carboxylates) has gained some achievements, such as copper-catalyzed/mediated halogenation, hydroxylation, sulfoximination, borylation, halosulfonylation, thianthrenation, allylation, thiolation and hydrogenation, iron-catalyzed thiolation and bromination. Further development is highly expected to realize new types of reactions through smart design and control of reaction conditions. For instance, the merger of LMCT and transition metal catalysis might provide an opportunity to achieve the decarboxylative cross-coupling of aryl carboxylic acids.

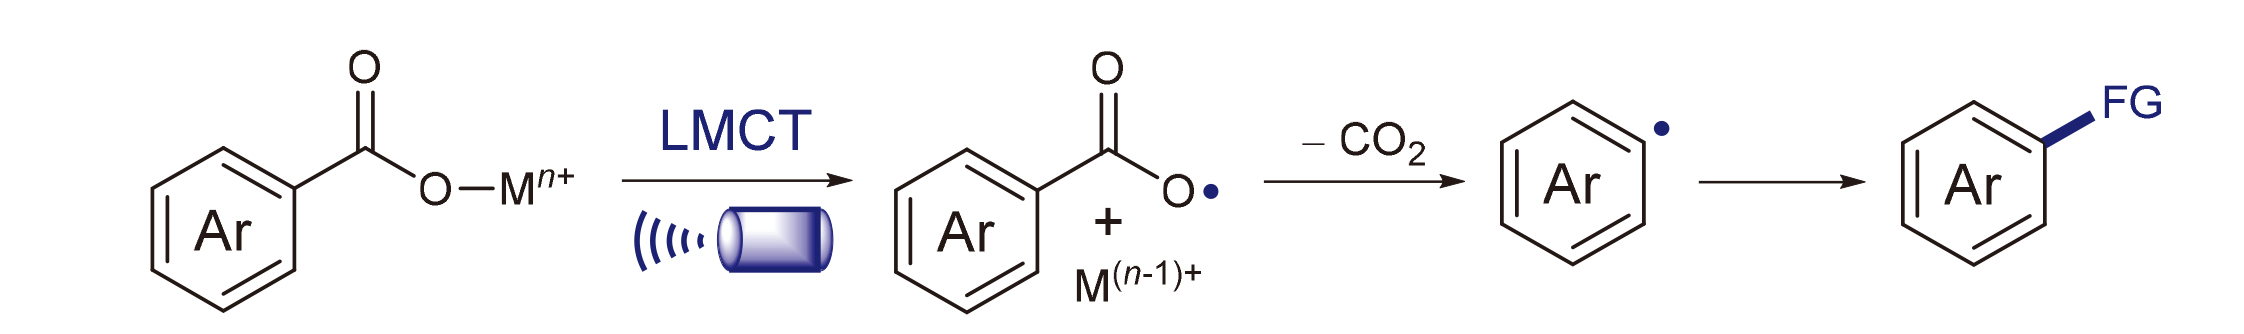
羧酸是一类来源丰富、结构多样、性质稳定、价格友好的化学物质, 是仅次于胺的第二大类商业可得有机分子砌块[1]. 发展光催化自由基脱羧反应将羧酸转化为各类高附加值化合物是过去十余年有机化学的热门研究领域之一[2-5]. 光催化反应体系首先通过单电子转移(Single Electron Transfer, SET)途径将羧酸根氧化为羧基自由基, 随即发生脱羧反应释放二氧化碳分子生成烷基或芳基自由基, 再参与后续转化得到各类目标产物. 烷基羧基自由基可快速发生脱羧反应(Scheme 1A), 而芳基羧基自由基的脱羧速率要慢约3个数量级, 反而容易先发生逆向电子转移(Back Electron Transfer, BET), 与溶剂或其他氢源发生氢原子转移(Hydrogen Atom Transfer, HAT), 或者与芳烃发生亲电加成(Electrophilic Addition, EA)等竞争反应(Scheme 1B)[6-10]. 从2017年起, Glorius课题组通过光催化单电子转移途径将芳基羧酸次溴酯或芳基羧酸-N-羟基邻苯二甲酰亚胺酯还原异裂脱羧, 或者通过光催化能量转移(Energy Transfer, EnT)机理将芳基羧酸二苯甲酮肟酯均裂脱羧, 都得到了芳基自由基用于后续反应[11-13]. 自此, 光催化芳基羧酸脱羧转化反应开始越来越多地见诸报道. 根据不同的单电子转移类型, 可将光催化芳基羧酸脱羧对应地分为两类: 光氧化还原催化(Photoredox Catalysis)[14-17]脱羧和配体-金属电荷转移(Ligand-to-Metal Charge Transfer, LMCT)[18-27]驱动的光促金属催化(Photoinduced Metal Catalysis)[28-36]脱羧. 在光氧化还原催化脱羧反应中, 芳基羧酸根可与光氧化还原催化剂发生单电子转移生成芳基羧基自由基, 也可能是芳基羧酸与光氧化还原催化剂发生质子耦合电子转移(Proton-Coupled Electron Transfer, PCET) (Scheme 1C), 具体可参阅Yoshimi、王心晨、刘志博、张成潘、李洋、初文毅、Kanai等课题组的相关报道 [37-46]. 而LMCT驱动的光促金属催化脱羧则依赖芳基羧酸根先与过渡金属配位, 形成的络合物被光子激发后快速发生分子内电子转移(Intramolecular Electron Transfer), 结果体现为芳基羧酸根被氧化失去一个电子生成芳基羧基自由基(Scheme 1D). 接下来, 本文将对近五年以来LMCT驱动的光促金属催化/介导的芳基羧酸(盐)脱羧转化研究进行系统性总结, 并分为铜催化和铁催化两部分进行综述, 包括光促铜催化/介导的芳基羧酸(盐)脱羧卤化、羟化、磺酰亚胺化、硼化、卤磺酰化、噻蒽化、烯丙基化、硫醚化和氢化, 光促铁催化芳基羧酸脱羧硫醚化和溴化.
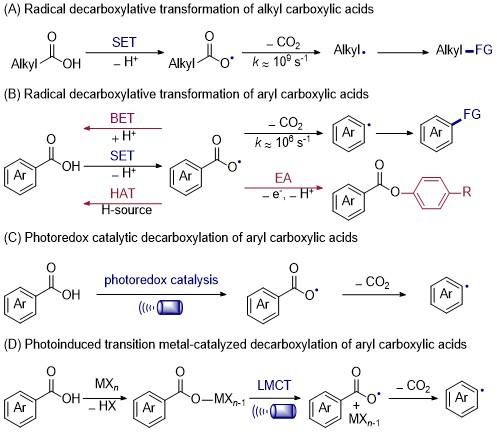
图式1 光催化芳基羧酸脱羧转化

Scheme 1 Photocatalytic decarboxylative transformation of aryl carboxylic acids

1 光促铜催化芳基羧酸的脱羧转化

2021年Ritter课题组[47]报道了光促铜介导芳基羧酸的脱羧氟化反应. 以TBAF•(tBuOH)4作为氟源, 以Cu(OTf)2作为LMCT催化剂和氧化剂, 以Cu(MeCN)4- BF4作为添加剂, 在紫色LED灯照射条件下, 各式各样的芳基羧酸顺利脱羧转化为氟代芳烃(Scheme 2). 羧酸底物芳环上的吸电子和给电子取代基, 对位、间位和邻位取代基, 都能很好地兼容. 多种杂芳基羧酸、具有复杂取代基的芳基羧酸也能参与反应, 生成氟代(杂)芳烃. 基于机理实验和相关文献, 作者提出了以下可能的反应机理: 首先芳基羧酸与二价铜形成络合物, 受紫色LED光照激发后快速发生配体-金属电荷转移, 生成芳基羧基自由基, 然后裂解释放二氧化碳, 从而转化为芳基自由基. 最后, 如路径a所示, 芳基自由基可被二价铜捕获并形成芳基三价铜氟化物, 随即发生还原消除得到氟代芳烃产物. 往反应体系中添加Cu(MeCN)4BF4, 可以提升产物收率、抑制脱羧质子化副产物, 原因可能如路径b所示, 一价铜可以辅助捕获芳基自由基形成芳基二价铜氟化物, 随后与另一分子二价铜发生歧化反应, 生成芳基三价铜氟化物以及一价铜.
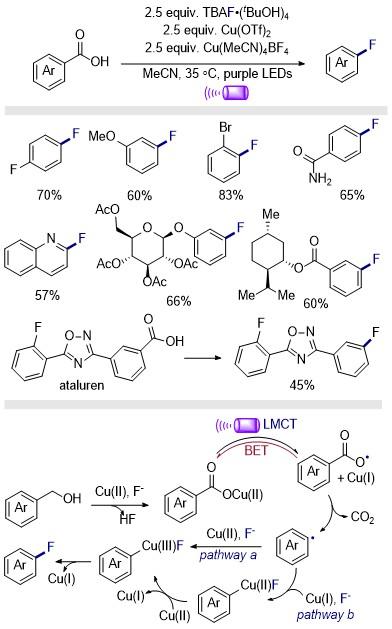
图式2 光促铜介导芳基羧酸的脱羧氟化

Scheme 2 Photoinduced copper-mediated decarboxylative fluorination

2021年Ritter课题组还报道了光促铜介导芳基羧酸盐的脱羧羟化反应[48]. 以噻吩-2-甲酸铜(CuTC)作为氧源, 以Cu(OTf)2作为LMCT催化剂和氧化剂, 在紫色LED灯照射条件下, 各式各样的芳基羧酸锂脱羧以后与噻吩-2-甲酸发生铜催化偶联, 生成噻吩-2-甲酸芳酯, 水解之后得到芳酚产物(Scheme 3). 羧酸底物芳环上的吸电子和给电子取代基, 对位、间位和邻位取代基, 都能很好地兼容. 多种杂芳基羧酸、具有复杂取代基的芳基羧酸也能参与反应, 生成(杂)芳酚. 基于机理实验和相关文献, 作者提出了以下可能的反应机理: 首先芳基羧酸锂与二价铜形成络合物, 受紫色LED光照激发后快速发生配体-金属电荷转移, 生成芳基羧基自由基, 然后裂解释放二氧化碳, 从而转化为芳基自由基. 接着, 芳基自由基被二价铜捕获(或被一价铜捕获生成二价铜以后, 再与另一分子二价铜发生歧化反应), 并形成芳基三价铜噻吩-2-甲酸根络合物, 随即发生还原消除得到噻吩-2-甲酸芳酯. 最后在氢氧化锂条件下发生水解反应, 生成芳酚产物. 作者巧妙地利用噻吩-2-甲酸作为氧源, 虽然噻吩-2-羧酸根同样可与二价铜发生LMCT形成羧基自由基, 但因硫原子的π给体效应, 噻吩环与羧基自由基之间的碳碳键具有部分双键性质而增强, 自由基脱羧途径被抑制, 转而借由HAT或BET途径回到羧酸根形式.
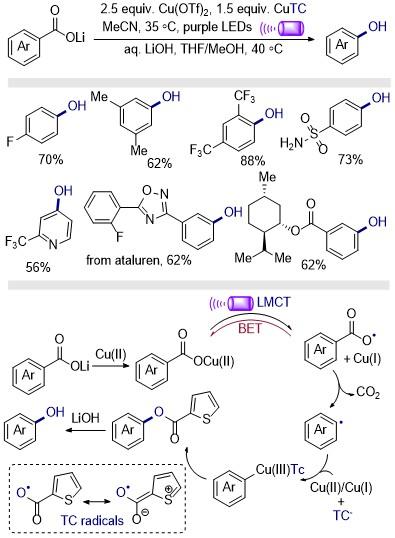
图式3 光促铜介导芳基羧酸的脱羧羟化

Scheme 3 Photoinduced copper-mediated decarboxylative hydroxylation

2022年Ritter课题组[49]紧接着报道了光促铜介导芳基羧酸盐的脱羧磺酰亚胺化反应. 以Cu(OTf)2作为LMCT催化剂和氧化剂, 以甲醇锂和2,6-二叔丁基吡啶 (DTBP)作为碱, 在紫色LED灯照射条件下, 各式各样的芳基羧酸锂脱羧以后与磺酰亚胺发生铜催化偶联, 生成N-芳基-磺酰亚胺产物(Scheme 4). 羧酸底物芳环上的吸电子和给电子取代基, 对位、间位和邻位取代基, 都能很好地兼容. 多种杂芳基羧酸、具有复杂取代基的芳基羧酸也能参与反应, 生成N-(杂)芳基磺酰亚胺. 基于机理实验和相关文献, 作者提出了以下可能的反应机理: 首先芳基羧酸锂与二价铜形成络合物, 受紫色LED光照激发后快速发生配体-金属电荷转移, 生成芳基羧基自由基, 然后裂解释放二氧化碳, 从而转化为芳基自由基. 接着, 芳基自由基被二价铜捕获(或被一价铜捕获生成二价铜以后, 再与另一分子二价铜发生歧化反应), 并形成芳基三价铜磺酰亚胺络合物, 最后发生还原消除生成N-芳基磺酰亚胺产物.
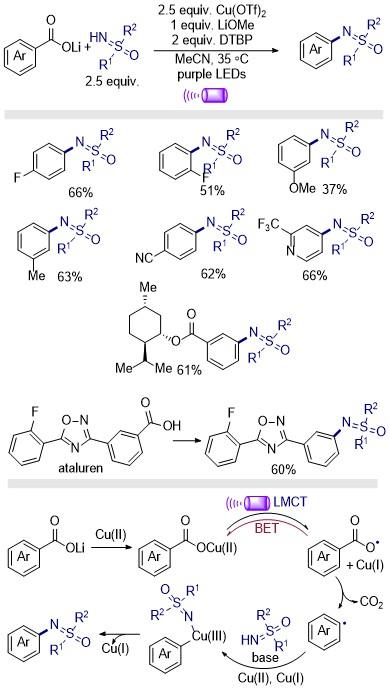
图式4 光促铜介导芳基羧酸的脱羧磺酰亚胺化

Scheme 4 Photoinduced copper-mediated decarboxylative sulfoximination

2022年MacMillan课题组发展了光促铜催化芳基羧酸的脱羧碘化或溴化反应[50]. 以Cu(MeCN)4BF4 (20 mol%)作为LMCT催化剂, 以1-氟-2,4,6-三甲基吡啶四氟硼酸盐(NFTPT) (1 equiv.)作为氧化剂, 以N-碘代丁二酰亚胺(NIS) (1 equiv.)作为碘源或以1,3-二溴-5,5-二甲基海因(DBDMH) (0.75 equiv.)作为溴源, 在365 nm LED灯照射条件下, 各式各样的芳基羧酸都顺利脱羧转化为碘或溴代芳烃(Scheme 5). 羧酸底物芳环上的吸电子和给电子取代基, 都能很好地兼容; 对于富电子芳烃产物, 以三氯溴甲烷为溴源, 则可以避免过度溴化. 多种杂芳基羧酸也能参与反应, 生成碘或溴代杂芳烃. 基于机理实验和相关文献, 作者提出了以下可能的反应机理: 首先一价铜被NFTPT氧化为二价铜, 然后与芳基羧酸形成络合物, 受365 nm LED光照激发后快速发生配体-金属电荷转移, 生成芳基羧基自由基, 然后裂解释放二氧化碳, 从而转化为芳基自由基. 最后, 芳基自由基与NIS或DBDMH发生碘或溴原子转移, 生成碘或溴代芳烃.
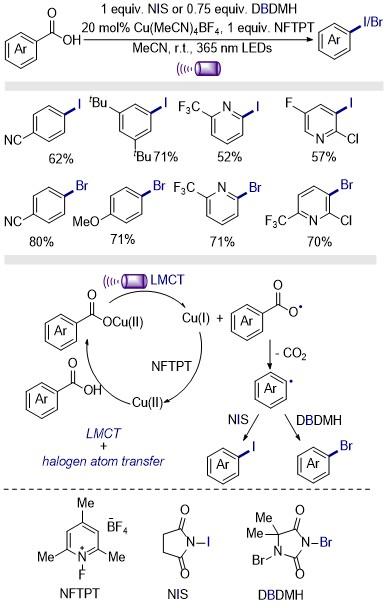
图式5 光促铜催化芳基羧酸的脱羧碘化或溴化

Scheme 5 Photoinduced copper-catalyzed decarboxylative iodination/bromination

接下来, 当使用氯原子转移试剂, 比如N-氯代丁二酰亚胺(NCS) (1 equiv.)作为氯源, 只得到15%收率的脱羧氯化产物. 作者推测可能是因为N—Cl键能比N—Br、N—I键能更大, 反应能垒更高. 于是改变策略, 借助铜催化还原消除形成C(sp2)—Cl或C(sp2)—F键, 实现了光促铜介导芳基羧酸的脱羧氯化或氟化反应. 以Cu(MeCN)4BF4 (20-100 mol%) 作为LMCT催化剂, 以1-氟-2,4,6-三甲基吡啶四氟硼酸盐(NFTPT) (1.5 equiv.) 作为氧化剂, 以氯化锌(1 equiv.)作为氯源, 或者以Cu(MeCN)4BF4 (3 equiv.)作为LMCT催化剂, 以1-氟- 2,4,6-三甲基吡啶四氟硼酸盐(NFTPT) (1.5 equiv.)作为氧化剂和氟源, 在365 nm LED灯照射条件下, 各式各样的芳基羧酸顺利脱羧转化为氯或氟代芳烃(Scheme 6). 羧酸底物芳环上的吸电子和给电子取代基, 都能很好地兼容. 多种杂芳基羧酸也能参与反应, 生成氯或氟代杂芳烃. 基于机理实验和相关文献, 作者提出了以下可能的反应机理: 首先, 一价铜被NFTPT氧化为二价铜, 然后与芳基羧酸形成络合物, 受365 nm LED光照激发后快速发生配体-金属电荷转移, 生成芳基羧基自由基, 然后, 裂解释放二氧化碳, 从而转化为芳基自由基. 最后芳基自由基被二价铜捕获并形成芳基三价铜氯或氟化物, 随即发生还原消除得到氯或氟代芳烃产物.
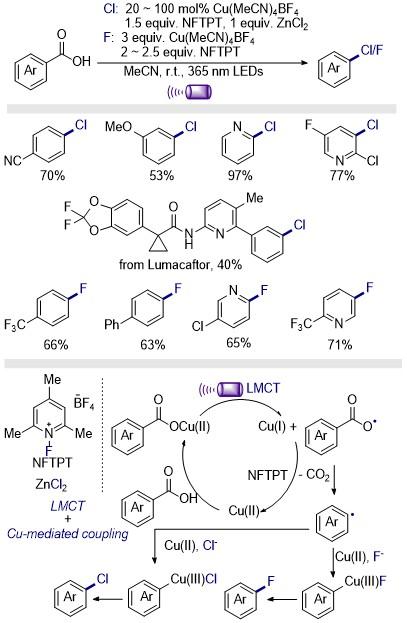
图式6 光促铜介导芳基羧酸的脱羧氯化或氟化

Scheme 6 Photoinduced copper-catalyzed decarboxylative chlorination/fluorination

2022年MacMillan课题组还发展了光促铜催化芳基羧酸的脱羧硼化反应[51]. 以Cu(MeCN)4BF4 (20 mol%)作为LMCT催化剂, 以N-氟代双苯磺酰胺 (NF- SI) (3 equiv.)作为氧化剂, 以联硼酸频那醇酯(B2Pin2) (3 equiv.)作为硼源, 以氟化钠和高氯酸锂活化硼源, 在365 nm LED灯照射条件下, 各式各样的芳基羧酸顺利脱羧转化为芳基硼酸(Scheme 7). 羧酸底物芳环上的吸电子和给电子取代基, 对位、间位和邻位取代基, 都可以兼容. 多种杂芳基羧酸也能参与反应, 生成杂芳基硼酸酯. 基于机理实验和相关文献, 作者提出了以下可能的反应机理: 首先, 一价铜被NFSI氧化为二价铜, 然后与芳基羧酸形成络合物, 受365 nm LED光照激发后快速发生配体-金属电荷转移, 生成芳基羧基自由基, 然后裂解释放二氧化碳, 从而转化为芳基自由基. 最后, 芳基自由基与活化了的硼源发生硼原子转移反应, 生成芳基硼酸酯.
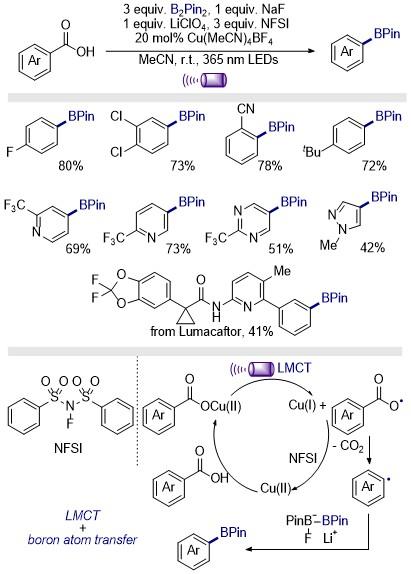
图式7 光促铜催化芳基羧酸的脱羧硼化

Scheme 7 Photoinduced copper-catalyzed decarboxylative bor- ylation

2023年MacMillan课题组[52]又发展了光促铜催化芳基羧酸的脱羧氯或氟磺酰化反应. 以Cu(MeCN)4BF4 (20 mol%)作为LMCT催化剂, 以1-氟-2,4,6-三甲基吡啶四氟硼酸盐(NFTPT) (1 equiv.)作为氧化剂, 以1,3-二氯- 5,5-二甲基海因 (DCDMH) (1 equiv.)作为溴源, 以二氧化硫作为磺酰基来源, 以四氟硼酸锂为添加剂, 或者以Cu(MeCN)4BF4 (50 mol%)作为LMCT催化剂, 以Selectfluor (1.5 equiv.)作为氧化剂和氟源, 以二氧化硫作为磺酰基来源, 在365 nm LED灯照射条件下, 各式各样的芳基羧酸顺利脱羧转化为芳基磺酰氯或氟(Scheme 8). 芳基磺酰氯原位与后加入的各类胺反应, 生成稳定易处理的芳基磺酰胺. 羧酸底物芳环上的吸电子和给电子取代基, 对位、间位和邻位取代基, 都可以兼容. 多种杂芳基羧酸也能参与反应, 生成杂芳基磺酰胺或氟. 基于机理实验和相关文献, 作者提出了以下可能的反应机理: 首先一价铜被NFTPT或Selectfluor氧化为二价铜, 然后与芳基羧酸形成络合物, 受365 nm LED光照激发后快速发生配体-金属电荷转移, 生成芳基羧基自由基, 然后裂解释放二氧化碳从而转化为芳基自由基. 芳基自由基随即被二氧化硫捕获生成芳基磺酰自由基, 最后从Selectfluor获取氟原子生成芳基磺酰氟, 或从DCDMH获取氯原子生成芳基磺酰氯.
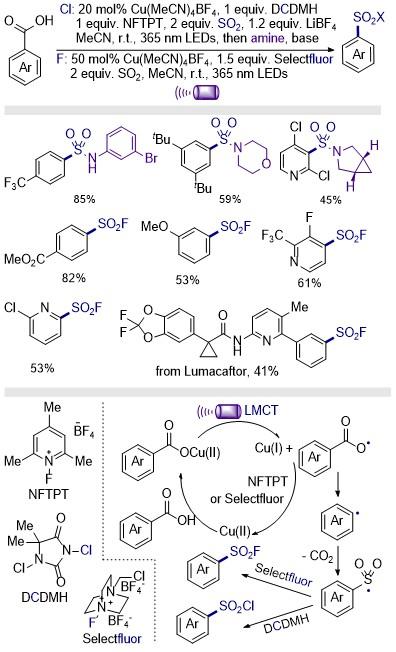
图式8 光促铜催化芳基羧酸的脱羧氯或氟磺酰化

Scheme 8 Photoinduced copper-catalyzed decarboxylative chloro/fluorosulfonylation

2024年Dydio课题组报道了光促铜介导芳基羧酸的脱羧噻蒽化[53]. 以Cu(OTf)2作为LMCT催化剂和氧化剂, 以Cu(MeCN)4OTf作为添加剂, 以氟化钠作为碱, 在390 nm LED灯照射条件下, 与噻蒽(TT)发生反应, 各式各样的芳基羧酸顺利脱羧转化为芳基噻蒽鎓盐(Scheme 9). 羧酸底物芳环上的吸电子和给电子取代基, 对位、间位和邻位取代基, 都能很好地兼容. 多种杂芳基羧酸也能参与反应, 生成芳基噻蒽鎓盐. 基于机理实验和相关文献, 作者提出了以下可能的反应机理: 首先, 芳基羧酸与二价铜形成络合物, 受390 nm LED光照激发后快速发生配体-金属电荷转移, 生成芳基羧基自由基, 然后裂解释放二氧化碳, 从而转化为芳基自由基. 最后, 芳基自由基与噻蒽在二价铜、一价铜的介导下发生反应, 生成芳基噻蒽鎓盐产物.
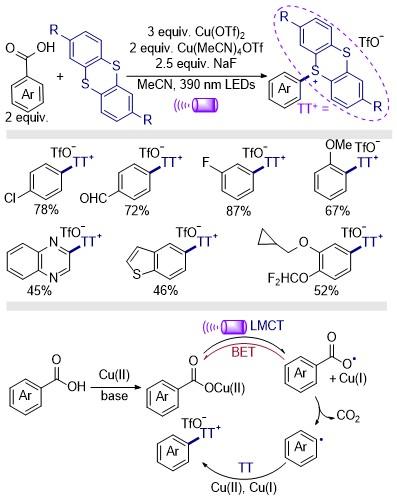
图式9 光促铜介导芳基羧酸的脱羧噻蒽化

Scheme 9 Photoinduced copper-mediated decarboxylative thianthrenation

2024年夏吾炯课题组报道了光促铜介导芳基羧酸的脱羧烯丙基化、硫醚化或溴化[54]. 以Cu(OTf)2作为LMCT试剂, 以碳酸锂或2,6-二叔丁基吡啶(DTBP)作为碱, 在390 nm LED灯照射条件下, 与烯丙基苯砜、S-苯基硫代苯磺酸酯或四溴化碳发生反应, 各式各样的芳基羧酸顺利脱羧转化为烯丙基芳烃、芳基硫醚或溴代芳烃(Scheme 10). 羧酸底物芳环上的吸电子和给电子取代基, 对位、间位和邻位取代基, 都能很好地兼容. 多种杂芳基羧酸也能参与反应. 基于机理实验和相关文献, 作者提出了以下可能的反应机理: 首先芳基羧酸与二价铜形成络合物, 受390 nm LED光照激发后快速发生配体-金属电荷转移, 生成芳基羧基自由基, 然后裂解释放二氧化碳, 从而转化为芳基自由基. 最后, 芳基自由基与烯丙基苯砜、S-苯基硫代苯磺酸酯或四溴化碳发生官能团或原子转移反应, 生成脱羧烯丙基化、硫醚化或溴化产物.
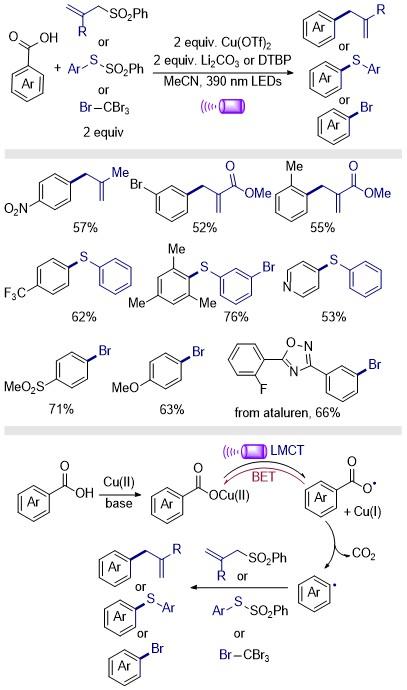
图式10 光促铜介导芳基羧酸的脱羧烯丙基化、硫醚化或溴化

Scheme 10 Photoinduced copper-mediated decarboxylative all- ylation/thiolation/bromination

2025年张栋梁课题组报道了光促铜介导芳基羧酸的脱羧氢化[55]. 以Cu(OTf)2作为LMCT试剂, 以碳酸锂作为碱, 以2,4,6-三异丙基苯硫酚(TRIP thiol)作为氢源, 在390 nm LED灯照射条件下, 各式各样的芳基羧酸顺利脱羧氢化(Scheme 11). 羧酸底物芳环上的吸电子和给电子取代基, 对位、间位和邻位取代基, 都能很好地兼容, 多种杂芳基羧酸也能参与反应. 基于机理实验和相关文献, 作者提出了以下可能的反应机理: 首先芳基羧酸与二价铜形成络合物, 受390 nm LED光照激发后快速发生配体-金属电荷转移, 生成芳基羧基自由基, 然后裂解释放二氧化碳, 从而转化为芳基自由基. 最后, 芳基自由基与2,4,6-三异丙基苯硫酚发生氢原子转移反应, 生成脱羧氢化产物.
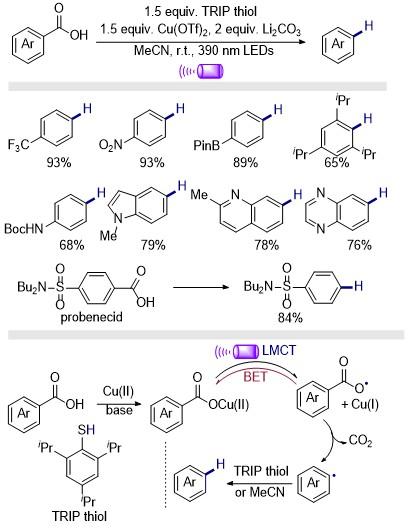
图式11 光促铜介导芳基羧酸的脱羧氢化

Scheme 11 Photoinduced copper-mediated decarboxylative hydrogenation

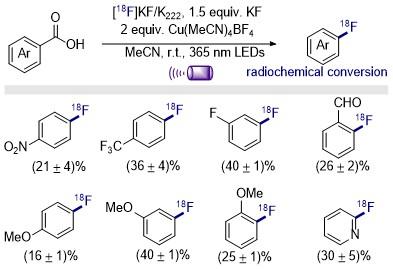
2025年Haveman课题组报道了光促铜介导芳基羧酸的脱羧氟-18化[56]. 氟-18是氟元素的人工放射性同位素, 半衰期110 min, 衰变时释放正电子, 进而放出γ射线, 所以被广泛应用于正电子发射断层显像(PET). 以Cu(OTf)2作为LMCT催化剂和氧化剂, 以氟化钾作为碱, 以[18F]KF/K222作为氟-18源, 在365 nm LED灯照射条件下, 各式各样的芳基羧酸顺利发生脱羧氟-18化(Scheme 12). 羧酸底物芳环上的吸电子和给电子取代基, 对位、间位和邻位取代基, 都能很好地兼容. 吡啶甲酸也能参与反应.
图式12 光促铜介导芳基羧酸的脱羧氟-18化

Scheme 12 Photoinduced copper-mediated decarboxylative 18F- fluorination

2 光促铁催化芳基羧酸的脱羧转化

2023年夏吾炯课题组[57]报道了光促铁催化芳基羧酸的脱羧硫醚化反应. 以10 mol% FeBr3作为LMCT催化剂, 以四丁基溴化铵(TBAB)作为添加剂, 以碳酸钾作为碱, 在390 nm LED灯照射条件下, 与S-苯基硫代苯磺酸酯发生反应, 吡啶-2羧酸及喹啉-2-羧酸顺利脱羧转化为杂芳基硫醚(Scheme 13). 基于机理实验和相关文献, 作者提出了以下可能的反应机理: 首先吡啶-2-羧酸与三价铁形成络合物, 受390 nm LED光照激发后快速发生配体-金属电荷转移, 生成芳基羧基自由基, 然后裂解释放二氧化碳, 从而转化为芳基自由基. 最后, 吡啶自由基与S-苯基硫代苯磺酸酯发生官能团转移反应, 生成脱羧硫醚化产物, 而LMCT之后产生的二价铁被苯磺酰自由基氧化后重新生成三价铁.
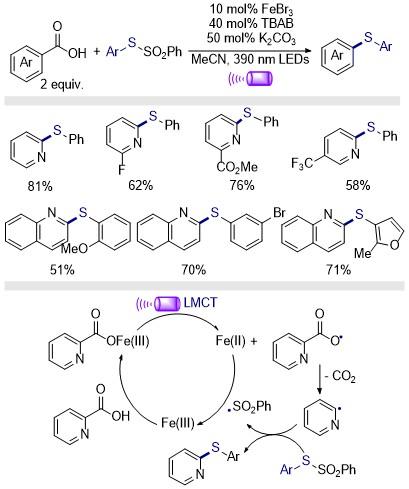
图式13 光促铁催化芳基羧酸的脱羧硫醚化

Scheme 13 Photoinduced iron-catalyzed decarboxylative thiolation

2025年, 金健课题组在光促铁催化烷基羧酸的脱羧转化研究基础上[58,59], 发展了光促铁催化芳基羧酸的脱羧溴化反应[60]. 以20 mol% FeBr2作为LMCT催化剂, 以20 mol% 2,2'-二吡啶甲基胺作为配体, 以三氟乙酸(TFA)作为添加剂, 以溴酸钠作为氧化剂和溴源, 在440 nm LED灯照射条件下, 芳基羧酸顺利脱羧转化为溴代芳烃(Scheme 14). 总体上, 带吸电子取代基的苯甲酸和吡啶甲酸具有较好的反应性. 基于机理实验和相关文献, 作者提出了以下可能的反应机理: 首先, 芳基羧酸与三价铁形成络合物, 受440 nm LED光照激发后快速发生配体-金属电荷转移, 生成芳基羧基自由基. 然后, 裂解释放二氧化碳, 从而转化为芳基自由基. 最后, 芳基自由基与Fe(III)Br发生溴原子转移(Bromine Atom Transfer, BAT)反应, 生成脱羧溴化产物, 而LMCT及BAT之后产生的二价铁被溴酸钠氧化后重新生成三价铁.
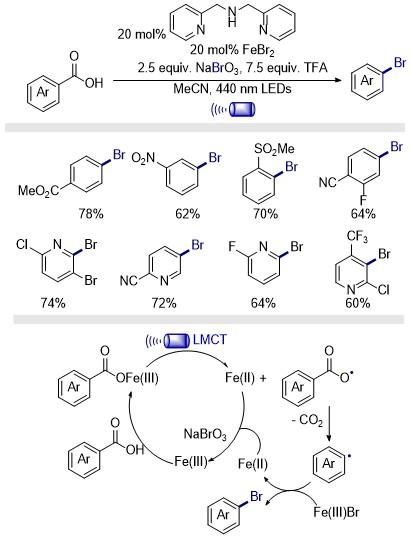
图式14 光促铁催化芳基羧酸的脱羧溴化

Scheme 14 Photoinduced iron-catalyzed decarboxylative bromination

3 总结与展望

综上所述, 在过去五年, 光促金属催化芳基羧酸的脱羧转化研究取得了一些进展, 包括光促铜催化的卤化、羟化、磺酰亚胺化、硼化、卤磺酰化、噻蒽化、烯丙基化、硫醚化和氢化, 光促铁催化的硫醚化和溴化(Scheme 15A). 该领域目前依然处于发展初期, 有待于进一步不断深入的研究. 未来可能的发展方向, 包括且不限于以下方面(Scheme 15B). (1)除了铜、铁, 采用廉价稀土金属, 比如铋、铈来实现光促芳基羧酸的脱羧转化. (2)到目前为止, 光促芳基羧酸的脱羧转化主要局限于碳-杂键的形成, 有必要发掘更多碳-碳键的合成方法. (3)在大多数情况下, 光促脱羧产生的芳基自由基往往与各类试剂发生原子或官能团转移形成新的化学键, 而将LMCT与过渡金属催化相结合, 实现交叉偶联反应, 应该是未来重要的发展方向之一.
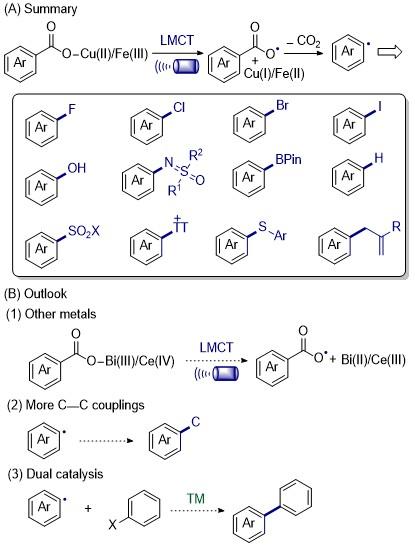
图式15 总结与展望

Scheme 15 Summary and outlook

(Li, L.)
[1]
Kalliokoski, T. ACS Comb. Sci. 2015, 17, 600.

[2]
Tamaki, S.; Kusamoto, T.; Tsurugi, H. ChemCatChem 2025, 17, e202402106.

[3]
Foubelo, F.; Nájera, C.; Retamosa, M. G.; Sansano, J. M.; Sirvent, A.; Yus, M. Chem. Soc. Rev. 2025, 54, 11856.

[4]
de Benedicto, D. F. C.; Tâmega, G. S.; Costa, M. O.; Ferreira, M. A. B.; Schwab, R. S. ACS Omega 2025, 10, 55195.

[5]
Wang, F.; Wang, D.; Jia, Z.; Loh, T.-P. Eur. J. Org. Chem. 2025, 28, e202500914.

[6]
Hu, X.-Q.; Liu, Z.-K.; Hou, Y.-X.; Gao, Y. iScience 2020, 23, 101266.

[7]
Tu, J.-L.; Shen, Z.; Huang, B. Adv. Synth. Catal. 2024, 366, 4263.

[8]
Xia, S.; Lei, C.; Jin, J. Org. Lett. 2020, 22, 1385.

[9]
Li, S.; Su, M.; Sun, J.; Hu, K.; Jin, J. Org. Lett. 2021, 23, 5842.

[10]
Shan, Y.; Gao, F.-Q.; Xu, C.; Liu, H.-W.; Tang, L.; Zhang, J.-J.; Wang, W.; Chen, Z.; Chen, Z. Org. Lett. 2025, 27, 12223.

[11]
Candish, L.; Freitag, M.; Gensch, T.; Glorius, F. Chem. Sci. 2017, 8, 3618.

[12]
Candish, L.; Teders, M.; Glorius, F. J. Am. Chem. Soc. 2017, 139, 7440.

[13]
Patra, T.; Mukherjee, S.; Ma, J.; Strieth-Kalthoff, F.; Glorius, F. Angew. Chem. Int. Ed. 2019, 58, 10514.

[14]
Shaw, M. H.; Twilton, J.; MacMillan, D. W. C. J. Org. Chem. 2016, 81, 6898.

[15]
Wang, X.; Xu, S.; Ping, Y.; Kong, W. Chin. J. Org. Chem. 2025, 45, 383 (in Chinese).

(王晓琴, 许盛, 平媛媛, 孔望清, 有机化学, 2025, 45, 383.)

[16]
Zhou, S.; Liu, Y. Chin. J. Org. Chem. 2025, 45, 1644 (in Chinese).

(周思成, 刘运奎, 有机化学, 2025, 45, 1644.)

[17]
Gao, G.; Li, Z.; Li, Y.; Lu, X. Chin. J. Org. Chem. 2025, 45, 1905 (in Chinese).

(高根伟, 李震, 李炎, 陆熹, 有机化学, 2025, 45, 1905.)

[18]
Abderrazak, Y.; Bhattacharyya, A.; Reiser, O. Angew. Chem. Int. Ed. 2021, 60, 21100.

[19]
Juliá F. ChemCatChem 2022, 14, e202200916.

[20]
Gavelle, S.; Innocent, M.; Aubineau, T.; Guérinot, A. Adv. Synth. Catal. 2022, 364, 4189.

[21]
Reichle, A.; Reiser, O. Chem. Sci. 2023, 14, 4449.

[22]
Treacy, S. M.; Rovis, T. Synthesis 2024, 56, 1967.

[23]
May, A. M.; Dempsey, J. L. Chem. Sci. 2024, 15, 6661.

[24]
Qin, J.; Lei, H.; Gao, C.; Zheng, Y.; Zhao, Y.; Xia, W. Org. Biomol. Chem. 2024, 22, 6034.

[25]
An., Q.; Chang, L.; Pan, H. Zuo, Z. Acc. Chem. Res. 2024, 57, 2915.

[26]
Chaudhuri, A.; Denkler, L. M.; Zhou, Q.; Mandal, A.; Bunescu, A. Chem. Eur. J. 2025, 31, e02185.

[27]
Zhang, C.; Ding, Q.; Lv, Q.; Ma, C.; Jiang, Y.; Yu, B. Chin. J. Org. Chem. 2025, 45, 3517 (in Chinese).

(张晨晨, 丁清杰, 吕琪妍, 马春华, 姜玉钦, 於兵, 有机化学, 2025, 43, 3517.)

[28]
Cheung, K. P. S.; Sarkar, S.; Gevorgyan, V. Chem. Rev. 2022, 122, 1543.

[29]
Yin, C.; Wang, M.; Cai, Z.; Yuan, B.; Hu, P. Synthesis 2022, 54, 4864.

[30]
Li, N.; Murugesan, K.; Sagadevan, A.; Rueping, M. ACS Catal. 2024, 14, 11974.

[31]
Juliá F. ACS Catal. 2025, 15, 4665.

[32]
Li, G.; Li, T.; Luo, L.; Tan, Y.; Lu, Z. Org. Chem. Front. 2025, 12, 4530.

[33]
Arora, R.; Samokhin, P.; Lautens, M. Angew. Chem.,Int. Ed. 2025, 64, e202500929.

[34]
Li, Z.; Jin, J.; Huang, S. Chin. J. Org. Chem. 2020, 40, 563 (in Chinese).

(李祯龙, 金健, 黄莎华, 有机化学, 2020, 40, 563.)

[35]
Dou, Q.; Wang, T.; Fang, L.; Zhai, H.; Cheng, B. Chin. J. Org. Chem. 2023, 43, 1386 (in Chinese).

(窦谦, 汪太民, 房丽晶, 翟宏斌, 程斌, 有机化学, 2023, 43, 1386.)

[36]
Xu, W.; Zhai, H.; Cheng, B.; Wang, T. Chin. J. Org. Chem. 2023, 43, 3035 (in Chinese).

(徐伟, 翟宏斌, 程斌, 汪太民, 有机化学, 2023, 43, 3035.)

[37]
Kubosaki, S.; Takeuchi, H.; Iwata, Y.; Tanaka, Y.; Osaka, K.; Yamawaki, M.; Morita, T.; Yoshimi, Y. J. Org. Chem. 2020, 85, 5362.

[38]
Shi, J.; Yuan, T.; Zheng, M.; Wang, X. ACS Catal. 2021, 11, 3040.

[39]
Tajimi, Y.; Nachi, Y.; Inada, R.; Hashimoto, R.; Yamawaki, M.; Ohkubo, K.; Morita, T.; Yoshimi, Y. J. Org. Chem. 2022, 87, 7405.

[40]
Wei, Q.; Lee, Y.; Liang, W.; Chen, X.; Mu, B.-S.; Cui, X.-Y.; Wu, W.; Bai, S.; Liu, Z. Nat. Commun. 2022, 13, 7112.

[41]
Liu, L.; Gu, Y.-C.; Zhang, C.-P. J. Org. Chem. 2023, 88, 9372.

[42]
Hu, C.-H.; Sang, Y.; Yang, Y.-W.; Li, W.-W.; Wang, H.-L.; Zhang, Z.; Ye, C.; Wu, L.-Z.; Xue, X.-S.; Li, Y. Chem 2023, 9, 2997.

[43]
Suzuki, D.; Hashimoto, R.; Furutani, T.; Yamawaki, M.; Suzuki, H.; Yoshimi, Y. ChemistryOpen 2025, 14, e202500232.

[44]
Zhao, H.; Zhang, W.; Gu, Y.; Zhao, Y.; Zou, M.; Xu, J.; Xu, X.; Chu, W. ACS Sustainable Chem. Eng. 2025, 13, 8047.

[45]
Li, W.-W.; Ding, D.; Li, Y. Org. Lett. 2025, 27, 10722.

[46]
Inoue, T.; Tomiya, D.; Fuki, M.; Kobori, Y.; Higashi, M.; Uesaka, K.; Yamakata, A.; Kawashima, S. A.; Yamatsugu, K.; Mitsunuma, H.; Kanai, M. J. Am. Chem. Soc. 2025, 147, 40272.

[47]
Xu, P.; López-Rojas, P.; Ritter, T. J. Am. Chem. Soc. 2021, 143, 5349.

[48]
Su, W.; Xu, P.; Ritter, T. Angew. Chem., Int. Ed. 2021, 60, 24012.

[49]
Xu, P.; Su, W.; Ritter, T. Chem. Sci. 2022, 13, 13611.

[50]
Chen, T. Q.; Pedersen, P. S.; Dow, N. W.; Fayad, R.; Hauke, C. E.; Rosko, M. C.; Danilov, E. O.; Blakemore, D. C.; Dechert-Schmitt, A.-M.; Knauber, T.; Castellano, F. N.; MacMillan, D. W. C. J. Am. Chem. Soc. 2022, 144, 8296.

[51]
Dow, N. W.; Pedersen, P. S.; Chen, T. Q.; Blakemore, D. C.; Dechert-Schmitt, A.-M.; Knauber, T.; MacMillan, D. W. C. J. Am. Chem. Soc. 2022, 144, 6163.

[52]
Pedersen, P. S.; Blakemore, D. C.; Chinigo, G. M.; Knauber, T.; MacMillan, D. W. C. J. Am. Chem. Soc. 2023, 145, 21189.

[53]
He, Z.; Dydio, P. Angew. Chem. Int. Ed. 2024, 63, e202410616.

[54]
Hu, A.-M.; Tu, J.-L.; Wang, K.; Yin, J.; Guo, L.; Yang, C.; Xia, W. Org. Lett. 2024, 26, 8572.

[55]
Shen, Z.; Wei, J.; Hu, X.; Gu, Z.; Shao, Q.; Chen, X.; Wang, M.; Zhang, D. Tetrahedron 2025, 175, 134536.

[56]
Haveman, L. Y. F.; Broersen, C. A. J.; Vugts, D. J.; Windhorst, A. D. Chem. Commun. 2025, 61, 19505.

[57]
Hu, A.-M.; Tu, J.-L.; Luo, M.; Yang, C.; Guo, L.; Xia, W. Org. Chem. Front. 2023, 10, 4764.

[58]
Li, Z.; Wang, X.; Xia, S.; Jin, J. Org. Lett. 2019, 21, 4259.

[59]
Feng, G.; Wang, X.; Jin, J. Eur. J. Org. Chem. 2019, 2019, 6728.

[60]
Deng, X.; Jin, J. Org. Lett. 2025, 27, 6862.

文章导航

/