综述与进展

铁系金属催化烯烃不对称氢化反应的研究进展

  • 余品科 ,
  • 刘海阳 ,
  • 肖帆 , * ,
  • 董秀琴 , *
展开
  • 武汉大学化学与分子科学学院 有机硅化合物及材料教育部工程中心 武汉 430072

收稿日期: 2026-02-24

  修回日期: 2026-04-21

  网络出版日期: 2026-05-27

基金资助

国家自然科学基金(22271226)

中央高校基本科研业务费专项资金(2042025kf0032)

国家万人计划青年拔尖人才资助项目

Recent Progress on Iron-Group Metal-Catalyzed Asymmetric Hydrogenation of Alkenes

  • Pin-Ke Yu ,
  • Hai-Yang Liu ,
  • Fan Xiao , * ,
  • Xiu-Qin Dong , *
Expand
  • Engineering Research Center of Organosilicon Compounds & Materials, Ministry of Education, College of Chemistry and Molecular Sciences, Wuhan University, Wuhan 430072
*E-mail: ;

Received date: 2026-02-24

  Revised date: 2026-04-21

  Online published: 2026-05-27

Supported by

National Natural Science Foundation of China(22271226)

Fundamental Research Funds for the Central Universities(2042025kf0032)

National Youth Talent Support Program

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

过渡金属催化前手性烯烃不对称氢化反应是构建手性化合物的重要方法之一, 因操作简便、后处理容易及原子经济性高等特点而备受关注. 该反应主要依赖钌、铑、铱及钯等贵金属催化体系, 然而这些金属资源有限、成本高昂, 且存在潜在环境风险. 为此, 过去数十年间, 研究者致力于发展以铁、钴和镍为代表的地球储量高、低毒/无毒且环境友好的廉价铁系金属催化体系, 并在不对称氢化领域取得了一系列重要突破. 简要评述了近年来铁系金属铁、钴及镍催化烯烃(C=C)不对称氢化反应的研究进展, 深入分析了该类催化体系在底物适用范围、催化效率与选择性等方面的优势与不足. 相关研究尽管已取得显著进展, 但仍面临诸多挑战, 包括反应机理尚不明晰和高效手性配体匮乏等. 未来亟需开发结构新颖、易于合成的手性配体, 并探索更具普适性的催化体系.

本文引用格式

余品科 , 刘海阳 , 肖帆 , 董秀琴 . 铁系金属催化烯烃不对称氢化反应的研究进展[J]. 有机化学, 2026 , 46(7) : 2622 -2643 . DOI: 10.6023/cjoc202602021

Abstract

Transition metal-catalyzed asymmetric hydrogenation of prochiral alkenes is an important method for the construction of chiral compounds, and has garnered great attention due to its operational simplicity, ease of work-up, and high atom economy. It mainly relied on noble metal catalytic systems such as ruthenium, rhodium, iridium, and palladium. However, these metals suffer from limited resources, high costs, and potential environmental risks. Therefore, over the past few decades, researchers have focused on the development of catalytic systems based on earth-abundant, low- or non-toxic, and environmentally friendly iron-group metals, including iron, cobalt, and nickel. Significant breakthroughs have been achieved in the field of asymmetric hydrogenation using these metals. The recent progress in iron-group metal (Fe, Co, Ni)-catalyzed asymmetric hydrogenation of alkenes (C=C) is briefly reviewed, and the in-depth analysis of the advantages and limitations of these catalytic systems in terms of substrate scope, catalytic efficiency, and selectivity is provided. Although remarkable progress has been made, the field still faces some challenges, including unclear reaction mechanisms and a lack of efficient chiral ligands. Future efforts should focus on the development of new, easily accessible chiral ligands and exploring more universal catalytic systems.

手性分子广泛存在于药物、香料、农药及精细化学品等领域. 随着社会发展, 人类对这些功能性物质的依赖与需求日益增长, 极大地推动了手性分子的合成方法学研究及其工业化应用进程[1]. 在手性金属催化剂作用下, 通过对碳-碳双键(C=C)、碳-氮双键(C=N)或碳-氧双键(C=O)等不饱和键进行不对称氢化反应构建手性化合物, 具有直接、效率高和原子经济性优异等显著优势, 展现出重要的应用潜力. 2001年, 诺贝尔化学奖授予日本科学家Noyori与美国科学家Knowles, 以表彰他们在不对称氢化领域做出开创性贡献. 这一里程碑式的认可极大激发了科研人员的研究热情, 有力推动了不对称氢化技术的持续发展. 长期以来, 过渡金属催化的不对称氢化反应主要依赖钌、铑、铱和钯等贵金属催化体系. 尽管该领域已取得令人瞩目的成就, 但其进一步发展却受限于贵金属资源稀缺、成本高昂以及潜在的环境风险[2]. 鉴于绿色化学与可持续发展的迫切需求, 开发以铁、钴、镍和铜等为代表的地球丰度高、低毒(或无毒)、环境友好的廉价过渡金属催化的不对称氢化体系, 已成为当前研究的前沿方向[3]. 因此, 利用丰产金属替代传统贵金属, 催化不饱和底物的不对称氢化反应, 不仅具有广阔的应用前景, 也日益成为不对称催化氢化领域的新兴研究热点, 近年来备受关注. 本综述旨在系统梳理近年来铁系金属(铁、钴、镍)催化烯烃不对称氢化反应的研究现状与重要进展. 文章将依次围绕铁、钴和镍三类催化体系展开介绍, 系统总结其催化性能、底物适用范围及反应机制, 以期为该领域的进一步发展提供一定的参考.

1 铁催化烯烃(C=C键)的不对称氢化反应
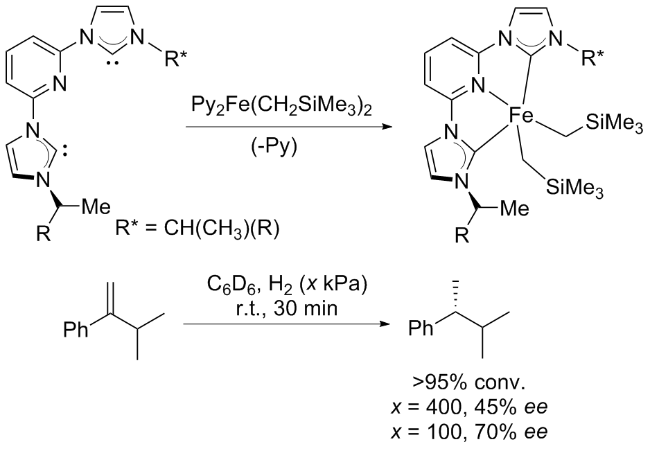
迄今为止, 关于铁催化前手性烯烃不对称氢化反应的研究仍较为有限. 2021年, Chirik课题组[4]报道了一类手性N-烷基咪唑取代吡啶二卡宾铁二烷基配合物的合成, 并通过1H NMR及单晶X射线衍射对其结构进行了系统表征. 如Scheme 1所示, 在苯-d6溶剂中, 该配合物可发生氮原子的可逆配位作用, 形成五配位铁二烷基衍生物与相应六配位反磁性二氮配合物之间的动态平衡. 在以10 mol%手性二烷基铁配合物为催化剂、400 kPa氢气的条件下, 其催化1-异丙基-1-苯基乙烯的不对称氢化反应可获得45% ee; 当氢气压力降低至100 kPa时, 对映选择性显著提升至70% ee.
图式1 手性(ACNC)Fe配合物在烯烃不对称氢化中的应用

Scheme 1 Application of chiral (ACNC)Fe complexes in asymmetric hydrogenation of olefins

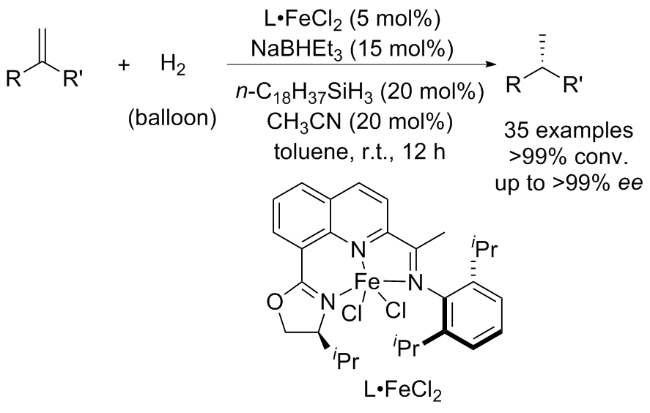
2021年, 陆展课题组[5]设计并合成了一类新型手性8-噁唑啉亚胺基喹啉N,N,N-三齿配体及其铁配合物, 实现了铁催化1,1-二取代烯烃的高对映选择性氢化反应(Scheme 2). 该反应在100 kPa氢气条件下即可顺利进行, 以完全转化率和优异的对映选择性获得一系列手性烷烃, 具有操作简便及官能团耐受性良好的显著优势. 研究发现, 硅烷与乙腈作为添加剂可有效提升反应活性与对映选择性; 氘标记实验进一步揭示了该反应的可能路径.
图式2 铁/噁唑啉亚胺基喹啉催化烯烃的不对称氢化

Scheme 2 Fe/oxazoline-iminoquinoline-catalyzed asymmetric hydrogenation of olefins

2 钴催化烯烃(C=C键)的不对称氢化反应

钴催化不对称氢化反应相较于贵金属催化, 其核心优势集中体现在经济性、可持续性、独特的反应选择性以及电子结构的可调变性等方面. 首先, 钴资源丰富, 成本极为低廉(钴价格约为铑的1/3000), 显著降低了催化剂成本, 具有良好的工业应用潜力. 其次, 钴存在多种氧化态, 可经由Co(I)/Co(III)或Co(II)催化循环实现反应转化; 其自旋态的变化对反应活性与对映选择性具有显著影响, 这一特性为通过配体骨架与电子性质的精细设计, 理性优化催化剂性能提供丰富的调控空间.
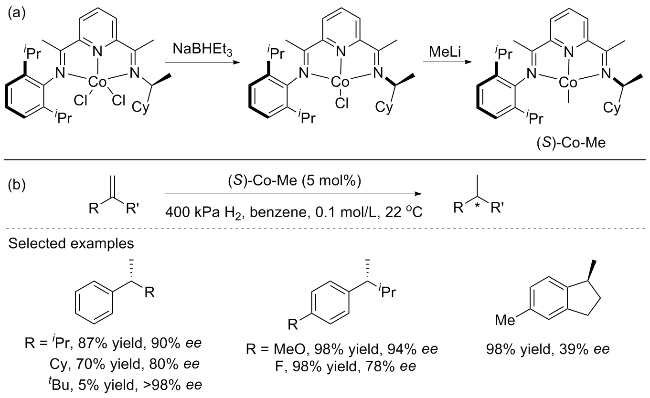
2012年, Chirik课题组[6]报道了基于C1对称双(亚胺基)吡啶配体的钴催化体系, 并将其应用于未官能化烯烃的不对称氢化反应. 首先通过NaBHEt3还原CoCl2前体, 制备出氯化钴(I)配合物; 其进一步与MeLi反应得到相应的烷基钴配合物. 在400 kPa氢气、22 ℃、苯为溶剂的温和条件下, 该配合物作为催化剂, 对多种烯烃底物表现出良好的催化活性和对映选择性, 最高可达98% ee (Scheme 3). 对于位阻差异较小的1-甲基茚, 该体系仍能以>98%产率和39% ee对映选择性获得相应手性氢化产物.
图式3 双亚胺基吡啶钴配合物的合成及其在烯烃不对称氢化中的应用

Scheme 3 Synthesis of pyridine bisimino cobalt(II) complex and its application in asymmetric hydrogenation of olefins

2013年, 该研究团队与默克公司[7]合作, 系统探索了市售易得的钴/手性双膦配体催化体系在官能化烯烃不对称氢化反应中的应用潜力. 通过对一系列钴金属前体及手性双膦配体库的快速筛选, 高效实现了催化官能化及非官能化烯烃的氢化反应, 并取得良好的对映选择性. 如Scheme 4所示, QuinoxP*、BPE、BenzP*及Duphos等市售手性双膦配体, 在以2-乙酰氨基丙烯酸酯为底物的氢化反应中, 均表现出高催化活性与优良对映选择性. 该团队合成了(iPrDuPhos)Co(CH2TMS)2与(EtDuPhos)- Co(CH2TMS)2配合物, 分别实现了2-乙酰氨基丙烯酸酯及末端烯酰胺底物的高效不对称氢化, 对映选择性达92.7% ee与82.0% ee.
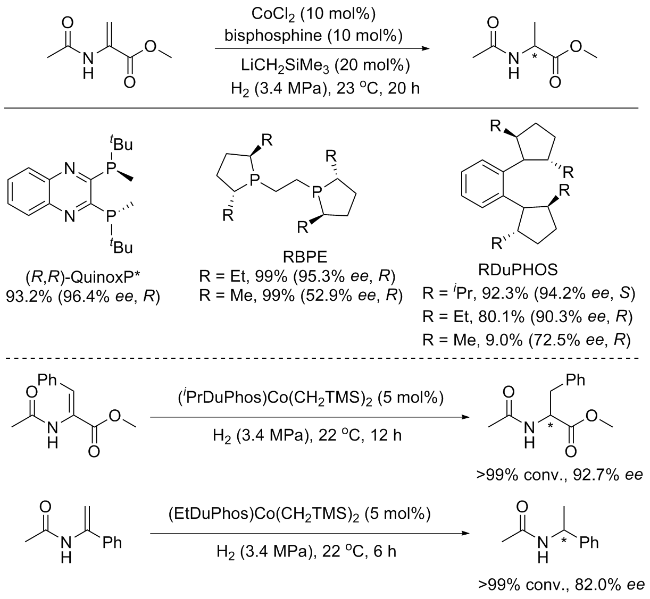
图式4 钴/手性双膦配体催化2-乙酰氨基丙烯酸酯、氨基酸及烯酰胺衍生物的不对称氢化反应

Scheme 4 Co/chiral bisphosphine ligand-catalyzed asymmetric hydrogenation of 2-acetamidoacrylates, amino acid derivatives, and enamide derivatives

2016年, Chirik课题组[8]报道了基于C1对称双(亚胺基)吡啶钴配合物催化环状烯烃不对称氢化反应, 并将其成功应用于含有此类骨架的天然产物及生物活性分子结构单元的合成. 该催化体系在取代苯并五元、六元及七元环烯烃的不对称氢化中, 展现出优异的反应活性和对映选择性控制能力. 研究表明立体化学结果主要受底物环尺寸及exo/endo构型的共同影响(Scheme 5a). Scheme 5b总结了七元环与五元环底物之间氢化与异构化的相对速率. 在标准反应条件下, 七元环底物未检测到烯烃从环外到环内位置的异构化, 而相应的五元环底物则发生快速异构化. 氘标记研究进一步证实, 对于七元环底物, 叔烷基钴中间体虽可形成, 但β-氢消除优先发生于甲基位点而非环亚甲基位点; 而对于五元环与六元环底物, 环亚甲基位点的β-氢消除变得可及, 因而观察到快速异构化现象. 由于五元环与七元环的环张力大致相当, 速率差异可能主要源于构象偏好. 在该系列底物中, 茚基底物具有最接近平面的结构, 能将环β-氢置于向金属转移所必需的顺式共平面. 七元环较高的构象柔性不利于该过程, 从而降低了烯烃异构化的倾向. 六元环外底物则介于这两个极端之间; 由于异构化与目标氢化反应存在竞争, 烯烃异构体以相反立体化学偏好被还原, 进而削弱反应的对映选择性.
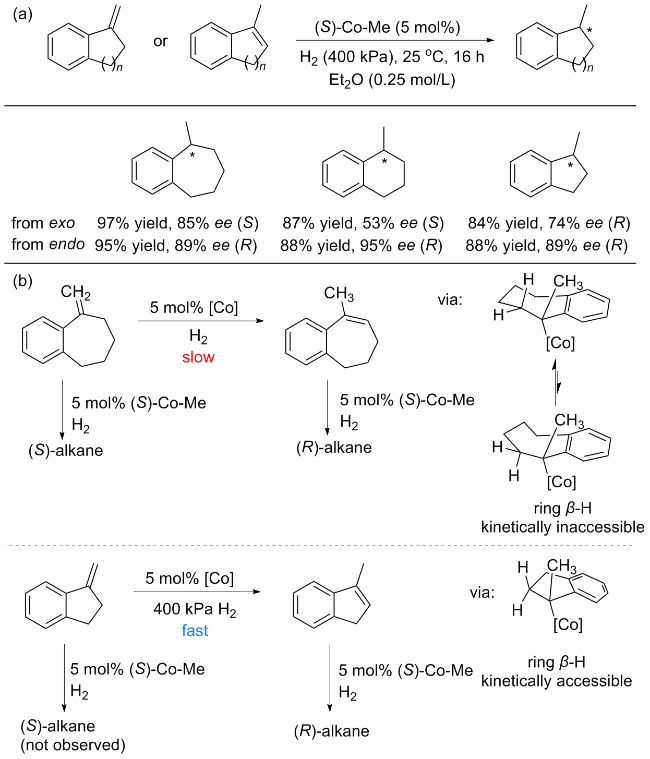
图式5 双(亚胺基)吡啶钴催化的环状烯烃的不对称氢化反应

Scheme 5 Asymmetric hydrogenation of cycloalkenes catalyzed by Co(II)/(diimino)pyridine

2018年, Chirik课题组[9]报道了基于Co/(R,R)-Ph- BPE催化体系的高效不对称氢化工艺, 成功实现了抗癫痫药物左乙拉西坦(levetiracetam)在200 g规模下的合成, 催化剂用量仅为0.08 mol%. 通过高通量筛选, 研究团队发现多种手性膦配体均可实现该反应的高对映选择性控制. 值得注意的是, 脱氢左乙拉西坦的氢化反应在锌粉存在下仍可顺利进行, 锌先将Co(II)还原为Co(I), 继而进一步还原为Co(0); 另外在无锌粉条件下, 反应的对映选择性并未受到影响(Scheme 6). 这一现象说明可能存在共同的催化中间体参与反应, 或存在两条不同的氢化路径, 最终导向相同的产物构型.
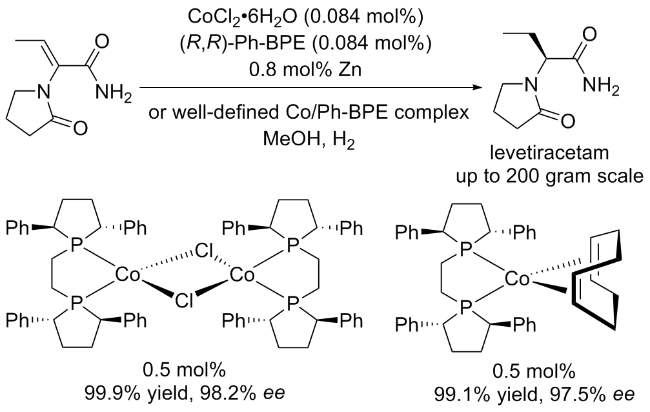
图式6 Co/(R,R)-Ph-BPE催化不对称氢化合成左乙拉西坦

Scheme 6 Co/(R,R)-Ph-BPE-catalyzed asymmetric hydrogenation for the synthesis of levotetrahydropyridine

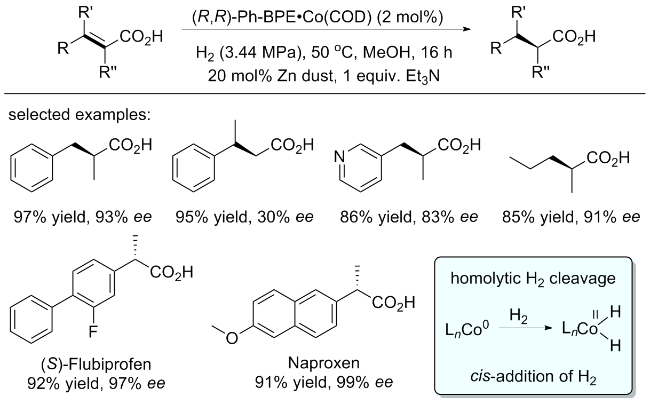
2020年, Chirik课题组[10]报道了钴催化α-甲基肉桂酸的不对称氢化反应. 通过对192种手性双膦配体进行高通量系统筛选, 发现(R,R)-Ph-BPE为最优配体. 该催化体系同样适用于二取代及三取代α,β-不饱和羧酸的不对称氢化, 均能以高产率和优异的对映选择性获得相应手性羧酸, 成功合成了包括萘普生、(S)-氟比洛芬在内的一系列具有重要应用价值的手性分子(Scheme 7).
图式7 钴催化α,β-不饱和羧酸的不对称氢化反应

Scheme 7 Co-catalyzed asymmetric hydrogenation of α,β-unsaturated carboxylic acids

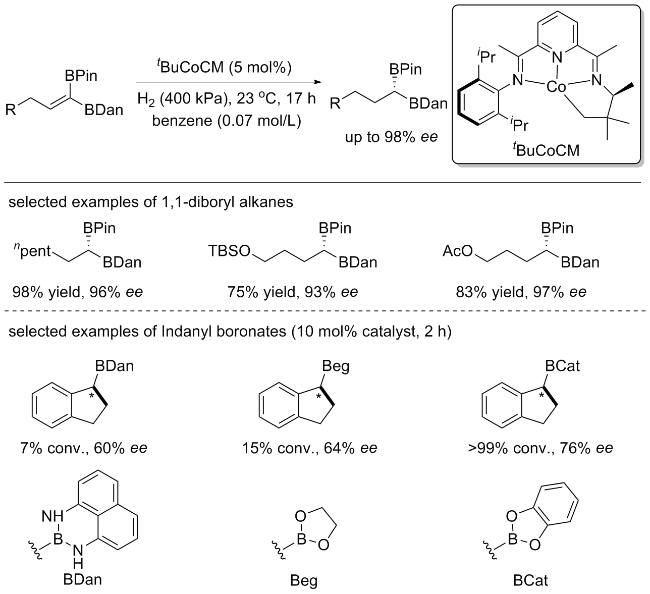
2020年, Chirik课题组[11]开发了钴/双(亚胺基)吡啶催化体系, 实现了一系列直链烷基取代的1,1-二硼烯烃的不对称氢化反应, 以高达98% ee的对映选择性和98%的收率获得手性1,1-二取代二硼烷烃(Scheme 8). 研究表明, 硼基取代基对该氢化过程具有决定性作用; 在相同条件下, tBuCoCM无法催化未硼化的1,1-二取代苯乙烯发生氢化反应.
图式8 钴催化不对称氢化合成手性二硼化合物

Scheme 8 Synthesis of chiral diboron compounds via Co-catalyzed asymmetric hydrogenation

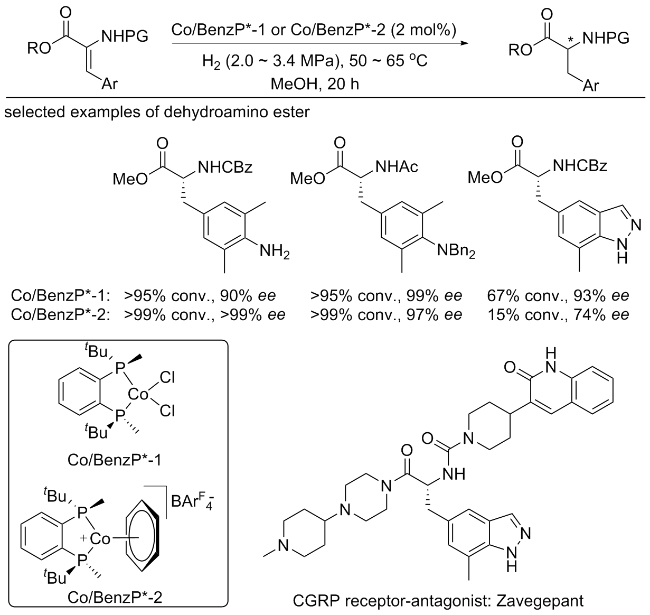
2024年, Chirik课题组[12]报道了钴催化含吲唑骨架烯酰胺的不对称氢化反应. 该反应可在20 g规模下顺利进行, 其氢化产物还可进一步转化为治疗偏头痛的药物zavegepant (Scheme 9). 研究表明, 配合物Co/BenzP*-1与Co/BenzP*-2对该类烯酰胺底物均表现出优异的催化活性和广泛的底物适用性, 对映选择性高达99%以上, 但两种配合物在催化活性方面存在明显差异.
图式9 钴催化烯酰胺的不对称氢化反应

Scheme 9 Co-catalyzed asymmetric hydrogenation of acylamides

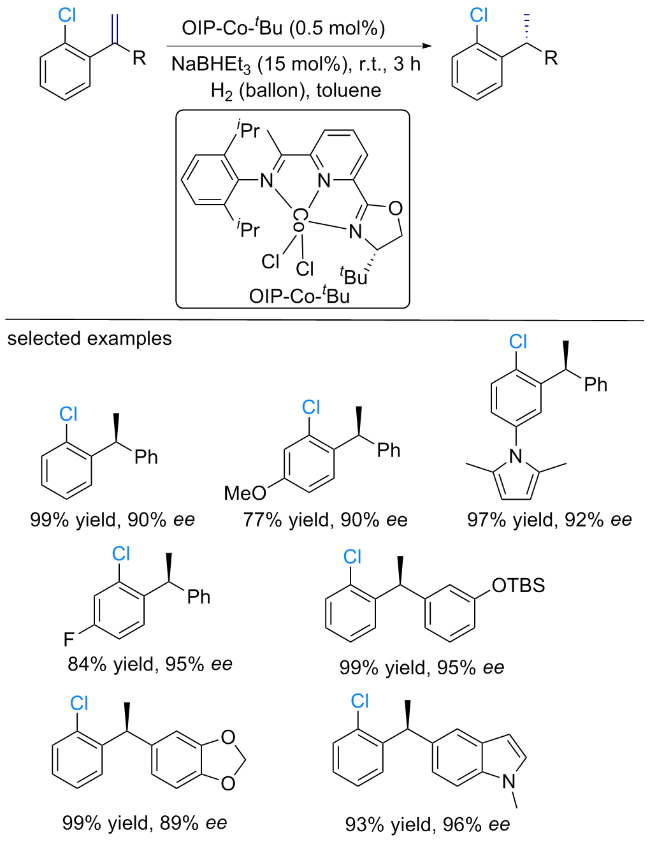
2016年, 陆展课题组[13]报道了一类基于噁唑啉亚胺基吡啶骨架的新型手性N,N,N-三齿配体(OIP), 如Scheme 10所示, 在室温、100 kPa氢气的温和条件下, 使用0.5 mol%的OIP-Co-tBu即可高效实现非对称二芳基烯烃的不对称氢化反应, 顺利合成一系列手性二芳基乙烷. 该体系展现出宽泛的底物适用范围与良好的官能团耐受性, 产率最高可达99%, 对映选择性高达96% ee. 值得注意的是, 芳基邻位的氯原子对实现高对映选择性至关重要.
图式10 Co/OIP催化1,1-二芳基烯烃的不对称氢化反应

Scheme 10 Co/OIP-catalyzed asymmetric hydrogenation of 1,1-diaromatic olefins

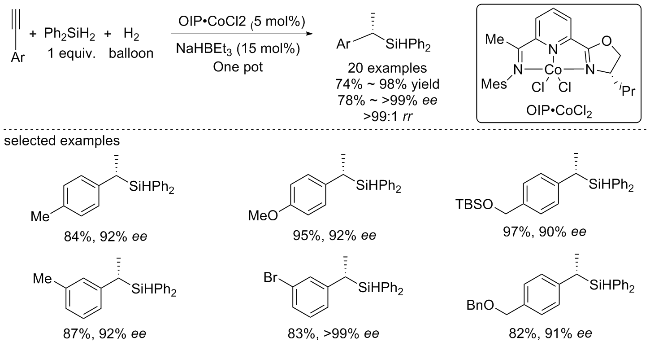
2017年, 陆展课题组[14]报道了一种具有高区域选择性与对映选择性的钴催化末端炔烃顺序氢硅烷化/氢化反应, 成功制备了一系列手性硅烷, 产率高达98%, ee值高达99% (Scheme 11). 该一锅法反应使用末端炔烃、硅烷等起始原料, 经过反应后高效合成手性硅烷, 操作简便且原子经济性优异. 机理研究表明, 反应首先经历炔烃与硅烷的高区域选择性氢硅烷化步骤, 随后生成的乙烯基硅烷在钴催化的不对称氢化反应中表现出优异的对映选择性.
图式11 Co催化末端炔烃区域选择性与对映选择性的顺序氢硅化/氢化反应

Scheme 11 Co-catalyzed regio- and enantioselective sequential hydrosilylation/hydrogenation of terminal alkynes

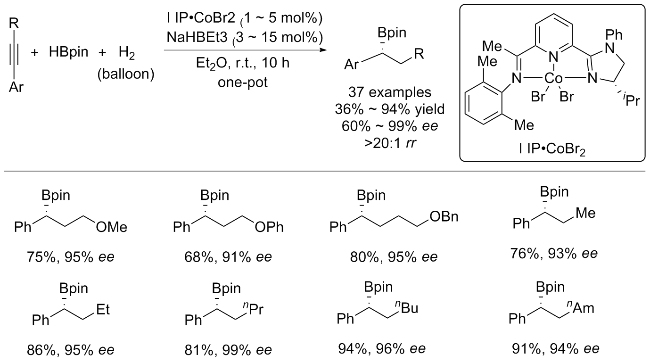
同年, 陆展课题组[15]报道了钴催化的高区域选择性与对映选择性内炔氢硼化/氢化反应. 该反应以HBpin和常压氢气为试剂, 一锅法实现了内炔的高效转化(Scheme 12). 该体系采用简单易得的起始原料, 成功合成了高价值的手性有机硼酸酯化合物, 表现出良好的底物耐受性, 产率高达94%, ee高达99%. 研究表明该反应首先发生钴催化的炔烃区域选择性氢硼化, 随后在HBpin促进下进行钴催化的烯基硼酸酯对映选择性氢化反应.
图式12 钴催化内炔不对称顺序氢硼化/氢化反应

Scheme 12 Co-catalyzed asymmetric sequential hydroboration/hydrogenation of internal alkynes

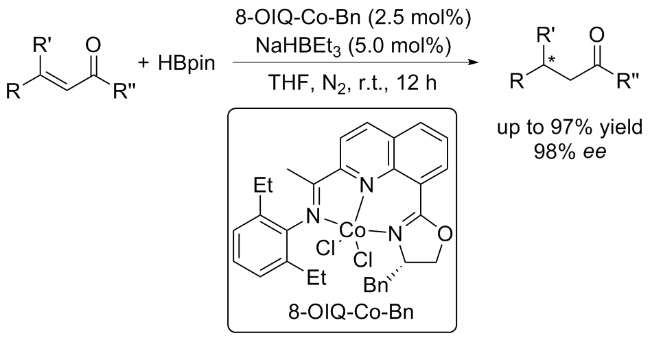
2021年, 陆展课题组[16]进一步实现了钴催化烯酮的化学选择性及对映选择性1,4-氢硼化反应. 在基于手性配体噁唑啉亚胺基喹啉(OIQ)的8-OIQ-Co-Bn催化剂作用下, 一系列β,β-二取代α,β-不饱和酮在温和条件下高效转化为相应的手性β,β-二取代酮, 产率高达97%, ee 高达98% (Scheme 13). 该方法为含β-手性中心羰基化合物的合成提供了一条简洁、高效的路径, 在药物化学及天然产物合成中具有潜在应用价值.
图式13 钴催化烯酮与HBpin的不对称1,4-氢硼化反应

Scheme 13 Co-catalyzed asymmetric 1,4-hydroboration of enones with HBpin

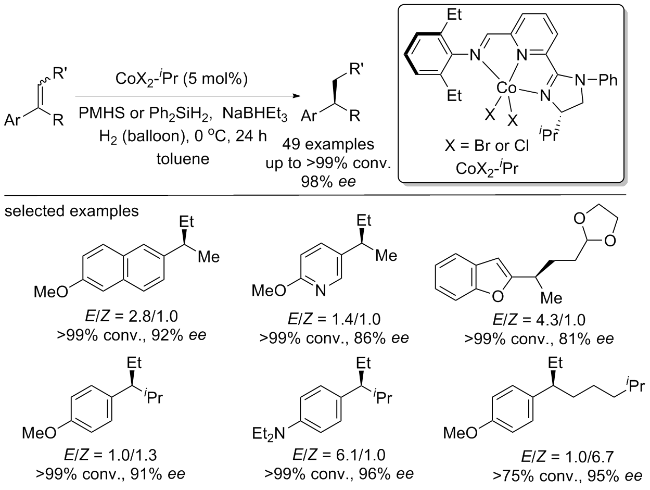
2022年, 陆展课题组[17]报道了基于咪唑啉亚胺基吡啶的钴配合物催化的“最小功能化”E/Z异构烯烃对映体汇聚性氢化反应(Scheme 14). 以1-(丁-2-烯-2-基)- 4-甲氧基苯(EZ=2∶1)为模板底物, 在5 mol%催化剂、100 kPa氢气及NaBHEt3为还原剂的条件下, 反应可获得87%的转化率和88%的对映选择性. 值得注意的是, 当使用10 mol%的二苯基硅烷或聚甲基羟基硅烷作为添加剂时, 可以获得>99%的转化率和98% ee的对映选择性.
图式14 钴催化E/Z异构烯烃的对映体汇聚氢化反应

Scheme 14 Co-catalyzed enantiomeric convergent hydrogenation of E/Z-isomerized olefins

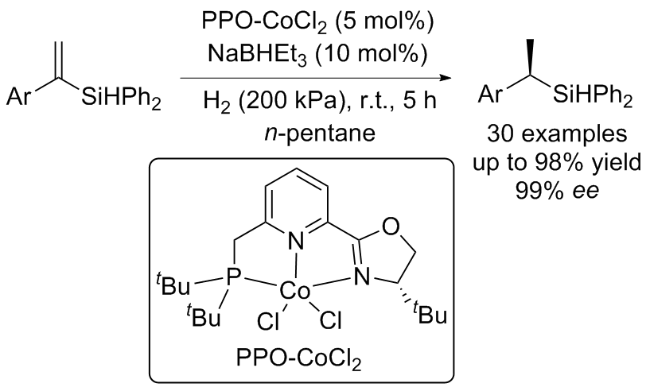
2019年, 黄正课题组[18]报道了基于吡啶基膦噁唑啉骨架的钴配合物(PPO)CoCl2催化的乙烯基硅烷不对称氢化反应(Scheme 15). 在5 mol%催化剂与10 mol% NaBHEt3为活化剂的条件下, 该体系展现出优异的底物适用范围, 以高达98%的收率和99%的对映选择性获得一系列手性硅烷产物. 研究表明, MeLi与TMSCH2Li亦可作为有效活化剂, 取得相近的反应产率与对映选择性控制; 而使用锌粉作为活化剂时, 则未观测到明显反应活性.
图式15 钴催化乙烯基硅烷的不对称氢化反应

Scheme 15 Co-catalyzed asymmetric hydrogenation of vinyl silanes

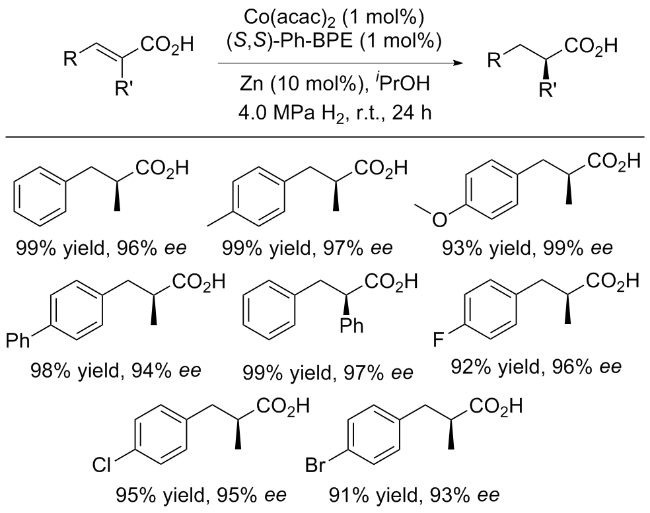
2020年, 张绪穆课题组[19]报道了钴催化α,β-不饱和羧酸的不对称氢化反应, 获得了优异的催化效率与立体控制能力, 转化数(TON)高达1860, 对映选择性基本超过95% ee (Scheme 16). 该方法底物适用范围广泛, 兼容α-芳基、α-烷基肉桂酸衍生物、α-氧官能化不饱和酸、α-取代丙烯酸及杂环α,β-不饱和羧酸等一系列底物. 运用该催化反应能够合成6种手性药物的关键中间体, 这一结果凸显了其重要的应用价值. 初步机理研究表明, 羧基官能团可能与钴中心发生配位相互作用, 从而在反应活性和对映选择性调控中发挥关键作用.
图式16 钴催化α,β-不饱和羧酸的不对称氢化反应

Scheme 16 Co-catalyzed asymmetric hydrogenation of α,β- unsaturated carboxylic acids

2021年, 张绪穆课题组[20]报道了钴催化四取代环状烯烃的对映选择性氢化反应, 成功构建了一系列环状及非环状手性羧酸. 在叔丁醇为溶剂、Co(stearate)2/ (S,S)-Ph-BPE为催化体系、8.0 MPa H2压力下反应72 h, 多种六元环状烯烃底物顺利发生氢化, 以高达99% ee的对映选择性获得相应手性羧酸, 该方法亦适用于五元及七元四取代环状烯烃(Scheme 17a). 值得注意的是, 该催化体系对相应酯类底物无效, 说明羧酸基团在催化剂活化过程中有不可或缺的作用. 在D2存在下, 环状烯烃顺利发生氢化反应, 以>98%的转化率得到氘代产物. 此外, 当将溶剂替换为tBuOD时, 未检测到氘代产物(Scheme 17b). 上述结果表明, 该转化过程可能不涉及钴-烷基中间体的质子化步骤, 且氢源为H2. 结合机理研究及密度泛函理论(DFT)计算结果, 提出了钴(II)催化四取代α,β-不饱和羧酸不对称氢化的机理(Scheme 17c), 经过配体交换和氢气的异裂, 形成Co(II)-H物种, 随后进入催化循环. 该Co(II)-H物种发生迁移插入后,可形成金属环中间体. 该迁移插入步骤被认为是反应的速率、区域和立体决定步骤. 随后, 一分子氢气与其配位, 紧接着通过σ键复分解生成CoII-氢化物物种. 该物种与另一分子不饱和羧酸底物发生配体交换, 释放氢化产物, 并再生氢化钴(II)物种.
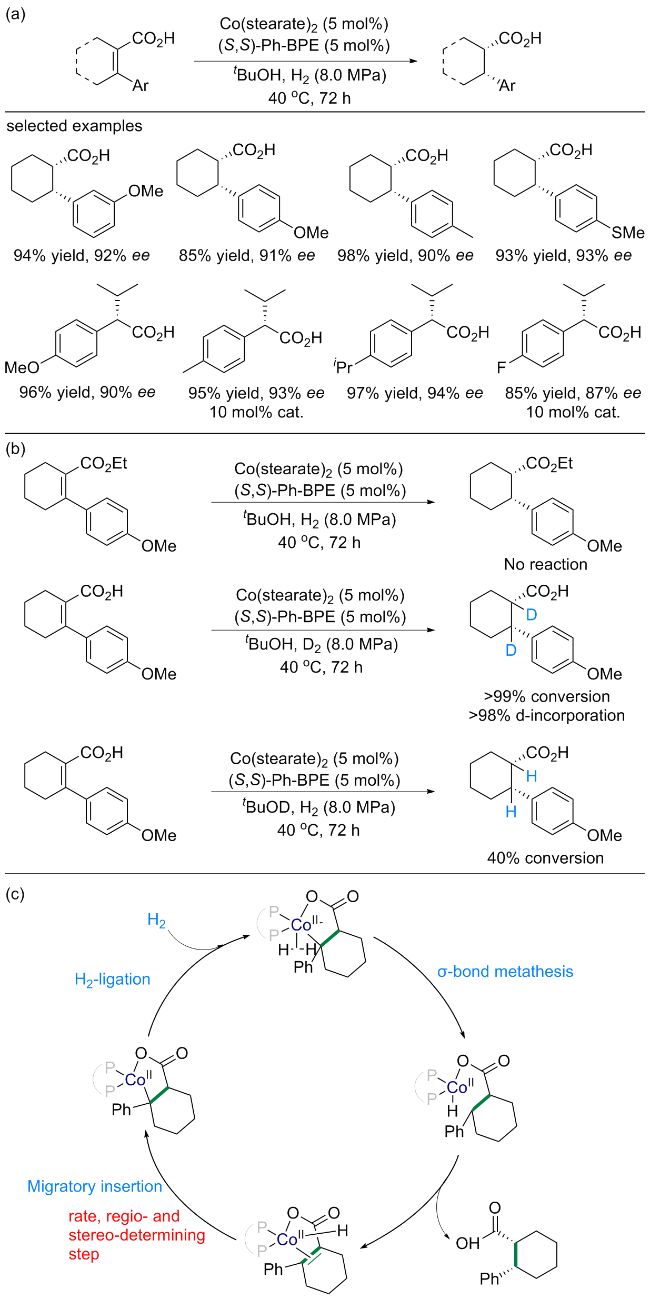
图式17 钴催化四取代环状烯烃的不对称氢化反应

Scheme 17 Co-catalyzed asymmetric hydrogenation of tetra-substituted cycloalkenes

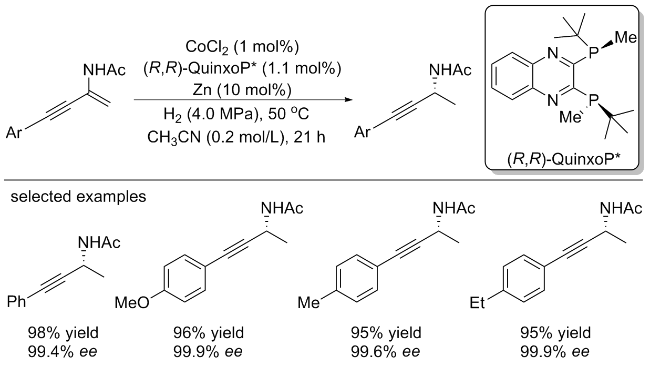
2021年, 张万斌课题组[21]报道了钴催化共轭烯炔的化学选择性与对映选择性氢化反应, 成功实现了在保持炔键完整的前提下对烯键进行精准还原. 以CoCl2/ (R,R)-QuinoxP*为催化体系, 乙腈为溶剂, 锌粉为添加剂, 在4.0 MPa氢气压力下, 炔基烯酰胺底物N-(4-苯基丁-1-烯-3-炔-2-基)乙酰胺的不对称氢化反应可获得高达99% ee (Scheme 18). 该催化体系表现出优异的底物普适性与官能团耐受性, 为含炔骨架手性分子的合成提供了高效、高选择性的途径.
图式18 钴催化共轭烯炔的化学选择性与对映选择性氢化反应

Scheme 18 Co-catalyzed chemo-/enantioselective hydrogenation of conjugated enynes

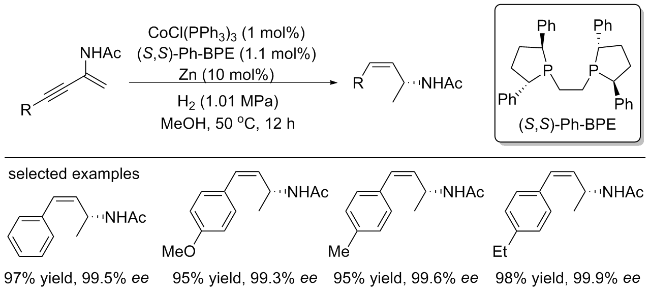
同年, 张万斌课题组[22]进一步发展了基于CoCl- (PPh3)3/(S,S)-Ph-BPE催化体系的共轭烯炔不对称连续氢化反应, 成功实现了一系列手性β,γ-不饱和酰胺的高效合成(Scheme 19). 该催化体系展现出优异的催化效率, 底物与催化剂比例(S/C)高达1000, 同时对映选择性控制极为出色(>99% ee).
图式19 钴催化的连续不对称氢化合成手性Z-烯丙酰胺

Scheme 19 Synthesis of chiral Z-allylamides by Co-catalyzed asymmetric sequential hydrogenations

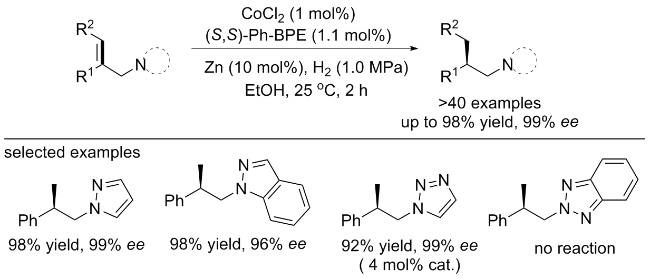
2022年, 张万斌课题组[23]报道了钴催化前手性唑官能团化烯烃的不对称氢化反应, 为手性吡唑类化合物的合成提供了一条高效途径(Scheme 20). 通过对一系列手性双膦配体的系统筛选, 确立了CoCl2/(S,S)-Ph- BPE为最优催化体系, 在乙醇溶剂中, 可实现>99%转化率及高达99% ee. 该方法底物适用范围广泛, 成功合成了40余种手性β-吡唑、三唑及四唑衍生物. 值得注意的是, 在标准反应条件下, 手性γ-吡唑类化合物未能顺利获得.
图式20 唑类基团导向的钴催化烯烃不对称氢化反应

Scheme 20 Azole-directed Co-catalyzed asymmetric hydrogenation of alkenes

2023年, 张万斌课题组[24]报道了基于CoCl2/(R)- DTBM-SegPhos与CoCl2/(S,S)-Ph-BPE催化体系的非环状及环状烯酰胺的不对称氢化反应(Scheme 21). α-烷基- β-芳基、α-芳基-β-芳基及α-芳基-烷基取代的多种底物均获得优异反应活性与对映选择性控制, 以高达99%的收率和99% ee获得相应手性胺衍生物. 值得注意的是, CoCl2/(S,S)-Ph-BPE催化体系还可实现E/Z烯酰胺混合物的汇聚式不对称氢化, 进一步提升了底物适用性与合成效率. 所得氢化产物可成功应用于阿福莫特罗、罗替高汀等手性药物的合成, 展示了该方法在药物化学领域的潜在应用价值.
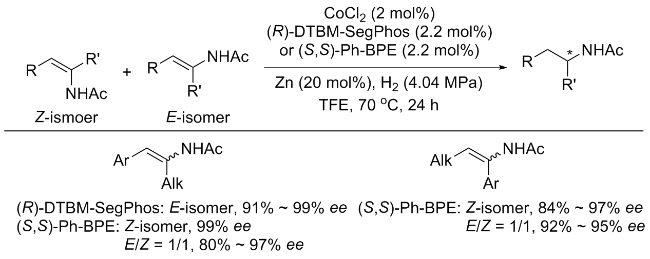
图式21 钴催化E/Z-烯酰胺对映体汇聚不对称氢化反应

Scheme 21 Co-catalyzed enantiomeric convergent asymmetric hydrogenation of E/Z-Enamides

2023年, de Vries课题组[25]报道了基于钴催化三取代碳环烯酰胺不对称氢化反应, 合成手性环状酰胺的方法. 通过对一系列易得的手性双膦配体进行系统筛选, 确定(S,S)-Ph-BPE为最优配体来进一步优化反应条件. 同时考察了Ni(II)、Mn(II)和Fe(II)等其他第一系过渡金属盐的催化活性, 但均未观测到明显反应. 在醇类溶剂中可实现CoCl2/(S,S)-Ph-BPE催化体系对三取代碳环烯酰胺的高效不对称氢化, 展现出优异的底物普适性, 获得一系列结构多样的手性环酰胺衍生物. 值得注意的是, 将底物酰胺基团由NHAc替换为NHCOtBu后, 对映选择性由88% ee显著提升至98% ee (Scheme 22). 然而, 该催化体系对含额外氧官能团的3-苯甲酰氨基香豆素类底物未能实现氢化.
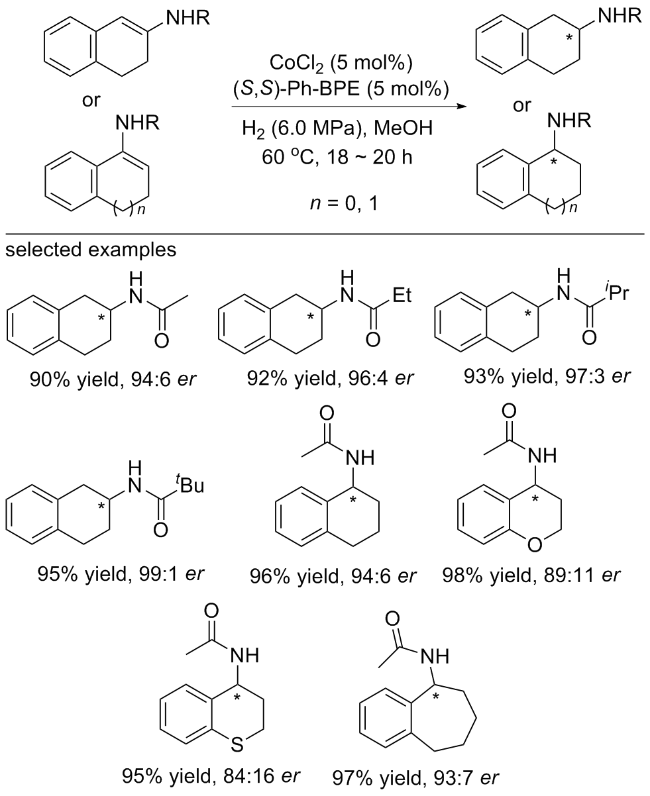
图式22 钴催化三取代环状烯酰胺的不对称氢化合成手性环状酰胺

Scheme 22 Co-catalyzed enantioselective hydrogenation of trisubstituted carbocyclic olefins to chiral cyclic amides

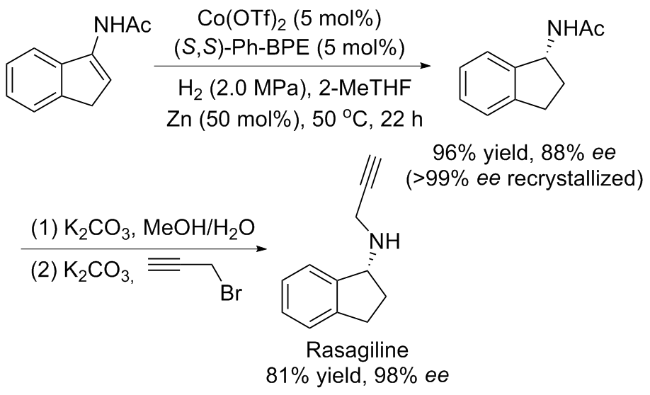
2023年, de Vries课题组[26]在前期研究基础上, 进一步发展了钴催化苯并吲哚衍生烯酰胺不对称氢化反应. 运用Co(OTf)2/(S,S)-Ph-BPE催化体系, 成功实现了一系列苯并吲哚型烯酰胺底物的高效不对称氢化反应, 并对不同结构吲哚乙酰胺类化合物进行了系统考察(Scheme 23), 以81%总收率和98% ee, 成功合成了抗帕金森病药物雷沙吉兰Rasagiline. 结合同位素标记实验与电子顺磁共振(EPR)分析等机理研究手段, 作者提出了涉及氧化还原活性Co(0)/Co(II)催化循环的反应路径,为该类不对称氢化反应的机制理解提供了重要实验依据.
图式23 钴催化对1-茚酮缩烯胺的不对称氢化反应及雷沙吉兰的合成

Scheme 23 Co-catalyzed asymmetric hydrogenation of 1-inda- none enamides and synthesis of Rasagiline

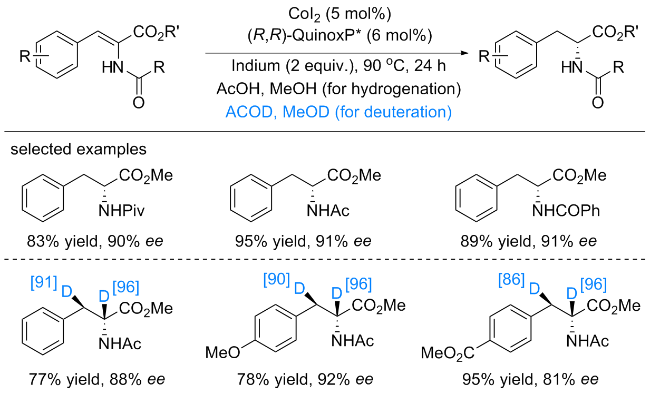
2023年, 秦绪荣、周建荣及其合作者[27]报道了CoI2/ (R,R)-QuinoxP*催化α-酰胺基丙烯酸酯类底物的不对称氢化和氘代氢化. 采用氘代甲醇作为廉价易得的氘源, 反应展现出优异的立体选择性(多高于95∶5)及接近99%的氘代率, 高效合成了一系列α,β-二氘代-α-氨基酯衍生物(Scheme 24). 所得二氘代氨基酸酯可作为手性氘代合成子, 进一步应用于抗癌药物硼替佐米和降糖药物那格列奈等手性氘代药物的合成. 此外, 该立体选择性氘代策略还被成功拓展至二氘代L-3,4-二羟基苯丙氨酸(L-DOPA)的简洁合成, 展示了其在氘代手性药物制备中的潜在应用前景.
图式24 钴催化α-酰胺基丙烯酸酯的不对称氢化和氘代氢化反应

Scheme 24 Co-catalyzed asymmetric hydrogenation and deuteriohydrogenation of α-amido acrylates

3 镍催化烯烃(C=C键)的不对称氢化反应

镍是地壳中丰度最高的过渡金属之一, 位于元素周期表第四周期第10族(VIIIB族). 镍兼具氧化态多样(0至+IV)、电负性低、易于发生氧化加成、还原电位较低及β-氢消除倾向较弱等一系列独特性质, 赋予其在催化转化中优异的反应性与调控潜力. 近年来, 镍凭借其资源丰富、成本低廉及环境友好等优势, 被广泛应用于各类前手性不饱和底物的不对称氢化反应, 逐渐发展成为不对称催化合成中备受关注的研究热点.
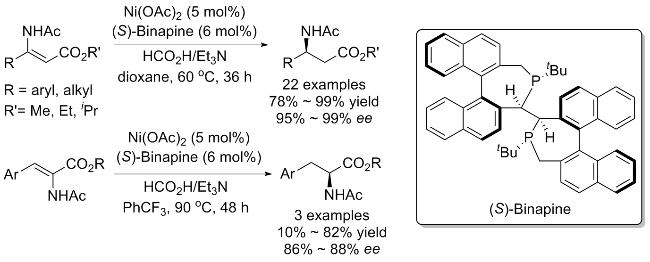
镍催化的前手性烯烃不对称氢化反应长期未取得显著进展. 直至2014年, 周建荣课题组[28]以HCO2H/ Et3N (VV=5∶2)为氢源、镍/富电子且具有大位阻的手性双膦配体(S)-Binapine为催化体系, 成功实现了镍催化α,β-脱氢-乙酰氨基丁酸酯的不对称转移氢化反应(Scheme 25). 以良好至优异的收率(高达99%)及对映选择性(高达99% ee)获得了一系列结构多样的手性α-及β-氨基酸衍生物. 氘标记实验结果表明, 该转移氢化反应经由不对称氢化物插入形成镍烯醇盐中间体, 随后发生质子化过程完成反应.
图式25 镍催化烯烃不对称转移氢化合成手性α-氨基酸和β-氨基酸

Scheme 25 Synthesis of chiral α-amino acids and β-amino acids by nickel-catalyzed asymmetric transfer hydrogenation

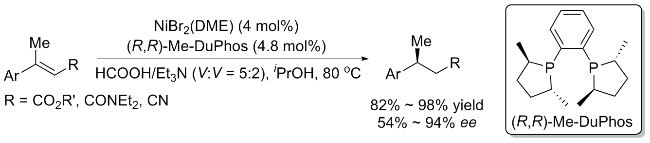
2015年, 该课题组[29]进一步拓展了镍催化不对称转移氢化反应的适用范围(Scheme 26). 以NiBr2(DME)/ (R,R)-Me-DuPhos为催化体系、HCO2H/Et3N (VV=5∶2)为氢源, 成功实现了多种缺电子不饱和烯烃的高对映选择性转移氢化反应. 该催化体系对含酯基、酰胺及氰基等官能团的烯烃底物均表现出良好的适用性, 以优异的产率和对映选择性获得相应手性产物, ee值最高可达94%.
图式26 镍催化缺电子烯烃的不对称转移氢化反应

Scheme 26 Ni-catalyzed asymmetric transfer hydrogenation of electron-deficient olefins

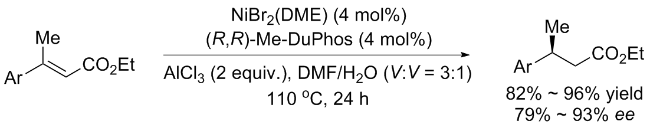
2016年, 该课题组[30]以NiBr2(DME)/(R,R)-Me-Du- Phos为催化体系, 采用N,N-二甲基甲酰胺(DMF)作为氢源, 在H2O与AlCl3协同促进下, 实现了α,β-不饱和羧酸酯的不对称转移氢化反应. DMF原位分解生成的甲酸根离子, 可作为甲酸等效体有效实现氢化过程(Scheme 27). 该方法展现出良好的底物适用范围, 以高产率及优异至良好的对映选择性获得一系列还原产物.然而, 当底物中的酯基被醛基、酮羰基或酰胺基等其他吸电子基团替代时, 反应效率与对映选择性均显著下降. 尤其对于含氰基或硝基的底物, 反应体系较为复杂.
图式27 DMF作氢源的镍催化α,β-不饱和酯的不对称转移氢化反应

Scheme 27 Ni-catalyzed asymmetric transfer hydrogenation of α,β-unsaturated esters with DMF as hydride source

2016年, Chirik课题组[31]报道了以H2为氢源、Bu4NI为添加剂的Ni(OAc)2/(S,S)-Me-DuPhos催化体系, 成功实现了前手性α,β-不饱和羧酸酯的不对称氢化反应, 获得良好至优异的产率(85%~99%)和对映选择性(73%~96% ee), 并对底物的电子效应及杂原子取代表现出良好的兼容性(Scheme 28a). 值得注意的是, 当底物中苯基邻位存在取代基时, 由于空间位阻增大, 反应活性与对映选择性均出现明显下降. 为揭示该不对称氢化反应的催化机理, 在D2/CH3OH、H2/CH3OD或D2/CH3OD存在下, 进行了一系列氘标记实验, 结果表明, 烷烃产物苄位上的氘原子完全来源于D2, 从而排除了二氢化物型机理的可能性(Scheme 28b). 作者结合连续变量法与动力学研究, 系统分析了催化剂的初始状态与活性物种的转化过程. 研究表明, 预催化剂在初始状态下以三核镍配合物((S,S)-Me-DuPhos)3Ni3(OAc)5I的形式存在, 并在反应条件下逐步转化为具有催化活性的镍物种. 因而, 作者提出了如Scheme 28c所示的催化循环路径: 二价镍中心在醋酸根配位的协同作用下, 促进氢气分子发生异裂, 生成镍氢活性中间体; 该物种随后与α,β-不饱和羧酸酯底物发生对映选择性迁移插入, 形成镍烯醇化物; 继而经质子化与互变异构过程释放手性氢化产物, 同时再生二价镍活性物种, 完成催化循环. 综合运用多种机理研究手段, 深入阐明了镍催化α,β-不饱和羧酸酯不对称氢化反应的反应路径与立体决定步骤, 为后续发展基于镍催化体系的多样化共轭烯烃不对称氢化反应奠定了重要理论基础.
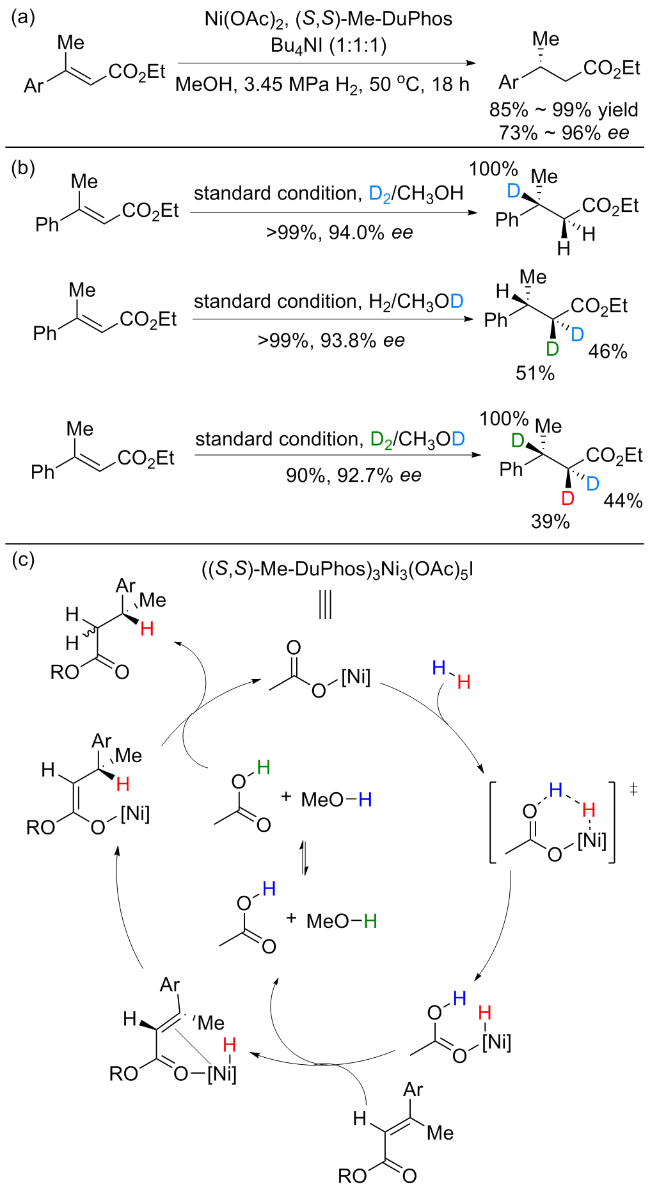
图式28 镍催化α,β-不饱和酯的不对称氢化反应

Scheme 28 Ni-catalyzed asymmetric hydrogenation of α,β- unsaturated esters

2017年, 张绪穆课题组[32-34]将富电子手性双膦配体(S)-Binapine应用于镍催化β-酰氨基硝基烯烃的不对称氢化反应, 高效构建了一系列手性β-氨基硝基烷烃, 表现出优异的效率与立体控制能力(产率87%~99%, 对映选择性96%~99% ee, Scheme 29). 通过氘标记实验与密度泛函理论(DFT)计算相结合, 作者阐明了该反应的可能机理路径: 乙酸盐辅助的氢气异裂启动催化循环, 随后发生1,4-氢迁移加成及质子化过程, 最终生成手性硝基烷烃产物. 在此基础上, 该催化体系被成功拓展至β-酰胺丙烯酸酯与β-乙酰胺烯基砜的不对称氢化反应, 以高产率及优异的对映选择性制备了多种手性β-氨基酸衍生物与β-酰胺砜. 值得注意的是, 该体系对含酯基及砜基烯酰胺底物的Z/E异构体混合物, 同样表现出良好的兼容性, 可高效获得相应目标产物. 与此同时, 该团队[35]进一步发展了Ni(OAc)2/(S,S)-Ph-BPE催化体系, 实现了含硼酸频哪醇酯(Bpin)取代不饱和羧酸酯物的不对称氢化反应. 该策略适用于芳基及烷基取代底物, 对映选择性最高可达99% ee, 并在低催化剂用量(S/C=400)条件下, 成功实现了克级规模反应, 展现出良好的实用性与放大潜力. 2019年, 该课题组[36]进一步报道了镍催化四取代氟代烯酰胺酯的不对称氢化反应, 成功克服了该类底物因位阻和电子效应带来的立体控制难题. 该体系以高产率、优异的非对映选择性与对映选择性, 高效构建了一系列手性α-氟代-β-氨基酸酯, 且在整个反应过程中未观测到脱氟副产物的生成. 机理研究方面, 同位素标记实验表明产物酯基β-位的氘原子源自外加氘源; HOAc添加剂的对照实验进一步揭示, 反应体系的酸度对非对映选择性调控具有决定性作用. 尤为重要的是, 溶剂三氟乙醇的酸性特征可显著促进镍氢活性物种与C=C键加成后形成的中间体发生快速质子解, 从而有效抑制该中间体向镍烯醇化物的异构转化, 确保手性氢化产物的单一选择性生成.
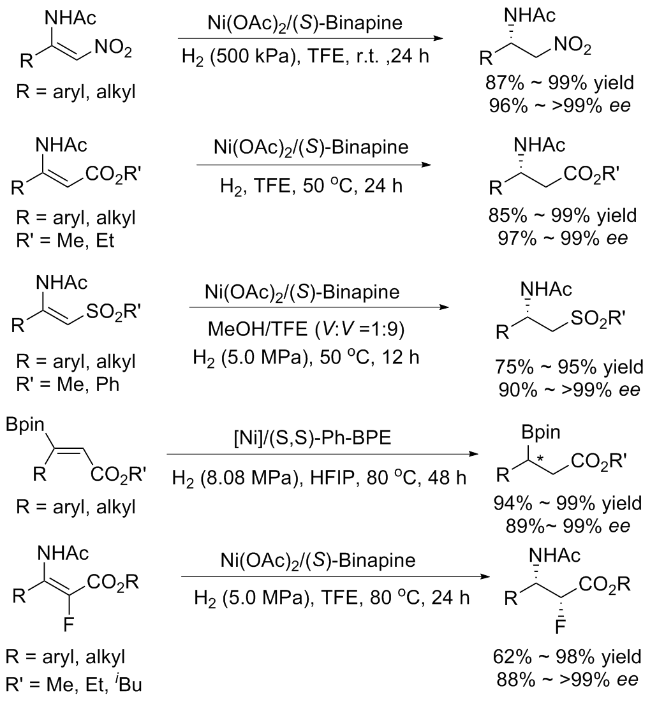
图式29 镍催化官能团化烯酰胺和不饱和酯的不对称氢化反应

Scheme 29 Ni-catalyzed asymmetric hydrogenation of functionalized enamides and unsaturated esters

2019年, 该课题组[37]报道了Ni(OTf)2/(S,S)-Ph-BPE催化环己二烯酮衍生物的不对称氢化反应, 成功构建了一系列γ-位含有手性全碳季碳中心的环己烯酮衍生物, 获得了92%~97%产率和92%~99% ee (Scheme 30a).作者在D2氛围下进行了同位素标记实验, 发现氘原子被引入到了羰基的β位(Scheme 30b). 该催化体系在螺碳环状环己二烯酮底物的不对称氢化中同样表现优异, 以94%~98%的产率和96%~99% ee顺利获得具有手性螺碳季碳中心的环己烯酮产物, 为构建结构多样、含季碳手性中心的环烯酮骨架提供了新策略(Scheme 30c).
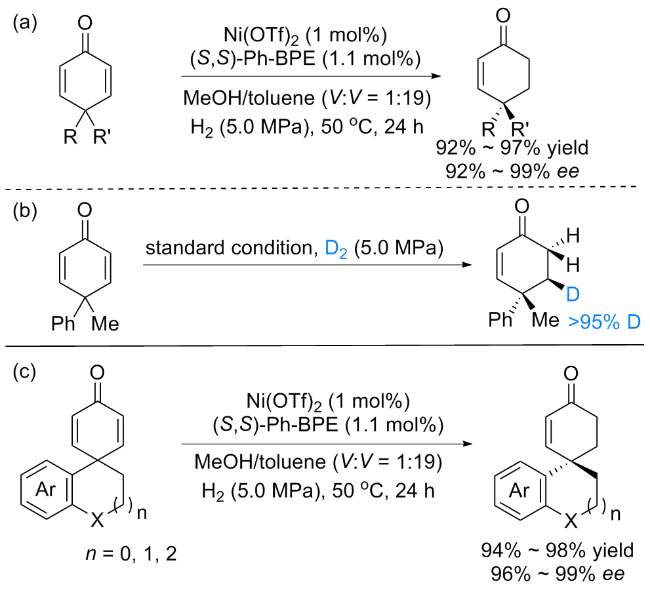
图式30 镍催化γ,γ-二取代环己二烯酮的不对称氢化反应

Scheme 30 Ni-catalyzed desymmetric hydrogenation of γ,γ-di- substituted cyclohexadienones

2020年, 张万斌课题组[38]报道了以(S)-DM-MeO- BIPHEP为手性配体的镍催化2-酰胺基丙烯酸酯不对称氢化反应(Scheme 31). 该催化体系高效构建了一系列结构多样的手性α-氨基酸酯, 获得优异的产率(高达99%)和对映选择性(高达96% ee). 所得氢化产物可作为重要的手性合成砌块, 在S/C高达2000的条件下仍能顺利实现克级规模制备, 表现出良好的催化效率与放大潜力. 产物可通过酰胺水解或酯基还原, 在对映选择性完全保持的前提下, 进一步转化为手性α-氨基酸及手性β-氨基醇衍生物. 以这些衍生物为原料, 可便捷合成蛋白酶体抑制剂及多巴胺/去甲肾上腺素再摄取抑制剂的关键前体化合物, 说明该方法在药物化学及相关合成领域中具有潜在的应用价值.
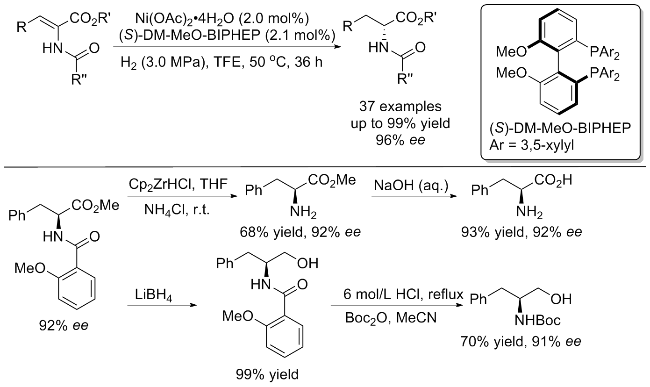
图式31 镍催化2-酰胺基丙烯酸酯不对称氢化反应

Scheme 31 Ni-catalyzed asymmetric hydrogenation of 2-amidoacrylates

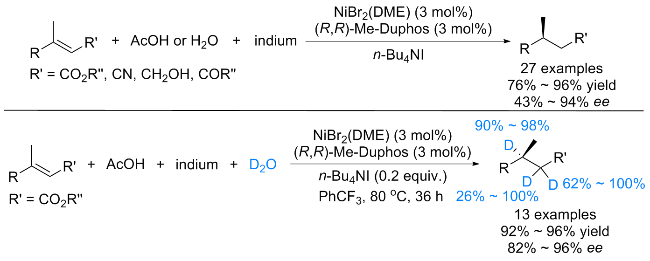
2020年, 周建荣课题组[39]报道了镍催化的不对称转移氢化反应, 并将底物范围成功拓展至多种烯烃类, 包括α,β-不饱和酯、腈、酮及烯丙醇. 该体系以乙酸或水作为氢源, 铟粉为电子供体, 在温和条件下实现了优异的对映选择性控制(Scheme 32). 尤为重要的是, 该工作引入成本最低的氘源D2O, 实现了镍催化烯丙醇与α,β-不饱和酯的高效不对称氘化反应. 这一策略不仅显著拓展了镍催化转移氢化的底物适用范围, 也为手性氘代化合物的绿色、经济合成提供了重要的思路.
图式32 镍催化的不对称转移氢化α,β-不饱和酯、腈、酮及烯丙醇

Scheme 32 Ni-catalyzed asymmetric transfer hydrogenation of α,β-unsaturated esters, nitriles, ketones and allylic alcohols

2021年, 张绪穆课题组[40]报道了Ni(OAc)2/(S,S)- Ph-BPE催化的2-噁唑酮不对称氢化反应, 以95%~99%的产率和97%~99% ee的对映选择性, 高效合成了一系列手性2-噁唑烷酮. 该催化体系展现出底物适用范围广泛、反应条件温和(多数反应在100 kPa氢气下进行)以及对映选择性控制优异(几乎所有产物ee值>99%)等突出特点(Scheme 33a). 此外, 该方案在低催化剂负载条件下, 仍可实现克级规模氢化反应, TON高达3350, 进一步凸显了其合成效率与实用潜力. 在100 kPa D2氛围、(CF3)2CHOH溶剂中, 对模型底物4-苯基噁唑-2(3H)-酮进行了氢化反应(Scheme 33b). 结果表明, 氘原子仅位于苄位以及部分位于氮原子上. 当在100 kPa D2、CF3- CH2OD溶剂中进行反应时, 氘原子部分位于氮原子和氧原子的α位, 表明N—H与CF3CH2OD之间可能存在D/H交换, 并且氢化过程中应发生了烯胺向亚胺的互变异构过程. 此外, 氢化产物的N—H也易于与CF3CH2- OD发生D/H交换过程. 在氮原子上带有甲基和4-甲氧基苄基保护基的2-噁唑酮底物, 在该催化体系中反应效果不佳, 表明底物烯胺与其异构体亚胺之间的平衡可能参与了该镍催化不对称氢化过程, 并且亚胺异构体可能是更优选的底物. DFT计算也表明, 该镍催化不对称氢化反应与烯胺及其异构体亚胺之间的互变异构有关, 随后Ni—H对优选的亚胺发生不对称1,2-加成. 此外, 反应产物经过一系列合成转化, 以高产率且不损失对映选择性地制备了其他高价值分子, 如手性二氢噻吩- 2(3H)-硫酮、氨基醇、噁唑啉配体Ph-pyox和烯丙酰胺, 展现出巨大的合成应用潜力(Scheme 33c).
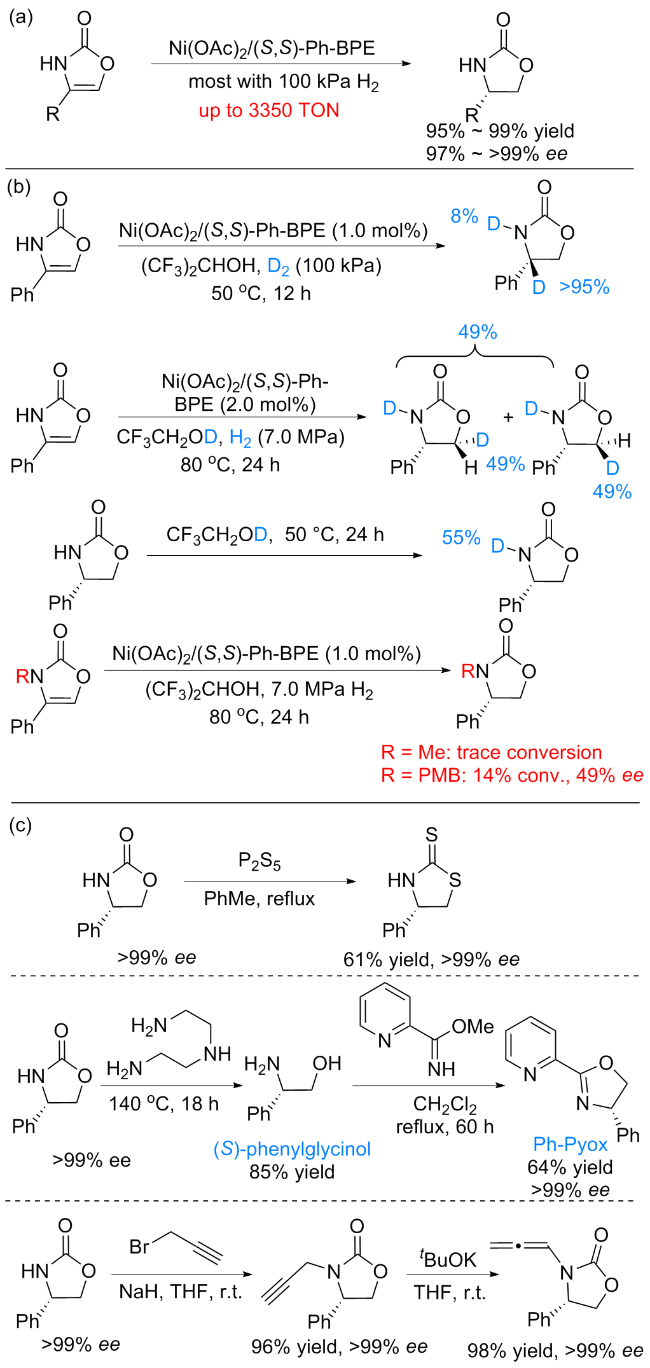
图式33 镍催化2-噁唑酮的不对称氢化反应

Scheme 33 Ni-catalyzed asymmetric hydrogenation of 2-oxa- zolones

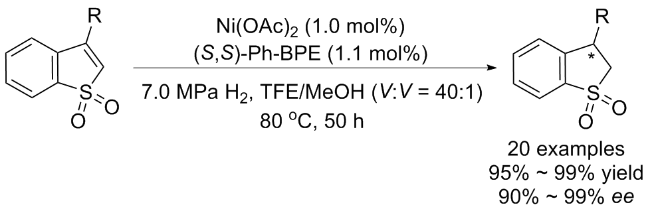
2021年, 该课题组[41]进一步成功发展了镍催化的环状烯烃砜类底物3-取代苯并[b]噻吩1,1-二氧化物的不对称氢化反应(Scheme 34). 该策略高效构建了一系列手性2,3-二氢苯并[b]噻吩1,1-二氧化物, 展现出优异的产率(95%~99%)和对映选择性(90%~99% ee). 值得强调的是, 在催化剂载量为0.5 mol%条件下, 该反应仍可顺利实现克级规模(4 mmol, 960 mg)放大, 以99%的产率和高达97% ee的对映选择性获得目标产物.
图式34 镍催化环状烯基砜苯并[b]噻吩1,1-二氧化物的不对称氢化反应

Scheme 34 Ni-catalyzed asymmetric hydrogenation of cyclic alkenyl sulfones benzo[b]thiophene 1,1-dioxides

2021年, 周建荣课题组[42]报道了镍催化不饱和无环及环状β-氨基酸衍生物的不对称转移氢化反应. 以供电子手性双膦配体(S)-Binapine与(R,R)-QuinoxP*为优选配体, 乙酸为氢源, 金属铟为电子供体, 在反应中原位生成阳离子镍氢活性物种, 实现对不饱和C=C键的高立体选择性插入(Scheme 35). 该催化体系适用于一系列无环与环状β-烯酰胺酯前体, 以中等至优异的产率和对映选择性获得相应手性产物: 其中, 无环不饱和β-氨基酸衍生物的氢化产率可达92%~97%, 对映选择性为88%~97% ee; 环状不饱和β-氨基酸衍生物的产率为65%~93%, 对映选择性高达94%~97% ee.
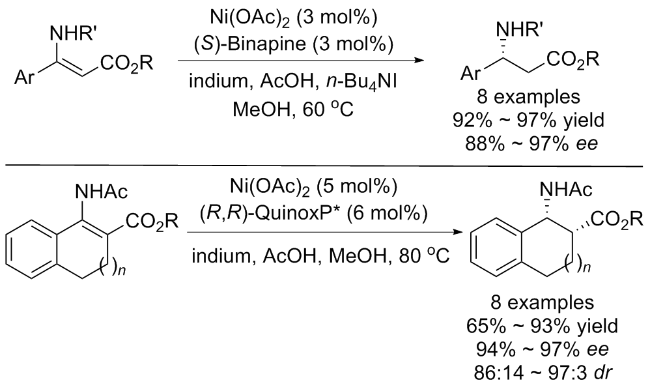
图式35 镍催化不饱和无环和环状β-氨基酸衍生物的不对称转移氢化反应

Scheme 35 Ni-catalyzed asymmetric transfer hydrogenation of unsaturated acyclic and cyclic β-amino acid derivatives

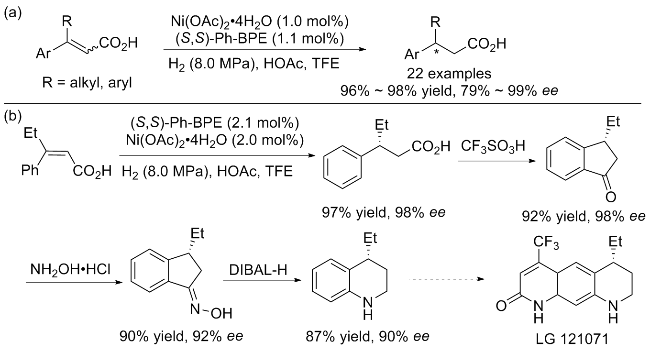
2022年, 侯国华课题组[43]报道了Ni(OAc)2•4H2O/ (S,S)-Ph-BPE催化的β,β-二取代丙烯酸不对称氢化反应, 高效合成了一系列手性羧酸(96%~98%产率, 79%~99% ee, Scheme 36), 表现出良好至优异的立体控制能力. 该催化体系可顺利放大至克级规模, 且对映选择性得以完全保持. 所得氢化产物经后续转化, 成功合成了选择性雄激素受体调节剂LG 121071.
图式36 镍催化β,β-二取代丙烯酸不对称氢化反应

Scheme 36 Ni-catalyzed asymmetric hydrogenation of β,β-disubstituted acrylic acids

2022年, Punji课题组[44]报道了Ni(OAc)2/(R,R)-Me- Duphos催化α,β-不饱和氨基酸衍生物的不对称氢化反应, 以27%~99%的产率和75%~92% ee成功合成了一系列(R)-3-Boc-氨基-4-(2,4,5-三氟苯基)丁酸酯类化合物. 值得关注的是, 该类氢化产物为抗糖尿病药物(R)-西格列汀的关键手性中间体(Scheme 37). 该催化工艺在10 g规模下顺利实现放大, 且对映选择性得以完全保持, 展现出良好的合成实用性与工业应用潜力. 所得(R)-β-氨基酯衍生物经过水解, 以76.5% ee获得(R)-N-Boc氨基酸. 为了进一步提升对映体纯度, 采用市售(R)-与(S)-1-苯乙胺作为拆分剂, 通过依次进行成盐、结晶及酸处理等操作, 成功实现了该氨基酸衍生物的高效手性拆分. 结果表明, (R)-1-苯乙胺的拆分效果更优, 可获得对映选择性高达99.5% ee的目标产物. 最终, 该对映体富集的β-氨基酸被有效用于西格列汀的合成.
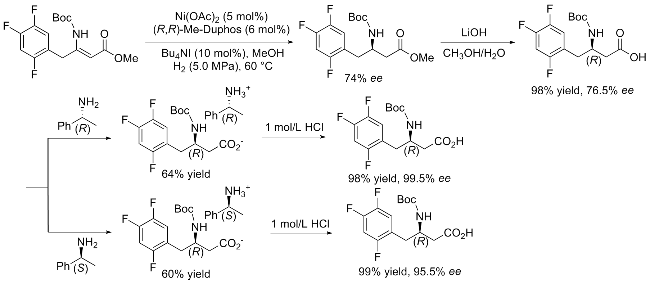
图式37 镍催化α,β-不饱和氨基酸衍生物的不对称氢化反应

Scheme 37 Ni-catalyzed asymmetric hydrogenation of α,β-unsaturated amino acid derivatives

2023年, 张万斌课题组[45]报道了Ni(OAc)2•4H2O/ (R,R)-BenzP*催化末端烯烃α-取代乙烯基磷酸酯及二芳基乙烯基膦的不对称氢化反应. 该催化体系以高产率(81%~99%)和优异的对映选择性(81%~>99% ee)高效合成了一系列手性乙基膦衍生物(Scheme 38). 此外, 雌酮衍生的α-取代乙烯基磷酸酯在该体系中也表现出良好的适用性, 经C=C及C=O键的连续还原、醇羟基的选择性氧化, 最终以96%的产率和97∶3 dr获得雌酮类似物, 彰显了该方法的底物拓展能力与官能团兼容性. 更为重要的是, 该策略所合成的手性乙基膦产物中, 含二茂铁骨架产物的P=O键可被SiHCl3高效还原, 以对映选择性保持的方式生成相应的手性膦化合物. 该类产物不仅可直接用作手性配体, 亦可作为关键中间体用于Josiphos型配体的构建. 此外, 该催化体系还可拓展至具有双C=C键的(1,3-亚苯基双(乙烯-1,1-二基))双(二苯基氧化膦)的不对称氢化, 为合成手性PCP型钳形配体提供了新途径.
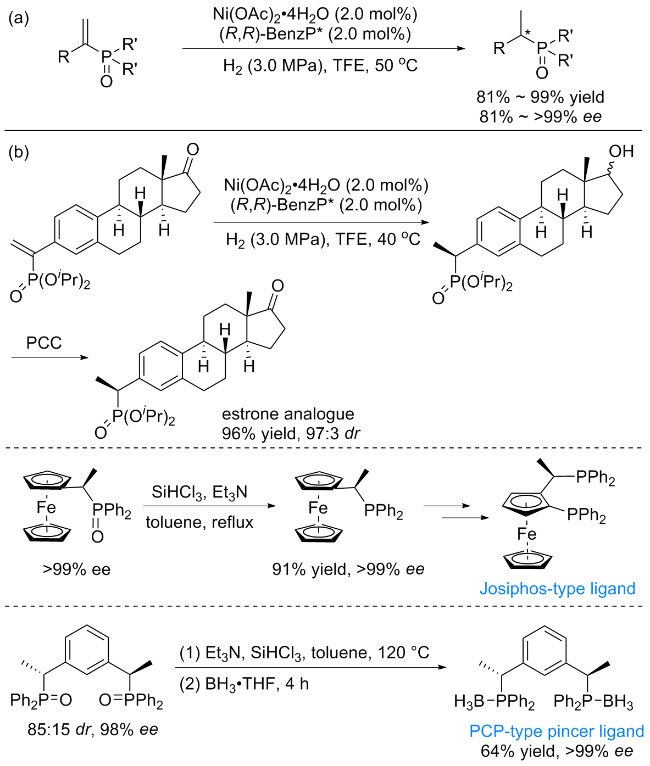
图式38 镍催化α-取代乙烯基膦酸酯和二芳基乙烯基膦氧化物的不对称氢化反应

Scheme 38 Ni-catalyzed asymmetric hydrogenation of α-substituted vinylphosphonates and diarylvinylphosphine oxides

与此同时, 我们课题组[46]也实现了Ni(OAc)2/ (S,S)-Ph-BPE催化末端烯烃α-取代乙烯基膦氧化物、磷酸酯及磷酸的不对称氢化反应. 该催化体系底物适用范围广泛, 以92%~99%的产率和84%~99% ee的对映选择性高效合成了一系列手性α-取代膦衍生物. 所得手性膦氧化物产物经三乙氧基硅烷还原, 可顺利转化为相应手性膦化合物, 且对映选择性得以完全保持. 氘标记实验结果表明, 氢化产物磷的α-位与β-位的氢原子均来源于H2.
2023年, 唐波、周建荣及其同事[47]报道了以HCO- OH/Et3N (VV=8∶2)为氢源, Ni(OAc)2•4H2O/(R,R)- BenzP*为催化体系的α-取代丙烯酸不对称转移氢化反应. 如Scheme 39所示, 该方法以70%~99%的高产率和73%~99% ee的优异对映选择性, 高效合成了一系列手性α-甲基羧酸衍生物. 氘代标记实验结果表明, 甲酸分子中的质子主要加成至底物β-位, 而负氢则选择性加成至α-位, 揭示了氢转移过程中的区域与立体化学选择性. 为进一步阐明活性物种, 他们制备并分离了[(S,S)- BenzP*]Ni(cod)配合物, 其在标准反应条件下可催化该转化, 以95%产率和90% ee获得目标产物. 此外, 通过[(S,S)-BenzP*]Ni(cod)与2-苯基丙烯酸甲酯(MPA)的化学计量反应, 成功合成了镍环丙烷配合物[(S,S)- BenzP*]Ni(MPA), 该物种在标准氢化条件下仅获得10% ee. 这一显著差异表明, 底物中的羧酸基团在立体选择性控制中扮演关键角色, 推测其可能与甲酸形成氢键相互作用, 进而影响催化循环中的对映诱导过程.
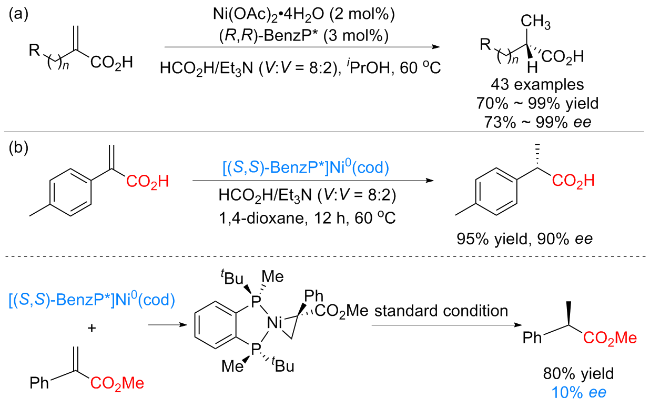
图式39 镍催化α-取代丙烯酸不对称转移氢化反应

Scheme 39 Ni-catalyzed transfer hydrogenation of α-substituted arcylic acids

2024年, 我们课题组[48]实现了镍催化的高区域选择性及对映选择性半氢化反应, 通过动力学拆分策略, 首次完成了外消旋四取代烯烃的半氢化转化(Scheme 40). 该方法为构建兼具高区域选择性、对映选择性及Z/E立体控制的手性四取代烯烃与手性烯丙基分子提供了一条高效合成路径: 对于手性烯丙基产物, 产率最高可达50%, 对映选择性高达99% ee; 而对于回收的手性四取代烯烃底物, 产率最高为49%, 对映选择性超过99% ee. 为深入揭示该转化的反应机制, 开展了氘标记实验. 在D2、二氯甲烷与三氟乙醇(TFE)混合溶剂中进行反应, 获得了在2位与3位同时带有氘原子的半还原产物; 而在H2氛围、氘代TFE (TFE-D)溶剂中进行的对照实验, 则未检测到氘原子掺入. 上述结果表明, 半还原产物中的两个氘原子均源自D2. 进一步结合DFT理论计算, 我们不仅验证了这一结论, 还阐明了该转化中区域选择性与立体选择性的起源.
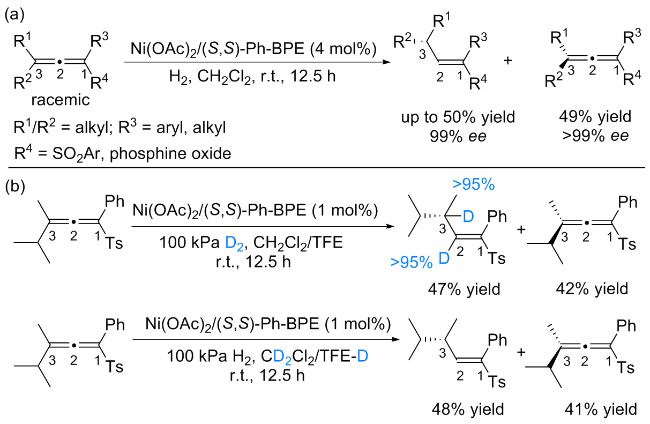
图式40 镍催化外消旋四取代烯丙基的高区域选择性和高对映选择性半氢化反应

Scheme 40 Ni-catalyzed highly regio- and enantioselective semi-hydrogenation of racemic tetrasubstituted allenes

2024年, 张万斌课题组[49]报道了Ni(OAc)2•4H2O/ (R,R)-BenzP*催化的α-取代丙烯酸不对称氢化反应, 高效合成了一系列手性α-取代丙酸衍生物(Scheme 41). 该催化体系展现出优异的对映选择性控制能力, ee值高达99.4%; S/C高达10000的条件下, 克级规模反应仍可顺利进行, 且对映选择性得以完全保持. 值得注意的是, 该策略成功应用于抗疟药物青蒿素关键中间体(R)-二氢青蒿酸的制备, 以99.8∶0.2 dr和S/C=5000的低催化剂负载量下, 能够高效获得目标产物. 机理研究表明, 反应速率决定步骤涉及关键中间体中C—Ni键的质子解离过程, 该过程通过底物羧酸基团介导的分子内质子转移实现. 相关结论得到了实验与DFT理论计算的一致支持.
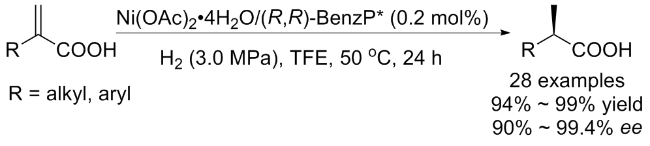
图式41 镍催化α-取代丙烯酸不对称氢化反应

Scheme 41 Ni-catalyzed hydrogenation of α-substituted arcylic acids

2025年, 该课题组[50]报道了镍催化(E)-β-烯酰胺基磷化合物的不对称氢化反应, 高效合成了一系列结构多样的手性β2-氨基磷衍生物. 该催化体系展现出优异的底物构型兼容性: 无论是E-型、Z-型烯烃底物, 还是其混合体系, 均能以良好至优异的收率(高达98%)和对映选择性(高达96% ee)获得相同绝对构型的目标产物(Scheme 42). 所得手性β2-氨基磷衍生物可进行多样化的后期衍生化修饰, 其中部分衍生物作为新型手性β2-氨基膦配体, 在不对称催化中表现出良好的催化活性与立体诱导能力. DFT理论计算表明, 催化剂与底物间的弱吸引力相互作用是实现高对映选择性的关键因素; 此外, E-与Z-底物分别以不同配位模式与镍中心结合, 但均导向同一对映体产物, 为构型互补底物汇聚式氢化提供了理论依据.
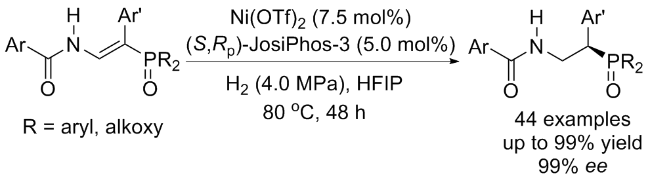
图式42 镍催化不对称氢化合成手性β2-氨基磷衍生物

Scheme 42 Synthesis of chiral β2-amino phosphorus derivatives via Ni-catalyzed asymmetric hydrogenation

2025年, 该课题组[51]还报道了Ni(OAc)2•4H2O/(R, R)-BenzP*催化的α-亚烷基琥珀酰亚胺不对称氢化反应, 系统考察了不同N-保护基团对反应效率与立体控制的影响(Scheme 43). 研究表明, 催化剂与底物间的弱非共价相互作用强度与催化效率呈正相关, 其中N-tBu取代基是最优选择, 可显著提升反应活性. 该催化体系展现出优异的底物普适性与官能团耐受性, 产率高达99%, 对映选择性最高达99% ee; 在低催化剂载量(S/C=4000)条件下仍可实现克级规模反应, 且对映选择性保持完好. 对映异构体的能量分解分析(EDA)揭示, 高立体选择性源于R构型过渡态中弱非共价相互作用的有效稳定, 为理解该类型反应的立体决定步骤提供了理论依据.
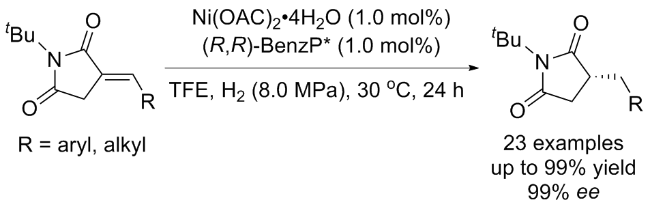
图式43 镍催化α-亚烷基琥珀酰亚胺的不对称氢化反应

Scheme 43 Ni-catalyzed asymmetric hydrogenation of α-alkyli- denesuccinimides

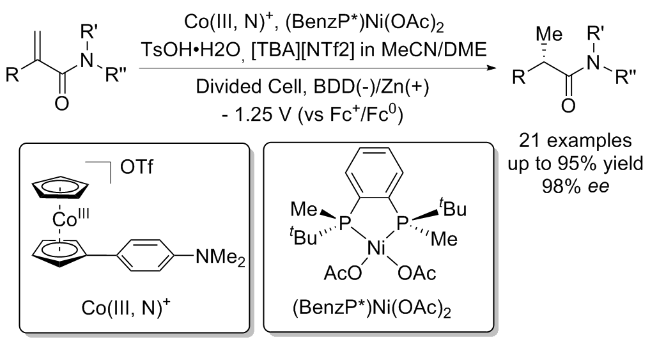
2025年, Peter课题组[52]报道了一种模块化电化学不对称氢化策略, 通过将手性镍催化与二茂钴衍生的质子偶合电子转移协同联用, 成功实现了α,β-不饱和羰基化合物的高对映选择性还原(Scheme 44). 在优化条件下, 该催化体系对多种含不同酰胺官能团及取代模式的底物, 均展现出优异的底物适用性与立体控制能力, 以高达95%的产率和98% ee的对映选择性高效获得相应手性产物. 研究表明, 基于介体辅助的固定电位电催化技术为在温和条件下实现选择性立体控制氢化提供了一种兼具可控性与高效性的新范式, 彰显了电化学手段在不对称催化领域中的广阔应用前景.
图式44 镍催化α-取代丙烯酸不对称转移氢化反应

Scheme 44 Ni-catalyzed transfer hydrogenation of α-substi- tuted arcylic acids

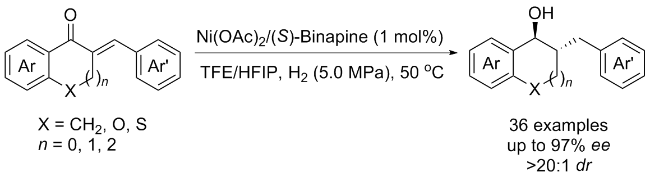
2025年, 周海峰课题组[53]报道了镍催化的三取代烯酮不对称迭代1,2-还原反应, 实现了具有两个连续立体中心的环烷醇的高效合成(Scheme 45). 该催化体系展现出优异的非对映选择性与对映选择性控制能力, 产率高达99%, 对映选择性可达97% ee, dr>20∶1. 通过实验与计算化学相结合的手段, 研究进一步揭示了该串联还原过程中两步连续氢化步骤的能量变化, 为理解该类反应立体选择性的起源提供了理论支撑.
图式45 镍催化三取代烯酮的不对称迭代1,2-氢化反应

Scheme 45 Ni-catalyzed asymmetric iterative 1,2-hydrogenation of trisubstituted enones

4 总结与展望

过去数十年来, 以铁、钴、镍为代表的丰产铁系金属催化体系因其资源丰富、低毒/无毒及环境友好等优势, 在不对称氢化领域取得了长足进展. 本文系统梳理了近年来铁系金属催化烯烃(C=C)不对称氢化反应的研究进展, 重点围绕底物适用范围、催化效率及立体选择性等方面, 深入分析了该类催化体系的优势与现存不足. 尽管相关研究已取得显著突破, 该领域仍面临诸多关键挑战, 突出表现为反应机理认识尚不深入、高效手性配体以及催化体系匮乏等问题. 未来研究亟待在以下几个方面持续发力: 一是深化对铁系金属催化不对称氢化反应机理的理解, 系统揭示催化循环路径与立体决定步骤, 为理性设计新型手性配体提供理论指导; 二是开发结构新颖、易于合成、模块可调的手性配体库, 拓展催化体系的底物适用性与官能团兼容性; 三是探索适用于简单烯烃、未活化亚胺、各类酮及多不饱和底物的通用型催化体系, 在提升催化活性的同时实现高对映选择性控制. 构建高效、高选择性及广泛适用的铁系金属催化体系, 并发展新型不对称催化氢化反应模式, 仍是本领域持续关注的核心方向. 可以预见, 随着机理研究、配体设计与催化策略的推进, 铁系金属催化的不对称氢化反应将迎来更多突破性进展, 逐步成长为手性化合物原子经济、环境友好合成的重要工具之一.
(Zhao, C.)
[1]
(a) Xie, J. H.; Zhu, S. F.; Zhou, Q. L. Chem. Rev. 2011, 111, 1713.

DOI

(b) Wang, Y.; Zhang, Z.; Zhang, W. Chin. J. Org. Chem. 2015, 35, 528 (in Chinese).

DOI

(王英杰, 张振锋, 张万斌, 有机化学, 2015, 35, 528.)

DOI

(c) Wang, D.-S.; Chen, Q.-A.; Lu, S.-M.; Zhou, Y.-G. Chem. Rev. 2012, 112, 2557.

DOI

[2]
(a) Liang, Z.; Yang, T.; Gu, G.; Dang, L.; Zhang, X. Chin. J. Chem. 2018, 36, 851.

DOI

(b) Zhang, Z.; Butt, N. A.; Zhou, M.; Liu, D.; Zhang, W. Chin. J. Chem. 2018, 36, 443.

DOI

[3]
(a) Morris, R. H. Acc. Chem. Res. 2015, 48, 1494.

DOI

(b) Chirik, P. J. Acc. Chem. Res. 2015, 48, 1687.

DOI

(c) Li, Y.-Y.; Yu, S.-L.; Shen, W.-Y.; Gao, J.-X. Acc. Chem. Res. 2015, 48, 2587.

DOI

[4]
Viereck, P.; Rummelt, S. M.; Soja, N. A.; Pabst, T. P.; Chirik, P. J. Organometallics 2021, 40, 1053.

DOI

[5]
Lu, P.; Ren, X.; Xu, H.; Lu, D.; Sun, Y.; Lu, Z. J. Am. Chem. Soc. 2021, 143, 12433.

DOI

[6]
Monfette, S.; Turner, Z. R.; Semproni, S, P.; Chirik, P. J. J. Am. Chem. Soc. 2012, 134, 4561.

DOI

[7]
Friedfeld, M. R.; Shevlin, M.; Hoyt, J. M.; Kraska, S. W.; Tudge, M. T.; Chirik, P. J. Science 2013, 342, 1076

DOI PMID

[8]
Friedfeld, M. R.; Shevlin, M.; Margulieux, G. W.; Campeau, L.-C.; Chirik, P. J. J. Am. Chem. Soc. 2016, 138, 3314.

DOI PMID

[9]
Friedfeld, M. R.; Zhong, H.; Ruck, R. T.; Shevlin, M.; Chirik, P. J. Science 2018, 360, 888.

DOI PMID

[10]
Zhong, H.; Shevlin, M.; Chirik, P. J. J. Am. Chem. Soc. 2020, 142, 5272.

DOI

[11]
Viereck, P.; Krautwald, S.; Pabst, T. P.; Chirik, P. J. J. Am. Chem. Soc. 2020, 142, 3923.

DOI PMID

[12]
Mendelsohn, L. N.; MacNeil, C. S.; Esposito, M. R.; Pabst, T. P.; Leahy, D. K.; Davies, I. W.; Chirik, P. J. Org. Lett. 2024, 26, 2718.

DOI

[13]
Chen, J.; Chen, C.; Ji, C.; Lu, Z. Org. Lett. 2016, 18, 1594.

DOI

[14]
Guo, J.; Shen, X.; Lu, Z. Angew. Chem., Int. Ed. 2017, 56, 615.

DOI

[15]
Guo, J.; Cheng, B.; Shen, X.; Lu, Z. J. Am. Chem. Soc. 2017, 139, 15316.

DOI

[16]
Ren, X.; Lu, Z. Org. Lett. 2021, 23, 8370.

DOI

[17]
Lu, P.; Wang, H.; Mao, Y.; Hong, X.; Lu, Z. J. Am. Chem. Soc. 2022, 144, 17359.

DOI

[18]
Zuo, Z.; Xu, S.; Zhang, L.; Gan, L.; Fang, H.; Liu, G.; Huang, Z. Organometallics 2019, 38, 3906.

DOI

[19]
Du, X.; Xiao, Y.; Huang, J.; Zhang, Y.; Duan, Y.; Wang, H.; Shi, C.; Chen, G.; Zhang, X. Nat. Commun. 2020, 11, 3239.

DOI

[20]
Du, X.; Xiao, Y.; Yang, Y.; Duan, Y.; Li, F.; Hu, Q.; Chung, L.; Chen, G.; Zhang, X. Angew. Chem., Int. Ed. 2021, 60, 11384.

DOI

[21]
Hu, Y.; Zhang, Z.; Liu, Y.; Zhang, W. Angew. Chem., Int. Ed. 2021, 60, 16989.

DOI

[22]
Hu, Y.; Zou, Y.; Yang, H.; Ji, H.; Jin, Y.; Zhang, Z.; Liu, Y.; Zhang, W. Angew. Chem., Int. Ed. 2023, 62, e202217871.

DOI

[23]
Jin, Y.; Zou, Y.; Hu, Y.; Han, Y.; Zhang, Z.; Zhang, W. Chem.-Eur. J. 2022, 28, e202201517.

DOI

[24]
Chen, T.; Zou, Y.; Hu, Y.; Zhang, Z.; Wei, H.; Wei, L.; Zhang, W. Angew. Chem., Int. Ed. 2023, 62, e202303488.

DOI

[25]
Chakrabortty, S.; Konieczny, K.; de Zwart, F. J.; Bobylev, E. O.; Barath, E.; Tin, S.; Müller, B. H.; Reek, J. N. H.; de Bruin, B.; de Vries, J. G. Angew. Chem., Int. Ed. 2023, 62, e202301329.

DOI

[26]
Chakrabortty, S.; de Zwart, F. J.; Snabilie, D. D.; Balaraman, E.; Reek, J. N. H.; de Bruin, B.; de Vries, J. G. Catal. Sci. Technol. 2023, 13, 6668.

DOI

[27]
Li, A.; Song, X.; Ren, Q.; Bao, P.; Long, X.; Huang, F.; Yuan, L.; Zhou, J.; Qin, X. Angew. Chem., Int. Ed. 2023, 62, e202301091.

DOI

[28]
Yang, P.; Xu, H.; Zhou, J. Angew. Chem., Int. Ed. 2014, 53, 12210.

DOI

[29]
Guo, S.; Yang, P.; Zhou, J. Chem. Commun. 2015, 51, 12115.

DOI

[30]
Guo, S.; Zhou, J. Org. Lett. 2016, 18, 5316.

DOI

[31]
Shevlin, M.; Friedfeld, M. R.; Sheng, H.; Pierson, N. A.; Hoyt, J. M.; Campeau, L.C.; Chirik, P. J. J. Am. Chem. Soc. 2016, 138, 3562.

DOI

[32]
Gao, W.; Lv, H.; Zhang, T.; Yang, Y.; Chung, L. W.; Wu, Y.; Zhang, X. Chem. Sci. 2017, 8, 6419.

DOI

[33]
Li, X.; You, C.; Li, S.; Lv, H.; Zhang, X. Org. Lett. 2017, 19, 5130.

DOI

[34]
Long, J.; Gao, W.; Guan, Y.; Lv, H.; Zhang, X. Org. Lett. 2018, 20, 5914.

DOI

[35]
Han, Z.; Liu, G.; Zhang, X.; Li, A.; Dong, X.; Zhang, X. Org. Lett. 2019, 21, 3923.

DOI

[36]
Guan, Y.; Han, Z.; Li, X.; You, C.; Tan, X.; Lv, H.; Zhang, X. Chem. Sci. 2018, 9, 4890.

[37]
You, C.; Li, X.; Gong, Q.; Wen, J.; Zhang, X. J. Am. Chem. Soc. 2019, 141, 14560.

DOI

[38]
Hu, Y.; Chen, J.; Li, B.; Zhang, Z.; Gridnev, I. D.; Zhang, W. Angew., Chem. Int. Ed. 2020, 59, 5371.

[39]
Guo, S.; Wang, X.; Zhou, J. S. Org. Lett. 2020, 22, 1204.

DOI

[40]
Liu, Y.; Yi, Z.; Yang, X.; Wang, H.; Yin, C.; Wang, M.; Dong, X.; Zhang, X. ACS Catal. 2020, 10, 11153.

DOI

[41]
Liu, G.; Tian, K.; Li, C.; You, C.; Tan, X.; Zhang, H.; Zhang, X.; Dong, X. Org. Lett. 2021, 23, 668.

DOI

[42]
Zhou, J. S.; Guo, S.; Zhao, X.; Chi, Y. R. Chem. Commun. 2021, 57, 11501.

DOI

[43]
Xiao, G.; Xie, C.; Guo, Q.; Zi, G.; Hou, G.; Huang, Y. Org. Chem. Front. 2022, 9, 4472.

DOI

[44]
Sudhakaran, S.; Shinde, P. G.; Aratikatla, E. K.; Kaulage, S. H.; Rana, P.; Parit, R. S.; Kavale, D. S.; Senthilkumar, B.; Punji, B. Chem.-Asian J. 2022, 17, e202101208.

DOI

[45]
Wei, H.; Chen, H.; Chen, J.; Gridnev, I. D.; Zhang, W. Angew. Chem., Int. Ed. 2023, 62, e202214990.

DOI

[46]
Yang, X.; Liu, G.; Xiang, X.; Xie, D.; Han, J.; Han, Z.; Dong, X. Org. Lett. 2023, 25, 738.

DOI

[47]
Sun, Y.; Wang, C.; Yang, P.; Yue, J.; Xu, C.; Zhou, J. S.; Tang, B. ACS Catal. 2023, 13, 14213.

DOI

[48]
Liu, G.; Yang, X.; Gu, P.; Wang, M.; Zhang, X.; Dong, X. J. Am. Chem. Soc. 2024, 146, 7419.

DOI

[49]
Li, B.; Wang, Z.; Luo, Y.; Wei, H.; Chen, J.; Liu, D.; Zhang, W. Nat. Commun. 2024, 15, 5482.

DOI

[50]
Wei, H.; Luo, Y.; Li, J.; Chen, J.; Gridnev, I. D.; Zhang, W. J. Am. Chem. Soc. 2025, 147, 342.

DOI

[51]
Cai, X.; Luo, Y.; Chen, J.; Zhang, W. J. Am. Chem. Soc. 2025, 147, 342.

DOI

[52]
Li, M.; Peters, J. C. ACS Catal. 2025, 15, 13720.

DOI

[53]
Liu, Y.; Yang, C.; Zuo, L.; Liu, Q.; Zhang, X.; Hou, C.; Yin, C.; Zhou, H. Org. Lett. 2025, 27, 41839.

文章导航

/