综述与进展

钴配合物催化氮气活化转化的研究进展

  • 程振东 ,
  • 高亚飞 , *
展开
  • 南京大学化学学院 江苏省先进有机材料重点实验室 南京 210023

收稿日期: 2026-02-24

  修回日期: 2026-04-15

  网络出版日期: 2026-06-04

基金资助

国家自然科学基金(22471120)

江苏省自然科学基金(BK20241228)

Research Progress on Catalytic Dinitrogen Activation and Functionalization Mediated by Cobalt Complexes

  • Zhendong Cheng ,
  • Yafei Gao , *
Expand
  • State Key Laboratory of Coordination Chemistry, Jiangsu Key Laboratory of Advanced Organic Materials, School of Chemistry, Nanjing University, Nanjing 210023
*E-mail:

Received date: 2026-02-24

  Revised date: 2026-04-15

  Online published: 2026-06-04

Supported by

National Natural Science Foundation of China(22471120)

Natural Science Foundation of Jiangsu Province(BK20241228)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

实现温和条件下氮气的活化转化具有重要意义. 由于氮气分子的高键能和非极性的特点, 其反应活性较低. 过渡金属配合物为氮气的活化转化提供了一种有效策略. 目前, 过渡金属促进的氮气活化转化研究主要集中在前过渡金属体系. 由于前过渡金属与氮原子结合能力相对较强, 不利于催化转化的发生, 而后过渡金属在实现氮气活化与含氮产物释放的平衡方面具有一定的优势. 系统总结了后过渡金属钴配合物在催化氮气活化转化方面的研究进展, 主要包括简单钴配合物、钳型配体钴配合物、氮杂环卡宾钴配合物、双齿膦配体钴配合物以及双/多核钴配合物等催化体系, 依据催化剂核数的不同(单核或双(多)核)以及氮气活化后产物的不同(三(三甲基硅基)胺或氨气), 对催化反应进行了归纳和总结, 并对相应的反应机理进行了探讨.

本文引用格式

程振东 , 高亚飞 . 钴配合物催化氮气活化转化的研究进展[J]. 有机化学, 2026 , 46(7) : 2604 -2621 . DOI: 10.6023/cjoc202602020

Abstract

The achievement of the activation and functionalization of dinitrogen under mild conditions is of great significance. Owing to its high bond dissociation energy and non-polar nature, the dinitrogen molecule exhibits very low reactivity. Transition metal complexes provide an effective strategy for the activation and functionalization of dinitrogen. At present, the research on nitrogen activation and functionalization promoted by transition metals mainly focuses on the early transition metal systems. The relatively strong bonding between early transition metal and nitrogen atom limits their potential for catalytic turnover. However, late transition metals have certain advantages in achieving a balance between nitrogen activation and the release of nitrogen-containing products. This review systematically outlines recent progress in the catalytic activation and functionalization of dinitrogen by late transition cobalt complexes, including catalytic systems such as simple cobalt complexes, pincer-ligated cobalt complexes, N-heterocyclic carbene (NHC)-ligated cobalt complexes, bidentate phosphine-ligated cobalt complexes, and bi-/polynuclear cobalt complexes. The catalytic reactions are categorized based on the nuclearity of the cobalt catalysts (mononuclear or binuclear/polynuclear) and the nature of the nitrogen-derived products (tris(trimethylsilyl)- amine (N(SiMe3)3) or ammonia). Corresponding reaction mechanisms are also discussed. In summary, cobalt complexes have gradually attracted widespread attention in the field of catalytic nitrogen activation and functionalization, exhibiting promising reactivity [A pincer PCP-cobalt complex affords a turnover number (TON) of up to 351(42) for N2-to-N(SiMe3)3 conversion]. However, the reaction modes of existing catalytic systems remain relatively limited, with N(SiMe3)3 being the predominant product upon nitrogen activation. Furthermore, all current systems rely on strong alkali metal reductants or strong Brønsted acids as proton sources, leading to poor overall reaction compatibility.

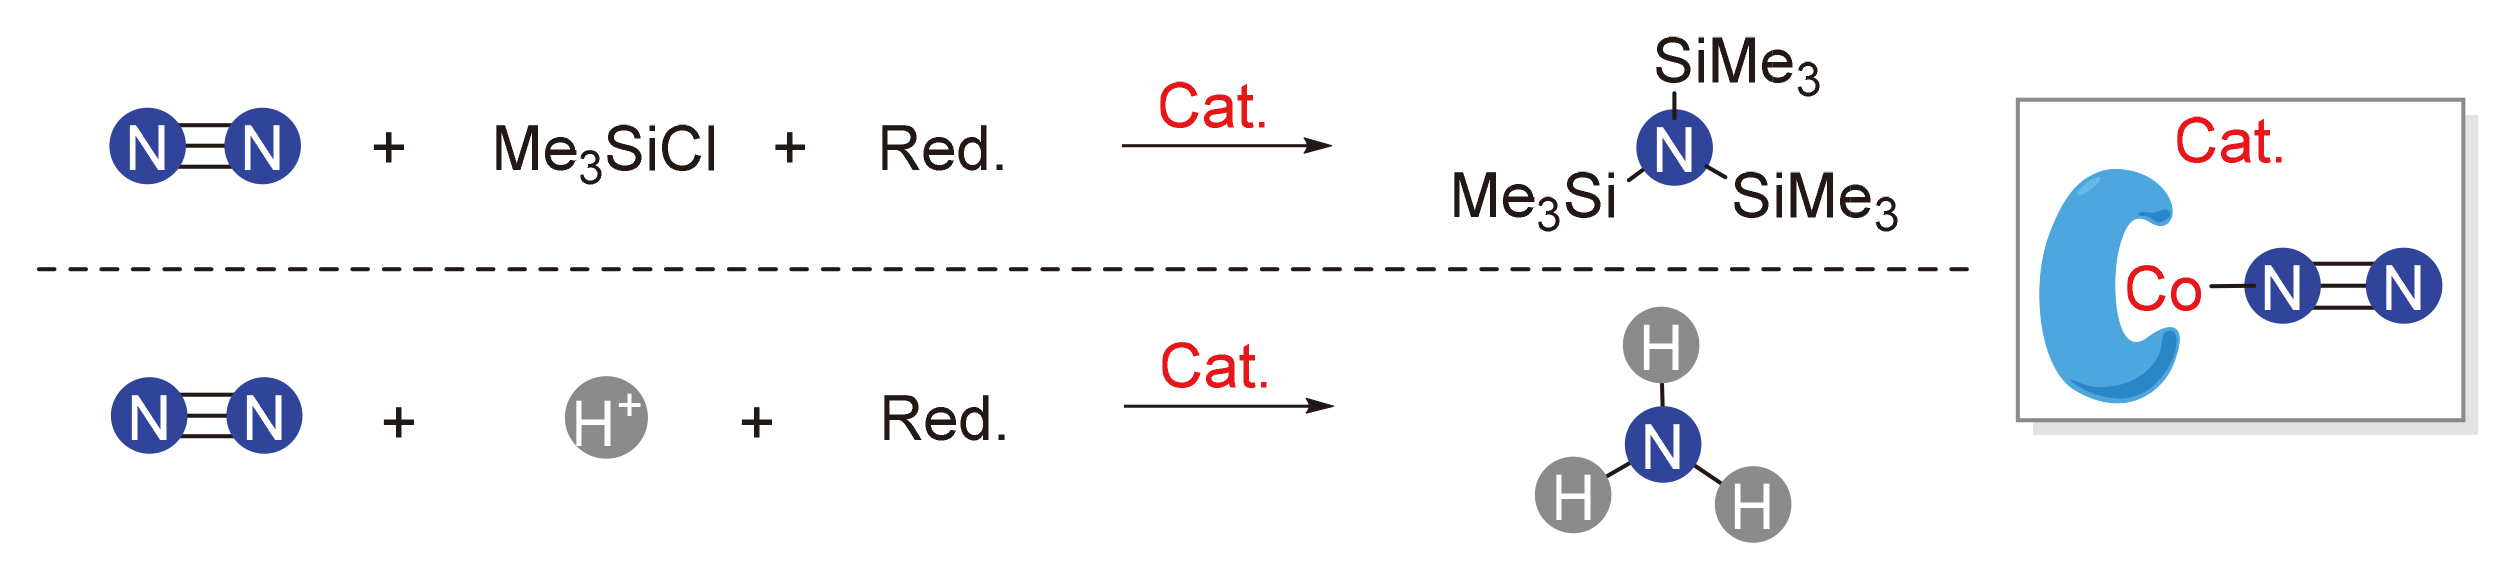
氮气是大气的主要成分, 温和条件下实现N2向高附加值含氮化合物的高效催化转化, 是能源催化与无机合成领域的核心研究课题. 由于氮气分子键能高(945 kJ/mol)和非极性的特点, 其反应活性较低, 活化转化较为困难. 目前, 氮气的固定主要通过以下三种方式进行: (1)闪电固氮, 利用高能的闪电等自然现象将氮气和氧气转化为氮氧化合物[1]; (2)工业固氮(哈伯-博施法), 高温高压下通过铁基催化剂将氮气和氢气转化为氨气[2-4]; (3)生物固氮, 温和条件下通过自然界中固氮微生物中的固氮酶将氮气转化为氨[5,6]. 为了实现温和条件下氮气的固定, 人们对固氮酶进行了详细的研究. 结构研究表明固氮酶中的活性组分是一种含有金属铁和钼的簇合物[7-9]. 因此, 过渡金属氮气配合物的合成及其促进的氮气活化转化研究一直备受关注, 一方面是为了理解和阐明固氮酶中氮气活化转化的反应机制, 另一方面则是为了发展温和条件下过渡金属催化的氮气到含氮化合物的高效转化过程[10-15].
目前, 过渡金属氮气配合物的合成及其官能化反应研究主要集中在前过渡金属体系[16-28]. 这是由于前过渡金属的还原性相对较强, 能够有效促进配位的氮气分子活化, 进而实现其官能化. 但是, 前过渡金属与氮原子的结合能力相对较强, 氮气活化后的含氮部分较难从金属中心脱除, 因此不利于催化转化的发生. 而后过渡金属在实现氮气活化与含氮产物释放的平衡方面具有一定的优势. 以后过渡金属钴为例, 研究表明钡促进的钴基催化剂(负载在碳上)在生成氨的活性方面比商业化的铁基催化剂表现更优[29], 并且生成的氨对其抑制作用更小. 尽管首例钴氮气配合物早在1967年就被报道合成[30], 但钴配合物催化的氮气活化转化的研究起步较晚. 目前, 钴配合物催化体系多依赖强还原剂/强电亲试剂, 距离温和、可持续催化仍有不小的距离. 本文总结了近十年来钴配合物在催化氮气活化转化方面的研究进展, 依据氮气活化后产物的不同, (三(三甲基硅基)胺和氨气)以及催化剂核数的不同对催化反应进行了归纳和总结, 并对反应过程中的机理进行了阐述.

1 钴配合物催化氮气到三(三甲基硅基)胺的转化

1.1 单核钴配合物催化氮气到三(三甲基硅基)胺的转化
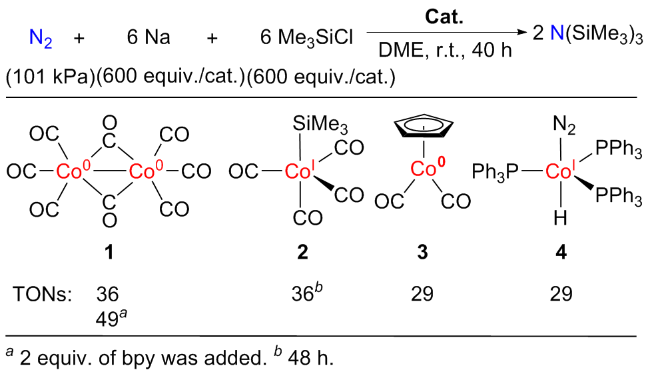
2015年, Nishibayashi课题组[31]报道了简单钴配合物催化氮气分子转化为三(三甲基硅基)胺的反应. 在1.02 MPa的氮气氛围下, 以钴配合物Co2(CO)8 (1)作催化剂, 碱金属钠作还原剂, 三甲基氯硅烷作硅基化试剂, 氮气分子到三(三甲基硅基)胺的转化数(TON)可达36(图1). 配合物Co(SiMe3)(CO)4 (2)、CpCo(CO)2 (3)和CoH(N2)(PPh3)3 (4)也均具备催化活性, 但催化效果略低于配合物1. 值得一提的是, 当在配合物1的催化体系中加入2 equiv.联吡啶(bpy)配体时, 反应的催化效率能够明显提高, TON升至49.
图1 简单钴配合物催化氮气到三(三甲基硅基)胺的转化

Figure 1 Catalytic conversion of N2 into N(SiMe3)3 by simple cobalt complexes

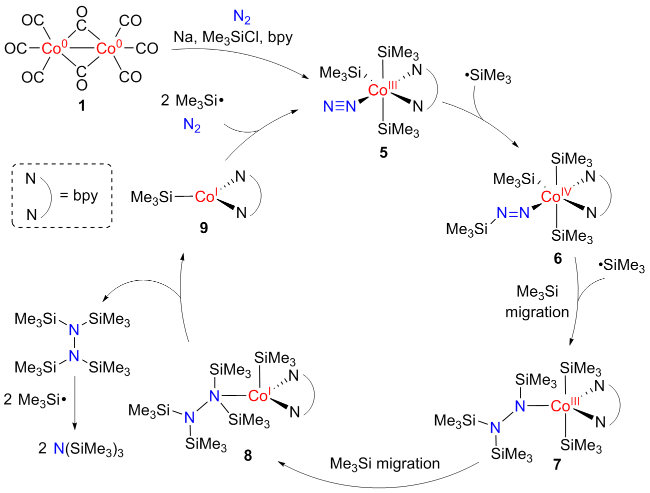
基于密度泛函理论(DFT)计算, 他们提出了在联吡啶配体存在时, 配合物1催化氮气分子转化为三(三甲基硅基)胺的可能反应途径(图2). 催化机理如下: 配合物1在金属钠、三甲基氯硅烷与联吡啶的协同作用下, 原位生成三价钴硅基氮气中间体5. DFT计算结果表明, 中间体5的三价钴中心对配位N2的活化能力较弱, 其N—N伸缩振动频率为2117 cm-1. 随后, 中间体5先后结合两分子三甲基硅基自由基,伴随钴中心的分步硅基迁移反应, 依次生成中间体6~8. 中间体8经历四硅肼化合物(Me3Si)2NN(SiMe3)2的脱除形成一价钴硅基中间体9, (Me3Si)2NN(SiMe3)2在两分子三甲基硅基自由基的作用下转化为产物三(三甲基硅基)胺, 而中间体9则在两分子三甲基硅基自由基及氮气作用下重新形成中间体5, 从而完成催化循环.
图2 联吡啶配体(bpy)存在下Co2(CO)8催化氮气分子转化为三(三甲基硅基)胺的可能途径

Figure 2 Possible route for the catalytic conversion of N2 into N(SiMe3)3 by Co2(CO)8 in the presence of bpy ligand

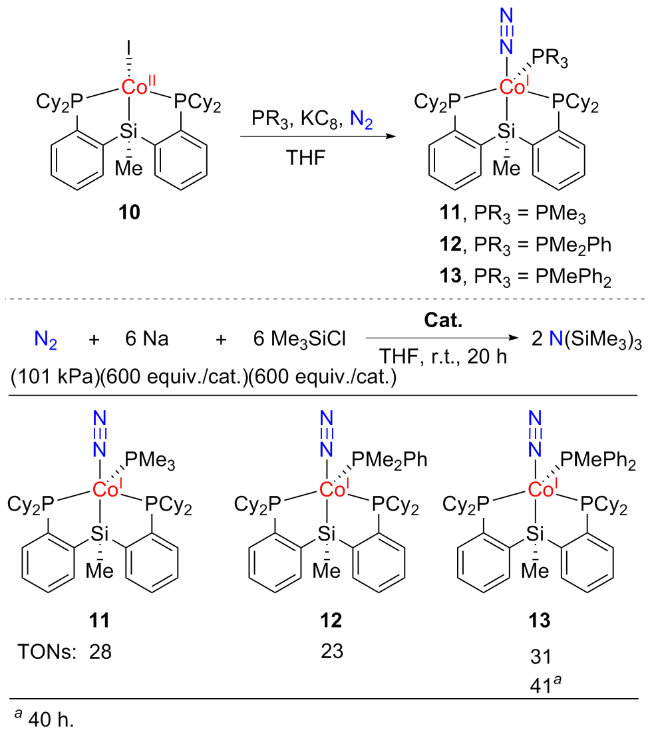
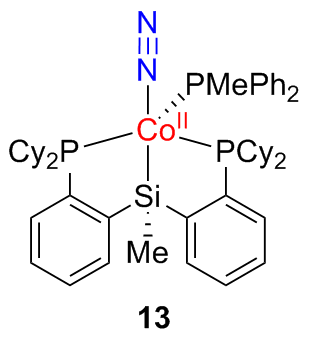
除简单钴配合物催化氮气分子的活化转化外, 钳形配体(Pincer)支撑的钴氮气配合物也广泛应用于催化氮气活化转化中. 2017年, Nishibayashi课题组[32]利用PSiMeP钳形配体支撑的二价钴配合物10在氮气氛围下与石墨钾及膦配体的反应, 合成了一价钴氮气配合物11~13(图3). 分子结构[N—N键长: 0.1116(5)~0.1131(8) nm]和红外光谱(N—N伸缩振动: 2062~2077 cm-1)表明, 一价的钴中心对配位的氮气分子具有较弱的活化作用. 这些一价钴氮气配合物可被进一步用于催化氮气的硅基化, 实现从氮气到三(三甲基硅基)胺的转化, TON可达41. 此外, 他们还监测了同等条件下一价钴氮气配合物13与配合物1作催化剂时, 氮气转化为三(三甲基硅基)胺的过程, 结果表明在配合物1的催化体系中明显存在一个诱导期, 这可能与活性中间体5的生成有关, 而一价钴氮气配合物13的催化反应十分顺利, 几乎不存在诱导期, 因此他们认为一价钴氮气配合物13可能是该催化反应过程中的活性中间体.
图3 PSiMeP钳形配体支撑的钴氮气配合物的合成及催化氮气到三(三甲基硅基)胺的转化

Figure 3 Synthesis of cobalt-N2 complexes supported by PSiMeP pincer ligand and their application in catalyzing the conversion of N2 into N(SiMe3)3

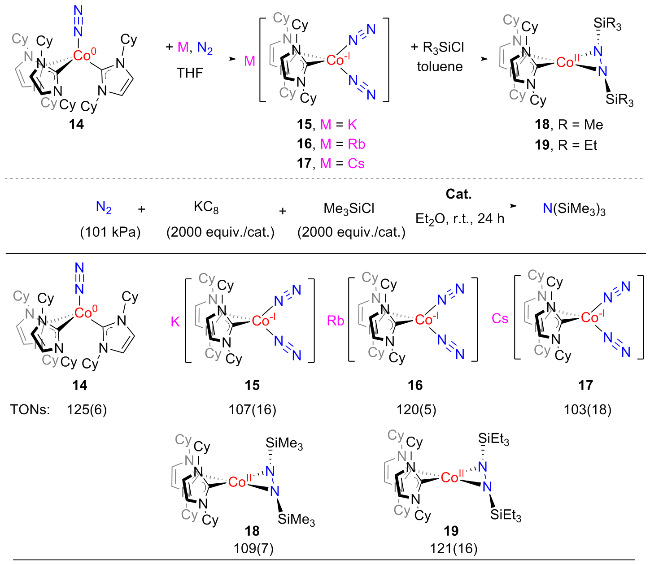
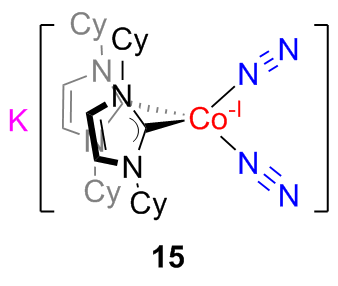
2018年, 邓亮课题组[33]通过含三个环己基卡宾配位的零价钴氮气配合物14的还原, 合成得到了系列含碱金属离子配位的负一价钴(双)氮气配合物15~17(图4). 分子结构[N—N键长: 0.1145(6)~0.1162(5) nm]和红外光谱(N—N伸缩振动: 1804~1894 cm-1)表明负一价的钴中心对配位的氮气分子具有很强的活化作用. 这些负一价钴(双)氮气配合物与质子酸反应时, 部分配位的氮气分子可以选择性地转化为肼. 同时, 他们还发现这些负一价钴(双)氮气配合物与亲电试剂氯硅烷反应时, 可以得到氮气分子1,2-硅基官能化的钴二硅基肼配合物1819. 在此基础上, 他们实现了这些钴氮气配合物以及钴二硅基肼配合物催化氮气到三(三甲基硅基)胺的催化转化, TON高达125(6). 配合物18在过量的还原剂以及三甲基氯硅烷存在下, 可以释放出三(三甲基硅基)胺, 这些研究结果表明, 配合物18很可能是催化反应过程中的关键中间体.
图4 含环己基卡宾配位的钴氮气配合物的合成及催化氮气到三(三甲基硅基)胺的转化

Figure 4 Synthesis of ICy coordinated cobalt-N2 complexes and their application in catalyzing the conversion of N2 into N(SiMe3)3

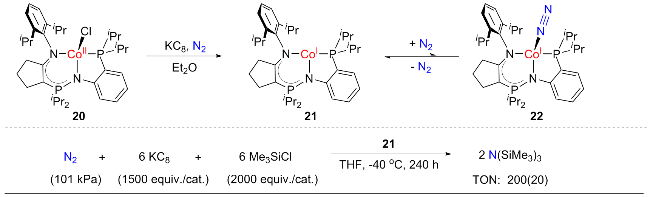
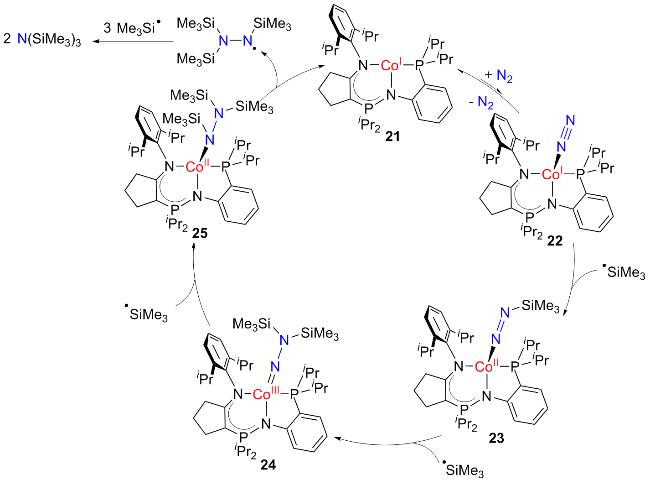
同年, Fryzuk和Masuda等[34]通过不对称三齿NNP钳形配体(NpNP)支撑的二价钴氯配合物20在氮气氛围下, 经石墨钾还原, 合成得到了一价钴配合物21. 该配合物在溶液中与其氮气加合物22之间存在动态平衡过程(图5). 一价钴氮气配合物22的钴中心对配位的氮气分子具有较弱的活化作用, 这由其分子结构[N—N键长: 0.1120(6) nm]和红外光谱(N—N伸缩振动: 2071 cm-1)所证实. 同时, 他们以配合物21作催化剂, 实现了氮气到三(三甲基硅基)胺的催化转化, TON高达200(20). 紫外可见光谱(UV-vis)表明低温有助于加快氮气分子对钴中心的配位, 促进钴配合物21到钴氮气配合物22的转化, 从而提高反应效率. 结合DFT计算, 他们认为该催化反应可能经历了以下历程(图6): 首先, 钴配合物21在低温及氮气氛围下转化为钴氮气配合物22, 22随后被三分子三甲基硅基自由基依次捕获, 经历二价钴中间体23, 三价钴中间体24和二价钴中间体25. 最后, 中间体25脱除三硅肼自由基, 重新生成一价钴配合物21, 完成循环, 而三硅肼自由基被三分子三甲基硅自由基连续进攻, 转化为产物三(三甲基硅基)胺.
图5 NpNP支撑的钴配合物的合成及催化氮气到三(三甲基硅基)胺的转化

Figure 5 Synthesis of cobalt complexes supported by NpNP and their application in catalyzing the conversion of N2 into N(SiMe3)3

图6 NpNP支撑的钴配合物催化氮气分子转化为三(三甲基硅基)胺的可能途径

Figure 6 Possible route for the catalytic conversion of N2 into N(SiMe3)3 by cobalt complexes supported by NpNP

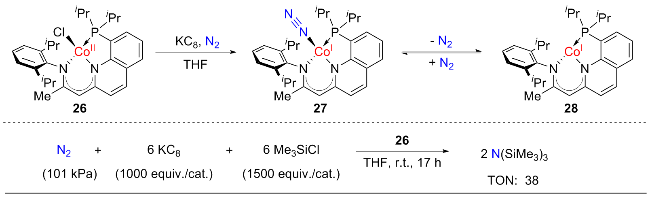
在以上研究结果的基础上, 2020年, Fryzuk课题组[35]通过对钳形配体(NpNP)进行结构修饰, 合成了钳形配体(QuiNacNacP)支撑的二价钴氯配合物26(图7). 该配合物在氮气氛围下, 经石墨钾还原得到一价钴氮气配合物27. 晶体结构分析显示, 该配合物中氮气分子的N—N键长为0.1125(2) nm, 红外光谱显示其N—N伸缩振动频率为2042 cm-1, 表明配合物27的一价钴中心对配位氮气分子的活化略强于先前报道的配合物22, 但整体活化作用仍然较弱. 变温核磁研究表明, 在溶液中抗磁性的一价钴氮气配合物27与顺磁性的一价钴配合物28之间存在动态平衡. 此外, 他们也初步考察了二价钴氯配合物26催化氮气转化为三(三甲基硅基)胺的催化性能, TON达38, 明显低于先前报道的催化体系, 凸显了配体结构在调控催化活性中的关键作用.
图7 QuiNacNacP支撑的钴配合物的合成及催化氮气到三(三甲基硅基)胺的转化

Figure 7 Synthesis of cobalt complexes supported by QuiNacNacP and their application in catalyzing the conversion of N2 into N(SiMe3)3

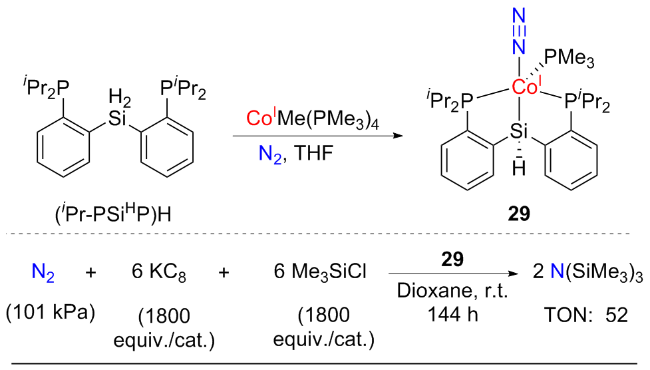
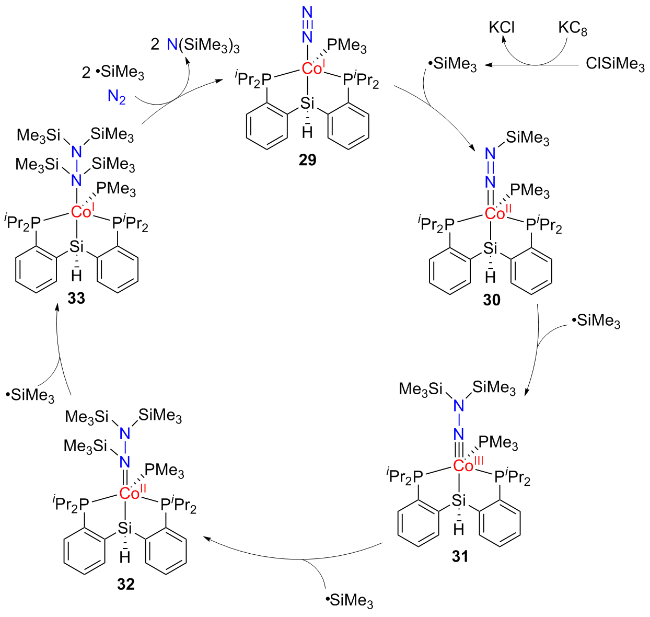
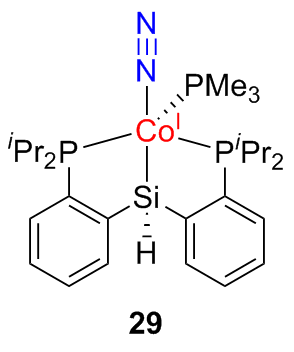
2020年, 李晓燕、孙宏建课题组[36]利用钳形配体(iPr-PSiHP)H与1 equiv.的四三甲基膦甲基钴(CoMe- (PMe3)4)在氮气氛围下反应, 合成了PSiHP钳形配体支撑的一价钴氮气配合物29(图8). 与此前Nishibayashi课题组报道的配合物11相比, 配合物29钴中心的电子密度相对更低, 因而导致钴中心对配位氮气分子的活化更弱. 配合物29的分子结构[N—N键长: 0.1115(2) nm]和红外光谱(N—N伸缩振动: 2061 cm-1)也表明, 其一价的钴中心对配位的氮气分子的活化作用弱于配合物11. 配合物29在过量石墨钾和三甲基氯硅烷的存在下, 同样可以催化氮气的硅基化反应, 得到三(三甲基硅基)胺, TON可达52. 此外, 他们提出了该反应可能经历的反应途径(图9): 一价钴氮气配合物29被四分子三甲基硅基自由基依次捕获, 依次经历中间体30~33. 中间体33中的四硅肼配体与氮气分子发生配体交换重新形成配合物29, 从而完成催化循环. (Me3Si)2NN(SiMe3)2在两个分子三甲基硅基自由基的作用下转化为产物三(三甲基硅基)胺.
图8 PSiHP钳形配体支撑的钴氮气配合物的合成及催化氮气到三(三甲基硅基)胺的转化

Figure 8 Synthesis of a cobalt-N2 complex supported by PSiHP pincer ligand and its application in catalyzing the conversion of N2 into N(SiMe3)3

图9 PSiHP钳形配体支撑的钴氮气配合物催化氮气分子转化为三(三甲基硅基)胺的可能途径

Figure 9 Possible route for the catalytic conversion of N2 into N(SiMe3)3 by cobalt-N2 complex supported by PSiHP pincer ligand

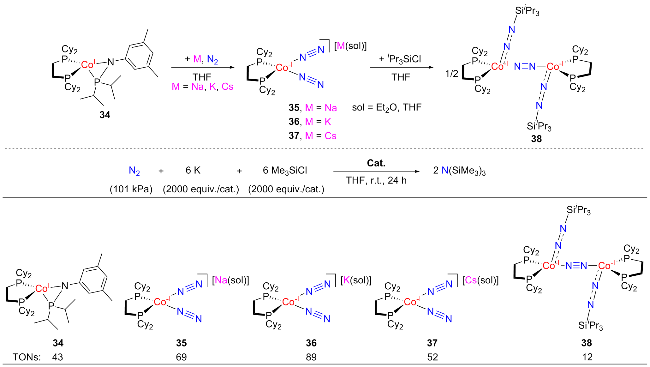
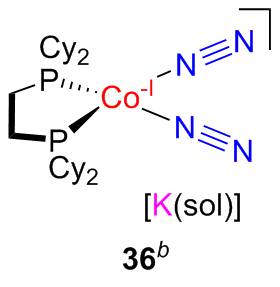
2021年, 席振峰、魏俊年课题组[37]通过在氮气氛围下还原含双齿膦配体(dcpe)和氮膦配体配位的一价钴配合物34, 合成得到了系列含碱金属离子配位的负一价钴(双)氮气配合物35~37(图10). 单晶结构分析表明, 这些配合物中氮气分子的N—N键长明显被拉长[0.1128(3)~0.1154(4) nm], 同时其红外光谱中N—N伸缩振动频率显著降低(1837~1936 cm-1), 表明负一价的钴中心对配位的氮气分子具有很强的活化作用. 此外, 这些负一价钴(双)氮气配合物与亲电试剂氯硅烷反应时可以得到氮气分子硅基官能化的钴二氮烯基配合物38. 在此基础上, 他们实现了这些钴(双)氮气配合物以及钴二氮烯基配合物催化氮气到三(三甲基硅基)胺的催化转化, TON高达89.
图10 含1,2-双(二环己基膦基)-乙烷配位的钴氮气配合物的合成及催化氮气到三(三甲基硅基)胺的转化

Figure 10 Synthesis of dcpe coordinated cobalt-N2 complexes and their application in catalyzing the conversion of N2 into N(SiMe3)3

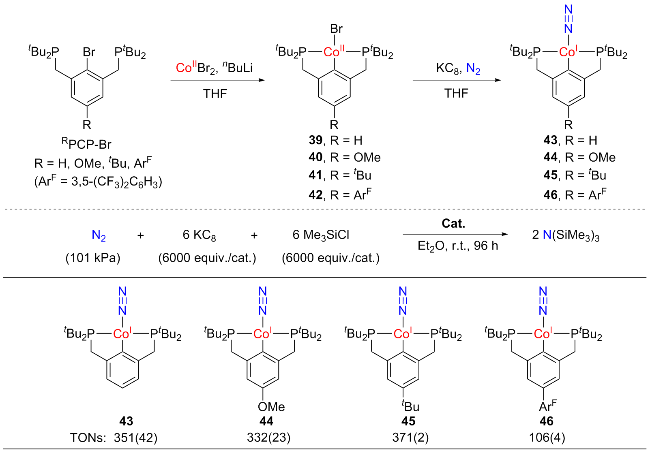
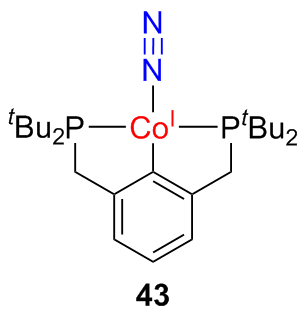
2022年, Nishibayashi课题组[38]设计合成了系列含不同取代基的钳形配体RPCP-Br, 它们在正丁基锂的作用下与二溴化钴反应制得了二价钴溴配合物39~42(图11), 这些配合物在氮气氛围下经石墨钾还原生成系列一价钴氮气配合物43~46. 相应的分子结构[N—N键长: 0.1089(3)~0.1130(5) nm]和红外光谱(N—N伸缩振动: 2005~2014 cm-1)表明这些一价的钴氮气配合物中氮气分子的活化程度较低, 与该研究小组2017年报道的一价钴氮气配合物11~13(图3)中氮气的活化程度基本相当. 在过量石墨钾和三甲基氯硅烷的存在下, 带给电子基团的配合物45催化氮气到三(三甲基硅基)胺的TON高达371(2), 而带吸电子基团的配合物46的TON仅为106(4), 这表明配体的电子效应能显著影响配合物的催化性能. DFT计算表明该反应可能经历了三甲基硅基自由基的逐步加成.
图11 PCP钳形配体支撑的钴氮气配合物的合成及催化氮气到三(三甲基硅基)胺的转化

Figure 11 Synthesis of cobalt-N2 complexes supported by PCP pincer ligand and their application in catalyzing the conversion of N2 into N(SiMe3)3

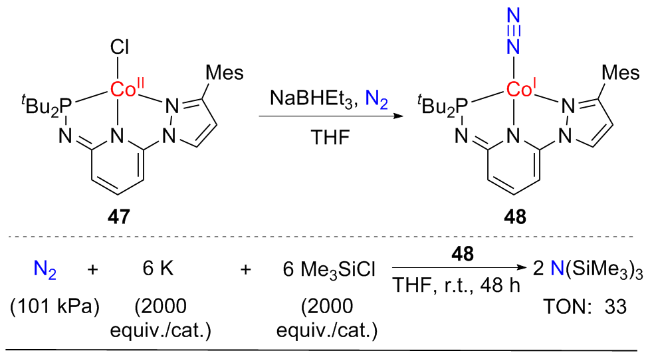
2023年, 席振峰、魏俊年课题组[39]通过不对称三齿PNN钳形配体支撑的二价钴氯配合物47在氮气氛围下经三乙基硼氢化钠的还原合成了一价钴氮气配合物48(图12). 分子结构[N—N键长: 0.10903(19) nm]和红外光谱(N—N伸缩振动: 2056 cm-1)表明一价钴氮气配合物48中氮气的活化程度较弱. 同时, Fuzzy原子键级分析(FBO)进一步显示, 配合物48中氮气分子的键级为2.66, 表明一价钴中心对氮气分子的还原性较弱. 在此基础上, 他们以配合物48作催化剂, 在过量的碱金属钾及亲电试剂三甲基氯硅烷的存在下, 实现了氮气分子到三(三甲基硅基)胺的催化转化, TON可达33. 结合DFT计算, 他们认为该反应可能经历三甲基硅基自由基分步加成的路径.
图12 PNN钳形配体支撑的钴氮气配合物的合成及催化氮气到三(三甲基硅基)胺的转化

Figure 12 Synthesis of a cobalt-N2 complex supported by PNN pincer ligand and its application in catalyzing the conversion of N2 into N(SiMe3)3

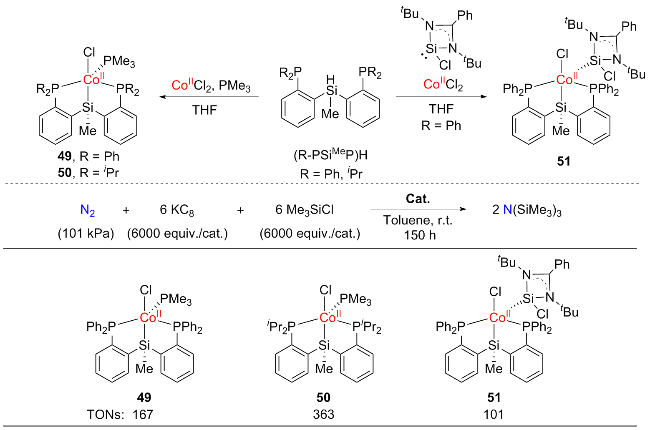
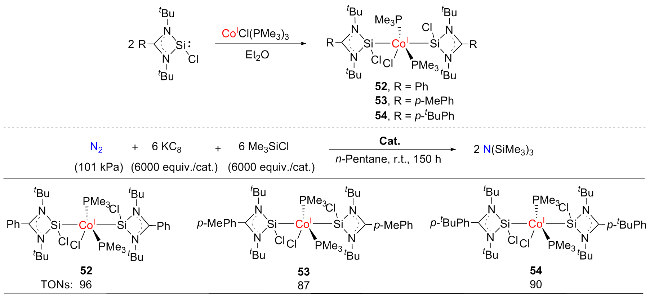
2024年, 李晓燕、孙宏建课题组[40]合成了PSiMeP钳形配体支撑的二价钴氯配合物4950, 并进一步探索了硅宾配体对配合物催化氮气硅基化反应的影响(图13). 以配合物50作催化剂, 在甲苯溶液中与过量石墨钾和三甲基氯硅烷反应, 可实现氮气到三(三甲基硅基)胺的催化转化, TON高达363. 同等条件下以配合物49作催化剂, TON仅为167, 这可能是由于苯基的给电子能力弱于异丙基, 进而导致配合物中二价钴中心对氮气的活化弱. 当以硅宾配位的二价钴氯配合物51作催化剂时, 反应的TON进一步降低, 表明在该反应体系中, 硅宾配体并不适用于提升反应的催化效率. 同年, 该研究小组[41]利用三(三甲基膦)氯化钴与硅宾配体的配位反应, 合成得到了系列两分子硅宾配位的一价钴氯配合物52~54(图14). 这些配合物在过量石墨钾和三甲基氯硅烷的作用下, 可以实现氮气到(三甲基硅基)胺的催化转化, TON可达96.
图13 硅宾对PSiMeP钳形钴配合物催化氮气分子转化为三(三甲基硅基)胺的影响

Figure 13 Effect of a silylene ligand on the catalytic conversion of N2 into N(SiMe3)3 by cobalt-N2 complexes supported by PSiMeP pincer ligand

图14 双硅宾钴配合物的合成及催化氮气到三(三甲基硅基)胺的转化

Figure 14 Synthesis of bis(silylene) cobalt complexes and their application in catalyzing the conversion of N2 into N(SiMe3)3

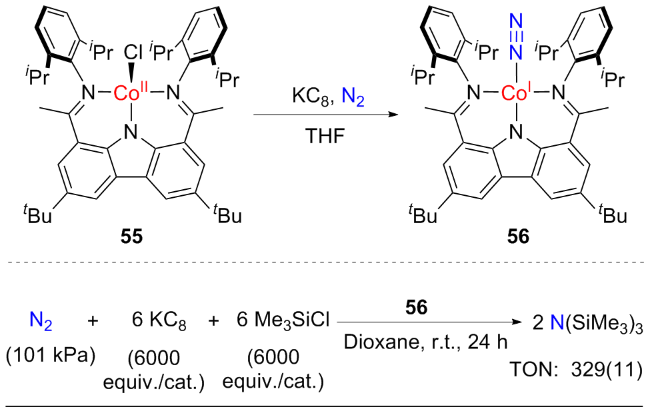
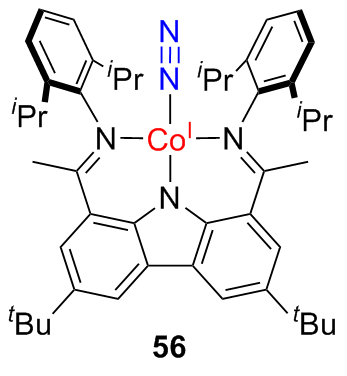
2025年, 宋大同课题组[42]设计合成了1,8-双(亚胺)咔唑支撑的二价钴氯配合物55, 该配合物在氮气氛围下经石墨钾还原可以得到一价钴氮气配合物56(图15). 晶体结构分析显示, 配合物56中氮气分子的N—N键长为0.1121(3) nm, 表明一价钴中心对氮气分子的活化较弱, 与红外光谱(N—N伸缩振动: 2103 cm-1)相符合(表1). 配合物56中氮气分子的配位存在明显的温度依赖性, 氮气分子在低温下保持配位, 在室温下则易脱除. 配合物56在过量石墨钾和三甲基氯硅烷的存在下, 可以催化氮气分子的硅基化反应, 得到三(三甲基硅基)胺, TON高达329(11). 此外, 他们发现低温和分批加料有助于提高反应产率.
图15 1,8-双(亚胺)咔唑支撑的钴氮气配合物的合成及催化氮气到三(三甲基硅基)胺的转化

Figure 15 Synthesis of a cobalt-N2 complex supported by 1,8-bis(ketimino)carbazole and its application in catalyzing the conversion of N2 into N(SiMe3)3

表1 代表性的单核钴氮气配合物N—N键的键长和红外伸缩振动频率及其催化氮气到三(三甲基硅基)胺的转化数总结

Table 1 Summary of the N—N bond lengths and stretching frequencies of representative mononuclear cobalt-N2 complexes and the number of turnovers for their catalytic conversion of N2 into N(SiMe3)3

Cobalt-N2 complex Bond length
d(N—N)/nm
IR
ν(N—N)/cm-1
TONa Cobalt-N2 complex Bond length
d(N—N)/nm
IR
ν(N—N)/cm-1
TONa
0.1116(5) 2062 41 0.1128(3)~0.1150(3) 1837
1931
89
0.1154(2)
0.1159(3)
1807
1881
107(16) 0.1115(9) 2009 351(42)
0.1115(2) 2061 52 0.1121(3) 2103 329(11)

a TON is based on the amount of catalyst (not metal) as formulated. b Two crystallographically independent LCo(N2)2 moieties in the asymmetric unit.

1.2 双(多)核钴配合物催化氮气到三(三甲基硅基)胺的转化

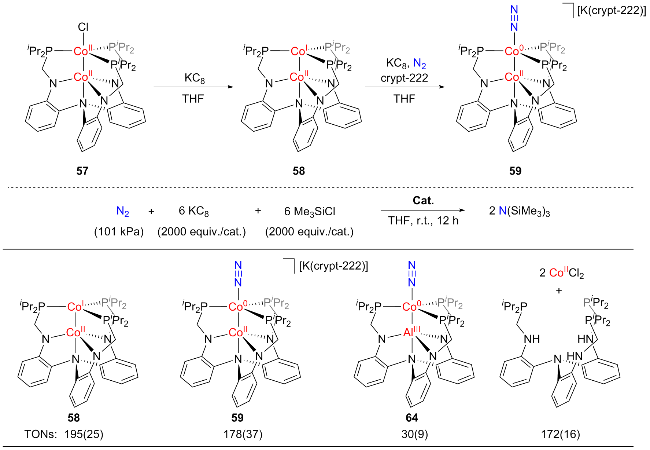
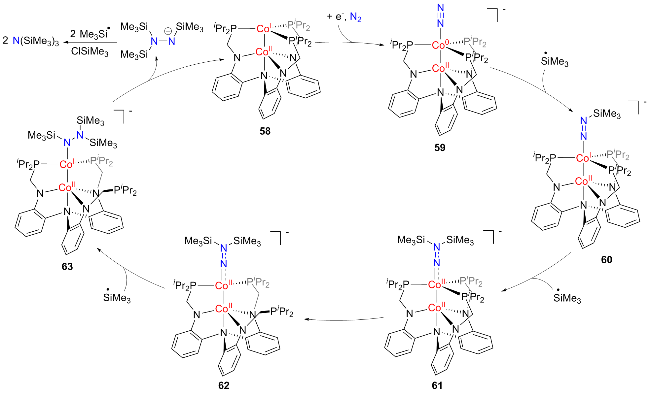
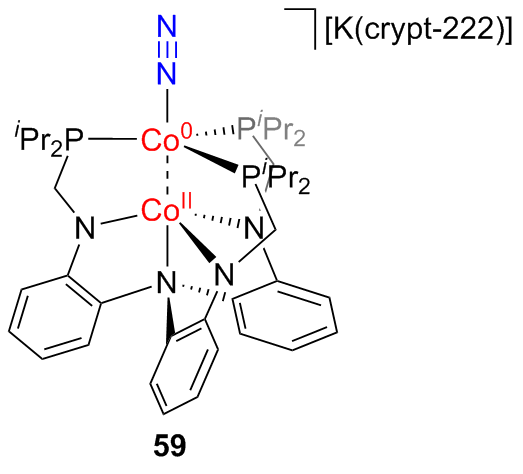
2015年, Lu课题组[43]通过七齿N4P3配体支撑的双核钴氯配合物57的还原, 合成了双核钴配合物58. 该配合物在氮气氛围下, 与石墨钾和穴醚222 (crypt-222)反应可以得到阴离子型双核钴氮气配合物59(图16). 分子结构(N—N键长: 0.1114(4) nm)和红外光谱(N—N伸缩振动: 1994 cm-1)表明, 配合物59中钴中心对氮气分子的活化程度较弱. 双核钴配合物5859在过量石墨钾和三甲基氯硅烷的存在下, 均可以催化氮气分子到三(三甲基硅基)胺的转化, TON分别高达195(25)和178(37). 当以铝钴双核金属配合物64作催化剂时, 同等条件下催化反应的TON仅为30(9), 表明金属配体的电子调控作用对催化反应有着至关重要的影响. 此外, 七齿N4P3配体与二氯化钴的混合物也可实现较高的催化效率. 结合DFT计算, 他们提出了该反应可能的反应途径(图17). 首先, 配合物58经历氮气氛围下的单电子还原得到阴离子型双核钴氮气配合物59, 后者随后经历两分子三甲基硅基自由基的分步进攻并伴随钴中心一个膦配体的解离生成中间体62, 中间体62再被一分子三甲基硅基自由基进攻得到中间体63. 最后, 中间体63发生三硅肼阴离子的脱除, 同时解离的膦配体重新配位到钴中心生成配合物58, 从而完成催化循环. 生成的三硅肼阴离子进一步与三甲基氯硅烷和三甲基硅基自由基作用形成产物三(三甲基硅基)胺.
图16 七齿N4P3配体支撑的双核钴配合物的合成及催化氮气到三(三甲基硅基)胺的转化

Figure 16 Synthesis of dicobalt complexes supported by heptadentate N4P3 ligand and their application in catalyzing the conversion of N2 into N(SiMe3)3

图17 七齿N4P3配体支撑的双核钴配合物催化氮气分子转化为三(三甲基硅基)胺的可能途径

Figure 17 Possible route for the catalytic conversion of N2 into N(SiMe3)3 by dicobalt complexes supported by heptadentate N4P3 ligand

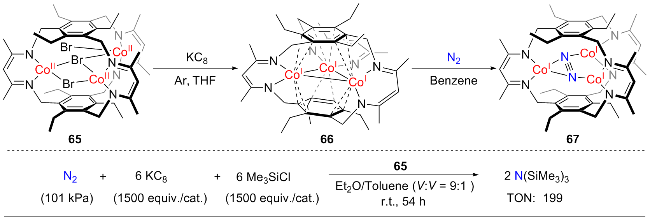
2020年, Murray课题组[44]系统研究了三(β-二亚胺)环芳烃配体支撑的系列三核金属(铬、锰、铁、钴和镍)配合物在催化氮气硅基化反应中的催化效率. 研究结果表明, 三核钴(II)溴配合物65的催化效率最高, 在过量石墨钾和三甲基氯硅烷的作用下, 催化氮气分子到三(三甲基硅基)胺的TON可达199(图18). 2021年, 该研究小组[45]将配合物65与3 equiv.的石墨钾置于氩气氛围下反应, 成功合成了三核钴(I)配合物66. 分子结构显示, 配合物中每个钴(I)原子呈扭曲的八面体构型, 同时配体“空腔”被明显压缩. 在此基础上, 他们将配合物66暴露于氮气氛围下, 通过空间位阻的释放和钴-钴键的断裂, 得到了三核钴(I)氮气配合物67. 分子结构(N—N键长: 0.1174(2) nm)和红外光谱(N—N伸缩振动: 1752 cm-1)表明, 配合物67中氮气分子的活化程度很强. 在氩气氛围下, 配合物67在过量石墨钾和三甲基溴硅烷的作用下可以释放出0.6 equiv.的三(三甲基硅基)胺, 研究结果表明配合物6667很可能是三核钴(II)溴配合物65催化氮气硅基化反应过程中的关键中间体.
图18 三(β-二亚胺)环芳烃支撑的三核钴配合物的合成及催化氮气到三(三甲基硅基)胺的转化

Figure 18 Synthesis of tricobalt complexes supported by tris(β-diketiminate) cyclophane and their application in catalyzing the conversion of N2 into N(SiMe3)3

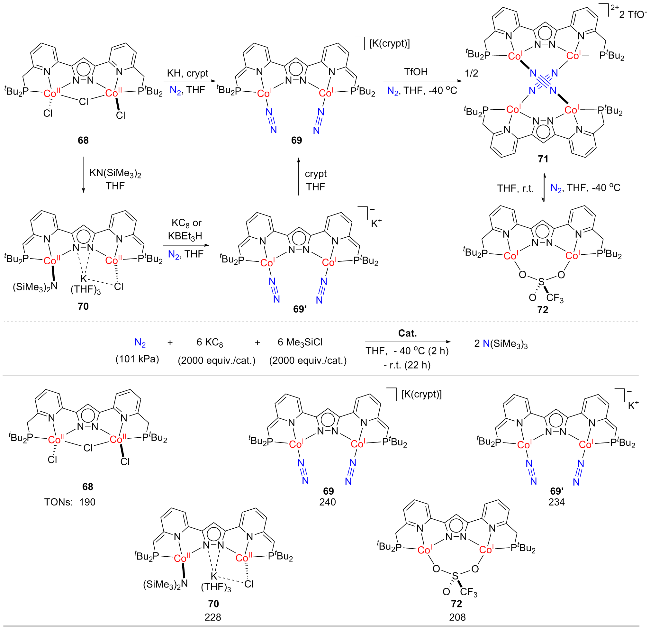
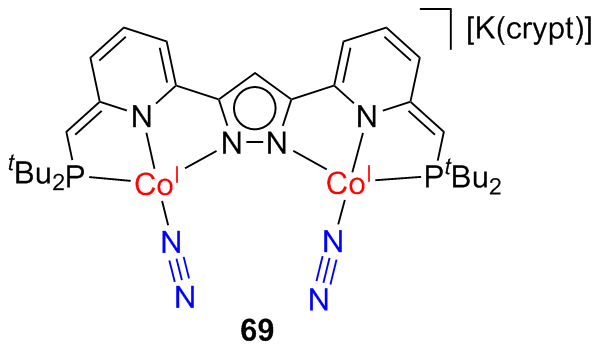
2021年, Meyer课题组[46]通过吡唑桥联的双重PNN钳形配体支撑的双核钴(II)氯配合物68的还原, 合成了阴离子型双核钴(I)氮气配合物69. 该过程中配体的两个亚甲基均经历了去质子化, 同时伴随吡啶的去芳构化(图19). 配合物69也可以通过分步合成, 首先配合物68在3 equiv.双(三甲基硅烷基)氨基钾的作用下生成双核钴(II)配合物70, 配合物70在2 equiv.三乙基硼氢化钾或石墨钾的还原下, 生成阴离子型双核钴(I)氮气配合物69', 后者与1 equiv.穴醚222 (crypt-222)反应, 得到配合物69. 配合物69与三氟甲磺酸在低温下反应, 生成双氮气分子桥联的阳离子型四核钴(I)氮气配合物71. 同时, 他们还发现配合物71在四氢呋喃溶液中与三氟甲磺酸阴离子桥联的双核钴(I)配合物72存在温度依赖性平衡, 低温支撑配合物71的生成, 升温则发生氮气分子与三氟甲磺酸阴离子的交换, 生成配合物72(图19). 双核或四核钴(I)氮气配合物6971的分子结构[N—N键长: 0.1124(3)~0.1142(6) nm]和红外光谱(N—N伸缩振动: 2000~2044 cm-1)表明, 一价的钴中心对配位的氮气分子具有较弱的活化作用. 在氮气分子到三(三甲基硅基)胺的催化转化中, 这些双核钴配合物体系通过潜在的双金属协同作用, 分担了氮气还原所需的多电子, 从而有效降低了单一钴中心在连续还原步骤中所承受的电子负荷, 显著提升了催化效率, TON最高可达240. 此外, 这些配合物在相同条件下都表现出相近的催化活性, 表明它们在催化过程中可能经历了相同的活性中间体.
图19 吡唑桥联的双重钳形配体支撑的双核钴氮气配合物的合成及催化氮气到三(三甲基硅基)胺的转化

Figure 19 Synthesis of dicobalt complexes supported by pyrazolate-based pincer ligand and their application in catalyzing the conversion of N2 into N(SiMe3)3

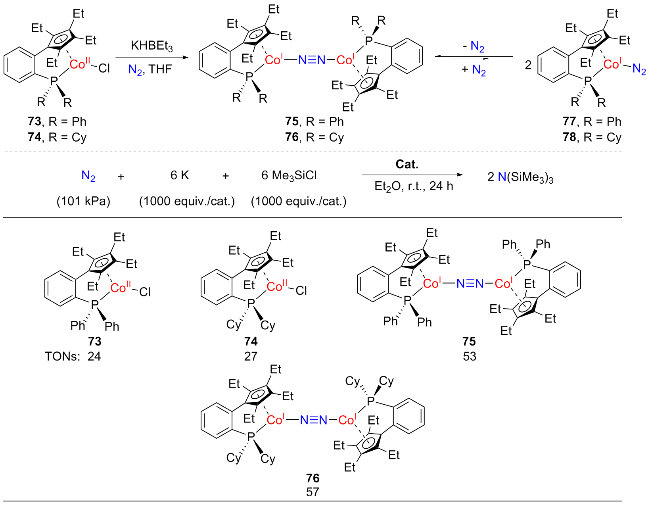
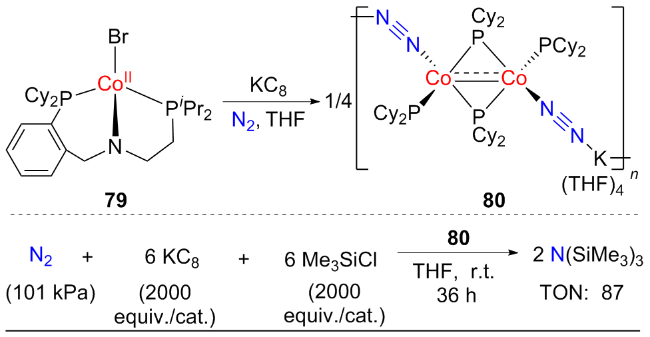
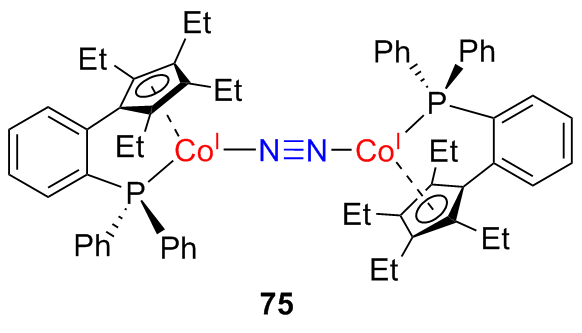
2022年, 席振峰和魏俊年等[47]通过环戊二烯基-膦配体(Cp-P)配位的二价钴氯配合物7374, 在氮气氛围下经石墨钾还原, 分别合成得到了双核一价钴氮气配合物7576(图20). 配合物7576在溶液中分别与单核一价钴氮气配合物7778之间存在快速的动态平衡. DFT计算结果表明平衡趋向于双核一价钴氮气配合物. 分子结构显示配合物7576中氮气分子的N—N键长分别为0.1138(3)和0.1130(3) nm, 红外光谱测试显示, 它们的N—N伸缩振动频率分别为2044和2037 cm-1, 表明一价的钴中心对配位的氮气分子具有较弱的活化作用. 同时, Fuzzy原子键级分析(FBO)进一步显示, 配合物7576氮气分子的键级分别为2.41和2.40, 这与分子结构和红外光谱结果相吻合. 在此基础上, 他们以配合物73~76作催化剂, 在过量石墨钾及三甲基氯硅烷的存在下, 实现了氮气分子到三(三甲基硅基)胺的催化转化, TON可达57. 同年, 该研究小组[48]合成了半刚性PNP配体支撑的二价钴溴配合物79, 其在3 equiv.石墨钾的作用下发生配体碳-磷键的断裂, 生成二环己基膦负离子桥联的阴离子型双核钴氮气配合物80(图21). 配合物80的分子结构[N—N键长: 0.1130(3) nm]和红外光谱(N—N伸缩振动: 1928 cm-1)表明, 钴中心对氮气分子的活化程度较弱. 在此基础上, 他们以配合物80作催化剂, 在过量石墨钾和三甲基氯硅烷的作用下, 实现了氮气分子到三(三甲基硅基)胺的催化转化, TON为87.
图20 环戊二烯基-膦支撑的双核钴氮气配合物的合成及催化氮气到三(三甲基硅基)胺的转化

Figure 20 Synthesis of dicobalt-N2 complexes supported by cyclopentadienyl-phosphine and their application in catalyzing the conversion of N2 into N(SiMe3)3

图21 膦桥联的双核钴氮气配合物的合成及催化氮气到三(三甲基硅基)胺的转化

Figure 21 Synthesis of a phosphido-bridged dicobalt complex and its application in catalyzing the conversion of N2 into N(SiMe3)3

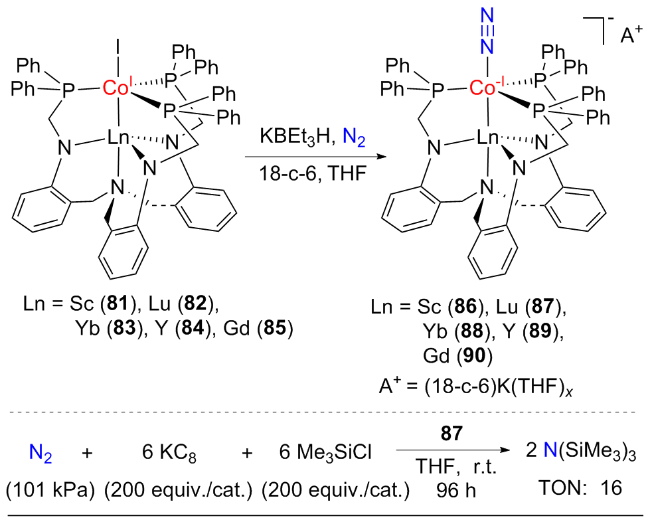
2023年, 崔鹏课题组[49]设计合成了一个“空腔”较大的七齿N4P3配体, 通过两步金属化反应合成了系列稀土-钴(I)碘配合物81~85(图22). 这些配合物在氮气氛围下, 与三乙基硼氢化钾和18-冠醚-6 (18-Crown-6)反应得系列阴离子型稀土-钴(-I)氮气配合物86~90. 分子结构(N—N键长: 0.1084(9)~0.1113(5) nm)和红外光谱(N—N伸缩振动: 2026~2044 cm-1)表明, 这些配合物的负一价钴中心对氮气分子的活化程度较弱. 这些阴离子型稀土-钴(-I)氮气配合物在催化氮气分子的硅基化反应中表现出明显的活性差异, 其中镥-钴(-I)氮气配合物87具有最高的催化活性(16 TONs), 而配合物8688~90的催化转化数都小于5. 此外, 单核钴(-I)氮气配合物同等条件下的催化活性明显低于上述稀土-钴(-I)氮气配合物, 表明作为支撑的稀土金属离子在氮气分子的硅基化反应中发挥着至关重要的作用.
图22 稀土金属配体支撑的钴氮气配合物的合成及催化氮气到三(三甲基硅基)胺的转化

Figure 22 Synthesis of cobalt-N2 complexes supported by rare- earth metal-based metalloligands and their application in cataly- zing the conversion of N2 into N(SiMe3)3

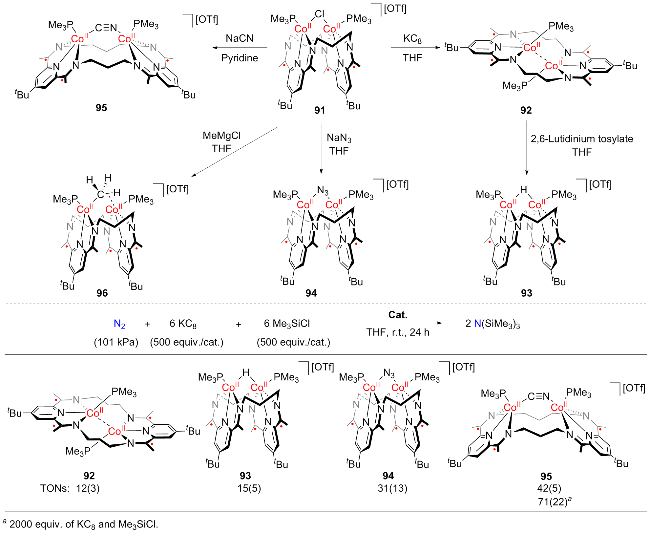
2024年, Tomson课题组[50]将含双(吡啶二亚胺)的大环配体与二氯化钴在石墨钾的作用下反应, 合成了配体骨架被还原的双核钴(II)配合物91(图23). 该配合物经石墨钾进一步还原, 可得双核钴(II)配合物92. 配合物92与2,6-二甲基吡啶盐反应, 可以得到双核钴(II)配合物93. 此外, 配合物91分别与叠氮化钠、氰化钠、甲基氯化镁反应, 可得双核钴(II)配合物94~96. 以配合物91~96作催化剂, 在过量的石墨钾及三甲基氯硅烷的存在下, 他们实现了氮气分子到三(三甲基硅基)胺的催化转化, 配合物95的催化TON高达71(22), 其它配合物的催化效率都低于配合物95, 其中配合物9196的催化转化数甚至不达10.
图23 含双(吡啶二亚胺)的大环配体支撑的双核钴配合物的合成及催化氮气到三(三甲基硅基)胺的转化

Figure 23 Synthesis of dicobalt complexes supported by 3PDI2 macrocycle and their application in catalyzing the conversion of N2 into N(SiMe3)3

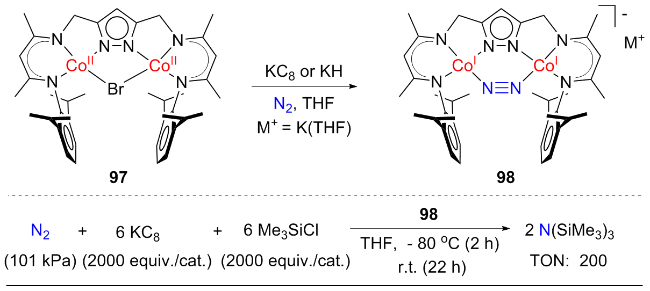
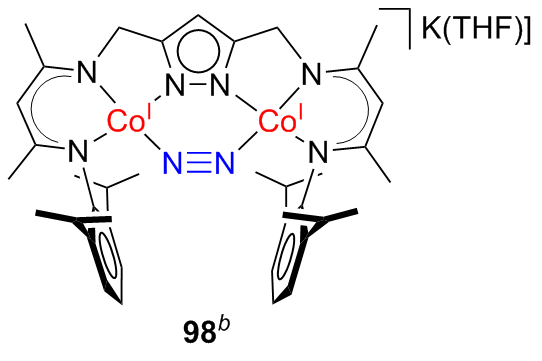
2025年, Meyer课题组[51]通过吡唑桥联的双(β-二亚胺)配体支撑的双核钴(II)溴配合物97的还原, 合成了阴离子型双核钴(I)氮气配合物98(图24). 该配合物中氮气分子以123.3°的弯曲角度桥联于两个一价钴中心, 使得两个钴中心同时参与了对氮气分子反键轨道的电子反馈, 从而实现了对氮气分子的显著活化(红外光谱中N—N伸缩振动: 1901 cm-1)(表2). 在此基础上, 他们以配合物98作催化剂, 在过量石墨钾和三甲基氯硅烷的作用下, 实现了氮气分子到三(三甲基硅基)胺的催化转化, TON高达200. 配合物98的高催化活性可能归因于其双核金属结构对反应中间体的稳定作用.
图24 吡唑桥联的双(β-二亚胺)配体支撑的双核钴氮气配合物的合成及催化氮气到三(三甲基硅基)胺的转化

Figure 24 Synthesis of a dicobalt-N2 complex supported by pyrazolate-based di(β-diketiminate) and its application in catalyzing the conversion of N2 into N(SiMe3)3

表2 代表性的双核钴氮气配合物N—N键的键长和红外伸缩振动频率及其催化氮气到三(三甲基硅基)胺的转化数总结

Table 2 Summary of the N—N bond lengths and stretching frequencies of representative dinuclear cobalt-N2 complexes and the number of turnovers for their catalytic conversion of N2 into N(SiMe3)3

Cobalt-N2 complex Bond length d(N—N)/nm IR ν(N—N)/cm-1 TONa
0.1114(4) 1994 178(37)
0.1124(3)
0.1125(3)
2032
2009
240
0.1138(3) 2044 53
0.1135(9)
0.1144(10)
1901 200

a TON is based on the amount of catalyst (not metal) as formulated. b Two crystallographically independent LCo2(N2) moieties in the asymmetric unit.

2 钴配合物催化氮气到氨气的转化

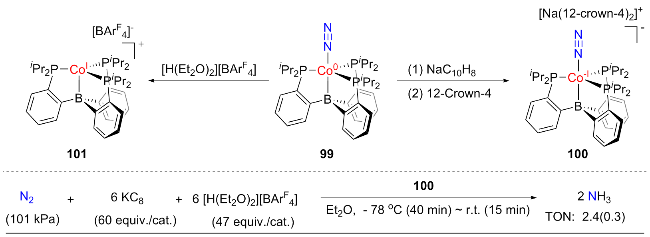
与催化氮气到三(三甲基硅基)胺的转化相比, 钴配合物催化的氮气到氨气的转化研究相对较少. 2015年, Peters课题组[52]通过四齿BP3配体支撑的钴(0)氮气配合物99的单电子还原和氧化, 分别合成了阴离子型负一价钴氮气配合物100和阳离子型一价钴配合物101(图25). 在此基础上, 他们系统研究了这些配合物催化氮气分子转化为氨气的催化活性. 在101 kPa的氮气氛围下, 阴离子型钴氮气配合物100在过量的还原剂KC8和质子酸[H(Et2O)2][BArF4]存在下, 可以实现TON为2.4(0.3)的催化转化, 配合物99101的催化活性相对更低. 尽管这些配合物的催化效率不高, 但这首次表明了钴配合物也可作为氮气分子转化为氨气的潜在金属催化剂.
图25 四齿BP3配体支撑的钴配合物的合成及催化氮气到氨气的转化

Figure 25 Synthesis of cobalt complexes supported by tetradentate BP3 ligand and their application in catalyzing the conversion of N2 into NH3

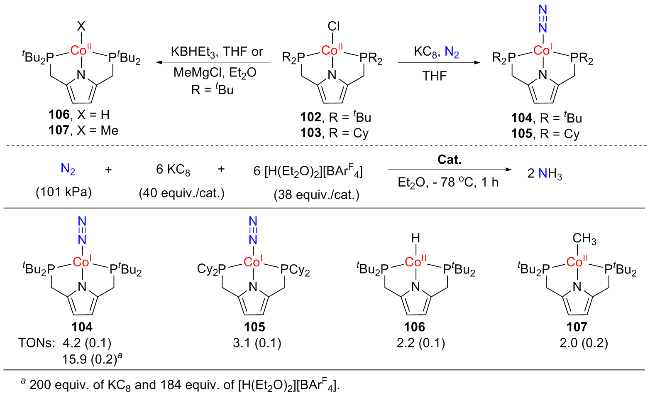
2016年, Nishibayashi课题组[53]设计合成了系列含吡咯的三齿PNP钳形配体, 通过一步金属化过程合成了二价钴氯配合物102103. 这些配合物在氮气氛围下经石墨钾还原得一价钴氮气配合物104105(图26). 分子结构显示配合物104105中氮气分子的N—N键长分别为0.1117(5)和0.1090(8) nm, 红外光谱显示它们的N—N键伸缩振动频率分别为2016和2020 cm-1, 表明一价的钴中心对配位的氮气分子具有较弱的活化作用. 同时, 配合物102分别与三乙基硼氢化钾和甲基氯化镁反应, 可分别得到相应的钴氢配合物106和钴甲基配合物107. 这些配合物(104~107)均可催化氮气分子到氨气的转化, TON最高可达15.9(0.2). 在氩气氛围下, 以配合物107作催化剂, 肼在过量的还原剂KC8和质子酸[H(Et2O)2][BArF4]存在下, 可以转化为氨气, 研究结果表明钴肼配合物很可能是该催化反应的活性中间体.
图26 PNP钳形配体支撑的钴配合物的合成及催化氮气到氨气的转化

Figure 26 Synthesis of cobalt complexes supported by PNP pincer ligand and their application in catalyzing the conversion of N2 into NH3

3 总结与展望

本文综述了后过渡金属钴配合物在催化氮气活化转化方面的应用, 依据氮气活化后产物的不同以及催化剂核数的不同对催化反应进行了归纳和总结. 综上可知, 近年来, 钴配合物在催化氮气活化转化方面逐渐引起人们的广泛关注, 并且表现出良好的反应活性. 但是, 现有的催化体系反应模式还比较局限, 氮气活化后的产物主要是三(三甲基硅基)胺. 同时, 在现有的反应体系中, 均使用较强的碱金属还原剂或者强的布朗斯特酸作为质子源, 使得反应体系的兼容性较差. 不同的催化体系, 在反应路径、电子转移数和中间体稳定性等方面具有明显的差异. 单核和多核钴催化体系相比, 多核钴催化体系倾向于通过协同的双(多)金属端基/侧基桥连模式活化氮气, 而单核钴体系通常只能以端基方式结合活化氮气; 多核钴催化体系由于多金属协同作用可实现对配位氮气分子的多电子转移反应, 而单核钴催化体系通常发生双电子转移反应; 多核钴催化体系中形成的双(多)金属端基/侧基桥连中间体通常具有更高的热力学稳定性, 而单核钴催化剂通常形成较不稳定的端基配位中间体. 催化剂中钴的氧化态对反应也具有至关重要的影响, 负一价的钴中心对配位的氮气分子活化能力强, 有利于亲电试剂的进攻, 但形成的钴配合物中间体可能相对稳定, 不利于后续转化反应; 一价的钴中心对配位氮气分子活化能力弱, 不利于亲电试剂的进攻, 但形成的相对高价的钴配合物中间体可能具有较高的反应活性, 利于后续的转化反应. 与关注较多的铁和钼催化体系相比, 后过渡金属钴在实现氮气活化与含氮产物释放的平衡方面具有一定的优势, 但是由于钴的还原能力相对较弱, 配位氮气分子活化程度相对较低, 使得第一步的氮气分子官能化反应相对较为困难. 展望未来, 钴配合物催化的氮气活化转化的发展应重点关注以下方向: (1)设计新型的配体体系, 通过配体的调控或钴-配体协同作用, 实现氮气到含氮化合物的多样性转化, 包括形成肼或直接合成含氮有机化合物等; (2)设计合成多核的钴簇合物, 通过多个钴中心的协同作用, 实现氮气分子更加高效的催化转化过程; (3)发展光催化、电催化和光电耦合催化等绿色催化体系, 替代传统强还原剂、强质子酸体系, 实现常温常压下的氮气活化转化, 构建温和、低毒、可持续的绿色固氮催化体系; (4)加强AI辅助的机理研究, 为新型钴催化剂的设计提供理论指导. 这些策略的实施将显著促进钴配合物催化氮气活化转化体系的开发, 为温和条件下实现氮气的固定提供新路径. 此外, 钴基异相催化剂(包括MOF材料等)凭借其结构易于调控等优势, 在(光)电催化氮气活化转化方面展现出巨大潜力[54-56], 也是未来值得深入探索的重要方向.
(Lu, Y.)
[1]
Gruber, N.; Galloway, J. N. Nature 2008, 451, 293.

DOI

[2]
Smil, V. Enriching the Earth: Fritz Haber, Carl Bosch, and the Transformation of World Food Production, MIT Press, Cambridge, MA, 2004.

[3]
Haber, F. Naturwissenschaften 1922, 10, 1041.

DOI

[4]
Haber, F. Naturwissenschaften 1923, 11, 339.

[5]
Burk, D. Ergeb. Enzymforsch. 1934, 3, 23.

[6]
Burk, D.; Lineweaver, H.; Horner, C. K. J. Bacteriol. 1934, 27, 325.

DOI PMID

[7]
Burgess, B. K. Chem. Rev. 1990, 90, 1377.

DOI

[8]
Shah, V. K.; Brill, W. J. Proc. Natl. Acad. Sci. U. S. A. 1977, 74, 3249.

DOI

[9]
Kim, J.; Rees, D. C. Science 1992, 257, 1677.

PMID

[10]
Chen, Y.; Zhou, Y.; Chen, P.; Tao, Y.; Li, Y.; Qu, J. J. Am. Chem. Soc. 2008, 130, 15250.

DOI

[11]
Li, Y.; Li, Y.; Wang, B.; Luo, Y.; Yang, D.; Tong, P.; Zhao, J.; Luo, L.; Zhou, Y.; Chen, S.; Cheng, F.; Qu, J. Nat. Chem. 2013, 5, 320.

DOI PMID

[12]
Zhang, Y.; Zhao, J.; Yang, D.; Wang, B.; Zhou, Y.; Wang, J.; Chen, H.; Mei, T.; Ye, S.; Qu, J. Nat. Chem. 2022, 12, 46.

[13]
Zheng, Q.; Jiang, X.; Sun, R.; Zhang, J.; Ye, S.; Tung, C.-H.; Wang, W.; Wu, L.-Z. Angew. Chem., Int. Ed. 2025, 64, e202504538.

DOI

[14]
Stucke, N.; Flöser, B. M.; Weyrich, T.; Tuczek, F. Eur. J. Inorg. Chem. 2018, 1337.

[15]
Chalkley, M. J.; Drover, M. W.; Peters, J. C. Chem. Rev. 2020, 120, 5582.

DOI PMID

[16]
Yin, J.; Li, J.; Wang, G.-X.; Yin, Z.-B.; Zhang, W.-X.; Xi, Z. J. Am. Chem. Soc. 2019, 141, 4241.

DOI

[17]
Song, J.; Liao, Q.; Hong, X.; Jin, L.; Mézailles, N. Angew. Chem., Int. Ed. 2021, 60, 12242.

DOI

[18]
Zhang, G.; Liu, T.; Song, J.; Quan, Y.; Jin, L.; Si, M.; Liao, Q. J. Am. Chem. Soc. 2022, 144, 2444.

DOI

[19]
Zhuo, Q.; Yang, J.; Mo, Z.; Zhou, X.; Shima, T.; Luo, Y.; Hou, Z. J. Am. Chem. Soc. 2022, 144, 6972.

DOI

[20]
Zhai, D.-D.; Zhang, S.-Q.; Xie, S.-J.; Wu, R.-K.; Liu, F.; Xi, Z.-F.; Hong, X.; Shi, Z.-J. J. Am. Chem. Soc. 2022, 144, 14071.

DOI

[21]
Huang, W.; Peng, L.-Y.; Zhang, J.; Liu, C.; Song, G.; Su, J.-S.; Fang, W.-H.; Cui, G.; Hu, S. J. Am. Chem. Soc. 2023, 145, 811.

DOI

[22]
Xie, S.-J.; Wu, R.-K.; Huang, Y.-F.; Chen, H.-L.; Zhang, S.-Q.; Liu, F.; Zhai, D.-D.; Hong, X.; Shi, Z.-J. J. Am. Chem. Soc. 2023, 145, 6773.

DOI

[23]
Yin, Z.-B.; Wu, B.; Wang, G.-X.; Wei, J.; Xi, Z. J. Am. Chem. Soc. 2023, 145, 7065.

DOI

[24]
Zhuo, Q.; Yang, J.; Zhou, X.; Shima, T.; Luo, Y.; Hou, Z. J. Am. Chem. Soc. 2023, 145, 22803.

DOI

[25]
Zhuo, Q.; Yang, J.; Zhou, X.; Shima, T.; Luo, Y.; Hou, Z. J. Am. Chem. Soc. 2024, 146, 10984.

DOI

[26]
Li, Z.; Liu, X.-X.; Wang, X.; Peng, L.-Y.; Liu, C.; Yuan, Z.; Liu, Y.; Cui, G.; Hu, S. ACS Catal. 2025, 15, 13337.

DOI

[27]
Chen, D.-P.; Cui, Y.-S.; He, B.-H.; Liu, F.; Zhai, D.-D.; Shi, Z.-J. Chin. J. Chem. 2025, 43, 39.

DOI

[28]
Huang, Y.-F.; Cui, Y.-S.; Xie, S.-J.; Lu, Y.-S.; Liu, F.; Zhai, D.-D.; Shi, Z.-J. J. Am. Chem. Soc. 2026, 148, 557.

DOI

[29]
Hagen, S.; Barfod, R.; Fehrmann, R.; Jacobsen, C. J. H.; Teunissen, H. T.; Ståhl, K.; Chorkendorff, I. Chem. Commun. 2002, 1206.

[30]
Yamamoto, A.; Kitazume, S.; Pu, L. S.; Ikeda, S. Chem. Commun. 1967, 79.

[31]
Imayoshi, R.; Tanaka, H.; Matsuo, Y.; Yuki, M.; Nakajima, K.; Yoshizawa, K.; Nishibayashi, Y. Chem. Eur. J. 2015, 21, 8905.

DOI

[32]
Imayoshi, R.; Nakajima, K.; Takaya, K.; Iwasawa, N.; Nishibayashi, Y. Eur. J. Inorg. Chem. 2017, 3769.

[33]
Gao, Y.; Li, G.; Deng, L. J. Am. Chem. Soc. 2018, 140, 2239.

DOI

[34]
Suzuki, T.; Fujimoto, K.; Takemoto, Y.; Wasada-Tsutsui, Y.; Ozawa, T.; Inomata, T.; Fryzuk, M. D.; Masuda, H. ACS Catal. 2018, 8, 3011.

DOI

[35]
Sanz, C. A.; Stein, C. A. M.; Fryzuk, M. D. Eur. J. Inorg. Chem. 2020, 1465.

[36]
Dong, Y.; Zhang, P.; Fan, Q.; Du, X.; Xie, S.; Sun, H.; Li, X.; Fuhr, O.; Fenske, D. Inorg. Chem. 2020, 59, 16489.

DOI

[37]
Zhong, M.; Cui, X.; Wu, B.; Wang, G.-X.; Zhang, W.-X.; Wei, J.; Zhao, L.; Xi, Z. CCS Chem. 2022, 4, 532.

DOI

[38]
Kuriyama, S.; Wei, S.; Tanaka, H.; Konomi, A.; Yoshizawa, K.; Nishibayashi, Y. Inorg. Chem. 2022, 61, 5190.

DOI

[39]
Chen, Y.; Shi, X.; Huang, D.; Wei, J.; Xi, Z. Chin. Chem. Lett. 2024, 35, 109292.

DOI

[40]
Zhang, M.; Dong, Y.; Li, Q.; Li, X.; Sun, H. New J. Chem. 2024, 48, 7334.

DOI

[41]
Fan, Q.; Li, Q.; Sun, H.; Li, X. Dalton Trans. 2024, 53, 16261.

DOI

[42]
Lin, J. H.; Bauer, A. K.; Hugie, S. T.; Neidig, M. L.; Song, D. Inorg. Chem. 2025, 64, 14566.

DOI

[43]
Siedschlag, R. B.; Bernales, V.; Vogiatzis, K. D.; Planas, N.; Clouston, L. J.; Bill, E.; Gagliardi, L.; Lu, C. C. J. Am. Chem. Soc. 2015, 137, 4638.

DOI PMID

[44]
Eaton, M. C.; Knight, B. J.; Catalano, V. J.; Murray, L. J. Eur. J. Inorg. Chem. 2020, 1519.

[45]
Eaton, M. C.; Catalano, V. J.; Shearer, J.; Murray, L. J. J. Am. Chem. Soc. 2021, 143, 5649.

DOI PMID

[46]
Li, M.; Gupta, S. K.; Dechert, S.; Demeshko, S.; Meyer, F. Angew. Chem., Int. Ed. 2021, 133, 14601.

DOI

[47]
Wang, G.-X.; Yan, X.; Yin, J.; Yin, Z.-B.; Wei, J.; Xi, Z. Chem. Eur. J. 2022, 28, e202202803.

DOI

[48]
Li, H.-J.; Feng, R.; Wang, G.-X.; Wei, J.; Xi, Z. Dalton Trans. 2022, 51, 16811.

DOI

[49]
Zhang, Y.; Pan, X.; Xu, M.; Xiong, C.; Hong, D.; Fang, H.; Cui, P. Inorg. Chem. 2023, 62, 3836.

DOI

[50]
Spentzos, A. Z.; Ford, S. A.; Muldowney, B.; Liu, T.; Cui, P.; Gau, M. R.; Carroll, P. J.; Tomson, N. C. Organometallics 2024, 43, 1425.

DOI PMID

[51]
Wang, Y.; Singh, S.; Meyer, A.; Dechert, S.; Gupta, S. K.; Demeshko, S.; Krewald, V.; Meyer, F. JACS Au 2025, 5, 3104.

DOI

[52]
Del Castillo, T. J.; Thompson, N. B.; Suess, D. L. M.; Ung, G.; Peters, J. C. Inorg. Chem. 2015, 54, 9256.

DOI PMID

[53]
Kuriyama, S.; Arashiba, K.; Tanaka, H.; Matsuo, Y.; Nakajima, K.; Yoshizawa, K.; Nishibayashi, Y. Angew. Chem., Int. Ed. 2016, 55, 14291.

DOI

[54]
Han, N.; Zhang, W.; Wu, J.; Chu, K.; Feng, S.; Wang, S.; Puente-Santiago, A. R. Long, J.; Weng, B.; Su, B. Angew. Chem., Int. Ed. 2025, 64, e202504601.

DOI

[55]
Nabi, S.; Bhat, M. M.; Hamid, A.; Bhat, A. Y.; Bashir, A. Jan, Q.; Ingole, P. P.; Bayati, M.; Bhat, M. A. Adv. Sustainable Syst. 2025, 9, e00112.

DOI

[56]
Sun, W.; Zhu, J.; Zhang, M.; Meng, X.; Chen, M.; Feng, Y.; Chen, X.; Ding, Y. Chin. J. Catal. 2022, 43, 2273.

DOI

文章导航

/