综述与进展

基于氢原子转移策略的铜催化N-氟代磺酰胺C(sp3)—H键官能团化研究进展

  • 张文钰 a ,
  • 刘星雨 a ,
  • 薛琦 a ,
  • 李杨 , a, * ,
  • 汪苇杭 , b, * ,
  • 李金恒 , a, c, *
展开
  • a 青岛科技大学化工学院 山东青岛 266042
  • b 中南大学湘雅二医院感染科 湖南省病毒性肝炎临床医学研究中心 长沙 410011
  • c 河南师范大学化学化工学院 河南新乡 453007

收稿日期: 2026-02-28

  修回日期: 2026-05-01

  网络出版日期: 2026-06-04

基金资助

国家自然科学基金(22001108)

国家自然科学基金(22271245)

江西省科技计划(20243BCE51084)

江西省科技计划(20242BAB25126)

山东省泰山学者建设(tsqn202408199)

及河南师范大学化学与化学工程学院开放研究基金(2021ZD01)

Recent Advances in Copper-Catalyzed C(sp3)—H Bond Functionalization of N-Fluorosulfonamides via Hydrogen Atom Transfer

  • Wenyu Zhang a ,
  • Xingyu Liu a ,
  • Qi Xue a ,
  • Yang Li , a, * ,
  • Weihang Wang , b, * ,
  • Jinheng Li , a, c, *
Expand
  • a College of Chemical Engineering, Qingdao University of Science and Technology, Qingdao, Shandong 266042
  • b Clinical Research Center for Viral Hepatitis in Hunan Province, Department of Infectious Diseases, The Second Xiangya Hospital of Central South University, Changsha 410011
  • c School of Chemistry and Chemical Engineering, Henan Normal University, Xinxiang, Henan 453007

Received date: 2026-02-28

  Revised date: 2026-05-01

  Online published: 2026-06-04

Supported by

National Natural Science Foundation of China(22001108)

National Natural Science Foundation of China(22271245)

Science and Technology Project of Jiangxi Province(20243BCE51084)

Science and Technology Project of Jiangxi Province(20242BAB25126)

Taishan Scholars Construction Projects of Shandong Province(tsqn202408199)

Open Research Fund of School of Chemistry and Chemical Engineering, Henan Normal University(2021ZD01)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

C—H键的选择性官能团化是现代合成化学的核心研究内容之一, 其中C(sp3)—H键具有键离解能高、酸性弱的固有特性, 且广泛存在于不同类型分子中, 化学环境高度相似, 因此实现其位点选择性的精准调控仍面临巨大挑战. 氢原子转移策略为实现非活化C(sp3)—H键的直接转化提供了新的可能, 近年来基于氢原子转移策略的铜催化N-氟代磺酰胺C(sp3)—H键官能团化反应得到了迅速发展, 梳理了该领域的研究进展, 重点围绕反应机理与底物拓展进行论述, 并对未来发展方向与应用前景做出展望.

本文引用格式

张文钰 , 刘星雨 , 薛琦 , 李杨 , 汪苇杭 , 李金恒 . 基于氢原子转移策略的铜催化N-氟代磺酰胺C(sp3)—H键官能团化研究进展[J]. 有机化学, 2026 , 46(7) : 2529 -2543 . DOI: 10.6023/cjoc202602023

Abstract

The selective functionalization of C—H bonds is one of the core research areas in modern synthetic chemistry. Among these, C(sp3)—H bonds are characterized by high bond dissociation energy and weak acidity, and they are widely present in diverse molecular structures with highly similar chemical environments. Therefore, achieving precise control over their site selectivity remains a significant challenge. The hydrogen atom transfer strategy offers new possibilities for the direct transformation of unactivated C(sp3)—H bonds. In recent years, copper-catalyzed C(sp3)—H bond functionalization reactions using N-fluorinated sulfonamides based on the hydrogen atom transfer strategy have developed rapidly. The research progress in this field is reviewed with focus on reaction mechanisms and substrate scope, and an outlook on future development direc- tions and application prospects is provided.

C—H键是构成各类有机分子骨架的基本单元. 实现C—H键的直接转化, 不仅能够避免底物的预官能团化过程, 还可以精简合成路线, 为复杂有机分子的构建与修饰提供新思路. 虽然过渡金属催化的C—H活化反应已经取得了一系列突破性成果, 但绝大多数反应需要引入导向基团且主要应用于C(sp2)—H键转化, 将C(sp3)原子引入构建C—C键/C—X键往往需要使用烷基卤化物作为亲电试剂或烷基金属物种作为亲核试剂. 因此, 探索C(sp3)—H键的选择性官能团化一直是合成化学研究的热点领域之一[1-3].
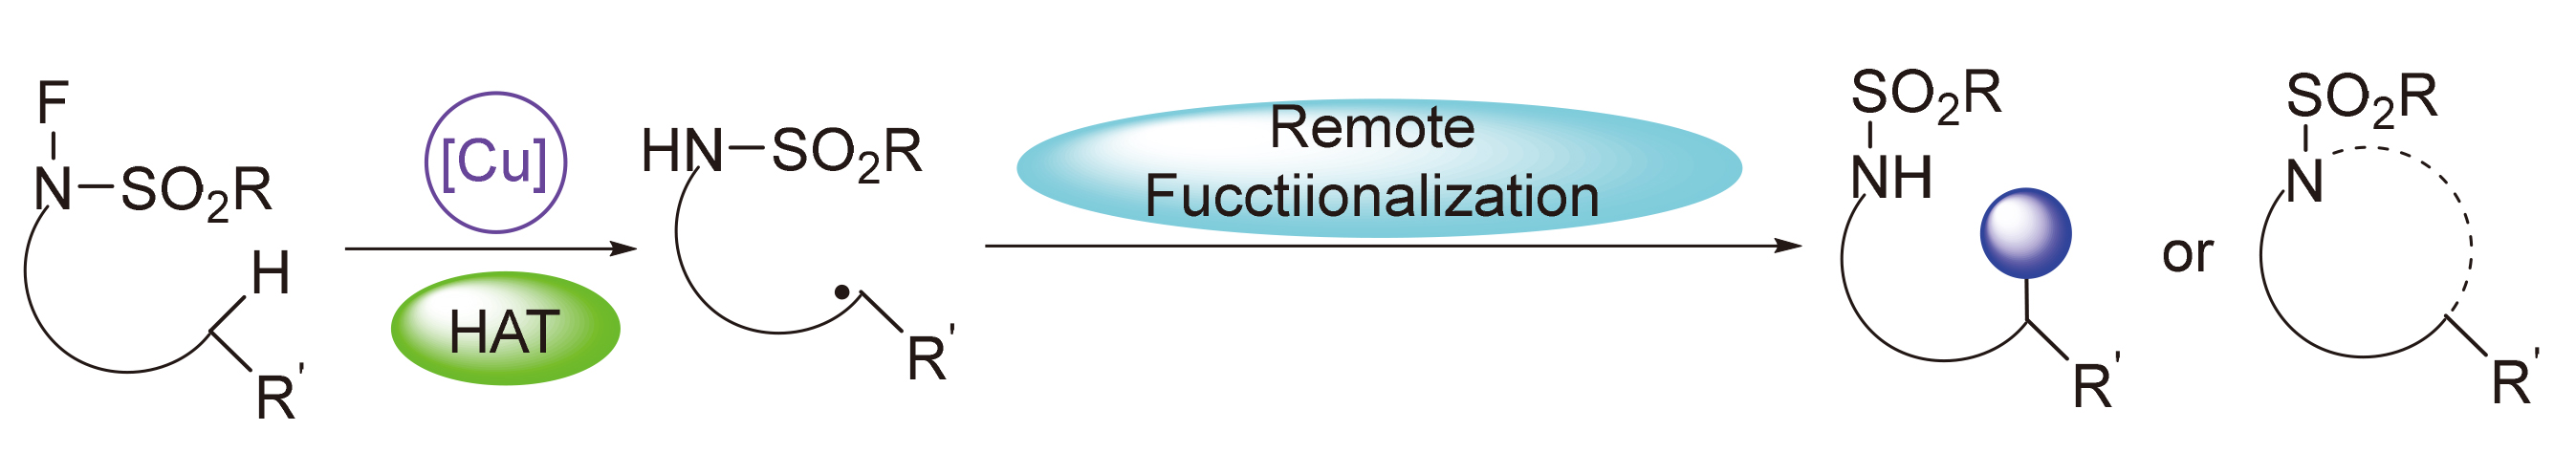
自由基介导的氢原子转移(HAT)策略为C(sp3)—H键官能团化提供了一条重要途径, 其中Hofmann- Löffler-Freytag (HLF)反应是基于氢原子转移策略实现非活化C(sp3)—H键选择性转化的开创性代表. N-氟代磺酰胺可在温和条件下切断N—F键生成氮自由基, 进而通过分子内HAT过程生成远端碳自由基, 最终完成远程非活化C(sp3)—H键的选择性转化, 高效构建结构多样的目标产物. 早期文献报道的远端C—H官能团化反应, 往往需要在强酸等苛刻条件下才能实现. 相较之下, 以N-氟代磺酰胺为底物的该类反应可在铜催化体系下原位生成氮自由基, 无需使用有毒试剂, 更加绿色高效[4-9]. 同时, 与传统贵金属催化体系相比[10-12], 铜催化反应普遍具备反应成本低、条件温和、选择性优异及转化效率高等特点, 也使其在合成化学领域中占据重要地位[13-15].
总之, 基于氢转移策略的铜催化N-氟代磺酰胺C(sp3)—H键官能团化反应, 其历程可大致分为三步: 首先, N-氟代磺酰胺在铜催化作用下生成氮中心自由基; 随后经分子内氢原子转移(HAT)过程形成碳中心自由基; 最终实现对该自由基的高效捕获. 而在关键的自由基捕获过程中, 可依托铜催化体系独特的氧化还原调控能力, 依托多种反应路径完成终止过程. 例如, 可通过自由基交叉偶联方式, 使碳自由基与各类活性自由基物种发生偶合完成成键; 也可通过自由基亲电加成机制, 与不饱和官能团发生加成反应实现衍生化; 还可借助自由基串联环化模式, 连续发生分子内加成、环化等多级反应, 一步构建环状骨架; 同时, 结合铜物种的价态循环, 还能够通过单电子氧化、还原淬灭以及离子型中间体捕获等方式终止自由基历程. 多样的捕获机制与反应模式相互结合, 极大地丰富了该类远程C(sp3)—H官能团化的反应体系, 为惰性烷基C—H键的选择性改造与复杂有机分子的简洁合成提供了多样化的反应路径. 本文根据不同成键类型[C(sp3)—C、C(sp3)—N及C(sp3)—S/Se键等]进行了分类, 系统总结了近年来基于氢转移策略的铜催化N-氟代磺酰胺C(sp3)—H键官能团化研究进展, 以期为该领域的后续研究提供系统参考.

1 远程C(sp3)—C键的形成

C(sp3)—C键作为天然产物与药物分子中广泛存在的基本结构单元, 是构建多样化化合物骨架的关键因素. 近年来, 通过过渡金属催化实现C(sp3)—H官能团化直接构筑C(sp3)—C键的策略, 已成为有机合成领域备受关注的前沿方向. 在构建此类化学键的策略中, 过渡金属催化的C(sp3)—C键的直接构建因兼具高选择性、广泛底物适用范围与优良官能团耐受性, 占据十分重要的核心地位. 然而, 目前被广泛应用的经典催化体系仍存在明显短板: 以钯、铑和铱为代表的贵金属催化剂, 因其价格高昂和难以回收等固有缺陷, 一定程度上阻碍了其在大规模工业化生产、药物绿色合成以及低成本精细化工领域的应用. 而基于铜催化的N-氟代磺酰胺远程C(sp3)—H官能团化反应, 因其高效和位点选择性强等特点, 正发展成为该领域构建C(sp3)—C键的重要方法之一.

1.1 C(sp3)—C(sp2)键的形成
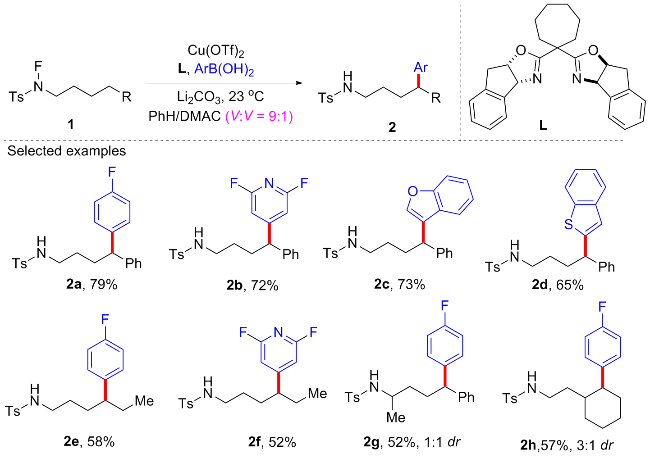
2019年, Nagib课题组[16]报道了一种铜催化下N-氟代磺酰胺的远端芳基化新策略. 该方法利用氮中心自由基引发的分子内氢原子转移(HAT)过程, 成功实现了N-氟代磺酰胺远程C—H键的芳基化反应(Scheme 1). 在该反应体系中, 铜催化剂扮演着双重关键角色: 其一, 选择性切断N—F键产生氮中心自由基, 同时避免形成卤素自由基; 其二, 捕获经HAT过程生成的碳中心自由基, 形成关键的有机铜中间体, 进而与芳基硼酸发生交叉偶联, 最终实现远端C—H键的高效官能团化.
图式1 铜催化的N-氟代磺酰胺芳基化反应

Scheme 1 Copper-catalyzed arylation of N-fluorosulfonamides

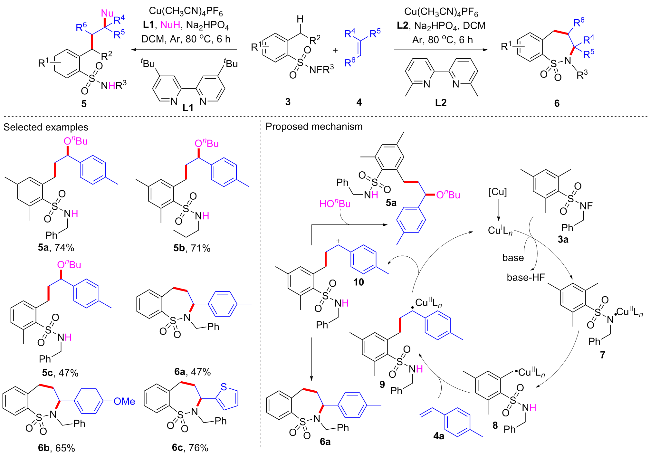
2022年, 我们课题组[17]发展了一种新型铜催化策略, 实现了烯烃与N-氟代磺酰胺及多种亲核试剂(包括醇类、吲哚及吡咯等)的三组分双官能团化反应(Scheme 2). 该反应依托N-氟代磺酰胺导向的远程苄位C—H官能团化, 在温和条件下高效构建C—C与C—杂原子键.
图式2 铜催化的N-氟代磺酰胺与烯烃反应

Scheme 2 Copper-catalyzed reaction of N-fluorosulfonamides with alkenes

此外, 该策略亦适用于烯烃与N-氟代磺酰胺的分子内[5+2]环化反应, 为合成具有重要生物活性的苯并[f][1,2]硫氮杂䓬-1,1-二氧化物类化合物提供了高效途径, 有望为烯烃及惰性C—H键的高值转化开拓新思路. 该反应机理始于N-氟代磺酰胺3a在活性铜(I)物种作用下发生单电子转移, 生成关键的氮中心自由基7; 后者经由分子内1,5-氢原子转移, 选择性地攫取苄位氢, 形成碳中心自由基8; 该自由基随后与烯烃4a发生加成, 生成可被芳环共轭稳定的苄基自由基9; 9被体系中的 铜(II)物种氧化为苄基碳正离子10, 进而与亲核试剂发生亲电取代, 最终得到双官能团化产物5a. 若反应体系中不外加亲核试剂, 碳正离子10则与分子内氨基发生环化, 高效构建七元杂环产物6a.
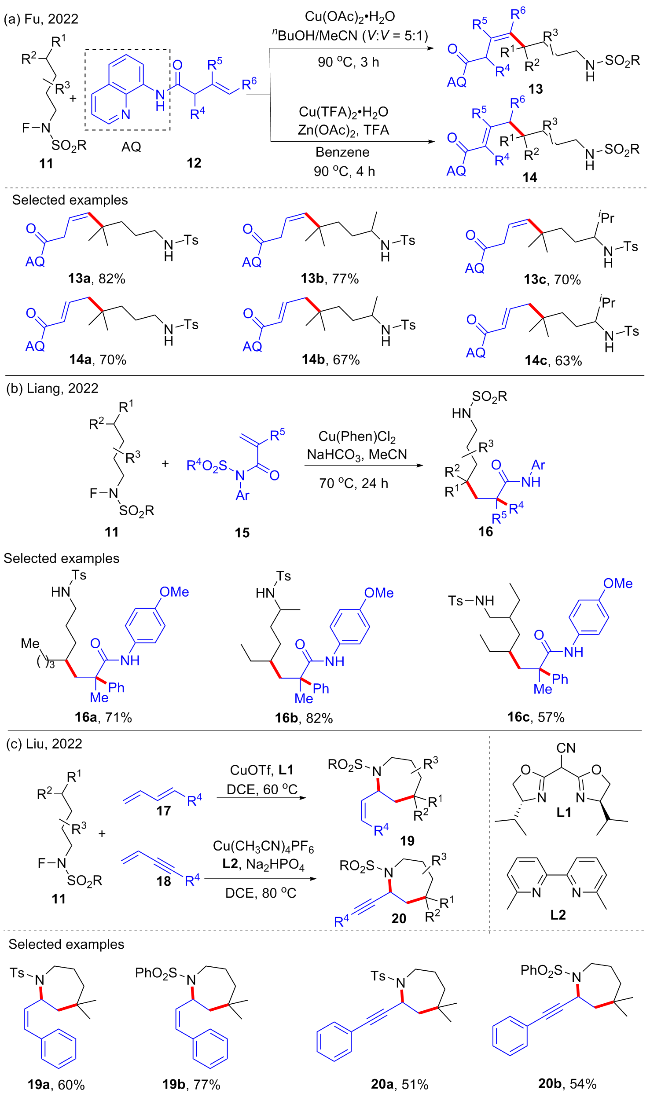
随后, 傅俊凯等[18]开创了一种新型Heck反应体系, 以N-氟代磺酰胺与未活化烯烃为底物, 通过调节不同添加剂, 实现了具有优异区域选择性与立体选择性的高效转化(Scheme 3a). 梁永民课题组[19]则另辟蹊径, 借助铜催化远程C—H键活化与Smiles重排策略, 完成了活化烯烃的芳基烷基化反应, 为构建含季碳中心的分子结构提供了新路径(Scheme 3b). 与上述两者不同, 刘烽课题组[20]以1,3-二烯/1,3-烯炔为起始原料, 与N-氟代磺酰胺发生[5+2]环化反应, 并借助分子内氢原子转移过程, 成功构建了含氮七元环状结构(Scheme 3c).
图式3 铜催化的N-氟代磺酰胺反应

Scheme 3 Copper-catalyzed reaction of N-fluorosulfonamides

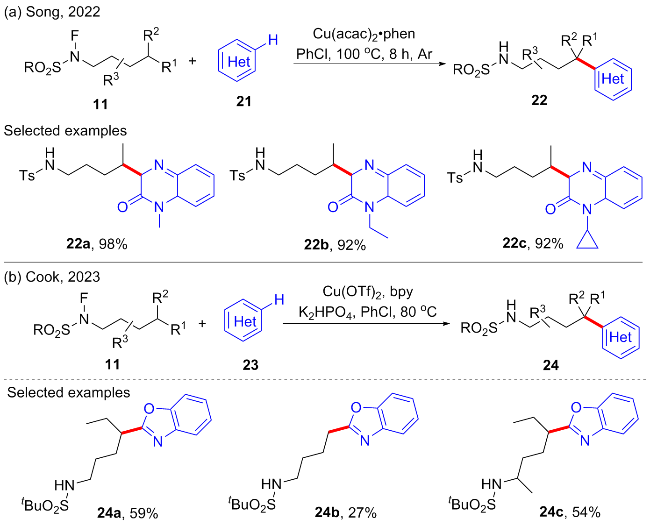
2022年, 宋毛平课题组[21]开发了一种创新的反应体系, 无需对杂芳烃进行预功能化, 也无需额外添加碱或酸, 即可直接构建C(sp3)—C(sp2)键. 该体系对多种杂芳烃表现出良好的普适性, 如喹噁啉酮、异喹啉、4-甲基喹啉、2-甲基喹噁啉和萘-1,4-二酮等, 均能以中等至优异的产率获得相应产物(Scheme 4a). 此后, Cook等[22]进一步报道了烷基N-氟代磺酰胺与杂芳烃的反应, 在温和条件下一步实现了C(sp³)—H键的直接官能团化, 高效构筑了杂环化合物(Scheme 4b).
图式4 铜催化的N-氟代磺酰胺与杂环芳烃反应

Scheme 4 Copper-catalyzed reaction of N-fluorosulfonamides with heteroaromatic hydrocarbons

1.2 C(sp3)—C(sp)键的形成

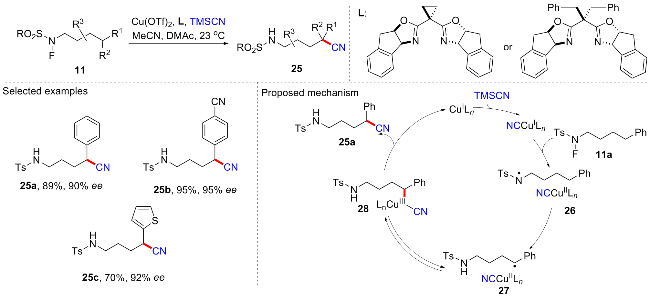
2019年, Nagib课题组[23]利用手性铜催化剂, 成功开发了一种对映选择性氰化反应(Scheme 5). 该方法首次实现了手性δ-氨基氰化合物的高效不对称合成, 成为HLF反应高度立体控制变体的首个实例. 在该反应路径中, 三甲基硅氰(TMSCN)首先通过转金属化生成还原能力更强的Cu(I)CN, 后者可还原N—F键生成氮中心自由基26; 随后经分子内1,5-氢原子转移形成碳中心自由基27. 该自由基进一步被Cu(II)CN捕获, 生成远程有机铜中间体28, 最终通过立体选择性的还原消除步骤, 得到目标氰化产物.
图式5 铜催化的N-氟代磺酰胺氰基化反应

Scheme 5 Copper-catalyzed cyanation of N-fluorosulfonamides

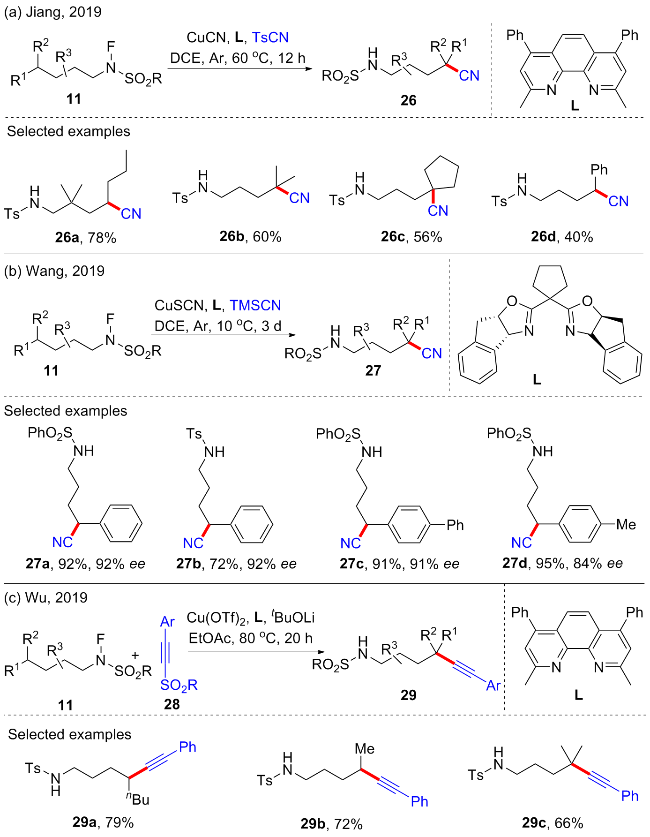
同年, 姜翠玉课题组[24]以对甲苯磺酰氰(TsCN)为氰化试剂, 在温和条件下快速实现了氰类化合物的高效制备, 为后续天然产物衍生物的合成奠定了重要基础(Scheme 6a). 王细胜等[25]则发展了一种由氮中心自由基引发的远程C(sp³)—H键氰化反应, 该体系具有催化活性高、对映选择性优异及反应条件温和等突出优势(Scheme 6b). 随后, 吴小锋课题组[26]以Cu(OTf)2为催化剂, 进一步建立了远程C(sp3)—H键炔基化反应, 以各类乙炔基磺酰化物为原料, 顺利获得一系列结构多样的功能化产物(Scheme 6c).
图式6 铜催化的N-氟代磺酰胺反应

Scheme 6 Copper-catalyzed reaction of N-fluorosulfonamides

2021年, 我们课题组[27]报道了一种铜催化的分歧型环化反应, 以N-氟代磺酰胺与末端炔烃为原料, 实现了两类含氮杂环的高效构建(Scheme 7). 在该转化中, 末端炔烃捕获原位生成的氮中心自由基, 形成烯基碳中心自由基, 并分别经由[3+2]或[4+2]环化路径, 选择性生成2,3-二氢-1H-吡咯与1,2,3,4-四氢吡啶衍生物. 机理研究表明, 反应始于Cu(I)与末端炔烃30a配位生成活性物种33, 进而促使30a发生N—F键断裂, 生成氮中心自由基39; 39随即对炔烃的碳碳叁键进行自由基加成, 生成烯基碳中心自由基35. 当底物中βγ位为双芳基取代时, 自由基35可依次发生1,5-HAT或1,6-HAT, 形成远端碳中心自由基中间体36; 36经分子内环化得到自由基中间体37, 随后经历单电子氧化与去质子化, 最终获得环化产物. 该工作为铜催化N-氟代磺酰胺参与的C(sp3)—C(sp)键构筑提供了新范式, 并成功将环状结构引入产物骨架, 为药物分子与天然产物的后期修饰开辟了新的可能.
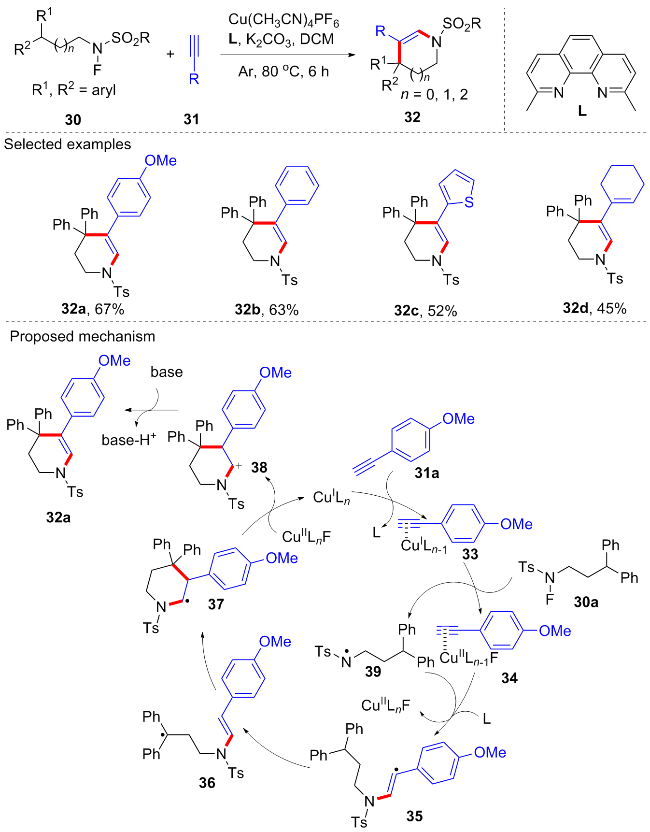
图式7 铜催化的N-氟代磺酰胺与炔烃反应

Scheme 7 Copper-catalyzed reaction of N-fluorosulfonamides with alkynes

1.3 C(sp3)—C(sp3)键的形成

三氟甲基因其独特的稳定性、强吸电子性和脂溶性等性质, 在药物分子关键结构单元中备受关注. 2018年, 李超忠课题组[28]首次报道了一种实现未活化C(sp3)—H键直接三氟甲基化的新策略(Scheme 8). 在Cu(OTf)2催化下, 氮氟代磺酰胺与Zn(CF3)2复合物反应, 成功构建了δ-三氟甲基化磺酰胺衍生物. 机理研究表明, 反应始于Cu(II)发生歧化生成Cu(I); 后者与LZn(CF3)2作用形成Cu(I)CF3活性物种. Cu(I)CF3活性物种与N-氟代磺酰胺11a发生单电子转移过程, 原位生成氮中心自由基41与Cu(II)CF3物种. 自由基41经分子内1,5-HAT生成碳中心自由基42, 随后Cu(II)CF3物种向42发生CF3自由基转移, 最终获得目标三氟甲基化产物. 该工作为未活化C(sp3)—H键的直接三氟甲基化提供了新路径, 也为含氟官能团在惰性位点的精准引入奠定了方法学基础.
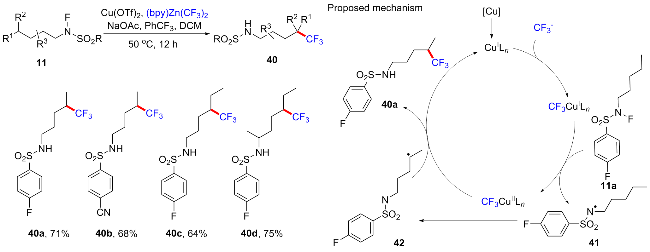
图式8 铜催化的N-氟代磺酰胺三氟甲基化反应

Scheme 8 Copper-catalyzed trifluoromethylation of N-fluorosulfonamides

尽管铜催化N-氟代磺酰胺远程C(sp3)—H官能团化优势显著, 但仍存在明显局限: 反应高度依赖1,5-HAT, 仅能选择性活化δ位C—H键, 对γ位及更远位点的调控能力不足; 同时, 对于可构建的C—C键的类型仍然有限, 部分反应效率有待提升, 但该策略仍为惰性C—C键的绿色转化提供了高效新途径, 具有重要的学术与应用价值.

2 远程C(sp3)—N键的形成

C(sp3)—N键作为含氮药物分子与天然产物衍生物的核心结构单元, 其高效构建在有机合成中具有重要的研究价值. 基于氢原子转移(HAT)策略, 以N-氟代磺酰胺为氮自由基前体, 实现C(sp3)—N键的构筑, 因其独特的反应机制与温和的反应条件, 已成为合成化学领域的研究热点之一.
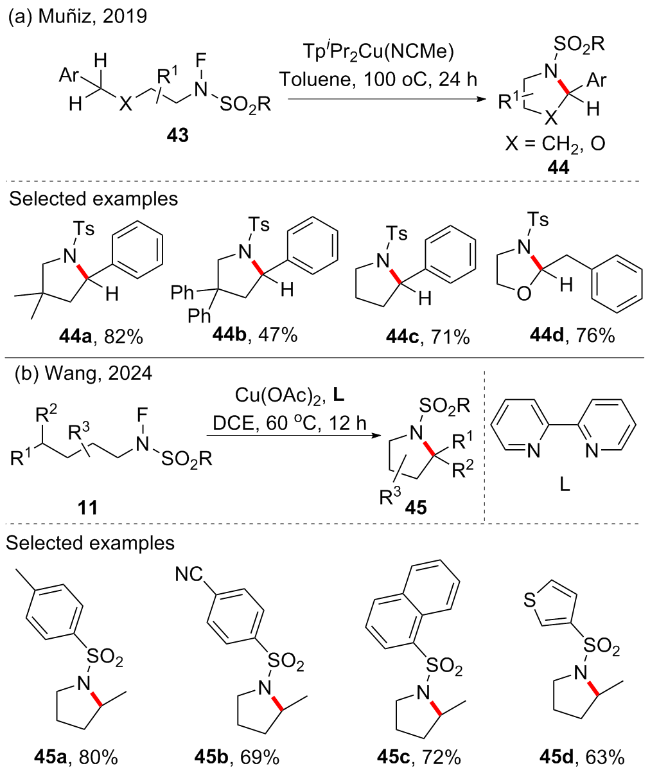
2019年, Muñiz课题组[29]以铜为催化剂, 在甲苯溶剂中通过高温条件, 实现了N-氟代磺酰胺的自环化反应, 成功构建了吡咯与哌啶类环状骨架(Scheme 9a). 随后, 王守峰等[30]于2024年在更加温和的反应条件下, 对该类转化进行了深入研究, 发现其对卤素、烷基和酯基等多种取代基均展现出良好的兼容性, 并成功将反应规模拓展至克级制备, 进一步提升了该方法的实用性与应用潜力(Scheme 9b).
图式9 铜催化的N-氟代磺酰胺单组分反应

Scheme 9 Copper-catalyzed single-component reaction of N-fluorosulfonamides

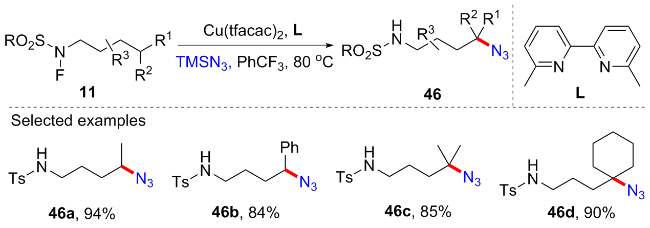
除了基于N-氟代磺酰胺的自环化反应构建C(sp3)— N键外, 通过引入叠氮自由基亦为实现该类键联结构提供了有效途径. 2021年, 刘烽课题组[31]发展了一种铜催化体系, 借助1,5-氢原子转移(HAT)过程, 成功引入叠氮自由基, 高效构建了一系列叠氮烷基胺衍生物. 该策略不仅适用于伯、仲和叔碳位点的官能团化, 对苄基位点亦表现出良好的兼容性, 进一步拓展了C(sp3)—N键构建的反应边界(Scheme 10).
图式10 铜催化的N-氟代磺酰胺叠氮化反应

Scheme 10 Copper-catalyzed azidation of N-fluorosulfonamides

2020年, 张宏伟课题组[32]报道了一例铜催化的N-氟代磺酰胺参与构建含氮七元环的新反应(Scheme 11). 该研究以廉价易得的三甲基硅基异氰酸酯(TMSNCO)为偶联试剂, 首次将HLF反应应用于含氮七元环骨架的构筑, 为后续药物分子及天然产物衍生物的功能化修饰奠定了重要基础. 基于前期工作与机理实验, 作者提出了可能的反应路径. 首先, N-氟代磺酰胺11a在Cu(I)作用下发生单电子转移, 生成氮中心自由基48与Cu(II)F物种; 随后48经分子内1,5-HAT转化为碳中心自由基49. 由于氟与硅之间的强亲和力, Cu(II)F物种与TMSNCO发生配体交换, 生成OCNCu(II)中间体. 此后, 碳中心自由基49可能经由两条平行路径转化为最终产物: 在路径a中, 碳中心自由基49与OCNCu(II)中间体配位形成中间体50, 随后发生还原消除生成异氰酸酯化中间体, 继而在碱性条件下环化得到目标七元环脲产物. 在路径b中, 49首先被Cu(II)F物种捕获, 形成烷基铜中间体52; 52进一步与TMSNCO作用, 经还原消除, 最终获得环化产物. 该工作不仅拓展了HLF反应在中等环系构建中的应用边界, 也为发展新型含氮杂环的合成策略提供了有益借鉴.
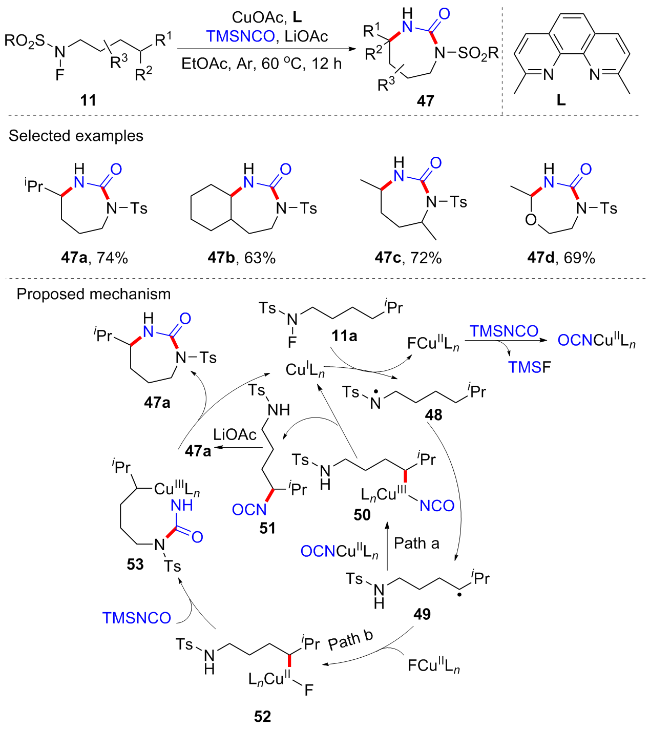
图式11 铜催化的N-氟代磺酰胺与TMSNCO反应

Scheme 11 Copper-catalyzed reaction of N-fluorosulfonamides with TMSNCO

尽管铜催化N-氟代磺酰胺体系在构建C(sp3)—N键方面展现出显著优势, 但目前可实现的反应类型仍较为有限, 主要集中于分子内胺化与叠氮化, 反应模式相对单一. 但不可否认的是, 该策略依然为温和、高效构筑C(sp3)—N键提供了极具价值的全新思路.

3 远程C(sp3)—S/Se键的形成

近年来, 基于氢原子转移(HAT)策略实现的远程C(sp3)—H官能团化, 一步构建C(sp3)—S/Se键的合成方法备受关注. 2019年, Cook课题组[33]率先报道了基于HAT过程的N-氟代磺酰胺硫三氟甲基化与硒三氟甲基化反应(Scheme 12). 以AgSCF3和AgSeCF3为自由基前体, 成功实现了含硫/硒官能团分子的高效构筑. 结合前人研究与机理实验, 提出了如下可能的反应路径: 首先, Cu(OTf)2与配体原位生成LCu(I)配合物; 随后, N-氟代磺酰胺11a在LCu(I)配合物作用下发生单电子转移(SET), 生成氮中心自由基55与FCu(II)L物种. 55经分子内1,5-HAT转化为碳中心自由基56; 与此同时, FCu(II)L物种与AgSCF3/AgSeCF3发生金属交换, 生成CF3Se/SCu(II)L物种. 随后, 56与CF3Se/SCu(II)L物种结合形成中间体57, 最终经还原消除得到硫/硒三氟甲基化产物. 该工作一步将SCF3/SeCF3基团引入分子骨架, 具有步骤简洁、原料利用率高等显著优势, 为含硫/硒官能团分子的合成提供了高效新途径.
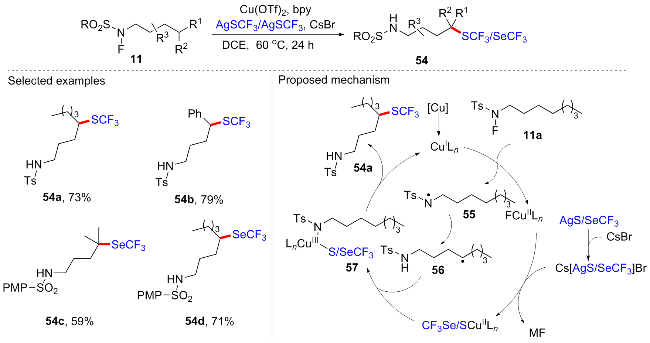
图式12 铜催化的N-氟代磺酰胺硫/硒三氟甲基化反应

Scheme 12 Copper-catalyzed S/Se-trifluoromethylation of N-fluorosulfonamide

2024年, 王守峰课题组[34]在前人研究基础上, 提出了一种以PhSO2SCF3为自由基前体的C(sp3)—H官能团化新策略(Scheme 13a). 该反应以Cu(OAc)2/bpy为催化体系, 在温和条件下高效构建目标产物. 与以往方法不同的是, 该策略不仅适用于硫三氟甲基化产物的合成, 还可拓展至硫二氟甲基化产物的制备, 进一步丰富了含硫官能团化反应的类型与应用范围. 此后, 王守峰课题组[35]在硫二氟甲基化领域持续深耕, 于2025年成功实现了一例可见光催化与铜催化协同作用的远程C(sp3)—H键硫二氟甲基化反应. 通过引入光催化体系, 该工作显著降低了Cu(OAc)2/bpy的用量, 使反应条件更加温和, 为含硫官能团的精准引入提供了更为绿色高效的合成平台(Scheme 13b).
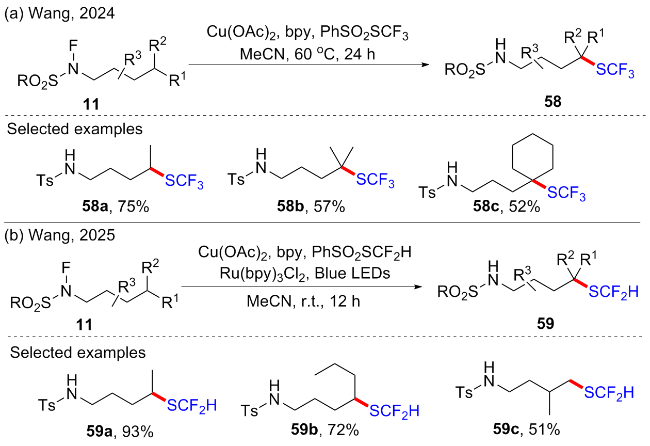
图式13 铜催化的N-氟代磺酰胺硫化反应

Scheme 13 Copper-catalyzed sulfenylation of N-fluorosulfonamides

2020年, 刘烽课题组[31]报道的铜催化反应不仅成功引入了叠氮自由基, 还以三甲基硅烷基异硫氰酸酯 (TMSNCS)为原料, 实现了硫氰基的引入, 进一步彰显了该方法在官能团多样性方面的广阔适用性(Scheme 14a). 2021年, 曹中艳课题组[36]开发了一种以(1-硒氰基乙基)苯为SeCN转移试剂的位点选择性硒氰化策略, 实现了远程C(sp3)—H键的直接官能团化(Scheme 14b). 机理研究表明, N-氟代磺酰胺11a在LCu(I)配合物作用下发生单电子转移(SET), 生成氮中心自由基61与FCu(II)L物种; 随后61经分子内1,5-氢原子转移(HAT)转化为碳中心自由基62, 最终被(1-硒氰基乙基)苯59a高效捕获, 得到目标硒氰化产物. 该工作不仅拓展了HAT策略在硒氰化反应中的应用边界, 也为含硒官能团在远程C—H键上的精准引入提供了新思路.
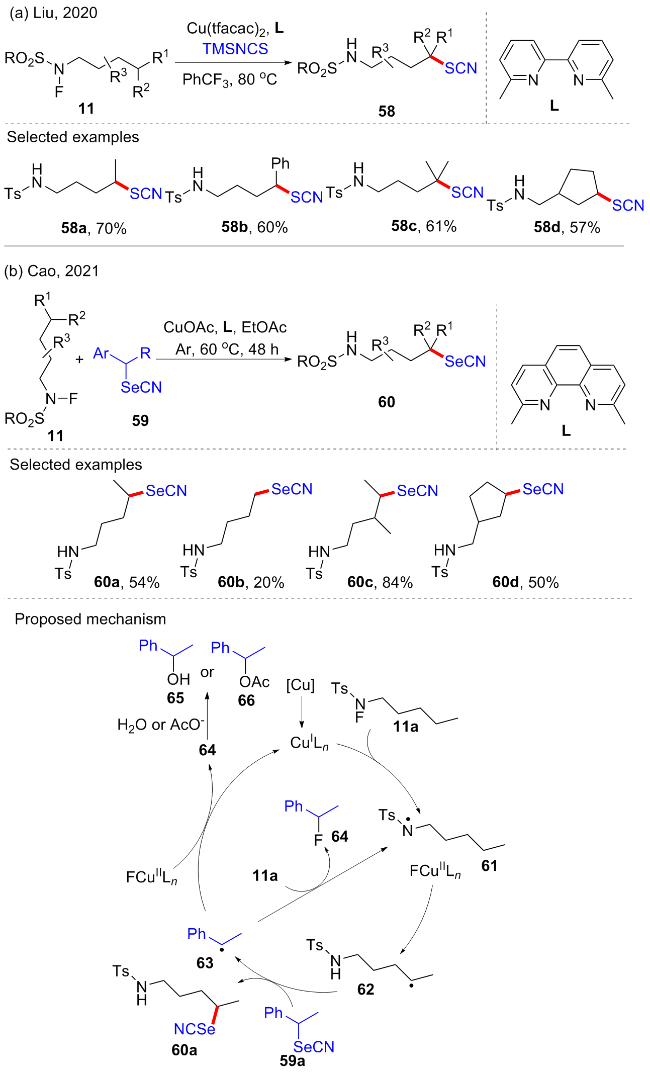
图式14 铜催化的N-氟代磺酰胺硒基化反应

Scheme 14 Copper-catalyzed selenylation of N-fluorosulfonamides

2024年, 曹中艳课题组与王琳课题组相继报道了两种基于N-氟代磺酰胺的磺酰化新策略, 为脂肪族磺酰氟化物的合成开辟了高效新途径. 曹中艳课题组[37]以廉价易得的Na2S2O5作为SO2源, 在4-甲氧基吡啶N-氧化物这一简单高效配体的促进下, 实现了远程C(sp3)— H键的位点选择性磺酰化, 充分体现了其实用性与经济性(Scheme 15a). 王琳课题组[38]则采用1,4-二氮杂双环[2.2.2]辛烷-1,4-二鎓-1,4-二亚磺酸(DABSO)作为SO2源, 在温和条件下成功实现了N-氟代磺酰胺的磺酰化, 并通过对底物的巧妙改造, 进一步将反应拓展至分子内烯烃的氨基氟磺酰化反应. 两项研究互为补充, 有效突破了传统方法在脂肪族磺酰氟化物合成中的局限, 为生物活性分子的后期修饰与功能化提供了新颖而有力的工具(Scheme 15b).
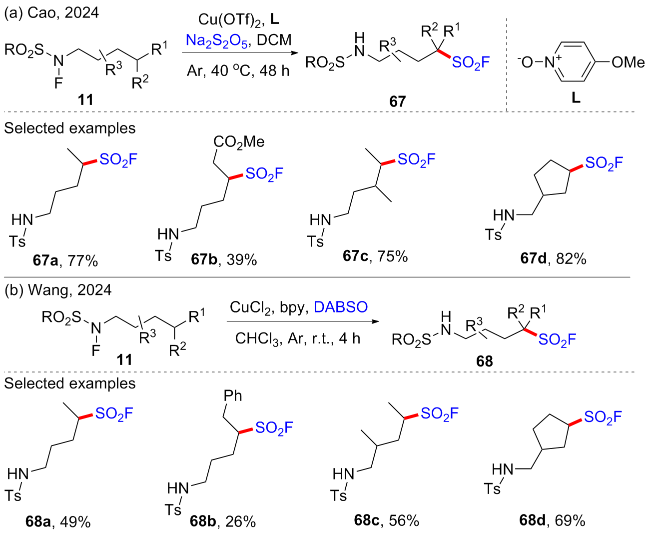
图式15 铜催化的N-氟代磺酰胺磺酰化反应

Scheme 15 Copper-catalyzed sulfonylation of N-fluorosulfonamides

在C—S键的构建方法中, 除前述磺酰化策略外, 基于巯基引入的硫化反应亦是一类重要途径. 2019年, 杨明宇课题组[39]报道了一种过硫化物与N-氟代磺酰胺的双组分硫化反应. 该研究采用光/铜协同催化体系, 在温和条件下实现了C—S键的高效构建, 表现出良好的官能团兼容性, 充分展示了其在生物分子后期修饰中的应用潜力(Scheme 16a). 随后, 刘烽课题组[40]发展了以亚磺酸钠为硫源的硫化新策略(Scheme 16b). 其反应机理可概括为: LCu(I)配合物首先对N-氟代磺酰胺11a发生SET过程, 生成氮中心自由基73及FCu(II)L物种; FCu(II)L物种继而与亚磺酸钠71a反应, 转化为RSO2Cu(II)L中间体. 与此同时, 氮中心自由基73经分子内1,5-HAT生成碳中心自由基74. 另一路径中, 71a亦可被单电子氧化为磺酰基自由基75, 75进一步还原生成相应的二亚磺酰物种77, 后者经均裂与歧化转化产生自由基7980; 7980偶联生成硫代磺酸盐及过硫化物. 最终, 碳中心自由基74与上述硫物种反应, 完成目标硫化产物的构建.
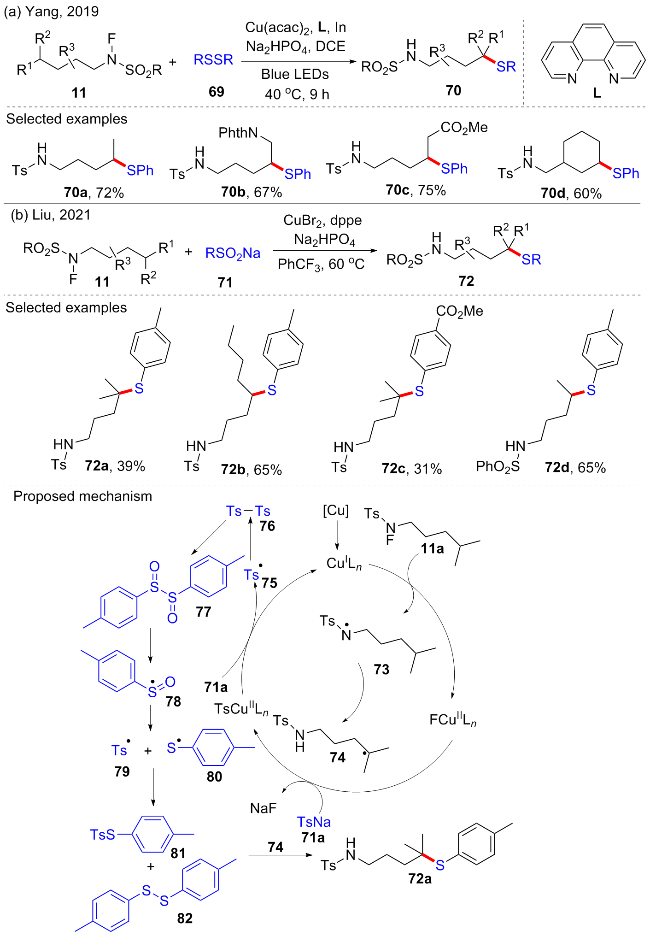
图式16 铜催化的N-氟代磺酰胺硫化反应

Scheme 16 Copper-catalyzed sulfidation of N-fluorosulfonamides

2020年, 唐果课题组[41]报道了一类新型的三组分硫代磷酸化反应, 实现了远程C(sp3)—H键的直接官能团化(Scheme 17). 该策略以Cu(CF3COCHCOCH3)2为催化剂, 以S8、(RO)2P(O)H及N-氟代磺酰胺为原料, 在温和条件下高效构建了硫代磷酸化产物. 值得注意的是, 反应中P-烷基化路径被完全抑制, 展现了良好的底物适应性与化学选择性. 基于前期研究与机理实验, 作者提出了如下可能的催化循环: 首先, LCu(II)配合物经Fe(II)还原生成LCu(I)活性物种; LCu(I)活性物种与(RO)2P(O)SH发生配体交换, 形成关键中间体(RO)2P- (O)SCu(I)L 87. 随后, 87N-氟代磺酰胺11a发生SET过程, 生成Cu(II)物种89及氮中心自由基88. 88经分子内1,5-HAT转化为碳中心自由基90. 与此同时, 90与物种89结合, 形成高氧化态的Cu(III)中间体91; 91经历还原消除, 最终释放硫代磷酸化产物, 并再生LCu(I)物种, 完成催化循环.
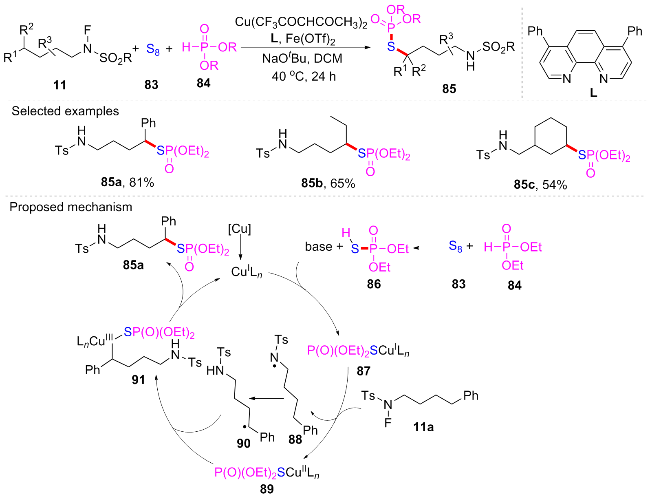
图式17 铜催化的N-氟代磺酰胺硫化反应

Scheme 17 Copper-catalyzed sulfidation of N-fluorosulfonamides

铜催化N-氟代磺酰胺介导的远程C(sp3)—H官能团化, 在构筑C(sp3)—S及C(sp3)—Se键方面虽展现出良好的合成潜力, 但该体系对硫源与硒源试剂的结构要求较为苛刻, 适用底物范围较窄, 官能团兼容性与普适性仍有待进一步提升. 尽管如此, 该策略仍可在温和条件下高效、高选择性地构筑含硫、含硒有机分子骨架, 为此类化合物的合成提供了极具参考价值与应用前景的新思路.

4 羰基化反应

2019年, 吴小锋课题组[42]报道了一种铜催化N-氟代磺酰胺的羰基化反应新策略(Scheme 18). 该工作借助CO的插入过程, 实现了对远程C(sp3)—H键的直接羰基化, 为内酰胺类化合物的构建提供了一条高效合成路径. 值得一提的是, 在CO插入后引入醇类试剂, 该策略还可进一步拓展为三组分反应, 显著提升方法的多样性与合成价值. 机理研究表明, 反应始于LCu(I)活性物种对N-氟代磺酰胺的单电子还原, 生成关键中间体94; 94随后发生分子内1,5-氢原子迁移(1,5-HAT), 转化为碳中心自由基95; 95被CO与LCu(II)物种协同捕获, 形成中间体96. 96可经两条不同路径转化: 前者, 96通过配体交换转化为中间体97, 随后经还原消除得到内酰胺产物; 后者, 96被醇类试剂捕获形成中间体98, 再经还原消除得到相应的酯类产物.
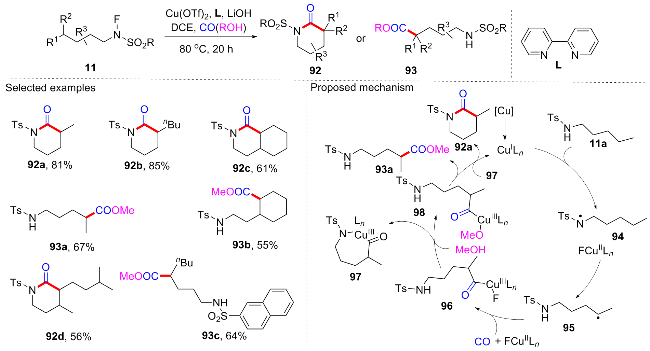
图式18 铜催化的N-氟代磺酰胺羰基化反应

Scheme 18 Copper-catalyzed carbonylation of N-fluorosulfonamides

5 总结与展望

系统总结了近年来基于氢原子转移(HAT)策略的铜催化N-氟代磺酰胺C(sp3)—H键官能团化领域的研究进展, 该方法借助氮自由基介导的分子内氢原子转移过程, 成功实现了C(sp3)—C键、C(sp3)—N键、C(sp3)—S键等多种化学键的高效、高选择性构筑, 为各类复杂含氮分子的精准合成提供了一条简洁、通用且原子经济性优异的新路径. 此外, 该催化策略还成功拓展至不饱和烃的双官能团化反应及不对称转化, 展现出优异的区域选择性和立体选择性, 进一步提升了该方法在不对称合成领域的应用价值.
尽管该领域已取得了显著进展, 但仍面临若干亟待解决的问题. 例如, 多数反应实例仍局限于通过分子内1,5-HAT过程实现δ位C(sp3)—H键官能团化, 而对于其他位点C(sp3)—H键的选择性转化研究较少[43-49], 此外, 某些化学键的构建, 如C(sp3)—C(sp3)键的报道略显不足, 限制了该方法在复杂分子合成中的应用. 而随着机器学习技术的持续革新, 将其与基于氢原子转移(HAT)策略的铜催化N-氟代磺酰胺C(sp3)—H键官能团化反应进行深度融合, 具有重要的学术价值与应用前景. 依托N-氟代磺酰胺原料的固有特性及该类反应的外部影响因素, 机器学习技术可在反应条件的精准预测、反应底物的高效拓展、反应机理的深入解析乃至不对称合成的定向调控等方面, 发挥强有力的支撑与推动作用. 在未来, 我们相信基于氢原子转移策略的C(sp3)—H键官能团化研究, 还会不断深入和拓展, 更好地服务于合成化学、新药研发及材料科学等领域.
(Zhao, C.)
[1]
Liu, B.; Romine, A. M.; Rubel, C. Z.; Engle, K. M.; Shi, B. F. Chem. Rev. 2021, 121, 14957.

DOI

[2]
Zhang, C.; Li, Z. L.; Gu, Q. S. Nat. Commun. 2021, 12, 475.

DOI PMID

[3]
Yi, H.; Zhang, G. T.; Wang, H. M.; Huang, Z. Y.; Wang, J.; Singh, A. K.; Lei, A. W. Chem. Rev. 2017, 117, 9016.

DOI

[4]
Mondal, S.; Dumur, F.; Gigmes, D.; Sibi, M. P.; Bertrand, M. P.; Nechab, M. Chem. Rev. 2022, 122, 5842.

DOI

[5]
Golden, D. L.; Suh, S. E.; Stahl, S. S. Nat. Rev. Chem. 2022, 6, 405.

DOI PMID

[6]
Ardkhean, R.; Caputo, D. F.; Morrow, S. M.; Shi, H.; Xiong, Y.; Anderson, E. A. Chem. Soc. Rev. 2016, 45, 1557.

DOI PMID

[7]
Qi, X. K.; Zhang, H.; Pan, Z. T.; Liang, R. B.; Zhu, C. M.; Li, J. H.; Tong, Q. X.; Gao, X. W.; Wu, L. Z.; Zhong, J. J. Chem. Commun. 2019, 55, 10848.

DOI

[8]
Corey, E. J.; Hertler, W. R. J. Am. Chem. Soc. 1960, 82, 1657.

DOI

[9]
Wolff, M. E.; Chem. Rev. 1963, 63, 55.

DOI

[10]
Zhang, Z.; Chen, P.; Liu, G. Chem. Soc. Rev. 2022, 51, 1640.

DOI

[11]
Gu, Q. S.; Li, Z. L.; Liu, X. Y. Acc. Chem. Res. 2020, 53, 170.

DOI

[12]
Wang, F.; Chen, P.; Liu, G. Acc. Chem. Res. 2018, 51, 2036.

DOI

[13]
Man, Y. Q.; Liu, S. W.; Xu, B.; Zeng, X. J. Org. Lett. 2022, 24, 944.

DOI

[14]
Liu, H. C.; Kong, X.; Gong, X. P.; Li, Y.; Niu, Z. J.; Gou, X. Y.; Li, X. S.; Wang, Y. Z.; Shi, W. Y.; Huang, Y. C.; Liu, X. Y.; Liang, Y. M. Chem. Sci. 2022, 13, 5382.

DOI

[15]
Wen, Y. T.; Kong, X. T.; Liu, H. C.; Wang, C. T.; Wei, W. X.; Wang, B.; Liu, X. Y.; Liang, Y. M. Org. Lett. 2022, 24, 2399.

DOI

[16]
Zhang, Z. X.; Statemana, L. M.; Nagib, D. A. Chem. Sci. 2019, 10, 1207.

DOI

[17]
Zhong, L.-J.; Xiong, Z.-Q.; Ouyang, X.-H.; Li, Y.; Song, R.-J.; Sun, Q.; Lu, X.; Li, J.-H. J. Am. Chem. Soc. 2022, 144, 339.

DOI

[18]
Zhao, C.; Li, Y.; Dong, Y.; Li, M.; Xia, D.; Gao, S.; Zhang, Q.; Liu, Q.; Guan, W.; Fu, J. Nat. Commun. 2022, 13, 6297.

DOI

[19]
Chen, X.; Wang, Q.; Zhang, Z.; Niu, Z.-J.; Shi, W.-Y.; Gong, X.-P.; Jiao, R.-Q.; Gao, M.-H.; Liu, X.-Y.; Liang, Y.-M. Org. Lett. 2022, 24, 4338.

DOI PMID

[20]
Yang, J.-W.; Tan, G.-Q.; Liang, K.-C.; Xu, K.-D.; Su, M.; Liu, F. Org. Lett. 2022, 24, 7796.

DOI

[21]
Wang, X.; Xue, Y.; Hu, W.; Shi, L.; Zhu, X.; Hao, X.-Q.; Song, M.-P. Org. Lett. 2022, 24, 1055.

DOI

[22]
Pinter, E. N.; Sheldon, Z. S.; Modak, A.; Cook, S. P. J. Org. Chem. 2023, 88, 4757.

DOI

[23]
Zhang, Z.; Zhang, X.; Nagib, D. A. Chem 2019, 5, 3127.

DOI

[24]
Zhang, H.; Zhou, Y.; Tian, P.; Jiang, C. Org. Lett. 2019, 21, 1921.

DOI

[25]
Wang, C.-Y.; Qin, Z.-Y.; Huang, Y.-L.; Jin, R.-X.; Lan, Q.; Wang, X.-S. iScience 2019, 21, 490.

DOI

[26]
Yin, Z.; Zhang, Y.; Zhang, S.; Wu, X.-F. Adv. Synth. Catal. 2019, 361, 5478.

DOI

[27]
Zhong, L.-J.; Li, Y.; An, D.-L.; Li, J.-H. ACS Catal. 2021, 11, 383.

DOI

[28]
Liu, Z.; Xiao, H.; Zhang, B.; Shen, H.; Zhu, L.; Li, C. Angew. Chem., Int. Ed. 2019, 58, 2510.

DOI

[29]
Bafaluy, D.; Muñoz-Molina, J. M.; Funes-Ardoiz, I.; Herold, S.; Aguirre, A. de; Zhang, H.; Maseras, F.; Belderrain, T. R.; Pérez, P. R.; Muñiz, K. Angew. Chem., Int. Ed. 2019, 58, 8912.

DOI

[30]
Zuo, L.; Yu, F.; Zhao, S.; Wang, W.; Wang, S. J. Org. Chem. 2024, 89, 13077.

DOI

[31]
Min, Q.-Q.; Yang, J.-W.; Pang, M.-J.; Ao, G.-Z.; Liu, F. Org. Chem. Front. 2021, 8, 249.

DOI

[32]
Zhang, H.; Tian, P.; Ma, L.; Zhou, Y.; Jiang, C.; Lin, X.; Xiao, X. Org. Lett. 2020, 22, 997.

DOI

[33]
Modak, A.; Pinter, E. N.; Cook, S. P. J. Am. Chem. Soc. 2019, 141, 18405.

DOI

[34]
Yu, F.; Wang, W.; Wang, S. Org. Lett. 2024, 26, 2068.

DOI

[35]
Li, S.; Ji, G.; Wang, W.; Wang, S. Org. Biomol. Chem. 2025, 23, 5677.

DOI

[36]
Yu, F.; Li, C.; Wang, C.; Zhang, H.; Cao, Z.-Y. Org. Lett. 2021, 23, 7156.

DOI

[37]
Zhang, H.; Sun, X.; Ma, C.; Li, C.; Ni, Y.; Yu, Y.; Xu, Y.-Q.; Ni, S.-F.; Cao, Z.-Y. ACS Catal. 2024, 14, 3115.

DOI

[38]
Qu, S.; Li, X.-X.; Li, X.; Wang, L. ACS Catal. 2024, 14, 4318.

DOI

[39]
Qin, Y.; Han, Y.; Tang, Y.; Wei, J.; Yang, M. Chem. Sci. 2020, 11, 1276.

DOI

[40]
Chen, G.-L.; He, S.-H.; Cheng, L.; Liu, F. Org. Lett. 2021, 23, 8338.

DOI

[41]
Shi, S.; Zhang, P.; Luo, C.; Zhuo, S.; Zhang, Y.; Tang, G.; Zhao, Y. Org. Lett. 2020, 22, 176.

[42]
Yin, P.; Zhang, Y.; Zhang, S.; Wu, X.-F. Adv. Synth. Catal. 2019, 377, 507.

[43]
Ayer, S. K.; Roizen, J. L. J. Org. Chem. 2019, 84, 3508.

DOI

[44]
Lang, K.; Torker, S.; Wojtas, L.; Zhang, X. P. J. Am. Chem. Soc. 2019, 141, 12388.

DOI PMID

[45]
Guo, W. S.; Wang, Q.; Zhu, J. P. Chem. Soc. Rev. 2021, 50, 7359.

DOI

[46]
Stateman, L. M.; Nakafuku, K. M.; Nagib, D. A. Synthesis 2018, 50, 1569.

DOI

[47]
Dong, X. Y.; Li, Z. L.; Gu, Q. S.; Liu, X. Y. J. Am. Chem. Soc. 2022, 144, 17319.

DOI

[48]
Tasker, S. T.; Stanley, E. A.; Jamison, T. F. Nature 2014, 509, 299.

DOI

[49]
Sumino, S.; Fusano, A.; Fukuyama, T.; Ryu, I. Acc. Chem. Res. 2014, 47, 1563.

DOI

文章导航

/