综述与进展

铁催化电化学转化研究进展

  • 杨林静 ,
  • 赵志伟 ,
  • 石安仔 ,
  • 杨国庆 ,
  • 仇友爱 , *
展开
  • 南开大学化学学院 元素有机化学全国重点实验室 天津 300071

收稿日期: 2026-02-28

  修回日期: 2026-04-22

  网络出版日期: 2026-06-04

基金资助

国家自然科学基金(22371149)

国家自然科学基金(22188101)

国家重点研发计划(2022YFA1503200)

Advances in Iron-Catalyzed Electrochemical Transformations

  • Linjing Yang ,
  • Zhiwei Zhao ,
  • Anzai Shi ,
  • Guoqing Yang ,
  • Youai Qiu , *
Expand
  • State Key Laboratory of Elemento-organic Chemistry, College of Chemistry, Nankai University, Tianjin 300071

Received date: 2026-02-28

  Revised date: 2026-04-22

  Online published: 2026-06-04

Supported by

National Natural Science Foundation of China(22371149)

National Natural Science Foundation of China(22188101)

National Key Research and Development Program of China(2022YFA1503200)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

近年来, 有机电化学因其具有条件温和、绿色高效的优点, 得到了快速发展. 与此同时, 铁催化剂因其成本低廉、储量丰富且价态、自旋态多变可调, 有效弥补了传统贵金属催化剂价格高、可持续性差的不足. 铁催化电化学转化的发展, 为现代有机合成化学提供了绿色、高效且可持续的合成工具, 目前已广泛应用于氧化、还原及偶联等各类反应体系中. 综述了该领域的最新研究进展, 总结了铁催化氧化反应、还原反应以及氧化还原配对反应三类反应体系, 阐述了相应的催化机制和代表性反应, 并对铁催化的电化学转化进行了展望.

本文引用格式

杨林静 , 赵志伟 , 石安仔 , 杨国庆 , 仇友爱 . 铁催化电化学转化研究进展[J]. 有机化学, 2026 , 46(7) : 2511 -2528 . DOI: 10.6023/cjoc202602024

Abstract

In recent years, organic electrochemistry has developed rapidly due to its mild conditions, environmental friendliness and high efficiency. Meanwhile, iron catalysts have effectively compensated for the high cost and poor sustainability of traditional noble-metal catalysts due to their low price, abundant reserves, and tunable of their valence and spin states. The development of iron-catalyzed electrochemical transformations has provided green, efficient, and sustainable synthetic tools for modern organic synthesis. Presently, such strategies have been widely applied in various reaction systems including oxidation, reduction, and coupling reactions. This review summarizes the latest advances in this field, focusing on three categories of iron-catalyzed electrochemical reactions: oxidative, reductive, and redox-paired transformations. The corresponding catalytic mechanisms and representative reactions are discussed, and an outlook on iron-catalyzed electrochemical transformations is also provided.

近十几年来, 有机电化学合成得到了快速发展, 其摒弃了传统的氧化还原试剂, 利用电子的转移直接进行氧化还原反应. 具有反应条件温和, 操作简单, 兼容性强, 受到了广泛的关注, 为传统有机化学无法完成的反应提供了新思路[1-7]. 与此同时, 过渡金属催化的合成反应为众多精细化学品、药物和功能材料的高效、选择性合成提供了有力工具, 已经在工业生产中得到了广泛的应用[8-10]. 更重要的是, 不断出现的新催化模式, 可以用于发展新的反应. 主要源于过渡金属的固有特性, 可以与反应体系中的反应物或者反应中间体形成高活性的金属配合物, 继而和不同反应试剂反应, 发展不同的化学反应类型[11]. 早期金属催化电化学转化的研究主要聚焦于钯[12]、铱[13]、钌[14-15]等贵金属体系, 这类金属因具有优异的氧化还原可逆性、丰富的配位能力, 在C—C、C—X键的构建及复杂分子的官能团化中展现出优秀的反应性能, 促进了现代有机合成方法学的发展. 但贵金属在地壳中储量稀缺、价格高昂, 且部分贵金属化合物存在较高的生物毒性, 导致其在大规模工业化应用中受到一定的限制, 难以满足可持续发展的化学需求. 因此, 开发廉价、低毒、储量丰富的金属催化体系成为电化学金属催化领域的研究重点. 基于此, 丰产金属催化电化学转化受到广泛关注, 并发展迅速[16-20].
丰产金属, 尤其是铁[21]、钴[22]、镍[23]、锰[24]等3d过渡金属, 在地壳中含量丰富、成本低廉, 适合大规模应用, 并且具有多价态结构与可调的氧化还原性质, 通过与配体的作用, 结合电化学精准调控的优势形成新的催化模式, 实现较于贵金属催化体系不同的反应活性与选择性[25]. 同时, 丰产金属的生物相容性更佳, 含铁系金属的酶催化剂的催化性能在药物合成、生物基化合物转化等领域具有天然优势, 成为替代贵金属催化剂的理想选择, 推动金属催化电化学转化向更绿色、更实用的方向发展[26]. 其中, 铁是地壳中含量最丰富的金属之一, 其独特的催化特性和优异的电化学响应性, 在电催化转化研究中受到了越来越多的关注. 铁具有从-2到+6价的多种价态, 能够在电化学体系中通过单电子或多电子转移实现高效的催化循环, 从而精准调控各种基本反应, 如氧化加成、还原消除、氢原子转移和自由基偶联等. 铁类化合物容易获得、合成方法简便, 并且稳定性高, 结合对配体的修饰可以调节铁催化剂的氧化还原电位和配位数, 以实现对反应的调控. 科研工作者在这方面不断探索, 并报道了许多相关性的工作[27-40]. 此外, 铁具有丰富的自旋态, 为反应选择性调控提供了更多的可能.
早在1994年, Iqbal Bhugun课题组[41]就开始了铁催化电化学转化的研究. 近年来, 随着现代有机电化学的发展, 铁催化电化学的反应体系已经在多种有机转化中展现出巨大潜力, 受到化学家们的广泛关注. 因此, 基于铁催化电化学转化开发了一系列高效的反应类型, 如烯烃的选择性官能团化、惰性C(sp3)—H键的直接活化转化、脱氢偶联, 以及废弃聚合物的定向解聚与循环利用等, 实现了一系列高价值产物的高效合成[42-44], 如图1所示.
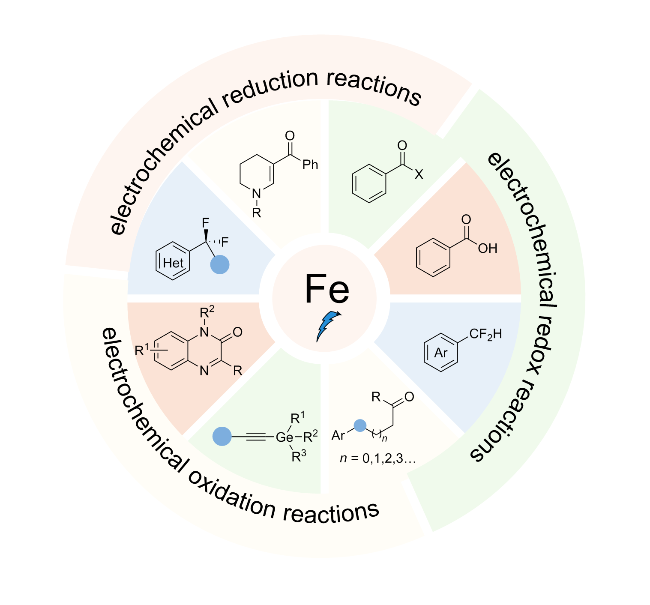
图1 铁催化电化学转化

Figure 1 Iron-catalyzed electrochemical transformations

铁参与的电化学反应机制主要分为两种: 铁催化剂在阳极失去电子发生氧化反应, 同时价态升高; 另一种则相反, 铁催化剂在阴极得到电子发生还原反应, 同时价态降低. 这两种不同的反应路径使得反应呈现不同的催化机制, 如图2所示.
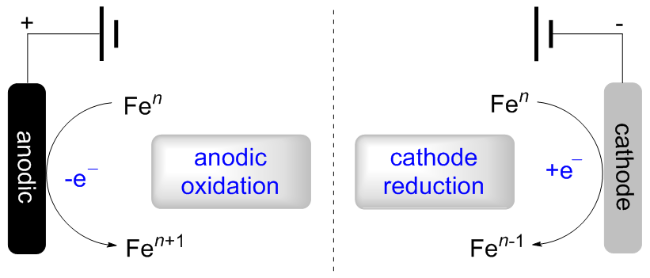
图2 铁在阳极/阴极的不同反应路径

Figure 2 Distinct reaction pathways of iron at the anode and cathode

1 铁催化电化学氧化反应

1.1 铁催化烯烃、炔烃的电化学氧化反应

1.1.1 铁催化烯烃电化学氧化反应示例

环丙烷骨架常用于天然产物、药物以及生物活性分子中, 是重要的结构单元. 尽管已经开发出一系列构建环丙烷骨架化合物的方法, 但开发一种以经济易得且稳定的原料, 直接、快速、高效地合成具有广泛的底物范围和良好的官能团耐受性的含环丙烷骨架化合物的策略, 仍然具有挑战性, 引起化学工作者的广泛关注[45].
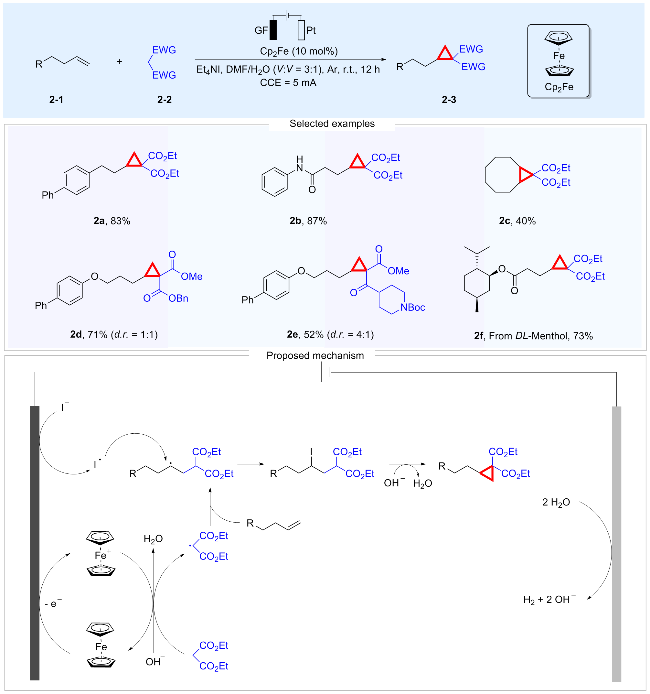
2025年, 仇友爱课题组[46]报道了一种电催化未活化烯烃与亚甲基化合物合成环丙烷骨架的策略. 该反应以二茂铁为媒介, 展示了广泛的底物范围和良好的官能团兼容性, 同时为天然产物的后期官能团化以及天然产物的直接环丙烷化提供了一条直接路径. 该方法可应用于复杂分子的环丙烷化转化, 包括含嵌入式烯烃骨架的复杂天然分子、药物衍生的烯烃(比如薄荷醇、萘普生、吲哚美辛和布洛芬)、天然化合物(如雌二醇、脱氢表雄酮和青蒿琥酯)和碳水化合物(如果糖和半乳糖)等, 体现了该方法良好的反应性及合成前景(Scheme 1).
图式1 未活化烯烃与亚甲基化合物的电化学环丙烷化反应

Scheme 1 Electrochemical cyclopropanation of unactivated alkenes with methylene compounds

机理研究表明, 二茂铁(Cp2Fe)在阳极被氧化生成二茂铁阳离子(Cp2Fe+). 随后, 在阴极原位产生的氢氧根离子(OH)辅助下, 亚甲基底物被二茂铁阳离子氧化, 形成α-羰基自由基. 该自由基与非活化烯烃发生分子间加成, 生成亲核性烷基自由基加合物; 接着, 仲烷基自由基被碘自由基(I)捕获, 再经分子内亲核取代反应, 生成环丙烷化最终产物.

1.1.2 铁催化炔烃电化学氧化反应示例

吲哚骨架类化合物及其衍生物常见于药物制剂和天然产物中. 鉴于其重要性, 长期以来, 有机化学家们一直致力于开发通用、高效且可持续的构建含吲哚骨架化合物的方法. 在此背景下, 近年来, 报道了许多合成吲哚骨架化合物的方法, 比如过渡金属催化C—H或 N—H官能团化实现苯胺或取代苯胺与炔烃的分子内偶联反应等. 然而, 在已报道的方法中存在一些不足, 例如, 取代的炔烃(如二芳基或二烷基炔烃)在反应时区域选择性较低、需要贵金属试剂等. 因此, 开发一种无需依赖贵金属催化剂或氧化剂, 以廉价易得的原料直接、高效且可持续的合成含吲哚骨架化合物的方法是非常必要的.
2016年, 徐海超课题组[47]报道了一种铁催化电化学转化的策略. 他们使用廉价易得的二茂铁[Cp2Fe]作为氧化还原媒介, 可以将芳胺、杂芳胺和与其相连接的炔烃进行分子内高效偶联反应, 实现高选择性地合成吲哚和氮杂吲哚类化合物. 该反应无需使用贵金属催化剂和氧化剂. 机理研究表明, 在阳极处, 二茂铁发生氧化反应为阴极提供电子, 甲醇在阴极被还原生成甲醇盐, 同时伴随氢气的释放. 甲醇盐会将(杂)芳香胺质子化(即形成阴离子中间体), 这些阴离子中间体与Cp2Fe+进行单电子转移过程, 从而生成氮中心自由基. 随后, 它们发生环化反应形成乙烯基自由基, 这些乙烯基自由基再进行分子内环化和芳香化反应, 最终得到目标产物. 该电化学方法具有广泛的官能团兼容性, 其中包括全系列的卤素、酮、醛、N-芳基氨基甲酸酯、N—H磺酰胺以及游离羟基、二肽、邻位酯以及缩醛等(Scheme 2).
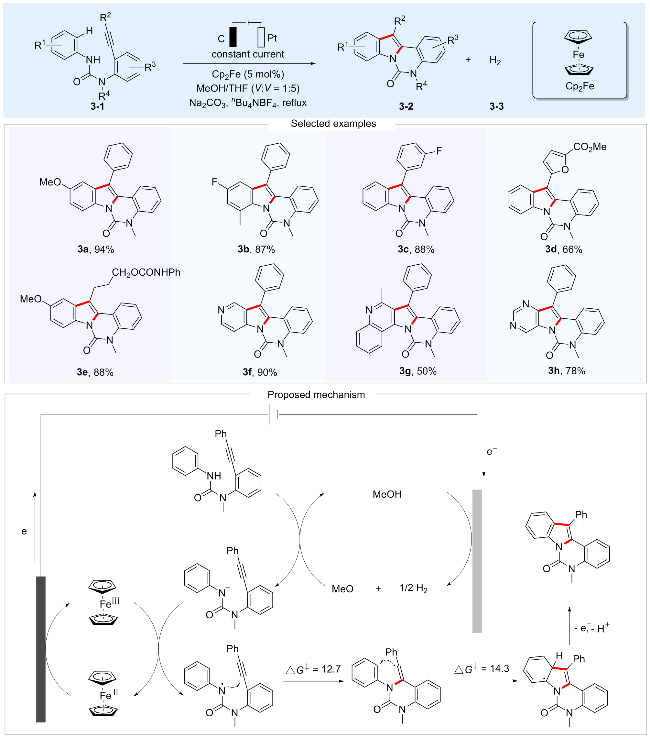
图式2 电化学C—H/N—H官能团化合成(氮杂)吲哚

Scheme 2 Electrochemical C—H/N—H functionalization for the synthesis of highly functionalized (aza) indoles

1.2 铁催化C(sp3)—H键电化学氧化反应

1.2.1 铁催化苄位C(sp3)—H键电化学氧化反应示例

围绕C(sp3)—H键展开的电化学工作有很多, 如朱翠菊课题组[48]开发了一种无催化剂的直接电氧化苯酚衍生物C(sp3)—H键单烷基化和双烷基化反应. 同时, C(sp3)—H键电化学选择性氧化也是研究的热点之一,传统的方法进行C(sp3)—H选择性氧化多依赖贵金属催化剂和强氧化剂, 科研工作者也一直致力于寻找一种温和的方法来完成上述反应, 而高价铁氧物种(Fe-oxo)为上述问题提供了可行的路径.
2019年, Stahl课题组[49]报道了一种基于四酰胺基大环配体的铁络合物催化剂[(TAML)-FeIII-(OH2)]Na的化学方法, 该方法用水作为氧源, 完成了对C(sp3)—H的选择性氧化. 机理研究表明, [(TAML)-FeIII-(OH2)]Na在阳极发生两次单电子氧化并伴随质子脱除, 依次生成Fe(IV)-oxo和Fe(V)-oxo中间体, 这些高价铁物种具有极强的氧化活性, 能够攫取苄基C—H键的氢原子生成碳自由基, 进而转化为羰基化合物. 对于醇类底物, 高价Fe-oxo物种可促进醇羟基的脱氢过程, 高效生成相应的酮类产物. 该方法反应条件温和, 官能团耐受性好, 为C(sp3)—H的选择性氧化开辟了环境友好的全新路径, 也为电化学合成高价金属物种提供了重要借鉴(Scheme 3).
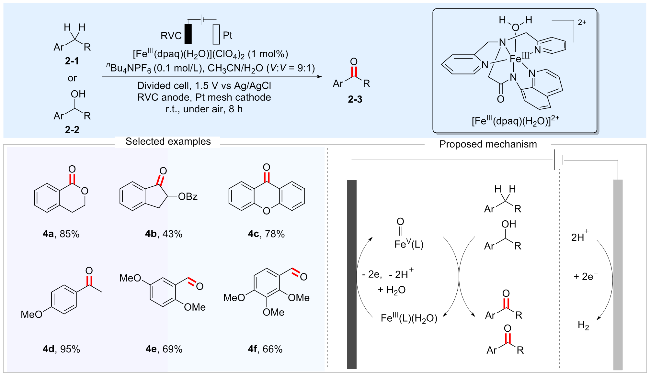
图式3 铁-氧(Fe-oxo)物种参与的以水为氧源电化学C—H键氧化与醇脱氢反应

Scheme 3 Electrochemical C—H oxygenation and alcohol dehydrogenation involving Fe-oxo species using water as the oxygen source

1.2.2 铁催化环胺C(sp3)—H键电化学氧化反应示例

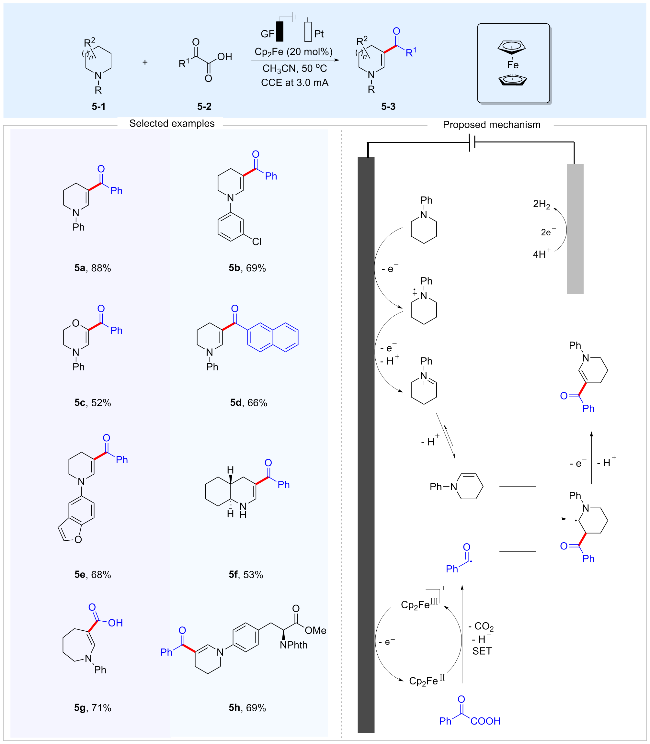
环状N-芳基胺是药物分子和天然产物中常见的结构, 其β-C(sp3)—H键的官能化转化对于药物分子的结构修饰具有重要意义. 传统Shono氧化反应主要实现胺的α-C(sp3)—H键官能化. 相对而言, β-C(sp3)—H键由于电子云密度较低、空间位阻大, 难以实现直接电化学官能化转化. 仇友爱课题组[50]开发了一种电化学驱动的环胺去饱和化β-C(sp3)—H键酰化反应, 首次实现了环胺β-C(sp3)—H键的高效酰化反应, 为环状胺类化合物的后期官能团化修饰提供了新方法(Scheme 4).
图式4 环状N-芳基胺的电化学去饱和β-酰化

Scheme 4 Electrochemical desaturative β-acylation of cyclic N-aryl amines

该反应以二茂铁(Fc)为氧化还原媒介, 石墨毡为阳极, 铂片为阴极, 在乙腈溶剂中进行恒电流电解. 机理研究表明, 该反应涉及两次单电子转移过程, 二茂铁在阳极被氧化为Cp2Fe+, 环胺发生单电子转移形成胺基自由基中间体, 再经历单电子转移过程后, 去质子化生成烯胺中间体. α-酮酸在电化学条件下生成酰基自由基, 与烯胺中间体发生加成反应, 再经阳极氧化和去质子化后得到β-C(sp3)—H键酰化的不饱和环胺产物. 底物适用范围广, 兼容哌啶、吗啉等各类环状N-芳基胺, 还能实现L-苯丙氨酸、DL-薄荷醇等天然产物及其衍生物的后期酰化转化修饰.

1.2.3 铁催化烷烃C(sp3)—H键电化学氧化反应示例

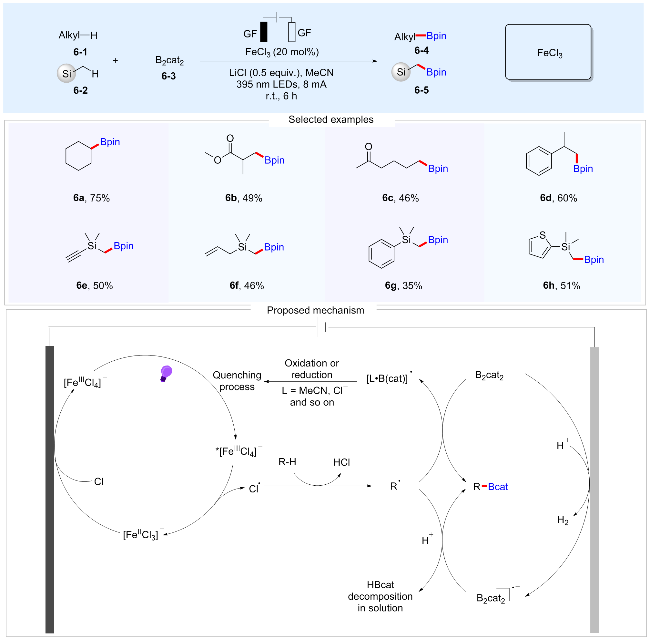
有机硼化合物是构筑C—C键和C—杂原子键的重要砌块, 在药物化学和材料科学中应用广泛. 而烷烃C(sp3)—H键的直接硼化仍是一个挑战, 因为C(sp3)—H键的键能高、惰性强, 传统方法不仅依赖于贵金属催化剂和严苛的反应条件, 其区域选择性的控制也是难点. 而光能与电能的协同作用不仅保证了温和的反应条件, 还避免了对化学计量氧化剂的依赖[51]. 2024年, 陆庆全课题组[52]发展了一种光电化学协同驱动的铁催化烷烃C(sp3)—H键硼化反应.
机理研究表明, 该反应以三氯化铁(FeCl3)为催化剂, 在可见光照射与电化学协同作用下, 以双联邻苯二酚硼酸酯(B2cat2)为硼源, 成功实现了多种烷烃的 C(sp3)—H键硼化反应. 该反应的关键在于光电协同催化体系原位生成高活性氯自由基, FeCl3在电解质存在下可形成[FeCl4]络合物, 该物种在可见光激发下发生配体−金属电荷转移(LMCT)过程, 均裂产生氯自由基与二价铁物种(Fe2+), 生成的氯自由基能够选择性攫取烷烃C(sp3)—H键的氢原子, 进而生成烷基自由基中间体. 在阴极一侧, B2cat2被还原生成B2cat2自由基阴离子, 该自由基阴离子与烷基自由基发生偶联, 得到目标 C(sp3)—H硼基化产物. 与此同时, Fe2+在阳极表面被氧化再生为Fe3+, 并再次与氯离子结合形成[FeCl4], 从而完成催化循环(Scheme 5).
图式5 光电化学驱动的铁催化烷烃C(sp3)—H硼化反应

Scheme 5 Photoelectrochemically driven iron-catalysed C(sp3)—H borylation of alkanes

1.2.4 铁催化聚合物C(sp3)—H键电化学氧化反应示例

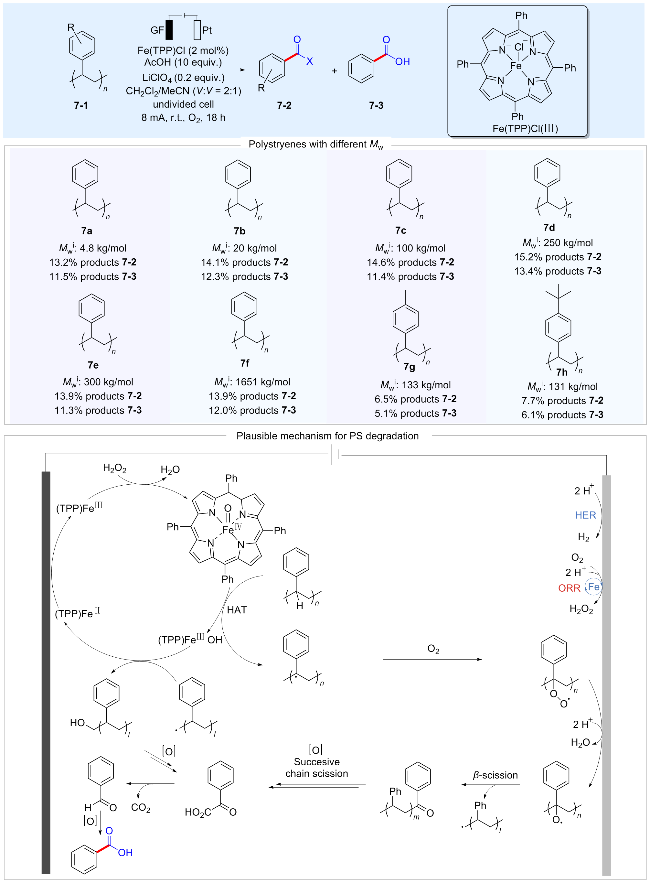
聚苯乙烯作为常见的塑料品种, 其降解方式例如传统热解或氧化降解等方法存在很多缺点, 比如能耗高、适用范围受限等. 针对这一挑战, 2024年, Lutz Ackermann课题组[53]报道了一种铁催化的电化学降解的方式, 在温和条件下即可将聚苯乙烯降解, 为废弃塑料的资源化利用提供了新思路(Scheme 6).
图式6 铁催化聚合物解聚反应

Scheme 6 Iron-catalyzed polymer depolymerization reaction

该反应以铁卟啉络合物为催化剂, 铂电极或不锈钢电极为阴极、石墨毡为阳极, 在8 mA恒定电流下电解. 机理研究表明, 铁基催化剂在阳极被氧化生成高价铁活性物种, 该物种可选择性攫取聚苯乙烯苄位C—H键的氢原子, 进而引发聚合物主链C—C键的断裂, 最终经多级氧化降解为苯甲醛、苯甲酸等小分子化合物, 同时, 阴极发生析氢反应. 在该电化学体系中, 铁元素无毒且成本低廉, 反应条件温和, 可在室温下进行, 无需化学氧化剂的使用. 该方法底物适用范围广, 包括咖啡盖、酸奶杯、泡沫塑料等实际消费后的聚苯乙烯废物. 反应可通过太阳能电池板供电, 实现绿色能源驱动的塑料降解, 兼具环境效益和实用价值.

1.3 铁催化电化学氧化的其他反应

1.3.1 铁催化电化学氧自由基生成反应示例

四元环在生物活性分子的结构中普遍存在, 因此这类张力环的选择性开环与官能团化的研究具有重要意义. 近年来, 环丁醇的开环反应用于构建直链酮类化合物受到广泛关注[54-55]. 环丁醇的直接α-官能团化报道很少, 有以下两点原因: 第一, O—H键具有极高的键解离能, 反应中还需要金属催化剂和其他氧化剂; 第二, 环丁醇中C—C键的β-断裂通常优于其他转化路径, 因为开环过程可释放环张力.
针对该挑战, 2024年汪清民课题组[56]报道了一种铁催化的光电化学策略, 实现了甲硅烷基环丁醇与乙烯基砜、烯丙基砜的α-官能化反应. 机理研究表明, 在可见光诱导下, 铁醇盐参与配体−金属电荷转移(LMCT), 使硅基环丁醇产生氧自由基. 铁(II)在阳极被氧化为铁(III), 从而持续进行LMCT过程. 氧自由基中间体优先发生[1,2]-硅基迁移, 进而生成更稳定的碳自由基. 芳基磺酰化合物作为自由基受体, 与碳自由基发生官能化反应, 得到最终产物. 铁(III)则在阴极被还原为低价铁(II). 该体系反应条件温和, 对多种砜类底物及天然产物、药物分子衍生物均表现出良好的适用性, 在药物化学领域具有一定应用前景(Scheme 7).
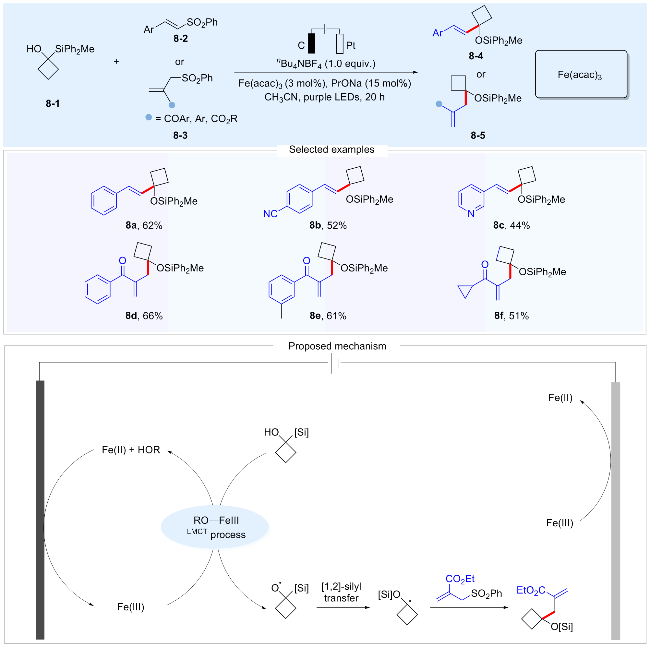
图式7 铁催化光电化学硅基环丁醇α-官能化反应

Scheme 7 Iron-catalyzed electrophotochemical α-functionalization of a silylcyclobutanol

1.3.2 铁催化电化学脱羧氟烷基化反应示例

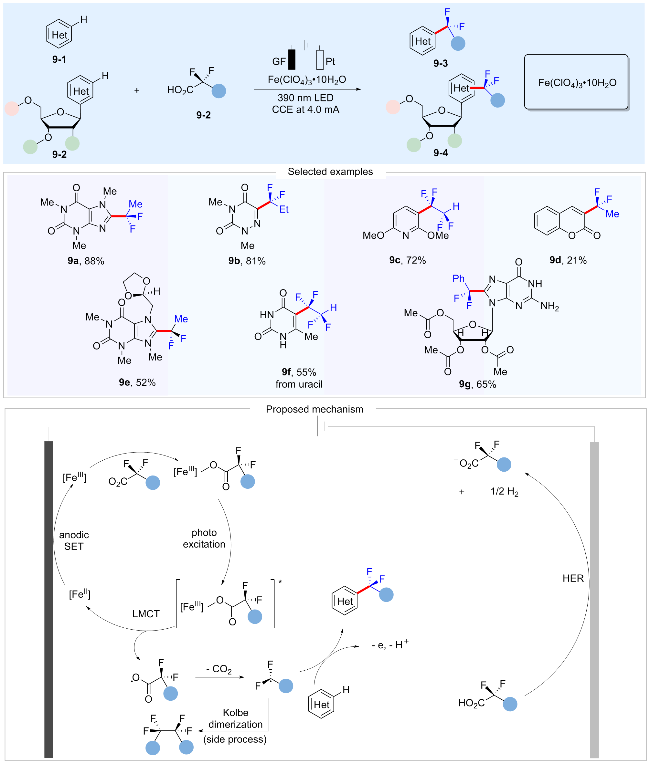
氟烷基化反应在药物研发中至关重要, 可用于调控与优化目标分子的药理活性. 2025年, Ackermann课题组[57]报道了一种光电化学铁催化策略, 实现了生物相关杂环化合物的高效C—H键氟烷基化反应(Scheme 8).
图式8 光电化学铁催化C—H键氟代烷基化反应

Scheme 8 Photoelectrochemical iron(III) catalysized C—H fluoroalkylations

该光电反应以Fe(ClO4)3•10H2O为催化剂, 在390 nm LED光照射下进行电解, 以氟代羧酸为氟烷基自由基前体. 反应过程中, 催化剂经可见光激发发生配体-金属电荷转移(LMCT)过程, 高效生成氟烷基自由基与低价铁物种, 生成的氟烷基自由基可选择性进攻杂环化合物的C—H键, 实现目标位点的氟烷基化修饰, 而低价铁物种则在阳极发生氧化反应, 再生为高价铁催化剂, 完成催化循环. 该反应条件温和, 无需使用贵金属催化剂与化学计量氧化剂, 具有优异的化学选择性与区域选择性, 为药物分子的后期官能团化修饰及多样化合成提供了高效、绿色、实用的新策略, 在药物研发领域具有重要应用价值.

2 铁催化电化学还原反应

2.1 铁催化电化学还原偶联反应示例
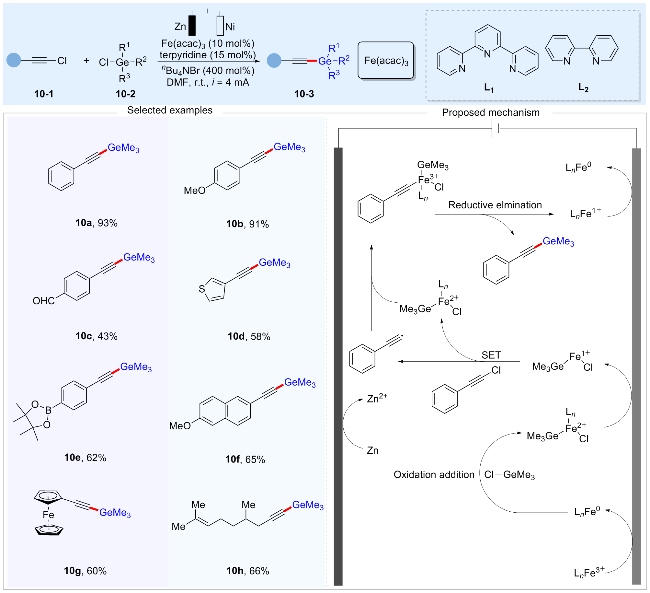
有机锗化合物因其独特的理化性质在有机合成中具有重要意义, 而不饱和C(sp)—Ge键[58-63]因其合成条件苛刻, 底物适用范围窄等缺陷, 难以得到很好的发展. 2025年, 陈海峰与Magnus Rueping课题组[64]合作发展了一种电化学低价铁催化构建炔基锗化合物的方法. 实现了氯代炔基与氯代锗烷的高效偶联, 为炔基锗化合物的制备提供了绿色可持续的新途径(Scheme 9).
图式9 电化学低价铁催化构建炔基-锗化合物

Scheme 9 Alkynyl-germanium architectures through electrochemical low-valent iron-catalyzed conjunctive coupling

该反应以三(乙酰丙酮)合铁(III)(Fe(acac)3)为催化剂, 2,2':6',2''-三联吡啶(terpyridine)为配体, nBu4NBr为电解质, 在N,N-二甲基甲酰胺(DMF)溶剂中进行恒流电解. 机理研究表明, Fe(acac)3在阴极被还原成Fe(0), Fe(0)与氯锗烷发生氧化加成, 形成Cl—Fe(II)—Ge中间体, 该中间体随后在阴极被还原, 形成Fe(I)—Ge物种. 随后与炔基氯发生单电子转移(SET), 生成相应的炔基自由基. 该自由基被此前生成的Cl—Fe(II)—Ge中间体捕获后, 还原消除并经历阴极还原完成催化循环过程. 该反应的底物适用范围广, 兼容各种取代的氯代炔基和氯代锗烷, 还能实现天然产物和药物衍生物的后期修饰, 为复杂有机锗化合物的合成提供了实用方法.

2.2 铁催化电化学Giese自由基加成反应示例
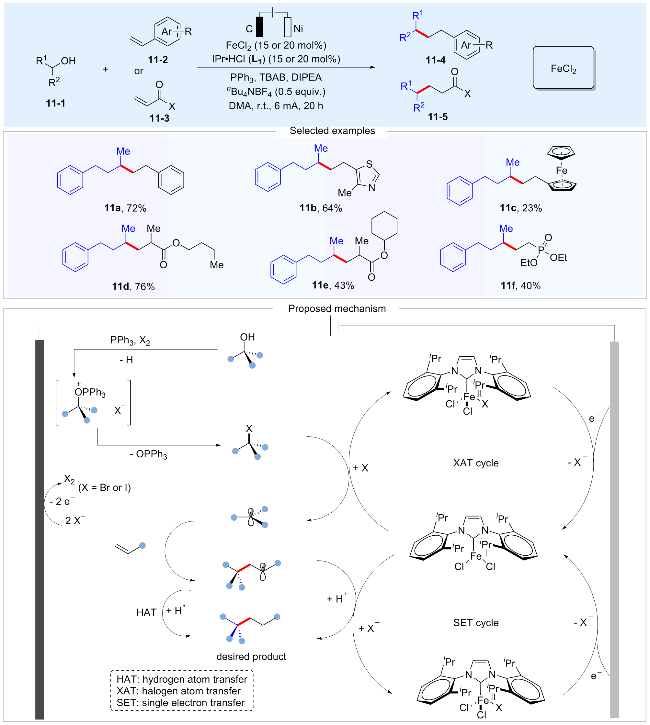
自由基反应是一类基础且重要的反应, 其应用范围涵盖合成化学、生物化学以及药物体系[65]. Giese反应是构筑C—C键的经典高效方法之一, 通过自由基对C=C双键的加成反应实现分子官能化, 在有机合成中具有重要应用价值. 传统脱氧Giese反应往往需要使用化学计量的还原剂与贵金属催化剂, 存在反应条件苛刻、官能团耐受性较差等问题. 陈擎课题组[66]报道了一种铁催化的电化学脱氧Giese反应, 实现了伯醇、仲醇与迈克尔受体的高效偶联, 为醇类化合物的脱氧官能化提供了绿色新策略(Scheme 10).
图式10 铁电催化脱氧Giese反应

Scheme 10 Fe-electrocatalytic deoxygenative Giese reaction

该反应以二氯化亚铁(FeCl2)为催化剂, IPr•HCl为配体, 在未分隔电解槽中进行恒电解, 其中碳电极为阳极, 泡沫镍为阴极. 反应机理涉及多步协同过程, 阳极发生卤离子(X)氧化反应, 生成卤素单质(X2), X2与三苯基膦反应, 并在醇底物存在下进行Appel反应. 醇底物随后转化为反应中间体(Mitsunobu intermediate), 进而生成烷基卤化物. 阴极发生Fe(II)催化剂的还原, 生成Fe(I)活性物种, Fe(I)物种与烷基卤化物发生卤素原子转移, 生成烷基自由基和Fe(II)物种, 最终烷基自由基对迈克尔受体进行加成, 生成目标产物. 该反应具有优异的底物普适性和良好的化学选择性, 可兼容各种伯醇、仲醇底物, 能够耐受羟基、氨基、酯基等多种敏感官能团, 为醇类化合物的高效转化提供了实用的路径.

2.3 铁催化电化学环丙烷化反应示例

卡宾作为有机合成中应用广泛的活性中间体, 可实现一系列高效率、高选择性的成键转化. 利用丰富的低能量的化学品作原料, 催化生成活性金属卡宾是一个非常有吸引力的策略, 同时也是有机合成中长期未解决的挑战. 其中, 由于C=O键活化存在显著的动力学与热力学壁垒, 因此, 醛类化合物在催化转化中极少被直接用作卡宾前体.
2025年, 徐海超课题组[67]报道了在电催化条件下, 通过低价态铁催化直接从醛类化合物制备卡宾的反应. 该方法首次确立了醛作为直接卡宾前体的可行性, 同时通过电催化卡宾转移反应, 为低能量原料的增值转化提供了一种绿色可持续的新路径. 机理研究表明, 铁(III)催化剂在阴极被还原为铁(II), 然后进一步还原为铁(I). 所得的铁(I)配合物会与醛的羰基结合, 形成一个羟基烷基铁(III)中间体. 随后由阴极或铁(I)介导的单电子还原引发羟基的α-消除反应, 从而生成关键的铁卡宾中间体. 该铁卡宾中间体与底物发生卡宾转移反应, 同时生成Fe(II)物种, 完成催化循环(Scheme 11).
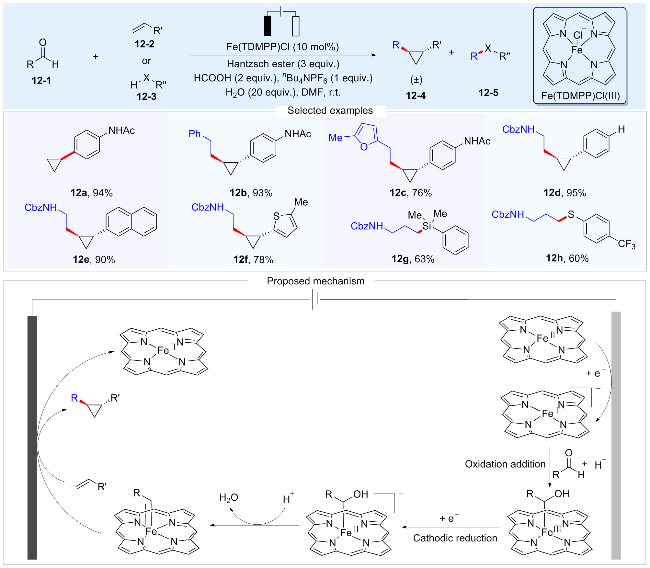
图式11 低价态铁电催化醛类化合物制备活性卡宾

Scheme 11 Carbene reactivity directly from aldehydes via low-valent iron electrocatalysis

在电化学反应中, 金属催化剂易发生过度还原反应而聚合沉淀, 导致催化剂失活, 从而影响反应的效率, 比如钯、镍、铜等. 如何避免该过程的发生, 是反应顺利转化的关键.
综合上述反应, 铁催化剂在电化学体系中高效地实现催化循环, 并未出现失活的过程, 是因为使用强配位能力的配体与低价态铁形成强配位键, 可以稳定生成的低价态铁中间体, 避免其失活. 另一方面, 强给电子或大位阻NHC配体也可以稳定低价态铁中间体, 结合可控阴极电位的精准调控, 可以阻止其发生聚合、析氢或进一步还原而导致失活的过程, 从而高效地完成催化循环反应.

3 铁催化电化学氧化还原配对反应

3.1 铁催化电化学氧化还原配对反应示例一
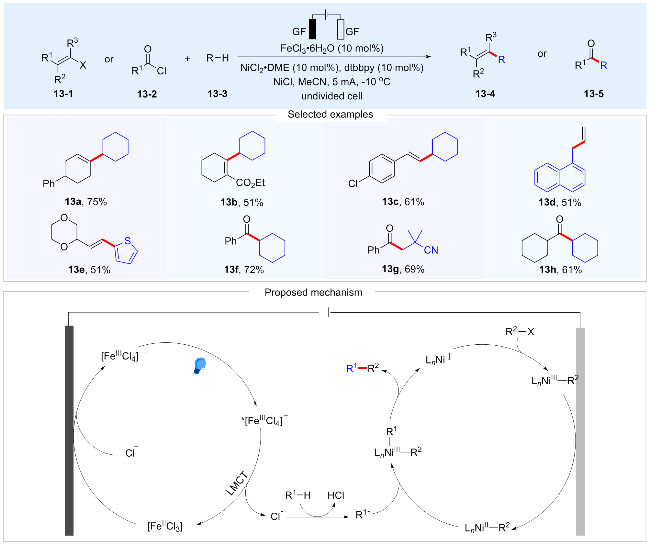
将储量丰富的烷烃选择性转化为高附加值官能团化的化学品, 是一类极具价值的转化过程. 然而, 烷烃中脂肪族C—H键具有较高的氧化还原电位与较大的键解离能, 使得反应的化学选择性难以精准调控[68-70]. 电化学方法可以使用氧化还原媒介, 实现底物的间接活化转化, 为烷烃的氧化活化提供了更温和、更具实用性的途径, 能够有效克服烷烃极高的氧化电势壁垒. 2023年, 陆庆全课题组[71]开发了一种成对电催化策略, 成功突破了烷烃C(sp3)—H键烯基化的电势壁垒, 实现了超低氧化电位下的高效烯基化反应(Scheme 12).
图式12 配对氧化与还原催化: 突破电化学C(sp3)—H烯基化的势垒

Scheme 12 Paired oxidative and reductive catalysis: breaking the potential barrier of electrochemical C(sp3)—H alkenylation

该反应以dtbbpy为配体, LiCl为添加剂, 在紫色LED光照下进行恒流电解. 机理研究表明, [FeCl4]络合物在阳极经可见光激发发生LMCT过程, 生成氯自由基和Fe2+, 氯自由基攫取烷烃C(sp3)—H键的氢原子生成烷基自由基, 同时Fe2+在阳极被氧化再生为[FeCl4]. Ni(II)催化剂在阴极被还原为Ni(I)物种, 与烯基亲电试剂发生氧化加成生成烯基Ni(III)中间体, 随后被还原为烯基Ni(II)物种, 烷基自由基与烯基Ni(II)物种发生偶联, 经还原消除得到烯基化产物, 同时生成Ni(I)催化剂.

3.2 铁催化电化学氧化还原配对反应示例二

有机氟化合物凭借其能赋予有机分子独特理化性质的特点, 成为天然产物、生物活性化合物及功能材料中应用广泛的骨架结构[72]. 发展高效、新颖的方法将含氟烷基基团引入有机分子骨架, 一直是合成领域的重要研究方向. 2025年, 付年凯课题组[73]报道了一种Fe/Ni双过渡金属电催化策略, 成功实现了(杂)芳基卤化物的高效二氟甲基化反应. 反应所采用的二氟甲基化试剂为二氟乙酸钾, 该试剂廉价易得, 易于制备. 反应过程中, 通过电化学手段调控铁催化剂, 实现二氟乙酸盐的脱羧转化, 在阳极生成高活性的CF2H自由基. 与此同时, 阴极还原驱动镍催化剂, 完成(杂)芳基卤化物的活化过程. 该双金属催化体系展现出优异的底物兼容性与反应效率, 可兼容多种芳基卤化物、杂芳基卤化物及二氟乙酸钾, 能够高选择性地构建C(sp2)—CF2H键, 为二氟甲基化反应的绿色转化和规模化提供了重要新途径(Scheme 13).
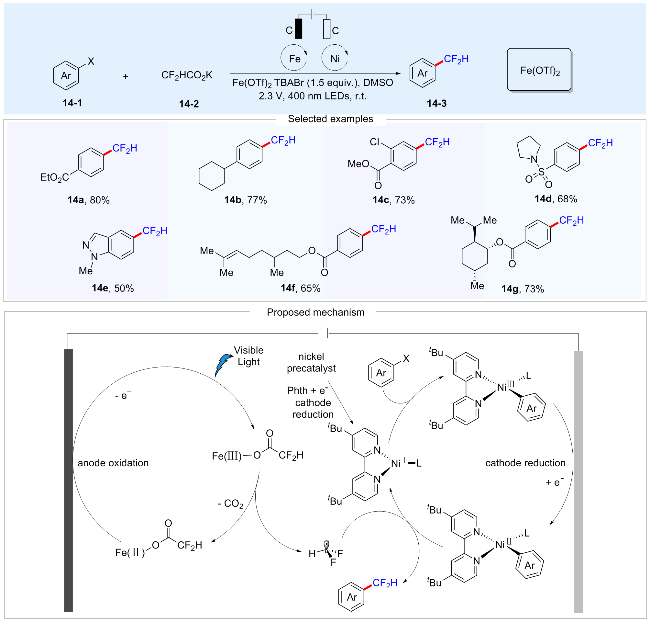
图式13 电化学双金属催化芳基卤化物的二氟甲基化反应

Scheme 13 Dual metal electrocatalysis for difluoromethylation of aryl halides

3.3 铁催化电化学氧化还原配对反应示例三

过渡金属催化与电化学的结合已成为有机合成的强大工具之一, 其核心优势在于过渡金属催化剂能够调控反应活性和选择性[74]. 然而, 将催化剂与由阳极氧化产生的烷基自由基结合起来, 仍然颇具挑战性, 这主要归因于电极钝化、中间体二聚化和过氧化等问题. 2024年, 梅天胜课题组[75]报道了一种双金属参与光电协同催化的方法, 实现了镍催化剂与烷基自由基、铁催化剂的高效偶联反应. 机理研究表明, 镍(II)催化剂在阴极被还原为镍(I)物种, 随后与芳基溴化物发生氧化加成反应, 在阴极或另一分子镍(I)的辅助下生成ArNi(II)Br中间体. 在阳极原位生成的Fe(III)存在下, 反应体系中 Fe—Cl或Fe—OR物种发生光诱导LMCT过程, 促进环烷氧基自由基的生成. 随后烷氧基自由基发生β-C—O键断裂, 并开环生成烷基自由基, 该自由基物种可以被ArNi(II)Br中间体捕获, 继而发生还原消除过程, 释放出交叉偶联产物, 生成镍(I)物种(Scheme 14A). 同年, 陆庆全课题组[76]也报道了一种铁、镍双金属共同参与光电协同催化的方法, 成功实现了对普遍存在的醇类进行碳−碳官能化的配对氧化还原催化(Scheme 14B).
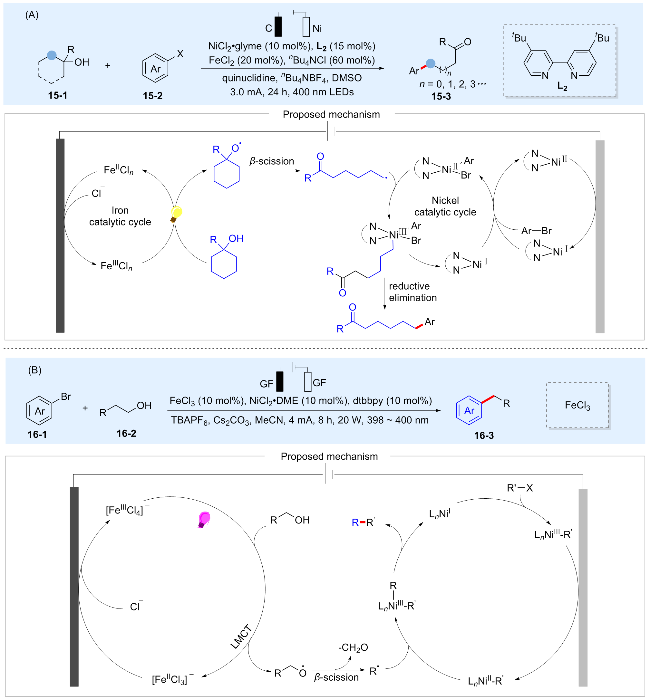
图式14 光电协同催化双金属参与配对电解醇的芳基化反应

Scheme 14 Photoelectrocatalytic bimetallic paired electrolysis for arylations of alcohols

4 总结展望

本文对近年来铁催化电化学转化的研究进展进行了简要的总结. 本综述中, 重点阐述了铁催化的电化学氧化、还原以及氧化还原配对三大类反应体系的反应策略和催化机理. 目前铁催化电化学转化依旧面临着一些挑战, 在未来的研究中, 首先, 可以聚集在新型铁金属催化剂以及铁金属光电催化剂的开发, 实现新型的转化反应. 其次, 开发适配于铁金属的新型配体, 包括新型手性配体, 实现重要的不对称转化反应. 另外, 针对铁催化剂价态、自旋态多变的特点, 开发铁催化机制研究的工具, 探索铁催化转化的反应机制研究. 最后, 积极开发人工智能在铁催化电化学反应中的应用, 将更多铁催化剂应用到重要化工产品的工业生产中.
(Cheng, F.)
[1]
Zhu, Z. L.; Li, P. F.; Qiu, Y. A. Chin. J. Org. Chem. 2024, 44, 871 (in Chinese).

DOI

(朱子乐, 李鹏飞, 仇友爱, 有机化学, 2024, 44, 871.)

DOI

[2]
Zhang, Y.; Ma, C.; Cai, Z.; Struwe, J.; Chen, S.; Xu, J.; Li, S.; Zeng, W.; Ackermann, L. Green Chem. 2022. 24, 3697.

DOI PMID

[3]
Shi, A.; Liu, Y.; Zhang, R.; Zhu, Z.; Qiu, Y. eScience 2024, 4, 100255.

DOI

[4]
Yang, G.; Jia, J.; Deng, Y.; Qiu, Y. Natl. Sci. Rev. 2026, 13, nwag047.

[5]
Kou, G.; Li, P.; Yang, G.; Qiu, Y. CCS Chem. 2025, 7, 3005.

DOI

[6]
Ma, D.; Qiu, Y. Chin. Chem. Lett. 2025, 111892.

[7]
Zeng, W.; Qiu, Y. Chin. Chem. Lett. 2025, 111679.

[8]
Pan, Y.; Meng, X.; Wang, Y.; He, M. Chin. J. Org. Chem. 2023, 43, 1416 (in Chinese).

DOI

(潘永周, 蒙秀金, 王迎春, 何慕雪, 有机化学, 2023, 43, 1416.)

DOI

[9]
Yang, G.; Wang, Y. W.; Qiu, Y. A. Chin. J. Org. Chem. 2021, 41, 3935 (in Chinese).

DOI

(杨光, 王衍伟, 仇友爱, 有机化学, 2021, 41, 3935.)

[10]
Wang, C. R.; Zhang, W. Y.; Yu, C.; Li, Y.; Li, J. H. Chin. J. Chem. 2025, 43, 3676.

DOI

[11]
Lu, J.; Wang, Y.; McCallum, T.; Fu, N. iScience 2020, 23, 101796.

DOI

[12]
Kim, J. H.; Jang, J. W.; Kang, H. J.; Magesh, G.; Kim, J. Y.; Kim, J. H.; Lee, J. S. J. Catal. 2014, 317, 126.

DOI

[13]
Zhou, Y.; Xu, W.; Wei, Z.; Tian, D.; Zhu, B.; Qiao, S.; Song, L. Angew. Chem., Int. Ed. 2025, 64, e202412901.

DOI

[14]
Xu, F.; Li, Y. J.; Huang, C.; Xu, H. C. ACS Catal. 2018, 8, 3820.

DOI

[15]
Chen, G.; He, P.; Liu, C.; Mo, X. F.; Wei, J. J.; Chen, Z. W.; Yi, X. Y. Nat. Catal. 2023, 6, 949.

DOI

[16]
Wei, W. J.; Zhan, L.; Gao, L.; Huang, G. B.; Ma, X. L. Chin. J. Org. Chem. 2023, 43, 17 (in Chinese).

DOI

(魏琬絜, 詹磊, 高雷, 黄国保, 马献力, 有机化学, 2023, 43, 17.)

DOI

[17]
Ye, Z. H.; Liu, H. Q.; Zhang, F. Z. Chin. J. Org. Chem. 2024, 44, 840 (in Chinese).

(叶增辉, 刘华清, 张逢质, 有机化学, 2024, 44, 840.)

DOI

[18]
Han, X.; He, C. Chin. J. Chem. 2024, 42, 3414.

DOI

[19]
Zhao, Q. Q.; Gu, M.; Chen, J. R. Chin. J. Chem. 2024, 42, 2412.

DOI

[20]
Xie, P.; Tang, H.; Shi, A.; Chen, S.; Qiu, Y. eScience 2026, 100553.

[21]
Hourtoule, M.; Skumial, P.; Trienes, S.; Gülen, H. C.; Zhang, J.; Ackermann, L. Angew. Chem., Int. Ed. 2026, 65, e19237.

DOI

[22]
Wadsworth, B. L.; Beiler, A. M.; Khusnutdinova, D.; Jacob, S. I.; Moore, G. F. ACS Catal. 2016, 6, 8048.

DOI

[23]
Ibrahim, M. Y.; Cumming, G. R.; Gonzalez de Vega, R.; Garcia-Losada, P.; de Frutos, O.; Kappe, C. O.; Cantillo, D. J. Am. Chem. Soc. 2023, 145, 17023.

DOI

[24]
Fu, N.; Sauer, G. S.; Saha, A.; Loo, A.; Lin, S. Science 2017, 357, 575.

DOI

[25]
Hu, X.; Zeng, Y.; Ma, J.; Diao, H.; Chen, F. X.; Chen, M.; Zhang, S.; Jin, C.; Ni, S.; Ruan, Z. Chin. Chem. Lett. 2025, 111928.

[26]
Shaik, S. Nat. Chem. 2010, 2, 347.

DOI

[27]
Shang, R.; Ilies, L.; Nakamura, E. J. Am. Chem. Soc. 2015, 137, 7660.

DOI PMID

[28]
Shang, R.; Ilies, L.; Nakamura, E. J. Am. Chem. Soc. 2016, 138, 10132.

DOI PMID

[29]
Doba, T.; Matsubara, T.; Ilies, L.; Shang, R.; Nakamura, E. Nat. Cat. 2019, 2, 400.

[30]
Norinder, J.; Matsumoto, A.; Yoshikai, N.; Nakamura, E. J. Am. Chem. Soc. 2008, 130, 5858.

DOI PMID

[31]
Yoshikai, N.; Matsumoto, A.; Norinder, J.; Nakamura, E. Angew. Chem., Int. Ed. 2009, 48, 2925.

DOI

[32]
Yoshikai, N.; Mieczkowski, A.; Matsumoto, A.; Ilies, L.; Nakamura, E. J. Am. Chem. Soc. 2010, 132, 5568.

DOI PMID

[33]
Mazzacano, T. J.; Mankad, N. P. J. Am. Chem. Soc. 2013, 135, 17258.

DOI PMID

[34]
Mo, J.; Müller, T.; Oliveira, J. C.; Demeshko, S.; Meyer, F.; Ackermann, L. Angew. Chem.,Int. Ed. 2019, 58, 12874.

DOI

[35]
Mo, J.; Müller, T.; Oliveira, J. C. A.; Ackermann, L. Angew. Chem., Int. Ed. 2018, 57, 7719.

DOI

[36]
Zhu, C.; Stangier, M.; Oliveira, J. C. A.; Massignan, L.; Ackermann, L. Chem.-Eur. J. 2019, 25, 16382.

DOI

[37]
Green, S. A.; Vásquez-Céspedes, S.; Shenvi, R. A. J. Am. Chem. Soc. 2018, 140, 11317.

DOI

[38]
Mako, T. L.; Byers, J. A. Inorg. Chem. Front. 2016, 3, 766.

DOI

[39]
Fürstner, A.; Leitner, A.; Méndez, M.; Krause, H. J. Am. Chem. Soc. 2002, 124, 13856.

PMID

[40]
Tong, X.; Yang, Z. P.; Del Angel Aguilar, C. E.; Fu, G. C. Angew. Chem., Int. Ed. 2023, 62, e202306663.

DOI

[41]
Bhugun, I.; Lexa, D.; Saveant, J. M. J. Am. Chem. Soc. 1994, 116, 5015.

DOI

[42]
Jin, M.; Adak, L.; Nakamura, M. J. Am. Chem. Soc. 2015, 137, 7128.

DOI

[43]
Kessler, S. N.; Bäckvall, J.-E. Angew. Chem., Int. Ed. 2016, 55, 3734.

DOI

[44]
Xie, Y. Z.; Deng, S. Y.; Mo, S. M.; Wang, M. R.; Wang, G. A.; Tang, H. T.; Pan, Y. M. Chin. J. Chem. 2026, 44, 501.

DOI

[45]
Scheiper, B.; Bonnekessel, M.; Krause, H.; Fürstner, A. J. Org. Chem. 2004, 69, 3943.

PMID

[46]
Liu, M.; Wang, Y.; Gao, C.; Jia, J.; Zhu, Z.; Qiu, Y. Angew. Chem., Int. Ed. 2025, 64, e202425634.

DOI

[47]
Hou, Z. W.; Mao, Z. Y.; Zhao, H. B.; Melcamu, Y. Y.; Lu, X.; Song, J.; Xu, H. C. Angew. Chem., Int. Ed. 2016, 55, 9168.

DOI

[48]
He, J.-Y.; Qian, W. F.; Wang, Y. Z.; Yao, C.; Wang, N.; Liu, H.; Zhong, B.; Zhu, C.; Xu, H. Green Chem. 2022, 24, 2483.

DOI

[49]
Das, A.; Nutting, J. E.; Stahl, S. S. Chem. Sci. 2019, 10, 7542.

DOI

[50]
Feng, T.; Wang, S.; Liu, Y.; Liu, S.; Qiu, Y. Angew. Chem., Int. Ed. 2022, 134, e202115178.

DOI

[51]
Yang, J.; Muhammad, S.; Yi, H.; Zeng, L. SynOpen 2025, 9, 203.

DOI

[52]
Cao, Y.; Huang, C.; Lu, Q. Nat. Synth. 2024, 3, 537.

DOI

[53]
Hourtoule, M.; Trienes, S.; Ackermann, L. Angew. Chem., Int. Ed. 2024, 63, e202412689.

DOI

[54]
Guo, J. J.; Hu, A.; Chen, Y.; Sun, J.; Tang, H.; Zuo, Z. Angew. Chem., Int. Ed. 2016, 55, 15319.

DOI

[55]
An, Q.; Wang, Z. Y.; Chen, Y. G.; Wang, X.; Zhang, K.; Pan, H.; Liu, W.; Zuo, Z. J. Am. Chem. Soc. 2020, 142, 6216.

DOI

[56]
Zhou, P.; Ding, L.; Liu, Y.; Song, H.; Wang, Q. Org. Lett. 2024, 26, 7094.

DOI PMID

[57]
Motornov, V.; Trienes, S.; Resta, S.; Oliveira, J. C.; Lin, Z.; Liu, Z.; Ackermann, L. Angew. Chem., Int. Ed. 2025, 64, e202504143.

DOI

[58]
Ohmura, T.; Torigoe, T.; Suginome, M. Organometallics 2013, 32, 6170.

DOI

[59]
Ohmura, T.; Torigoe, T.; Suginome, M. J. Am. Chem. Soc. 2012, 134, 17416.

DOI

[60]
Wang, Y.; Dana, S.; Long, H.; Xu, Y.; Li, Y.; Kaplaneris, N.; Ackermann, L. Chem. Rev. 2023, 123, 11269.

DOI

[61]
Sauermann, N.; Meyer, T. H.; Qiu, Y.; Ackermann, L. ACS Catal. 2018, 8, 7086.

DOI

[62]
Liang, X. A.; Liu, D.; Sun, H.; Jiang, C.; Chen, H.; Niu, L.; Mahato, K.; Abdelilah, T.; Zhang, H.; Lei, A. Adv. Synth. Catal. 2020, 362, 1138.

DOI

[63]
Huang, B.; Sun, Z.; Sun, G. eScience 2022, 2, 243.

DOI

[64]
Chen, H.; Rueping, M. Angew. Chem., Int. Ed. 2025, 64, e202516109.

DOI

[65]
Zou, L.; Xiang, S.; Zhang, Y.; Yi, X.; Zheng, X.; Zhang, J. Q.; Lu, Q. J. Am. Chem. Soc. 2025, 147, 45566.

DOI

[66]
Yu, L.; Li, S.; Ogawa, H.; Ma, Y.; Chen, Q.; Yamazaki, K.; Nakamura, H. Nat. Commun. 2025, 16, 8379.

DOI

[67]
Zheng, Y. T.; Wu, Y. X.; Yang, N.; Ma, Z. H.; Wang, G.; Lang, K.; Xu, H. C. J. Am. Chem. Soc. 2025, 147, 43254.

DOI

[68]
Zhang, L.; Ritter, T. J. Am. Chem. Soc. 2022, 144, 2399.

DOI PMID

[69]
Li, N.; Sitdikov, R.; Kale, A. P.; Steverlynck, J.; Li, B.; Rueping, M. J. Org. Chem. 2024, 20, 2500.

[70]
Liu, C.; Zhang, R.; Liu, Y.; Zhang, Y. Chin. J. Chem. 2025, 43, 3302.

DOI

[71]
Zou, L.; Wang, X.; Xiang, S.; Zheng, W.; Lu, Q. Angew. Chem., Int. Ed. 2023, 62, e202301026.

DOI

[72]
Wan, Q.; Liu, R. X.; Zhang, Z.; Wu, X. D.; Hou, Z. W.; Wang, L. Chin. J. Chem. 2024, 42, 1913.

DOI

[73]
Zhou, N.; Chai, M.; Fu, N. Nat. Commun. 2025, 16, 10734.

DOI

[74]
Guillemard, L.; Kaplaneris, N.; Ackermann, L.; Johansson, M. Nat. Rev. Chem. 2021, 5, 522.

DOI PMID

[75]
Liu, Z. R.; Zhu, X. Y.; Guo, J. F.; Ma, C.; Zuo, Z.; Mei, T. S. Sci. Bull. 2024, 69, 1866.

DOI

[76]
Zou, L.; Sun, R.; Tao, Y.; Wang, X.; Zheng, X.; Lu, Q. Nat. Commun. 2024, 15, 5245.

DOI

文章导航

/